


Ficha técnica - Brineura
1. NOMBRE DEL MEDICAMENTO
Brineura 150 mg solución para perfusión
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada vial de Brineura contiene 150 mg de cerliponasa alfa* en 5 ml de solución.
Cada ml de solución para perfusión contiene 30 mg de cerliponasa alfa.
*Se elabora en células de mamífero (ovario de hámster chino).
Excipiente con efecto conocido:
Cada vial contiene 17,4 mg de sodio en 5 ml de solución.
Para consultar la lista completa de excipientes, ver sección 6.1
3. FORMA FARMACÉUTICA
Solución para perfusión.
Solución incolora o de color amarillo claro, transparente o ligeramente opalescente que en ocasiones puede contener fibras translúcidas o partículas opacas.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Brineura está indicado para el tratamiento de la enfermedad lipofuscinosis neuronal ceroidea de tipo 2 (LNC2), también llamada déficit de tripeptidil-peptidasa 1 (TPP1).
4.2 Posología y forma de administración
Brineura solo debe administrarse en un entorno clínico y a cargo de un profesional sanitario debidamente formado y con conocimientos sobre la administración intracerebroventricular.
Posología
La dosis recomendada es de 300 mg de cerliponasa alfa administrados en semanas alternas mediante perfusión intracerebroventricular.
En los pacientes de menos de 2 años de edad se recomienda usar dosis más bajas (ver la sección Población pediátrica).
Se recomienda tratar previamente a los pacientes con antihistamínicos, con o sin antipiréticos, entre 30 y 60 minutos antes del inicio de la perfusión.
En caso de que el tratamiento se mantenga a largo plazo se deben realizar evaluaciones clínicas con regularidad si se considera que los beneficios superan los riesgos en pacientes concretos.
Ajustes de la dosis
Puede ser necesario plantearse ajustar la dosis en los pacientes que puedan no tolerar la perfusión. Se puede disminuir la dosis en un 50 % y/o reducir la velocidad de la perfusión.
En caso de que se interrumpa la perfusión debido a una reacción de hipersensibilidad, se debe reiniciar con una velocidad equivalente a aproximadamente la mitad de la velocidad de perfusión inicial con la que se produjo la reacción de hipersensibilidad.
Se debe interrumpir la perfusión y/o reducir su velocidad en los pacientes que, a criterio del médico responsable, presenten síntomas como cefalea, náuseas, vómitos o estado mental disminuido que hagan pensar en un posible aumento de la presión endocraneal durante la perfusión. Estas precauciones son especialmente importantes en los pacientes menores de 3 años de edad.
Población pediátrica
En los estudios clínicos se instauró el tratamiento con Brineura en niños de entre 1 y 9 años de edad. No existen datos clínicos para niños menores de 1 año de edad (ver sección 5.1). La posología que se propone para los niños menores de 2 años se ha calculado en función de la masa cerebral. El tratamiento se debe basar en los beneficios y los riesgos que determine el médico para el paciente concreto. Es importante iniciar el tratamiento en los pacientes lo antes posible.
La posología elegida para los pacientes depende de su edad en el momento del tratamiento y deberá irse ajustando en consonancia (ver la Tabla 1).
Tabla 1: Dosis y volumen de Brineura
| Grupos de edad | Dosis total administrada en semanas alternas (mg) | Volumen de la solución de Brineura (ml) |
| desde el nacimiento hasta < 6 meses | 100 | 3,3 |
| de 6 meses a < 1 año | 150 | 5 |
| de 1 año a < 2 años | 200 (4 primeras dosis) 300 (dosis posteriores) | 6,7 (4 primeras dosis) 10 (dosis posteriores) |
| 2 años o más | 300 | 10 |
Forma de administración
Vía intracerebroventricular.
Precauciones que se deben tomar antes de manipular o administrar el medicamento Se debe emplear una técnica aséptica estricta durante la preparación y la administración.
Brineura y la solución de lavado solo deben administrarse por vía intracerebroventricular. Los viales de Brineura y de la solución de lavado son para un solo uso.
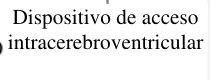
Brineura se administra mediante perfusión en el líquido cefalorraquídeo (LCR) a través de un reservorio y un catéter que se implantan durante una intervención quirúrgica (dispositivo de acceso intracerebroventricular). El dispositivo de acceso intracerebroventricular debe implantarse antes de la primera perfusión. El dispositivo de acceso intracerebroventricular implantado debe permitir la administración terapéutica en los ventrículos cerebrales.
Tras la perfusión de Brineura se debe utilizar una cantidad calculada de la solución de lavado para limpiar los elementos del sistema de perfusión, incluido el dispositivo de acceso intracerebroventricular, a fin de administrar la totalidad del medicamento y de mantener la permeabilidad del dispositivo de acceso intracerebroventricular (ver sección 6.6). Es necesario descongelar los viales de Brineura y de la solución de lavado antes de la administración. La velocidad de perfusión del medicamento y de la solución de lavado es de 2,5 ml/hora. El tiempo de perfusión completo del medicamento y la solución de lavado necesaria es de entre 2 y 4,5 horas, aproximadamente, en función de la dosis y el volumen administrados.
Perfusión intracerebroventricular de Brineura
Administrar Brineura antes de la solución de lavado.
- 1. Marcar la vía de perfusión con «solo perfusión intracerebroventricular».
- 2. Acoplar la jeringa que contiene Brineura a la alargadera, si se usa; en caso de no usarse, conectar la jeringa al equipo de perfusión. El equipo de perfusión debe tener un filtro interior de 0,2 µm. Ver Figura 1.
- 3. Cebar con Brineura los elementos del sistema de perfusión.
- 4. Comprobar que en el cuero cabelludo no hay signos de fuga o avería del dispositivo de acceso intracerebroventricular ni infecciones. No administrar Brineura si existen signos y síntomas agudos de fuga o avería del dispositivo de acceso intracerebroventricular o infecciones por el dispositivo (ver las secciones 4.3 y 4.4).
- 5. Preparar el cuero cabelludo para la perfusión intracerebroventricular empleando una técnica aséptica acorde con los protocolos asistenciales del centro.
- 6. Insertar la aguja de reservorio en el dispositivo de acceso intracerebroventricular.
- 7.
Conectar otra jeringa estéril vacía (de 3 ml como máximo) a la aguja de reservorio.
Extraer de 0,5 ml a 1 ml de LCR para comprobar la permeabilidad del dispositivo de acceso intracerebroventricular.
No volver a introducir el LCR en el dispositivo de acceso
intracerebroventricular. Se deben analizar con regularidad muestras de LCR para descartar infecciones (ver sección 4.4).
- 8.
Acoplar el equipo de perfusión a la aguja de reservorio (ver Figura 1).
- Fijar los elementos del sistema según los protocolos asistenciales del centro.
- 9.
Insertar la jeringa que contiene Brineura en la bomba de jeringa y programarla para administrar la perfusión a una velocidad de 2,5 ml por hora.
- Programar las alarmas de la bomba de forma que se activen con la configuración más sensible para los límites de presión, velocidad y volumen. Consultar el manual de instrucciones del fabricante de la bomba de jeringa para obtener más información.
- No administrar en bolo ni manualmente.
- 10. Iniciar la perfusión de Brineura a una velocidad de 2,5 ml por hora.
- 11. Revisar periódicamente el sistema de perfusión para detectar signos de fugas o de fallo en la administración durante la perfusión.
- 12. Verificar que la «jeringa de Brineura» colocada en la bomba de jeringa esté vacía una vez finalizada la perfusión. Desacoplar y retirar la jeringa vacía de la bomba y desconectarla de los tubos. Desechar la jeringa vacía de acuerdo con la normativa local.
Figura 1: Configuración del sistema de perfusión 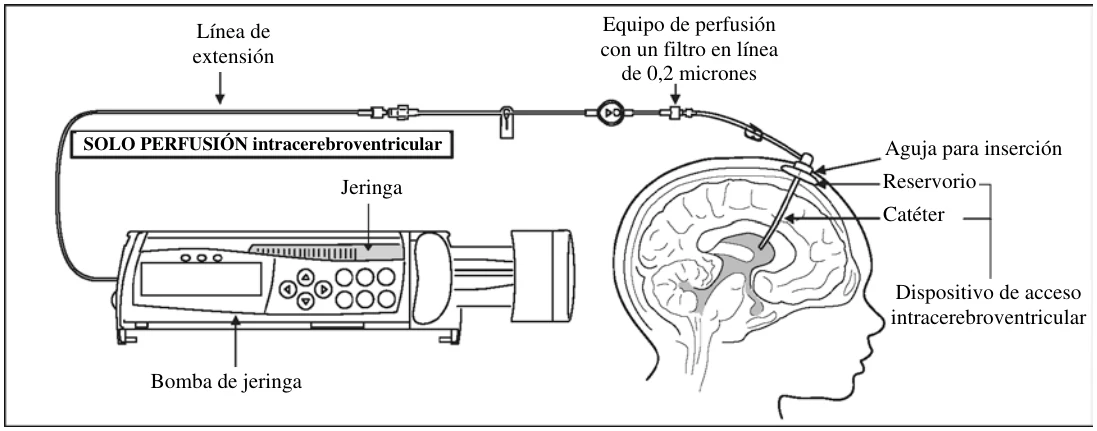
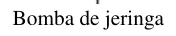
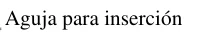
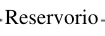


Perfusión intracerebroventricular de la solución de lavado
Administrar la solución de lavado suministrada después de que haya finalizado la perfusión de Brineura.
- 1. Acoplar la jeringa que contiene el volumen calculado de la solución de lavado a los elementos del sistema de perfusión (ver sección 6.6).
- 2.
Insertar la jeringa que contiene la solución de lavado en la bomba de jeringa y programarla para administrar la perfusión a una velocidad de 2,5 ml por hora.
- Programar las alarmas de la bomba de forma que se activen con la configuración más sensible para los límites de presión, velocidad y volumen. Consultar el manual de instrucciones del fabricante de la bomba de jeringa para obtener más información.
- No administrar en bolo ni manualmente.
- 3. Iniciar la perfusión de la solución de lavado a una velocidad de 2,5 ml por hora.
- 4. Revisar periódicamente los elementos del sistema de perfusión para detectar signos de fugas o de fallo en la administración durante la perfusión.
- 5. Verificar que la «jeringa de la solución de lavado» colocada en la bomba de jeringa esté vacía una vez finalizada la perfusión. Desacoplar y retirar la jeringa vacía de la bomba y desconectarla de la vía de perfusión.
- 6. Retirar la aguja de reservorio. Aplicar una ligera presión y cubrir con un apósito el lugar de la perfusión de conformidad con los protocolos asistenciales del centro.
- 7. Desechar los elementos del sistema de perfusión, las agujas, las soluciones no utilizadas y otro material de desecho de acuerdo con la normativa local.
Para consultar las instrucciones de preparación de Brineura y la solución de lavado antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Reacción anafiláctica potencialmente mortal al principio activo o a alguno de los excipientes incluidos en la sección 6.1, si fracasa la prueba de reexposición (ver sección 4.4).
Pacientes con LNC2 que tengan derivaciones ventriculoperitoneales.
Brineura no debe administrarse mientras persistan los signos de fuga aguda o avería en el dispositivo de acceso intracerebroventricular o infección por el dispositivo (ver las secciones 4.2 y 4.4).
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Complicaciones vinculadas con el dispositivo
Brineura debe administrarse empleando una técnica aséptica para reducir el riesgo de infección. Se han observado infecciones por el dispositivo de acceso intracerebroventricular, incluidas infecciones asintomáticas y meningitis, en pacientes tratados con Brineura (ver sección 4.8). La meningitis puede cursar con los siguientes síntomas: fiebre, cefalea, contractura de la nuca, sensibilidad a la luz, náuseas, vómitos y cambios en el estado mental. Se deben analizar de forma sistemática muestras del LCR a fin de detectar infecciones asintomáticas del dispositivo. En los estudios clínicos, se administró tratamiento antibiótico, se sustituyó el dispositivo y se reinstauró el tratamiento con Brineura.
Los profesionales sanitarios deberán inspeccionar la integridad del cuero cabelludo antes de cada perfusión para asegurarse de que no existen alteraciones en el dispositivo de acceso intracerebroventricular. Entre los signos frecuentes de fuga o avería en el dispositivo se encuentran: hinchazón, eritema, extravasación de líquido o abultamiento en el cuero cabelludo encima del dispositivo de acceso intracerebroventricular o a su alrededor. No obstante, estos signos también pueden producirse cuando existen infecciones por el dispositivo.
El lugar de la perfusión y la permeabilidad del dispositivo de acceso intracerebroventricular deben inspeccionarse antes de cada perfusión de Brineura a fin de detectar fugas y/o averías (ver las secciones 4.2 y 4.3). Los signos y síntomas de infecciones por el dispositivo pueden no ser evidentes, por lo que se deben analizar de forma sistemática muestras del LCR a fin de detectar infecciones asintomáticas del dispositivo. Puede ser necesario consultar con un neurocirujano para que confirme la integridad del dispositivo. En caso de avería del dispositivo deberá interrumpirse el tratamiento con Brineura, y puede ser necesario sustituirlo antes de seguir con las perfusiones.
El material del reservorio del dispositivo de acceso intracerebroventricular se deteriora tras largos periodos de uso, de acuerdo con los resultados preliminares obtenidos en pruebas de laboratorio y tal como se observó en ensayos clínicos con un uso aproximado de 4 años. En dos casos clínicos, los dispositivos de acceso intracerebroventricular no mostraron signos de fallo en el momento de la perfusión; sin embargo, tras la extracción, el deterioro del material de los dispositivos fue evidente y coincidió con los datos obtenidos en pruebas de laboratorio realizadas con dichos dispositivos. Los dispositivos de acceso se sustituyeron y los pacientes reanudaron el tratamiento con Brineura.
Se debe considerar la sustitución del dispositivo de acceso antes de que transcurran 4 años de administración sistemática de Brineura; no obstante, se debe garantizar siempre que el dispositivo de acceso intracerebroventricular se utiliza de conformidad con lo estipulado por el fabricante del producto sanitario correspondiente. Consultar las instrucciones de uso del fabricante para obtener más información en caso de complicaciones vinculadas con el dispositivo de acceso intracerebroventricular.
Se deben extremar las precauciones en los pacientes propensos a presentar complicaciones con la administración intracerebroventricular de medicamentos, incluidos los pacientes con hidrocefalia obstructiva.
Controles clínicos y de laboratorio
Las constantes vitales deben controlarse antes de la perfusión, periódicamente durante la misma y después en un entorno clínico. Se debe realizar una evaluación clínica del paciente una vez finalizada la perfusión, y puede ser necesario someterlo a observación durante periodos más largos si existe indicación clínica, sobre todo en los menores de 3 años.
Se debe efectuar una monitorización electrocardiográfica (ECG) durante la perfusión en los pacientes con antecedentes de bradicardia, trastorno de la conducción o una cardiopatía estructural, ya que algunos pacientes con LNC2 pueden presentar trastornos de la conducción o enfermedades cardíacas. En los pacientes sin cardiopatías es necesario realizar ECG de 12 derivaciones con regularidad semestral.
Se deben analizar de forma sistemática muestras del LCR a fin de detectar infecciones asintomáticas del dispositivo (ver sección 4.2).
Reacciones anafilácticas
Se han notificado casos de reacciones anafilácticas con Brineura. Como medida de precaución, es necesario disponer de acceso fácil a la asistencia médica cuando se administre Brineura. Si se producen reacciones anafilácticas, se debe suspender inmediatamente la perfusión e iniciar el tratamiento médico adecuado. Se debe observar atentamente a los pacientes durante y después de la perfusión. Si se produce una anafilaxia deben extremarse las precauciones en la readministración.
Contenido de sodio y potasio
Este medicamento contiene 17,4 mg de sodio por vial de Brineura y solución de lavado equivalente a 0,87 % de la ingesta máxima diaria de 2 g de sodio recomendada por la OMS para un adulto.
Este medicamento contiene potasio, menos de 1 mmol (39 mg) por vial; esto es, esencialmente “exento de potasio”.
Población pediátrica
Los datos para los pacientes que presentaban progresión de la enfermedad avanzada cuando se instauró el tratamiento son limitados, y no se dispone de datos clínicos en niños menores de 1 año de edad. En los recién nacidos la integridad de la barrera hematoencefálica puede estar disminuida. En niños menores de 3 años, el aumento de la exposición periférica al medicamento no estuvo asociado a un cambio evidente en el perfil de seguridad (ver secciones 4.8, 5.2).
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones. La cerliponasa alfa es una proteína humana recombinante y, debido a la administración intracerebroventricular, la exposición sistémica es limitada por tanto lo que es improbable que se produzcan interacciones entre la cerliponasa alfa y los medicamentos metabolizados por las enzimas del citocromo P450.
4.6 Fertilidad, embarazo y lactancia
Embarazo
No hay datos relativos al uso de cerliponasa alfa en las mujeres embarazadas. No se han realizado estudios de reproducción animal con cerliponasa alfa. Se desconoce si la cerliponasa alfa puede causar daño fetal cuando se administra a una mujer embarazada o afectar a la capacidad reproductiva. Brineura solo debe administrarse a una mujer embarazada si es claramente necesario.
Lactancia
No se dispone de información suficiente relativa a la excreción de cerliponasa alfa/rmetabolitos en la leche materna. No se puede excluir el riesgo en recién nacidos/niños. Debe interrumpirse la lactancia durante el tratamiento con Brineura.
Fertilidad
No se han realizado estudios de fertilidad con la cerliponasa alfa en animales ni en seres humanos.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
No se han realizado estudios acerca del efecto de cerliponasa alfa sobre la capacidad para conducir o utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas que se describen en esta sección se evaluaron en 38 pacientes con LNC2 que recibieron al menos una dosis de Brineura en estudios clínicos de hasta 309 semanas o en la experiencia poscomercialización. Las reacciones adversas más frecuentes (> 20 %) que se observaron durante los ensayos clínicos con Brineura fueron pirexia, convulsiones, concentración baja de proteínas en el LCR, anomalías electrocardiográficas, vómitos, problemas con la aguja, infecciones relacionadas con un dispositivo médico e hipersensibilidad. En ninguno de los pacientes fue necesario suspender el tratamiento debido a los acontecimientos adversos.
Tabla de reacciones adversas
Las reacciones adversas observadas se enumeran a continuación por la clasificación por órganos y sistemas y frecuencia, según la convención MedDRA sobre frecuencia: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a < 1/1 000), muy raras (<1/10 000), frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
Tabla 2: Frecuencia de reacciones adversas con Brineura
| Clasificación por órganos y sistemas de MedDRA | Término preferente de MedDRA | Frecuencia |
| Infecciones e infestaciones | Infección por el dispositivoa Meningitis | Muy frecuentes Frecuencia no conocida |
| Trastornos del sistema inmunológico | Hipersensibilidad Reacción anafiláctica | Muy frecuentes Frecuentes |
| Trastornos psiquiátricos | Irritabilidad | Muy frecuentes |
| Trastornos del sistema nervioso | Crisis convulsivasb Cefalea Pleocitosis en el LCR | Muy frecuentes Muy frecuentes Muy frecuentes |
| Trastornos cardiacos | Bradicardia | Frecuentes |
| Trastornos gastrointestinales | Vómitos Trastorno gastrointestinal | Muy frecuentes Frecuentes |
| Trastornos de la piel y del tejido subcutáneo | Erupción en la piel Urticaria | Frecuentes Frecuentes |
| Trastornos generales y alteraciones en el lugar de administración | Pirexiac Inquietud Irritación en la localización de un dispositivo médico | Muy frecuentes Frecuentes Frecuentes |
| Exploraciones complementarias | Aumento de las proteínas en el LCR Anomalías en el ECG Disminución de las proteínas en el LCR | Muy frecuentes Muy frecuentes Muy frecuentes |
| Problemas relativos a productos | Problema del producto: Fuga en el dispositivo Problema con la agujad Disfunción de un dispositivo médico Oclusión del dispositivo médicoe Rotura del dispositivo médico Descolocación de un dispositivo médicof | Muy frecuentes Muy frecuentes Muy frecuentes Frecuentes Frecuentes Frecuencia no conocida |
a Propionibacterium acnes, Staphylococcus epidermidis.
b Crisis atónicas, convulsión clónica, crisis atónicas con caída, epilepsia, convulsión tonicoclónica generalizada, epilepsia mioclónica, convulsiones parciales, ausencias típicas, convulsión, convulsión repetitiva y estado epiléptico.
c La pirexia incluye los términos preferentes combinados «pirexia» y « temperatura corporal elevada». d Desplazamiento de la aguja de perfusión.
e Obstrucción del flujo en el catéter.
f Durante los ensayos clínicos no se produjeron desplazamientos del dispositivo.
Descripción de ciertas reacciones adversas
Convulsiones
Las convulsiones son una manifestación frecuente de la LNC2 y cabe esperar que se produzcan en esta población. En estudios clínicos, 31 de 38 de los pacientes que recibieron la cerliponasa alfa (el 82 %) experimentaron un acontecimiento que se asignó a la consulta estandarizada en el MedDRA para convulsiones. Los acontecimientos de convulsiones que se notificaron con más frecuencia fueron convulsión, epilepsia y convulsión tonicoclónica generalizada. Globalmente, el 4 % del total de acontecimientos de convulsión se consideró relacionado con la cerliponasa alfa y fueron de leves a graves, de grados 1-4 según los criterios CTCAE. Las convulsiones se resolvieron con tratamientos anticonvulsivos de referencia y no dieron lugar a la suspensión del tratamiento con Brineura.
Hipersensibilidad
Se notificaron reacciones de hipersensibilidad en 19 de los 38 pacientes tratados con Brineura (el 50 %). En 6 pacientes se constataron reacciones de hipersensibilidad graves (grado 3 de los criterios terminológicos comunes para los acontecimientos adversos [CTCAE]), sin que en ninguno de ellos se suspendiera el tratamiento. Se notificaron reacciones de hipersensibilidad en 5 de los 8 pacientes (el 63 %) de < 3 años de edad en comparación con 14 de los 30 pacientes (el 47 %) de ≥ 3 años de edad. Las manifestaciones más frecuentes fueron, entre otras, pirexia con vómitos, pleocitosis e irritabilidad, que no se corresponden con la hipersensibilidad inmunitaria clásica. Estas reacciones adversas se observaron durante la perfusión de Brineura o en las 24 horas siguientes a su finalización, y no interfirieron en el tratamiento. Los síntomas se resolvieron con el paso del tiempo o tras la administración de antipiréticos, antihistamínicos y/o glucocorticoides.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No se dispone de información.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: otros productos para el tracto alimentario y metabolismo, enzimas, código ATC: A16AB17.
Mecanismo de acción
La cerliponasa alfa es una forma recombinante de la tripeptidil-peptidasa 1 humana (rhTPP1). Se trata de una proenzima proteolítica inactiva (zimógeno) que se activa en el lisosoma. La cerliponasa alfa es absorbida por las células diana y translocada a los lisosomas a través del receptor de manosa-6-fosfato independiente de cationes (CI-MPR, también llamado receptor M6P/IGF2). El perfil de glucosilación de la cerliponasa alfa da lugar a una captación celular uniforme y a la selección lisosómica para la activación.
La enzima proteolítica activada (rhTPP1) escinde tripéptidos del extremo N de la proteína diana sin especificidad para sustrato conocida. Los niveles insuficientes de TPP1 causan la LNC2, que provoca neurodegeneración, pérdida de la función neurológica y la muerte durante la infancia.
Capacidad inmunógena
Los anticuerpos frente al medicamento (ADA, por sus siglas en inglés) en el suero y el LCR se detectaron muy frecuentemente. No se observó ningún efecto aparente del impacto de ADA sobre la farmacocinética, la eficacia o la seguridad. Sin embargo, los datos son limitados.
Eficacia clínica y seguridad
La seguridad y la eficacia de Brineura se evaluaron en tres estudios clínicos abiertos en un total de 38 pacientes con LNC2, de entre 1 y 9 años de edad al inicio, en comparación con pacientes con LNC2 sin tratamiento de una base de datos sobre la evolución natural de la enfermedad (grupo control con evolución natural). En dichos estudios la progresión se evaluó mediante una escala de valoración clínica específica para la enfermedad con puntuación agregada de los dominios motor y del lenguaje (ver Tabla 3) (denominada la puntuación LM de la escala de valoración clínica de la LNC2). Las puntuaciones de cada dominio van de 3 (prácticamente normal) a 0 (deficiencia profunda), para una posible puntuación total de 6, y cada disminución de una unidad supone un hito importante en la pérdida de las funciones de deambulación y habla previamente adquiridas.
Tabla 3: Puntuación para los dominios motor y del lenguaje - Escala de valoración clínica de la LNC2
| Dominio | Puntuación | Valoración |
| Motor | 3 | Marcha prácticamente normal. Sin ataxia notable ni caídas patológicas. |
| 2 | Marcha independiente, definida como la capacidad de caminar 10 pasos sin apoyo. Presentará una inestabilidad evidente y puede tener caídas intermitentes. | |
| 1 | Necesita ayuda externa para caminar o solo es capaz de gatear. | |
| 0 | Ya no puede caminar ni gatear. | |
| Lenguaje | 3 | Lenguaje aparentemente normal. Inteligible y prácticamente adecuado para su edad. Aún no se observa descenso. |
| 2 | El lenguaje se ha hecho reconociblemente anómalo: algunas palabras inteligibles, puede formular frases cortas para expresar conceptos, peticiones o necesidades. Esta puntuación implica un descenso con respecto a un nivel de habilidad anterior (con respecto al máximo individual alcanzado por el niño). | |
| 1 | Apenas comprensible. Pocas palabras inteligibles. | |
| 0 | Ninguna palabra ni vocalización inteligible. |
En el estudio pivotal 190-201, se trató con 300 mg de Brineura en semanas alternas a un total de 24 pacientes de entre 3 y 9 años de edad al inicio. De estos, recibieron el tratamiento 23 pacientes durante 48 semanas (1 paciente abandonó después de la semana 1 debido a que no era capaz de continuar con los procedimientos del estudio). La puntuación media inicial de LM era de 3,5 (desviación estándar [DE]: 1,20) con un intervalo de 1 a 6; no se estudió a ningún paciente con progresión de la enfermedad avanzada (criterios de inclusión: progresión leve a moderada de la LNC2).
En 20 de los 23 pacientes (el 87 %) que recibieron Brineura durante 48 semanas no se observó el descenso inalterado previsto de 2 puntos que se observó en la población de pacientes no tratados (p = 0,0002, prueba binominal asumiendo una p0 = 0,50). No presentaron deterioro global en la puntuación LM 15 de los 23 pacientes (el 65 %), independientemente de su puntuación inicial, y en 2 de esos 15 pacientes la puntuación aumentó en un punto durante el periodo de tratamiento. En cinco pacientes hubo una disminución de un solo punto, y en 3 pacientes una disminución de 2 puntos.
Los 23 pacientes completaron el estudio 190-201 y continuaron, en el estudio de extensión en curso 190-202, el tratamiento con 300 mg de Brineura en semanas alternas hasta un máximo de 288 semanas. Los resultados de eficacia obtenidos en los estudios 190-201 y 190-202 se agruparon y compararon con los de un grupo de control con evolución natural formado por pacientes que cumplían los criterios de inclusión para los estudios 190-201 y 190-202. La mediana de tiempo para un descenso inalterado de 2 puntos o la puntuación LM de 0 en pacientes tratados con Brineura (N = 23) fue de 272 semanas en comparación con 49 semanas en el grupo de control con evolución natural (N = 42) (cociente de riesgo 0,14; IC del 95 % 0,06 a 0,33; p < 0,0001). La mediana de tiempo hasta una puntuación LM de 0, pérdida notable de toda capacidad para caminar y comunicarse, no se alcanzó en los pacientes tratados con Brineura en comparación con 109 semanas en el grupo de control con evolución natural (cociente de riesgo, 0,01; IC del 95 %, 0,00 a 0,08; p < 0,0001).
Un análisis de supervivencia exploratorio mostró que la mediana de edad estimada de muerte para el grupo de control con evolución natural fue de 10,4 años; IC del 95 %, 9,5 a 12,5 años. No se produjeron muertes en los pacientes tratados con Brineura durante el estudio, la mediana de edad (mín., máx.) en la última evaluación fue de 10,3 (7,8; 13,1) años (N = 23).
La tasa media de descenso en los pacientes tratados con 300 mg de Brineura en semanas alternas fue de 0,38 puntos cada 48 semanas. Ante la comparación con la tasa de descenso estimada en la evolución natural de 2,13 puntos cada 48 semanas, los resultados del estudio son estadísticamente significativos (p < 0,0001) (ver Tabla 4). Se consideró que el efecto del tratamiento observado tenía trascendencia clínica dada la evolución natural de la LNC2 no tratada.
Tabla 4: Escala de valoración clínica de la LNC2 con puntuación de 0 a 6 para los dominios motor y del lenguaje: tasa de descenso a lo largo de 48 semanas (Población por intención de tratar [ITT])
| Tasa de descenso (puntos/48 semanas)a | 190-201/202 participantes Total (n = 23) | Grupo de control con evolución natural (n = 42) | Valor de pb |
| Media (DE) | 0,38 (0,499)c | 2,13 (0,952)c | < 0,0001 |
| Mediana | 0,30 | 2,08 | |
| Mín., máx. | 0,00; 2,18 | 0,45; 4,27 | |
| Límites del IC del 95 % | 0,16; 0,59 | 1,84; 2,43 |
a Tasa de descenso del paciente en 48 semanas: (puntuación inicial en la escala de valoración de la LNC2 - última puntuación en la escala de valoración de la LNC2)/(tiempo transcurrido en unidades de 48 semanas).
b El valor de p se basa en la prueba de la t de 1 muestra cuando se compara la tasa de deterioro con el valor 2.
c Las estimaciones positivas indican descenso clínico; las estimaciones negativas indican mejoría clínica.
La variación media estimada con respecto al inicio en los pacientes tratados con Brineura, en comparación con el grupo control con evolución natural (n = 42 pacientes), mostró la atenuación de la progresión de la enfermedad y la perdurabilidad del efecto del tratamiento hasta la última evaluación (Semana 321) (ver Figura 2).
Figura 2: Variación media con respecto al inicio en la puntuación de 0-6 para los dominios motor y del lenguaje (Grupo control con evolución natural frente a pacientes tratados con 300 mg de Brineura en semanas alternas)
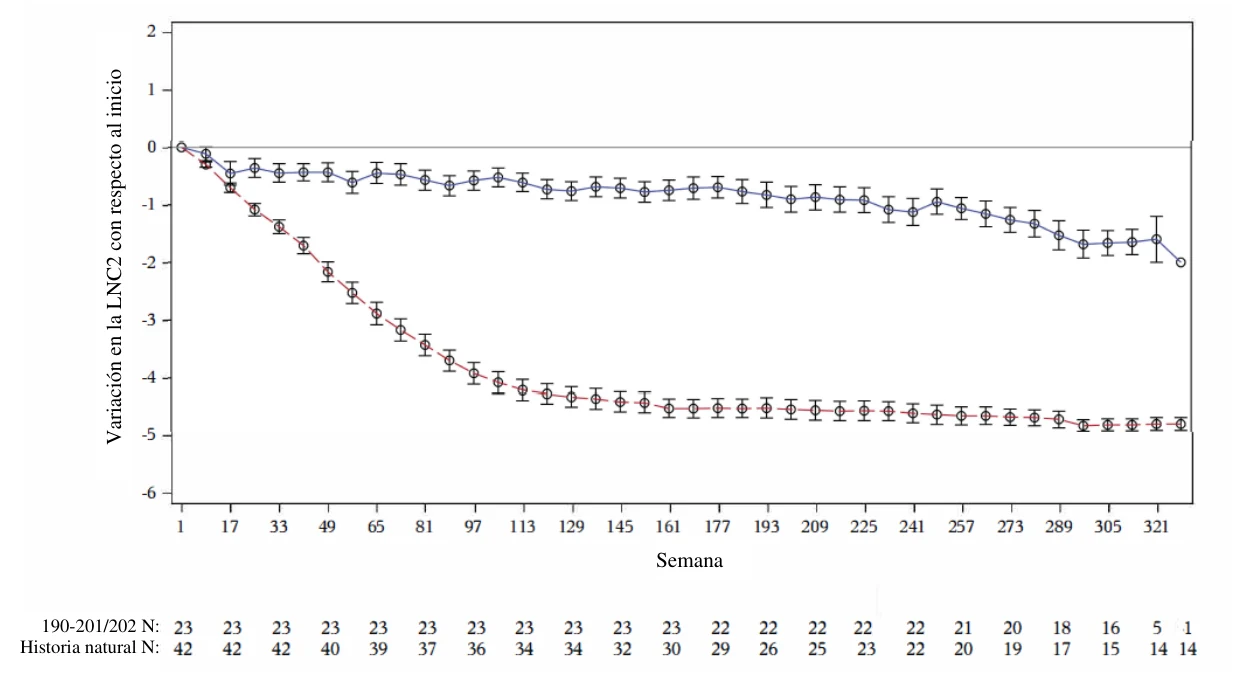
Las barras verticales representan el error estándar de la media.
Línea continua: estudios clínicos 190-201 y 190-202.
Línea discontinua: grupo control con evolución natural en el estudio 190-901.
Las determinaciones por RMN volumétrica muestran una disminución de la tasa de pérdida.
En el estudio 190-203 un total de 14 pacientes con LNC2, de edades entre 1 y 6 años al inicio (8 de los 14 menores de 3 años de edad) recibieron tratamiento con Brineura durante un periodo de hasta 142,6 semanas (1 paciente dejó de recibir tratamiento comercialmente) y un seguimiento de seguridad de 24 semanas. La puntuación media inicial (DE) de LM fue de 4,6 (1,69) con un intervalo de 1 a 6.
Los pacientes tratados con Brineura se vincularon a comparadores con evolución natural en función de la edad, la puntuación de la actividad motriz y del lenguaje de la LNC2 y el genotipo combinado. La tasa media (±DE) del descenso en la escala de LM fue de 0,15 (0,243) puntos cada 48 semanas para los pacientes tratados con Brineura compatibles (N = 12) y 1,30 (0,857) puntos cada 48 semanas para los comparadores con evolución natural compatibles (N = 29). Hubo una diferencia media de 1,15 puntos (EE 0,174), IC del 95 % 0,80; 1,50 puntos en la tasa de descenso entre los grupos; p < 0,0001.
La mediana de tiempo para un descenso inalterado de 2 puntos o puntuación de 0 en pacientes tratados con Brineura no se alcanzó en la última evaluación (Semana 169) en comparación con 103 semanas en los comparadores con evolución natural (cociente de riesgo 0,091: IC del 95 %, 0,021; 0,393; p < 0,0001). La mediana de tiempo para una puntuación LM de 0 no se alcanzó en los pacientes tratados con Brineura en comparación con 163 semanas en los comparadores con evolución natural compatibles (cociente de riesgo, 0,00; IC del 95 %, 0,00; 0,00; p = 0,0032). En 10 de los 12 pacientes (el 83 %) tratados hubo un descenso de menos de 2 puntos en la escala de LM con respecto al inicio hasta la última evaluación. En ocho pacientes (el 67 %) no hubo progresión clínica en la escala de LM, dos (el 17 %) perdieron un solo punto y 2 (el 17 %) perdieron 2 puntos. Ningún paciente tratado alcanzó una puntuación LM de cero en comparación con 10 de 29 (34 %) de los comparadores con evolución natural compatibles.
En pacientes menores de 3 años de edad, la tasa media (DE) del descenso en la escala de LM fue de 0,04 (0,101) puntos cada 48 semanas para pacientes tratados compatibles (N = 8) en comparación con 1,09 (0,562) puntos cada 48 semana para comparadores con evolución natural compatibles (N = 20) (diferencia de 1,05 puntos; p < 0,0001). Siete de los pacientes tratados menores de 3 años de edad con una puntuación LM de 6 al inicio permanecieron en una puntuación LM de 6 en el último punto temporal medido, que representa la marcha prácticamente normal y el lenguaje. Tres de estos 7 pacientes permanecieron sin otros síntomas de LNC2 en la semana 145, según la evaluación de la escala de valoración de la LNC2, las imágenes cerebrales y los acontecimientos adversos, mientras que todos los comparadores compatibles se volvieron sintomáticos. En esta población, los pacientes tratados con Brineura mostraron un retraso en la aparición de la enfermedad.
Circunstancias excepcionales
Este medicamento se ha autorizado en «circunstancias excepcionales». Esta modalidad de aprobación significa que debido a la rareza de la enfermedad no ha sido posible obtener información completa de este medicamento.
La Agencia Europea de Medicamentos revisará anualmente la información nueva de este medicamento que pueda estar disponible y esta ficha técnica o resumen de las características del producto (RCP) se actualizará cuando sea necesario.
5.2 Propiedades farmacocinéticas
La farmacocinética de la cerliponasa alfa se evaluó en pacientes con LNC2 que recibieron en semanas alternas perfusiones intracerebroventriculares de 300 mg con una duración aproximada de 4,5 horas.
Todos los parámetros farmacocinéticos fueron similares tras la perfusión inicial del día 1 y las perfusiones de la semana 5 y la semana 13, lo cual indica que no existe acumulación ni farmacocinética vinculada con el tiempo aparentes de la cerliponasa alfa en el LCR ni el plasma cuando se administran dosis de 300 mg en semanas alternas. Los parámetros farmacocinéticos en el LCR se evaluaron en 17 pacientes y se resumen en la Tabla 5, que figura más abajo. La farmacocinética plasmática de la cerliponasa alfa se evaluó en 13 pacientes, y se caracterizaron una mediana del tmáx. de 12 horas (desde el inicio de la perfusión), una Cmáx. media de 1,39 µg/ml y un AUC0-t media de 24,1 µg-hora/ml. No hubo ningún efecto aparente de ADA séricos o en el LCR sobre la farmacocinética plasmática ni del LCR, respectivamente.
Tabla 5: Propiedades farmacocinéticas tras la primera perfusión intracerebroventricular (de aproximadamente 4 horas de duración) de 300 mg de cerliponasa alfa en el LCR
| Parámetro | LCR (N = 17) Media (DE) |
| tmáx.*, horas | 4,50 [4,25, 5,75] |
| Cmáx., µg/ml | 1 490 (942) |
| AUC0-t, µg-hora/ml | 9 510 (4 130) |
| Vz, ml | 435 (412) |
| Aclaramiento, ml/hora | 38,7 (19,8) |
| t1/2, horas | 7,35 (2,90) |
*El tmáx. se expresa como el tiempo transcurrido desde el inicio de una perfusión de ~4 horas y se presenta como la mediana [mín., máx.] y se obtuvo en el primer punto temporal de muestreo tras la perfusión.
Distribución
El volumen de distribución estimado de la cerliponasa alfa tras la perfusión intracerebroventricular de 300 mg (Vz = 435 ml) supera el volumen de LCR típico (100 ml), lo cual hace pensar en una distribución a tejidos distintos del LCR. Los elevados cocientes LCR/plasma en la Cmáx. y el AUC0-t (de aproximadamente 1 000 y 400, respectivamente) apuntan a que la mayor parte de la cerliponasa alfa administrada permanece en el sistema nervioso central. No es de esperar que la administración intracerebroventricular de cerliponasa alfa dé lugar a concentraciones terapéuticas en el ojo debido al escaso acceso desde el LCR a las células de la retina afectadas y a la presencia de la barrera hematorretiniana.
Eliminación
Dado que la cerliponasa alfa es una proteína, es de esperar que su descomposición metabólica se produzca mediante hidrólisis peptídica. Como consecuencia, no se cree que el deterioro de la función hepática vaya a afectar a la farmacocinética de la cerliponasa alfa.
La eliminación renal de cerliponasa alfa se considera una vía menor para el aclaramiento.
Población pediátrica de 0 a 3 años
A los pacientes pediátricos con LCN2 de 1 a < 2 años (n = 2) y de 2 a < 3 años (n = 6) se les administró cerliponasa alfa según el régimen de dosificación pediátrico recomendado durante un periodo de hasta 144 semanas. La exposición del LCR estaba dentro del intervalo caracterizado por ser seguro y efectivo en el estudio pivotal. La exposición plasmática en pacientes más jóvenes mostró una tendencia mayor que el intervalo caracterizado en el estudio pivotal, sin embargo, la exposición plasmática mayor no estuvo asociada con cambios evidentes en el perfil de seguridad. No se dispone de datos farmacocinéticos en pacientes menores de 1 año de edad.
5.3 Datos preclínicos sobre seguridad
Se obtuvieron datos preclínicos sobre seguridad limitados de la cerliponasa alfa en estudios de toxicidad tras dosis única realizados con monos y en estudios tras dosis repetidas en un modelo de perros salchicha de la lipofuscinosis neuronal ceroidea de tipo 2 infantil tardía clásica. Este modelo de la enfermedad sirvió fundamentalmente para investigar las propiedades farmacodinámicas y farmacocinéticas de la cerliponasa alfa, pero también se pretendía evaluar su toxicidad. Sin embargo, los resultados de estos estudios en perros salchicha no son capaces de predecir de forma fiable la seguridad en los seres humanos, ya que la pauta de las perfusiones de cerliponasa alfa era diferente y presentaba una gran variabilidad, incluso intraestudio, debido a las dificultades derivadas del sistema de catéter permanente y a las notables reacciones de hipersensibilidad. Además, en estos estudios se usó una pequeña cantidad de animales, se analizaron principalmente grupos con dosis únicas y carecían de controles adecuados. Por tanto, el desarrollo preclínico no es concluyente con respecto a la seguridad clínica de la cerliponasa alfa. No se han realizado estudios de genotoxicidad, carcinogenicidad ni toxicidad para la reproducción.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Solución Brineura para perfusión y solución de lavado
Hidrogenofosfato de sodio heptahidratado
Dihidrógenofosfato de sodio monohidratado
Cloruro de sodio
Cloruro potásico
Cloruro de magnesio hexahidratado
Cloruro de calcio dihidratado
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
2 años
Brineura y la solución de lavado descongelados deben utilizarse de inmediato. El medicamento solo debe extraerse de los viales sin abrir inmediatamente antes de su uso. Si el uso inmediato no es posible, los viales sin abrir de Brineura o la solución de lavado deben almacenarse en una nevera (2 °C-8 °C) y utilizarse en el plazo de 24 horas.
Se ha demostrado la estabilidad química y física del medicamento en uso durante un periodo de hasta 12 horas a temperatura ambiente (19 °C-25 °C). Por cuestiones microbiológicas, los viales abiertos o el medicamento contenido en jeringas deben usarse inmediatamente. Si no se utilizan de inmediato, los tiempos de conservación durante el uso y las condiciones previas al uso son responsabilidad del usuario.
6.4 Precauciones especiales de conservación
Conservar en congelador en posición vertical (entre -25 °C y -15 °C).
Conservar en el embalaje original para protegerlo de la luz.
Transporte de viales
Transportar y distribuir congelado (entre -85 °C y -15 °C).
6.5 Naturaleza y contenido del envase
Solución Brineura para perfusión y solución de lavado
Vial (vidrio de tipo I) con tapón (caucho butílico), con recubrimiento de fluoropolímero, cápsula de cierre (polipropileno) y precinto plegado (aluminio). La cápsula de cierre de Brineura es de color verde y la cápsula de cierre de la solución de lavado es amarilla.
Tamaño del envase:
Cada envase contiene dos viales con 150 mg de cerliponasa alfa en 5 ml de solución para perfusión cada uno y un vial con 5 ml de solución de lavado.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Brineura debe administrarse con un sistema de perfusión con elementos de compatibilidad física y química demostrada con la administración de Brineura y la solución de lavado. Para administrar Brineura deben utilizarse los dispositivos de acceso intracerebroventricular y los elementos desechables con marcado CE que figuran a continuación.
Brineura es compatible con dispositivos de acceso intracerebroventricular hechos de una cúpula de silicona y una base de acero inoxidable o polipropileno conectada a un catéter de silicona.
Brineura es compatible con elementos de perfusión desechables fabricados en PVC, PVC (sin DEHP), polietileno, polietersulfona (PES), polipropileno (PP) y PTFE.
Preparación para la administración de Brineura y la solución de lavado
Para la correcta administración de Brineura y la solución de lavado se necesitan los elementos (no incluidos) que se enumeran a continuación (ver Figura 1 en la sección 4.2). Todos los elementos del sistema de perfusión deben ser estériles. Brineura y la solución de lavado se dispensan y almacenan congelados (ver sección 6.4).
- Una bomba de jeringa programable con el intervalo y la velocidad de administración adecuados y alarmas para administración incorrecta u oclusión. La bomba debe poder programarse para administrar el medicamento a una velocidad constante de 2,5 ml/hora.
- Dos jeringas de un solo uso compatibles con el equipo de la bomba. Se recomienda utilizar jeringas de 10 a 20 ml.
- Dos agujas para jeringa hipodérmica de un solo uso (21 G, 25,4 mm).
- Un equipo de perfusión de un solo uso. Se puede añadir una alargadera si es preciso. Se recomienda una longitud de entre 150 cm y 206 cm (no superar los 400 cm) y un diámetro interno de 0,1 cm.
- Se necesita un filtro interior de 0,2 µm, que puede formar parte del equipo de perfusión. El filtro interior debe estar situado lo más cerca posible de la aguja del reservorio.
- Una aguja del reservorio no enucleadora del calibre 22 o más pequeña; se sugiere una longitud de 16 mm. Consultar las recomendaciones del fabricante del dispositivo de acceso intracerebroventricular con respecto a la aguja de reservorio.
- Una jeringa estéril de un solo uso vacía (para extraer LCR a fin de verificar la permeabilidad).
Descongelar Brineura y la solución de lavado
Descongelar los viales de Brineura y el vial de la solución de lavado a temperatura ambiente durante aproximadamente 60 minutos. No descongelar ni calentar los viales de ninguna otra forma. No agitar los viales. Durante el periodo de descongelación se producirá condensación. Se recomienda descongelar los viales fuera de la caja.
Brineura y la solución de lavado deben estar totalmente descongelados y usarse inmediatamente (ver sección 6.3).
No volver a congelar los viales ni congelar las jeringas con Brineura o solución de lavado en su interior.
Inspeccionar los viales de Brineura y la solución de lavado descongelados
Inspeccionar los viales para asegurarse de que estén totalmente descongelados. La solución de Brineura debe ser incolora o de color amarillo claro y transparente o ligeramente opalescente. En ocasiones los viales de Brineura pueden contener fibras translúcidas o partículas opacas. Dichas partículas aparecen de forma natural en la cerliponasa alfa y se eliminan mediante el filtro interior de 0,2 µm sin afectar de forma detectable a la pureza o la concentración de Brineura.
La solución de lavado puede contener partículas que se disuelven cuando el vial se descongela totalmente. La solución de lavado debe ser incolora y transparente.
No usar las soluciones si presentan cambios de color u otras partículas extrañas.
Extraer Brineura
Marcar una jeringa estéril sin usar con «Brineura» y acoplarle una aguja. Retirar las cápsulas de cierre verdes de los dos viales de Brineura. Empleando una técnica aséptica, extraer el volumen de la solución de Brineura que se necesite para la dosis (ver la Tabla 1 en la sección 4.2) con la jeringa estéril marcada con «Brineura». No diluir Brineura. No mezclar Brineura con ningún otro medicamento. Desechar la aguja y los viales vacíos de acuerdo con la normativa local.
Extraer la solución de lavado
Determinar el volumen de solución de lavado necesario para garantizar la administración completa de Brineura en los ventrículos cerebrales. Calcular el volumen de lavado sumando el volumen de cebado de todos los elementos del sistema de perfusión, incluido el dispositivo de acceso intracerebroventricular.
Marcar una jeringa estéril sin usar con «solución de lavado» y acoplarle una aguja. Retirar la cápsula de cierre sobrepuesta amarilla del vial de la solución de lavado. Empleando una técnica aséptica, extraer la cantidad adecuada de solución de lavado del vial con la jeringa estéril nueva marcada con «solución de lavado». Desechar la aguja y el vial con el resto de la solución de acuerdo con la normativa local.
Eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
BioMarin International Limited
Shanbally, Ringaskiddy
County Cork
Irlanda
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/17/1192/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 30/mayo/2017
Fecha de la última renovación: 28/marzo/2022
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.