


Ficha técnica - Brinsupri
1. NOMBRE DEL MEDICAMENTO
Brinsupri 25 mg comprimidos recubiertos con película
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película contiene 25 mg de brensocatib (como monohidrato).
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido)
Comprimido de color gris, redondo y aproximadamente 9 mm de diámetro con el número «25» grabado en una cara y «BRE» en la otra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Brinsupri está indicado para el tratamiento de la bronquiectasia no asociada a fibrosis quística (BNFQ) en pacientes a partir de 12 años con dos exacerbaciones o más en los 12 meses anteriores.
4.2 Posología y forma de administración
Posología
La dosis recomendada es de 25 mg por vía oral una vez al día con o sin comida.
Dosis omitida
Los pacientes que omitan una dosis deben tomar la siguiente dosis a la hora habitual el día siguiente. Los pacientes no deben duplicar la dosis para compensar la dosis omitida.
Poblaciones especiales
Personas de edad avanzada
No se precisa ajuste de la dosis para los pacientes de edad avanzada (ver sección 5.2).
Insuficiencia renal y hepática
No se requiere ajuste de la dosis para los pacientes con insuficiencia renal o hepática (ver sección 5.2).
Población pediátrica
No se ha establecido todavía la seguridad y la eficacia de Brinsupri en niños menores de 12 años. No se dispone de datos.
Forma de administración
Por vía oral.
Este medicamento debe tomarse una vez al día con o sin comida.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Infecciones fúngicas
En los estudios clínicos, las infecciones fúngicas, principalmente relacionadas con cándida, indicativas de inmunosupresión (es decir, candidiasis oral, candidiasis esofágica, candidiasis orofaríngea, bronquitis fúngica) y casos aislados de infecciones de Aspergillus, fueron más frecuentes con brensocatib 25 mg (1,5 %) que con el placebo (1,1 %).
Pacientes inmunodeprimidos
No se ha establecido la seguridad de brensocatib en pacientes inmunodeprimidos. Se recomienda tener precaución al usar brensocatib en pacientes con neutropenia de moderada a grave (recuento absoluto de neutrófilos [RAN] < 1 000/mm3).
Vacunas
No se ha evaluado el uso concomitante de brensocatib y vacunas atenuadas. Se debe evitar el uso de vacunas atenuadas en los pacientes que reciben brensocatib.
Sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por comprimido; esto es, esencialmente «exento de sodio».
4.5 Interacción con otros medicamentos y otras formas de interacción
Los estudios in vitro no son concluyentes con respecto al potencial de brensocatib para inducir CYP2B6 y CYP3A4 (ver sección 5.2). La inducción in vivo no puede excluirse. La administración concomitante con sustratos de CYP3A4 utilizados en la bronquiectasia (p. ej., corticoesteroides inhalados, antibióticos macrólidos o broncodilatadores inhalados, como salmeterol o vilanterol) pueden causar el descenso de las concentraciones plasmáticas y la reducción del efecto del tratamiento. Debe considerarse el ajuste del tratamiento concomitante si disminuye la eficacia.
Población pediátrica
Los estudios de interacciones se han realizado sólo en adultos.
4.6 Fertilidad, embarazo y lactancia
Embarazo
No hay datos sobre el uso de brensocatib en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3).
No se recomienda utilizar Binsupri durante el embarazo ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Lactancia
Se desconoce si brensocatib o sus metabolitos se excretan en la leche materna. Los datos disponibles en animales han sugerido que brensocatib se excreta en la leche (ver sección 5.3).
No se puede excluir el riesgo en recién nacidos/lactantes. Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
No hay datos sobre la fertilidad en el ser humano. Los estudios realizados en animales indican que no afecta a la fertilidad masculina ni a la femenina (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Brinsupri sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas con más frecuencia son cefalea (9,2 %), hiperqueratosis (5,9 %), dermatitis (4,2 %), erupción (4,1 %), infecciones del tracto respiratorio superior (3,9 %) y piel seca (3,0 %).
Tabla de reacciones adversas
La seguridad de brensocatib se evaluó en la población de seguridad agrupada de dos ensayos clínicos controlados con placebo, ASPEN y WILLOW, que constaban de 1 326 pacientes adultos y 41 pacientes adolescentes a partir de 12 años con BNFQ que recibieron al menos una dosis de brensocatib durante un máximo de 52 semanas.
La frecuencia de las reacciones adversas se define mediante la siguiente convención: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a < 1/1 000), muy raras (< 1/10 000), frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Las reacciones adversas se presentan en orden decreciente de gravedad dentro de cada grupo de frecuencia.
Tabla 1: Reacciones adversas
| Clasificación de órganos y sistemas | Frecuencia | Reacción adversa |
| Infecciones e infestaciones | Frecuentes | Infección del tracto respiratorio superior Gastroenteritis |
| Trastornos del sistema nervioso | Frecuentes | Cefalea |
| Trastornos gastrointestinales | Frecuentes | Trastorno gingival Enfermedad periodontal |
| Clasificación de órganos y sistemas | Frecuencia | Reacción adversa |
| Trastornos de la piel y del tejido subcutáneo | Frecuentes | Hiperqueratosis* Erupción Piel seca Dermatitis Exfoliación de la piel Alopecia |
* Ver «Descripción de reacciones adversas seleccionadas» abajo.
Descripción de reacciones adversas seleccionadas
Hiperqueratosis
En la población de seguridad agrupada, se notificó hiperqueratosis (incluidas, lesión de la piel, queratosis pilar, erupción exfoliativa y queratosis seborreica) con más frecuencia con brensocatib 25 mg que con el placebo (5,9 % frente a 3,1 %). Todos los acontecimientos fueron de gravedad leve o moderada.
Población pediátrica
La evaluación de la seguridad en adolescentes de entre 12 y 17 años con BNFQ se basa en 41 sujetos expuestos a brensocatib en el ensayo ASPEN de fase III de 52 semanas de duración (ver sección 5.1.) El perfil de seguridad en estos adolescentes era similar al observado en adultos.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Con dosis de hasta 120 mg, administradas en una dosis única, no se presentaron signos de toxicidades relacionadas con la dosis.
No existe un tratamiento específico para la sobredosis con brensocatib. Si se produce una sobredosis, se debe tratar con medidas de soporte al paciente con la supervisión adecuada, según sea necesario.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: no se ha asignado aún, código ATC: no se ha asignado aún
Mecanismo de acción
Brensocatib es un inhibidor competitivo y reversible de la dipeptil peptidasa 1 (DPP1). La DPP1 activa las serina proteasas de neutrófilos (NSP) proinflamatorias durante la maduración de los neutrófilos en la médula ósea. Brensocatib reduce la actividad de las NSP implicadas en la patogenia de la bronquiectasia, incluidas la elastasa de neutrófilos, la catepsina G y la proteinasa 3.
Efectos farmacodinámicos
En dosis de 5 veces la dosis diaria máxima recomendada de brensocatib, no hubo efecto sobre la prolongación del intervalo QTc.
Eficacia clínica
La eficacia de brensocatib se evaluó en un ensayo de fase III, aleatorizado, doble ciego, controlado con placebo, de grupos paralelos, multicéntrico y multinacional (ASPEN) con un total de 1 721 pacientes a partir de 12 años con BNFQ (1 680 adultos y 41 adolescentes).
Se aleatorizó a todos los pacientes a una de las dos dosis de brensocatib (25 mg: n = 575; 10 mg: n = 583) o placebo (n = 563), administradas una vez al día durante 52 semanas.
Todos los pacientes adultos incluidos tenían antecedentes de BNFQ confirmada mediante tomografía computarizada torácica con al menos 2 exacerbaciones pulmonares documentadas antes de la selección en los últimos 12 meses. Los pacientes adolescentes tuvieron al menos una exacerbación pulmonar en los 12 meses anteriores. Una exacerbación válida se definió mediante la necesidad de un ciclo de antibióticos sistémicos prescrito por un médico para los signos y síntomas de infección respiratoria.
En la tabla 2 se recogen los datos demográficos y las características iniciales del ensayo ASPEN.
Tabla 2: Datos demográficos y características iniciales de los pacientes en ASPEN
ASPEN (N = 1 721) | |
| Edad (años), media (DE) | 60 (16) |
| Mujer n (%) | 1 107 (64) |
| Raza blanca n (%) | 1 266 (74) |
| Raza negra o afroestadounidense n (%) | 10 (1) |
| Raza asiática n (%) | 191 (11) |
| Raza hispana o latina n (%) | 511 (30) |
| ≥ 3 ExP en los 12 meses anteriores n (%) | 502 (29) |
| Exfumador n (%) | 510 (30) |
| VEF1pp posbroncodilatador, media (DE) | 74 (23) |
| Esputo positivo para Pseudomonas aeruginosa n (%) | 607 (35) |
| Tratamiento crónico con macrólidos n (%) | 329 (19) |
N = número de pacientes en el conjunto de análisis por intención de tratar; n: número de pacientes; ExP = exacerbaciones pulmonares; pp = porcentaje previsto; VEF1 = volumen espiratorio forzado en 1 segundo; DE = desviación estándar
Exacerbaciones
La variable principal de la eficacia en ASPEN era la tasa anualizada de exacerbaciones pulmonares (ExP) durante el período de tratamiento de 52 semanas.
Las exacerbaciones pulmonares se definieron como el empeoramiento de 3 o más síntomas importantes a lo largo de 48 horas, con aumento de la tos, el volumen y la purulencia de los esputos o incremento de la dificultad al respirar o tolerancia al ejercicio disminuida y fatiga y/o malestar y hemoptisis, que llevan al médico a tomar la decisión de prescribir antibióticos sistémicos. Las exacerbaciones pulmonares se consideraban graves si requerían tratamiento con antibióticos intravenoso y/o eran motivo de hospitalización.
En el ensayo ASPEN, el tratamiento con 25 mg de brensocatib en pacientes con BNFQ mostró una reducción significativa en la tasa anualizada de exacerbaciones pulmonares en comparación con el placebo. En la tabla 3 se presentan los principales resultados.
Tabla 3: Variables de las exacerbaciones durante 52 semanas en ASPEN
Brensocatib 25 mg (N = 575) | Placebo (N = 563) | ||
| Tasa anualizada de ExP | 1,04 | 1,29 | Cociente de tasas (IC del 95 %): 0,81 (0,69, 0,94) |
| Mediana de tiempo hasta la primera ExP (semana) | 50,71 | 36,71 | Cociente de riesgos instantáneos (hazard ratio) (IC del 95 %): 0,83 (0,70, 0,97) |
| Proporción de pacientes sin exacerbaciones en la semana 52 (%) | 48,5 | 40,3 | Cociente de posibilidades (odds ratio) (IC del 95 %): 1,40 (1,10, 1,79) |
Función pulmonar
Se evaluó la variación con respecto al inicio en el VEF1 posbroncodilatador como variable secundaria. Una dosis de brensocatib 25 mg redujo de manera significativa el deterioro del VEF1 en comparación con el placebo en la semana 52 (diferencia en las medias de mínimos cuadrados 38, IC del 95 %: 11,
- 65) (figura 1).
Figura 1: Variación en la media de MC (DE) con respecto al inicio en el VEF1
posbroncodilatador (ml) a lo largo del tiempo
Población pediátrica (adolescentes)
En el estudio fundamental de 52 semanas de duración se aleatorizó a 41 adolescentes (de 12 a < 18 años) a brensocatib 25 mg una vez al día, brensocatib 10 mg una vez al día o al placebo. El subgrupo de adolescentes era pequeño y el estudio no tenía potencia para la eficacia en adolescentes; los intervalos de confianza eran amplios y los resultados no eran concluyentes. Se observaron tendencias hacia una menor tasa de exacerbaciones pulmonares y cambios positivos en el VEF1 tras el broncodilatador con 25 mg de brensocatib frente al placebo. En general, los datos de seguridad y farmacocinéticos en adolescentes eran congruentes con los de los adultos (ver secciones 4.8 y 5.2). 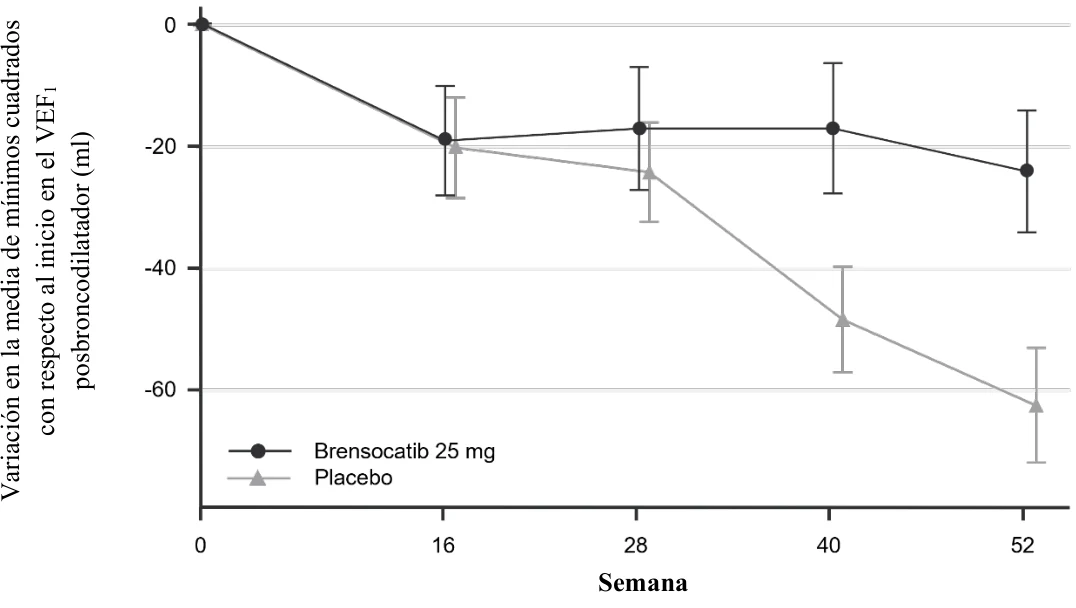
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Brinsupri en uno o más grupos de la población pediátrica en la BNFQ (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
La biodisponibilidad oral absoluta de brensocatib no se ha estudiado en el ser humano. Brensocatib se absorbe con rapidez tras su administración por vía oral. El Tmáx. para los comprimidos es de aproximadamente 1 hora en los pacientes. La absorción oral de brensocatib no se ve afectada por la ingestión de alimentos. La administración simultánea con una comida rica en grasas retrasó 0,75 horas el tiempo hasta alcanzar la concentración máxima; sin embargo, el alcance de la absorción de brensocatib se mantuvo igual.
Distribución
Tras la administración oral, el volumen de distribución en estado estacionario era de 126-138 l (CV: 22,4-23,3 %) en pacientes adultos y 71,3-83,6 l (CV: 19,9-26.3 %) en adolescentes con BNFQ. La unión de brensocatib a las proteínas plasmáticas humanas fue del 82,2 %-87,2 %.
Biotransformación
Brensocatib se metaboliza principalmente a través de CYP3A. Brensocatib representaba el 16,2 % de
| la radioactividad total en plasma. Solo se detectó un metabolito circulante importante, el tiocianato, en | |||
| plasma. El tiocianato es un compuesto endógeno, y los datos clínicos demostraron que las | |||
| concentraciones plasmáticas de tiocianato no se veían afectadas y permanecían en el intervalo normal | |||
| con el tratamiento con brensocatib. | |||
Interacciones
Estudios in vitro
Enzimas de CYP450
Brensocatib es un sustrato de CYP3A.
Brensocatib no inhibe CYP1A2, CYP2C8, CYP2C9, CYP2C19, o CYP2D6. Los estudios in vitro no son concluyentes en lo que respecta al potencial de brensocatib para inducir CYP2B6 y CYP3A4. No puede excluirse la inducción in vivo.
Sistemas transportadores
Brensocatib es un sustrato de la glucoproteína P (gp-P) y una proteína de resistencia del cáncer de mama (BCRP). Brensocatib no es un sustrato de MATE1, MATE2-K, OAT1, OAT3, OATP1B1, OATP1B3, OCT1 y OCT2.
Brensocatib no es un inhibidor de la gp-P, BCRP, OATP1B1, OATP1B3, OAT1, OAT3, OCT2, MATE1 y MATE2-K.
Efecto de brensocatib en otros medicamentos
Los datos in vitro y los análisis farmacocinéticos de la población indican que es improbable que brensocatib inhiba o induzca de manera significativa la actividad de las isoenzimas del CYP o los transportadores de fármacos en los niveles de dosis clínicamente relevantes. No obstante, los estudios in vitro no fueron concluyentes con respecto al potencial de brensocatib para inducir CYP2B6 y CYP3A4, y no puede excluirse la inducción in vivo.
Efectos de otros medicamentos sobre brensocatib
El AUC y la Cmáx. de brensocatib aumentaron en un 55 % y un 68 % con un inhibidor potente de CYP3A (p. ej., claritromicina) y en un 32 % y un 53 % con un inhibidor potente de la gp-P (p. ej., verapamilo), pero se redujeron en un 33 % y un 15 % con un inductor potente de CYP3A (p. ej., rifampicina). La Cmáx. y el AUC se mantuvieron invariables con un inhibidor potente de la bomba de protones (p. ej., esomeprazol). El efecto de la interacción en la exposición sistémica a brensocatib no es clínicamente relevante.
Eliminación
Tras una única dosis por vía oral de brensocatib radiomarcado, el 54,2 % de la dosis se excretó en la orina y el 28,3 % en las heces; la mayoría de la radioactividad se excretó en 72 horas. El brensocatib inalterado en la orina y las heces fue el 22,8 % y el 2,41 % de la dosis, respectivamente.
La semivida terminal fue de 32,6-39,6 horas (CV: 26,6-33,0 %) en pacientes adultos y 26,9-27,8 horas (CV: 26,8-37,3 %) en pacientes adolescentes.
Linealidad/No linealidad
Brensocatib presenta una farmacocinética lineal e independiente del tiempo con una variabilidad intra e intersujetos de baja a moderada en un intervalo de dosis de 5 a 120 mg tras la administración única y un intervalo de dosis de entre 10 y 40 mg tras la administración una vez al día. El análisis farmacocinético de la población con datos agrupados de 11 estudios clínicos en sujetos sanos (n = 291) y pacientes con BNFQ (n = 783) demostró que la farmacocinética de brensocatib se puede describir de manera satisfactoria mediante un modelo bicompartimental con absorción oral de primer orden.
Relación(es) farmacocinéticas/farmacodinámica(s)
Se observaron relaciones exposición-respuesta entre la exposición a brensocatib (AUC) y la eficacia clínica (es decir, disminución de la función pulmonar medida como VEF1). En dosis de 25 mg, más del 99 % de los pacientes con BNFQ en el ensayo ASPEN alcanzaron un umbral de AUC que se asociaba a la mejora clínicamente relevante en el VEF1. No se detectaron relaciones entre la exposición y la respuesta relacionadas con la aparición de enfermedad periodontal o neumonía. Sí se observó relación entre la exposición a brensocatib (AUC) y la hiperqueratosis (leve y moderada). No obstante, la probabilidad prevista de hiperqueratosis leve o moderada era baja en la dosis de brensocatib de 25 mg (3,01 % en adultos y 3,36 % en adolescentes).
Poblaciones especiales
El análisis farmacocinético de la población no reveló datos sugestivos de un efecto clínicamente significativo de la edad (intervalo: entre 12 y 85 años), el sexo, la raza/etnia o el peso corporal (intervalo: entre 32 y 155 kg) sobre la farmacocinética de brensocatib.
Población pediátrica
Conforme al análisis farmacocinético de la población, no había una diferencia clínicamente relevante relacionada con la edad en la farmacocinética de brensocatib entre los adultos y los adolescentes de entre 12 y 17 años. Brensocatib no se ha estudiado en niños menores de 12 años (ver sección 4.2).
Insuficiencia hepática
En sujetos con insuficiencia hepática leve, moderada o grave (puntuaciones de Child-Pugh de 5 a 12), el aclaramiento de brensocatib tras una única dosis fue comparable al de sujetos sanos. No se recomiendan ajustes de la dosis para pacientes con insuficiencia hepática leve, moderada o grave (ver sección 4.2).
Insuficiencia renal
En sujetos con insuficiencia renal leve, moderada o grave (aclaramiento de la creatinina ≥ 15 ml/min/1,73 m2 y que no necesitan diálisis), el aclaramiento de brensocatib tras una única dosis fue comparable al de los sujetos sanos. No se recomiendan ajustes de la dosis para pacientes con insuficiencia renal leve, moderada o grave (ver sección 4.2).
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, genotoxicidad y potencial carcinogénico. Únicamente se observaron reacciones en los estudios preclínicos a exposiciones consideradas superiores a la máxima humana, lo que indica poca relevancia para su uso clínico.
Toxicidad general
En un estudio con ratas de 6 meses de duración se observaron cambios microscópicos en el riñón (túbulos basófilos en la zona exterior de la médula) y el pulmón (infiltración de neutrófilos perivasculares y acumulación de macrófagos vacuolados compatibles con fosfolípidos) en dosis de 50 mg/kg/día. Se consideró que el nivel sin efecto adverso observado era de 9 mg/kg/día (AUC 20 veces la dosis máxima recomendada en el ser humano [DMRH]).
En un estudio con perros de 9 meses de duración no se observaron efectos adversos en ninguna dosis (AUC 5 veces la DMRH). En un estudio anterior con perros de 6 meses de duración, la administración de brensocatib en una dosis de 50 mg/kg/día causó enfermedad periodontal que dio lugar a la finalización temprana del grupo. En dosis ≥ 8 mg/kg/día, se observaron hallazgos microscópicos dependientes de la dosis en los testículos (degeneración y atrofia de los túbulos seminíferos), en el epidídimo (reducción del número de espermatozoides y residuos celulares) y en el pulmón (acumulaciones de macrófagos vacuolados compatibles con fosfolípidos). En dosis de 50 mg/kg/día, se observaron hallazgos adicionales en el riñón (regeneración tubular) y en los tejidos linfoides (ganglios linfáticos axilares, mandibulares y mesentéricos, tejido linfoide asociado al intestino y el bazo) como indican las acumulaciones de macrófagos vacuolados.
Toxicidad para la reproducción y el desarrollo
En un estudio de fertilidad y desarrollo embriofetal en ratas, tras el tratamiento con brensocatib desde 2 semanas antes del apareamiento, durante el apareamiento y hasta el fin de la organogénesis embrionaria principal, se observaron malformaciones menores recuperables de escápula curvada y costillas onduladas en exposiciones plasmáticas (AUC) de 128 veces la exposición humana a la DMRH. Hubo un aumento de la incidencia de variaciones esqueléticas (posición anómala de la cintura pélvica y costillas verdaderas y/o falsas supernumerarias en las regiones cervical y toracolumbar) y diferencias en la osificación en un AUC ≥ 42 veces la exposición humana a la DMRH. La dosis sin efecto en la toxicidad para el desarrollo estaba en el AUC de 3 veces la exposición humana a la DMRH. En un estudio del desarrollo embriofetal en conejos el tratamiento con brensocatib durante la implantación y la organogénesis principal causó toxicidad materna (reducción en el aumento de peso corporal y el consumo de alimentos) en un AUC ≥ 5 veces la exposición humana a la DMRH. No hubo efectos adversos para el desarrollo en un AUC de 20 veces la exposición humana a la DMRH.
En un estudio del desarrollo pre y posnatal en ratas tratadas desde el día 6 de gestación hasta el día 20 de lactancia, no se observaron efectos adversos en ninguna dosis (hasta un AUC de 17 veces la exposición humana a la DMRH). Se detectó brensocatib en las crías, lo que sugiere que es probable que las crías masculinas y femeninas estuvieran expuestas a través de la leche materna durante la lactancia.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Celulosa, microcristalina
Dihidrogenofosfato de calcio
Glicolato sódico de almidón
Sílice coloidal hidratado
Dibehenato de glicerol
Recubrimiento con película
Alcohol polivinílico
Dióxido de titanio (E 171)
Macrogol 4000 (PM 3350)
Talco
Óxido de hierro negro (E 172)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
2 años
6.4 Precauciones especiales de conservación
Conservar en el embalaje original para protegerlo de la humedad.
6.5 Naturaleza y contenido del envase
Blíster de PVC/PCTFE con papel de aluminio que contiene 14 comprimidos recubiertos con película. Tamaño del envase de 28 comprimidos (2 blísteres de 14 comprimidos cada uno) en una caja.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Insmed Netherlands B.V.
Stadsplateau 7
3521 AZ Utrecht
Países Bajos
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/25/1995/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 18/noviembre/2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.