


Ficha técnica - Jeraygo
1. NOMBRE DEL MEDICAMENTO
JERAYGO 12,5 mg comprimidos recubiertos con película
JERAYGO 25 mg comprimidos recubiertos con película
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
JERAYGO 12,5 mg comprimidos recubiertos con película
Cada comprimido recubierto con película contiene 12,5 mg de aprocitentán.
Excipientes con efecto conocido
Cada comprimido recubierto con película de 12,5 mg contiene 54 mg de lactosa monohidratada.
JERAYGO 25 mg comprimidos recubiertos con película
Cada comprimido recubierto con película contiene 25 mg de aprocitentán.
Excipientes con efecto conocido
Cada comprimido recubierto con película de 25 mg contiene 45,7 mg de lactosa monohidratada.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido).
JERAYGO 12,5 mg comprimidos recubiertos con película
Comprimidos de color amarillo anaranjado, redondos, biconvexos (6 mm de diámetro), grabados con «AN» en una cara y lisos por la otra cara.
JERAYGO 25 mg comprimidos recubiertos con película
Comprimidos de color rosa, redondos, biconvexos (6 mm de diámetro), grabados con «AN» en una cara y «25» en la otra cara.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
JERAYGO está indicado en pacientes adultos para el tratamiento de la hipertensión resistente en combinación con al menos tres medicamentos antihipertensivos (ver sección 5.1).
4.2 Posología y forma de administración
Posología
La dosis recomendada es de 12,5 mg por vía oral una vez al día. La dosis se puede aumentar hasta 25 mg una vez al día en los pacientes que toleran la dosis de 12,5 mg y necesitan un control más estrecho de la presión arterial (PA) (ver sección 4.4).
Dosis olvidadas
Si un paciente olvida una dosis, debe indicársele que reanude el tratamiento al día siguiente y que no tome dos dosis el mismo día.
Poblaciones especiales
Pacientes de edad avanzada
No se requieren ajustes de dosis en pacientes mayores de 65 años de edad (ver sección 5.2). La experiencia clínica es limitada en pacientes mayores de 75 años de edad (ver sección 4.4).
Insuficiencia renal
No se requieren ajustes de dosis en pacientes con insuficiencia renal (incluida la insuficiencia grave con una tasa de filtración glomerular estimada [TFGe] de 15–29 ml/min) (ver secciones 4.4 y 5.2).
Aprocitentán no se ha estudiado en pacientes con una TFGe <15 ml/min ni en pacientes sometidos a diálisis; JERAYGO no está recomendado en estos pacientes (ver sección 4.4).
Insuficiencia hepática
No se requieren ajustes de dosis en pacientes con insuficiencia hepática leve o moderada (clase A o B de Child-Pugh, respectivamente) (ver sección 5.2).
Aprocitentán no se ha estudiado en pacientes con insuficiencia hepática grave (clase C de Child-Pugh); no debe iniciarse el tratamiento con JERAYGO en estos pacientes (ver secciones 4.3 y 4.4).
Población pediátrica
No se ha establecido la seguridad y eficacia de aprocitentán en niños y adolescentes menores de 18 años de edad. No se dispone de datos.
Forma de administración
Vía oral.
JERAYGO se puede tomar con o sin alimentos (ver sección 5.2).
Los comprimidos recubiertos con película no están ranurados y están diseñados para tomarse enteros.
4.3 Contraindicaciones
- Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1. • Embarazo (ver sección 4.6).
- Mujeres en edad fértil que no usen un método anticonceptivo fiable (ver secciones 4.4 y 4.6). • Lactancia (ver sección 4.6).
- Pacientes con insuficiencia hepática grave (clase C de Child-Pugh; con o sin cirrosis) (ver sección 4.4).
4.4 Advertencias y precauciones especiales de empleo
Mujeres en edad fértil, embarazadas o en periodo de lactancia
El uso de JERAYGO está contraindicado en mujeres embarazadas o en periodo de lactancia y en mujeres en edad fértil que no usen un método anticonceptivo fiable (ver secciones 4.3 y 4.6).
Se recomienda realizar pruebas de embarazo antes de iniciar el tratamiento, mensualmente durante el tratamiento y un mes después de suspender el tratamiento para facilitar la detección del embarazo (ver sección 4.6).
Hepatotoxicidad
Las elevaciones de aminotransferasas y la hepatotoxicidad son efectos conocidos de otros antagonistas de receptores de las endotelinas (ARE). Se han notificado con poca frecuencia elevaciones de las transaminasas en ensayos clínicos de aprocitentán (ver sección 4.8).
El tratamiento con JERAYGO no debe iniciarse en pacientes con insuficiencia hepática grave (ver sección 4.3) y no está recomendado en pacientes con aminotransferasas elevadas (>3 veces el límite superior de la normalidad [LSN]). Deben realizarse pruebas de enzimas hepáticas antes del inicio del tratamiento con JERAYGO.
Durante el tratamiento, se recomienda monitorizar las enzimas hepáticas. Si se producen elevaciones clínicamente relevantes, inexplicables y sostenidas de aminotransferasas, o si las elevaciones se acompañan de un aumento de la bilirrubina >2 veces el LSN o de síntomas clínicos de hepatotoxicidad, se deberá suspender JERAYGO.
Retención de líquidos
El edema periférico y la retención de líquidos son efectos conocidos de los ARE y han sido observados en estudios clínicos con aprocitentán (ver sección 4.8). Tras el inicio del tratamiento, se debe controlar a los pacientes para detectar signos de retención de líquidos como edema o aumento de peso. Si se produce una retención de líquidos clínicamente significativa, debe evaluarse al paciente para determinar la causa y la necesidad de tratamiento complementario adicional, incluidos diuréticos adicionales o un aumento de la dosis del diurético prescrito actual (si procede), antes de considerar una reducción de la dosis o la suspensión de JERAYGO.
En los pacientes tratados con diuréticos del asa antes de iniciar el tratamiento con JERAYGO, el diurético del asa no debe sustituirse por un diurético menos eficaz en el momento del inicio.
Los pacientes con insuficiencia renal subyacente (TFGe <60 ml/min/1,73 m2) o insuficiencia cardíaca preexistente que toman JERAYGO pueden tener mayor riesgo de desarrollar retención de líquidos, al igual que los pacientes de edad avanzada (> 65 años de edad), pacientes con diabetes o pacientes muy obesos (índice de masa corporal [IMC] ≥ 40 kg/m2). En estos pacientes, cuando se cambia a 25 mg, debe tenerse en cuenta el riesgo de que aumente la retención de líquidos, que podría agravar la insuficiencia cardíaca o propiciar acontecimientos cardiovasculares (CV).
Acontecimientos cardiovasculares
Aprocitentán no se ha estudiado en pacientes con cardiopatías inestables o graves, tales como arritmia sintomática incontrolada (incluida la fibrilación auricular), insuficiencia cardíaca de estadio III-IV de la New York Heart Association o estadio II con valvulopatía relevante, con una concentración plasmática de NT-proBNP ≥500 pg/ml, o con angina inestable reciente (en los 6 meses anteriores), infarto de miocardio, accidente vascular isquémico transitorio o accidente cerebrovascular. JERAYGO no está recomendado en estos pacientes.
Debido al riesgo general de acontecimientos CV en los pacientes con hipertensión resistente y debido a que aprocitentán puede causar retención de líquidos, en los pacientes con riesgo elevado de desarrollar insuficiencia cardíaca congestiva u otros acontecimientos CV se deben controlar los signos y síntomas de retención de líquidos.
El beneficio y el riesgo de la continuación o suspensión de JERAYGO de los pacientes que experimentan acontecimientos CV debe evaluarse de forma individual.
Disminución de la hemoglobina
Tras la administración de ARE se han producido disminuciones de la concentración de hemoglobina y del hematocrito, y se observaron en los estudios clínicos de aprocitentán (ver sección 4.8). Estas disminuciones han sido atribuidas a la expansión del volumen plasmático (hemodilución). En los estudios clínicos de aprocitentán, estas se estabilizaron tras 4 semanas de tratamiento, permanecieron estables durante el tratamiento crónico y fueron reversibles en las 4 semanas posteriores a la suspensión.
El inicio del tratamiento con JERAYGO no está recomendado en pacientes con anemia grave (< 8 g/dl). Si está indicado clínicamente, las concentraciones de hemoglobina deben determinarse antes del inicio del tratamiento y durante el mismo. Si se observan signos y síntomas clínicamente relevantes relacionados con la disminución de la hemoglobina, considere suspender JERAYGO.
Insuficiencia renal
Los pacientes con una TFGe inferior a 60 ml/min/1,73 m2 pueden correr mayor riesgo de experimentar anemia y edema/retención de líquidos durante el tratamiento con JERAYGO. Por consiguiente, se recomienda controlar la hemoglobina y los signos de retención de líquidos o insuficiencia cardíaca.
No se tiene experiencia clínica del uso de aprocitentán en pacientes con hipertensión resistente y una TFGe <15 ml/min/1,73 m2 o pacientes sometidos a diálisis; por consiguiente, JERAYGO no está recomendado en estos pacientes.
Pacientes ≥75 años de edad
Los pacientes ≥75 años de edad pueden correr mayor riesgo de experimentar anemia, edema/retención de líquidos, insuficiencia cardíaca y acontecimientos cerebrovasculares. Se recomienda controlar la hemoglobina y los signos de retención de líquidos o insuficiencia cardíaca.
Excipientes con efecto conocido
Lactosa monohidrato
JERAYGO contiene lactosa monohidrato. Los pacientes con intolerancia hereditaria a galactosa, deficiencia total de lactasa o problemas de absorción de glucosa o galactosa no deben tomar este medicamento.
Sodio
JERAYGO contiene menos de 1 mmol de sodio (23 mg) por comprimido; esto es, esencialmente «exento de sodio».
4.5 Interacción con otros medicamentos y otras formas de interacción
Efectos de otros medicamentos sobre la farmacocinética de aprocitentán
Sobre la base de su perfil farmacocinético (FC), no se espera que la exposición a aprocitentán se vea afectada por otros medicamentos que sean inhibidores o inductores de transportadores y/o enzimas del CYP.
Efectos de aprocitentán sobre la farmacocinética de otros medicamentos
Enzimas del CYP y sustratos de la PRCM
En un estudio clínico llevado a cabo en sujetos sanos, la coadministración una vez al día de 50 mg de aprocitentán con el sustrato del CYP3A4 midazolam no afectó a la FC de midazolam, lo que llevó a la conclusión de la ausencia de interacción con enzimas del CYP, a excepción de la posible inducción de las enzimas CYP2B6 y CYP1A2 que se describe a continuación.
Los estudios in vitro no son concluyentes en cuanto al potencial de aprocitentán para inducir la CYP2B6 y la CYP1A2. No puede descartarse la inducción in vivo. Se recomienda precaución cuando se administre aprocitentán de modo concomitante con sustratos de CYP1A2 con un índice terapéutico estrecho (p. ej., tizanidina).
En un estudio clínico llevado a cabo en sujetos sanos que recibieron 25 mg de aprocitentán y rosuvastatina, un sustrato de la PRCM, la administración de aprocitentán una vez al día incrementó la Cmáx de rosuvastatina en un 40 %; sin embargo, la exposición total a rosuvastatina expresada como el AUC0-∞ no varió. Por lo tanto, los sustratos de la PRCM pueden administrarse con aprocitentán.
Aprocitentán no afecta la FC de los medicamentos cuya FC dependa del transporte activo, con la excepción de los sustratos del OAT3 que se describe a continuación.
Sustratos del OAT3
In vitro, aprocitentán es un inhibidor del OAT3. Por consiguiente, aprocitentán puede incrementar las concentraciones plasmáticas de medicamentos cuya excreción sea dependiente del OAT3. No se puede descartar que esto diera lugar a un efecto clínicamente relevante sobre la FC de los sustratos del OAT3 administrados concomitantemente, ya que no se ha realizado un estudio de interacción específico. Por consiguiente, se debe tener precaución cuando se administren sustratos del OAT3 con un índice terapéutico estrecho (p. ej., metotrexato) concomitantes.
Anticonceptivos hormonales
En un estudio clínico realizado en personas sanas, la administración una vez al día de JERAYGO 25 mg junto con una dosis única de un anticonceptivo oral (combinación de 20 µg de etinilestradiol y 100 µg de levonorgestrel) produjo un aumento medio de la Cmáx del etinilestradiol del 21 % y de la Cmáx y el AUC del levonorgestrel del 38 % y 26 %, respectivamente.
4.6 Fertilidad, embarazo y lactancia
Uso en mujeres en edad fértil /Anticoncepción en mujeres
El uso de JERAYGO está contraindicado en mujeres en edad fértil que no utilizan anticonceptivos.
Se debe recomendar a las mujeres en edad fértil que utilicen métodos anticonceptivos fiables durante el tratamiento y hasta un mes después de suspender el tratamiento, ya que no deben quedarse embarazadas durante este tiempo.
Se recomienda que las mujeres en edad fértil realicen una prueba de embarazo antes de iniciar el tratamiento, mensualmente durante el tratamiento y un mes después de suspender el tratamiento para facilitar la detección temprana del embarazo. Si se detecta un embarazo, JERAYGO se deberá suspender (ver secciones 4.3 y 4.4).
En el envase se incluye una tarjeta de información para el paciente. Contiene información relativa al riesgo de daño al feto, la necesidad de tomar medidas anticonceptivas y la recomendación de realizar pruebas de embarazo.
Embarazo
No hay datos o éstos son limitados relativos al uso de aprocitentán en mujeres embarazadas. Debido a que los estudios realizados en animales de otros ARE han demostrado toxicidad para la reproducción, JERAYGO está contraindicado durante el embarazo (ver sección 4.3).
Lactancia
Se desconoce si aprocitentán/ metabolitos se excretan en la leche materna. En ratas, aprocitentán se excretó en la leche durante la lactancia.
No se puede excluir el riesgo en niños lactantes. JERAYGO está contraindicado durante la lactancia (ver sección 4.3).
Fertilidad
De manera similar a otros ARE, después del tratamiento con aprocitentán se observó una mayor incidencia de dilatación tubular testicular y, como consecuencia a largo plazo, degeneración/atrofia tubular en ratas macho. Sin embargo, dichos efectos solo se observaron con dosis de aprocitentán muy superiores a la dosis máxima recomendada en humanos, y no tuvo efectos sobre la fertilidad (ver sección 5.3).
En pacientes que toman otros ARE, se han observado disminuciones de la cifra de espermatozoides. Se desconoce si aprocitentán puede tener efectos adversos sobre la espermatogénesis en los hombres.
En ratas hembra, aprocitentán aumentó ligeramente las pérdidas antes de la implantación (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de aprocitentán sobre la capacidad para conducir y utilizar máquinas es insignificante. Sin embargo, ocasionalmente pueden producirse reacciones adversas (p. ej., cefalea o hipotensión) que pueden influir sobre la capacidad para conducir y utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas con mayor frecuencia con aprocitentán fueron edema/retención de líquidos (9,1 % [12,5 mg] y 18,4 % [25 mg]) y hemoglobina disminuida (3,7 % [12,5 mg] y 1,2 % [25 mg]) (ver sección 4.4).
Tabla de reacciones adversas
La seguridad de aprocitentán se evaluó en un estudio clínico de fase III controlado con placebo (ver sección 5.1). En este estudio, 724 pacientes recibieron aprocitentán, 633 de los cuales fueron tratados durante al menos 26 semanas, 192 durante al menos 47 semanas y 99 durante al menos 48 semanas.
La frecuencia de las reacciones adversas se ha definido mediante la siguiente convención: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); muy raras (<1/10 000); frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
Tabla 1: Reacciones adversas
| Clasificación por órganos y sistemas | Reacción adversa | Frecuencia |
| Infecciones e infestaciones | Infección de las vías respiratorias altasa | Frecuente |
| Trastornos de la sangre y del sistema linfático | Hemoglobina disminuidab | Frecuente |
| Trastornos del sistema inmunológico | Hipersensibilidadc | Frecuente |
| Trastornos del sistema nervioso | Cefalea | Frecuente |
| Trastornos vasculares | Hipotensión | Poco frecuente |
| Rubefacción | Poco frecuente | |
| Trastornos respiratorios, torácicos y mediastínicos | Disnead | Frecuente |
| Trastornos hepatobiliares | Transaminasas elevadas | Poco frecuente |
| Trastornos generales y alteraciones en el lugar de administración | Edema/retención de líquidose | Muy frecuente |
| Exploraciones complementarias | Tasa de filtración glomerular disminuida durante el tratamiento inicial | Poco frecuente |
| Peso aumentado durante el tratamiento inicial | Poco frecuente |
a Infección de las vías respiratorias altas incluye faringitis y rinofaringitis.
b Hemoglobina disminuida incluye anemia.
c Hipersensibilidad incluye erupción, eritema, edema alérgico y dermatitis alérgica.
d Disnea incluye disnea de esfuerzo.
e Edema/retención de líquidos incluye principalmente edema periférico, retención de líquidos y edema facial.
Descripción de una selección de reacciones adversas
Edema/retención de líquidos
Los acontecimientos de edema/retención de líquidos parecen estar relacionados con la dosis (9,1 % [12,5 mg] y 18,4 % [25 mg] durante el tratamiento con enmascaramiento doble [ED] de 4 semanas).
Durante todo el estudio, el 0,8 % de los pacientes suspendieron el tratamiento con aprocitentán 25 mg debido al edema/retención de líquidos.
Los pasos a seguir si aparece edema/retención de líquidos se describen en la sección 4.4.
Se observó un aumento del peso corporal de +0,4 kg y +0,6 kg en los pacientes que recibieron aprocitentán 12,5 y 25 mg, respectivamente, en comparación con –0,2 kg en aquellos que recibieron placebo durante el tratamiento ED de 4 semanas (parte 1). Este aumento desapareció durante el tratamiento con enmascaramiento único (EU) de 32 semanas (parte 2).
Elevación de transaminasas
Se notificaron elevaciones de la alanina/aspartato aminotransferasa (ALT/AST) >3 veces el LSN en el 0 % y el 0,4 % de los pacientes que recibieron JERAYGO 12,5 mg y 25 mg, respectivamente, en comparación con el 0,9 % de los pacientes que recibieron placebo durante el tratamiento ED inicial de 4 semanas (parte 1). El 1,5 % de los pacientes comunicó estos acontecimientos durante el tratamiento EU de 32 semanas (parte 2) cuando todos los sujetos recibieron 25 mg. El 1,3 % de los pacientes comunicó estos acontecimientos durante el tratamiento de la retirada con enmascaramiento doble (RET-ED) de 12 semanas (parte 3) con 25 mg, en comparación con el 1,0% con placebo. En el estudio no hubo notificaciones de pacientes con ALT y/o AST >3 veces el LSN y bilirrubina total >2 veces el LSN.
Reacciones de hipersensibilidad
Hubo casos de reacciones de hipersensibilidad (es decir., erupción, eritema, edema alérgico, dermatitis alérgica) en las 2 primeras semanas de tratamiento y estas fueron leves o moderadas. Hubo 2 pacientes que suspendieron el tratamiento, 1 de los cuales fue hospitalizado.
Disminución de hemoglobina
La media de hemoglobina basal fue de 13,9, 13,9 y 14,1 g/dl en los grupos de aprocitentán 12,5 mg, 25 mg y placebo, respectivamente. Durante el tratamiento ED de 4 semanas (parte 1), se notificó una media de la disminución de la hemoglobina de 0,80 y 0,85 g/dl en los pacientes que recibían aprocitentán 12,5 y 25 mg, respectivamente, en comparación con una disminución de 0,4 g/dl en los que recibían placebo. Al final del tratamiento EU de 32 semanas (parte 2), durante el cual todos los pacientes recibieron 25 mg de aprocitentán, la disminución media de la hemoglobina se mantuvo sin cambios en 0,87 g/dl en comparación con el valor basal. En las 4 semanas posteriores a la suspensión se observó la reversibilidad del efecto.
Durante el periodo de 48 semanas de exposición a aprocitentán 25 mg, se notificó disminución de la concentración de hemoglobina basal a menos de 10 g/dl en el 6,4 % de los pacientes. En estos pacientes, el intervalo del valor basal de hemoglobina fue de 10,3 a 15,4 g/dl.
Los pasos a seguir si se produce una disminución de la hemoglobina se describen en la sección 4.4.
Disminución de la tasa de filtración glomerular
La media de la TFGe en la visita basal fue de 76,2, 76,7 y 76,2 ml/min/1,73m2 en los grupos de aprocitentán 12,5 mg, 25 mg y placebo, respectivamente. Durante el tratamiento ED de 4 semanas (parte 1), se notificó una disminución media de la TFGe de 1,2 y 2,4 ml/min/1,73m2 en los pacientes que recibían aprocitentán 12,5 y 25 mg, respectivamente, en comparación con una disminución de 0,6 ml/min/1,73m2 en los pacientes que recibían placebo. Al final del tratamiento EU de 32 semanas (parte 2), la media de la disminución de la TFGe fue de 2,3 ml/min/1,73m2 y se mantuvo estable hasta el final del estudio.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Se han administrado dosis únicas de hasta 600 mg y dosis múltiples de hasta 100 mg diarios de aprocitentán (24 y 4 veces la dosis máxima autorizada, respectivamente) a sujetos sanos.
Se observaron reacciones adversas de cefalea, congestión nasal, náuseas e infección de las vías respiratorias altas.
En caso de sobredosis, deben tomarse medidas de apoyo estándar, según sea necesario. Debido a la posible prolongación del intervalo QT a concentraciones muy elevadas (es decir, más de 22 comprimidos de 12,5 mg de aprocitentán), debe considerarse la monitorización del ECG. Es improbable que la diálisis sea eficaz debido a la elevada fijación a proteínas de aprocitentán (ver sección 5.2).
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: antihipertensivos, otros antihipertensivos, código ATC: C02KN01
Mecanismo de acción
La endotelina (ET)-1, a través de sus receptores (ETA y ETB), media una serie de efectos, tales como la vasoconstricción, la fibrosis, la proliferación celular y la inflamación, y está aumentada en la hipertensión. Aprocitentán es un ARE dual que inhibe la fijación de ET-1 a los receptores ETA y ETB y por tanto, los efectos mediados por estos receptores.
Efectos farmacodinámicos
Electrofisiología cardíaca
En un estudio exhaustivo del intervalo QT en sujetos sanos, la administración una vez al día de 25 mg (dosis terapéutica máxima) de aprocitentán en estado estacionario no prolongó el intervalo QTc ya que el límite superior del intervalo de confianza del 90 % de la media del cambio desde el valor basal en el intervalo QTc corregido para placebo fue inferior a 10 ms.
Con cuatro veces la dosis terapéutica máxima (100 mg), el límite superior del intervalo de confianza del 90 % de la media del cambio desde el valor basal en el intervalo QTc corregido para placebo fue 10,4 ms.
Eficacia clínica y seguridad
La eficacia de aprocitentán se evaluó en un estudio de fase III, multicéntrico, aleatorizado, con enmascaramiento doble y controlado con placebo.
Se consideró que los pacientes con PA no controlada (presión arterial sistólica [PAS] ≥140 mmHg) a pesar de usar al menos tres medicamentos antihipertensivos y tras descartar la hipertensión seudorresistente (p.ej., efecto de la bata blanca, determinación inadecuada de la PA, causas secundarias de hipertensión) padecían hipertensión resistente.
Los pacientes cambiaron a un tratamiento antihipertensivo de base estandarizado que consistió en un antagonista de los receptores de la angiotensina (valsartán 160 mg), un antagonista del calcio (amlodipino 5 o 10 mg) y un diurético (hidroclorotiazida 25 mg) durante todo el estudio. Los pacientes que tomaban betabloqueantes concomitantes continuaron este tratamiento durante todo el estudio, además del tratamiento antihipertensivo de base estandarizado y el tratamiento del estudio.
Un total de 730 pacientes recibió aprocitentán 12,5 mg, aprocitentán 25 mg o placebo una vez al día durante el tratamiento ED inicial de 4 semanas (parte 1). Posteriormente, los pacientes recibieron aprocitentán 25 mg una vez al día durante el tratamiento EU de 32 semanas (parte 2). Al final de las 32 semanas, se volvió a aleatorizar a los pacientes para recibir aprocitentán 25 mg o placebo, una vez al día, durante el tratamiento de la RET-ED de 12 semanas (parte 3) (Tabla 2).
Tabla 2: Diseño del estudio de fase III
| Tratamiento | Parte 1 (4 semanas) | Parte 2 (32 semanas) | Parte 3 (12 semanas) | |
| Diseño | ED, controlado con placebo, aleatorizado (1:1:1) | EU | RET-ED, controlada con placebo, aleatorizado (1:1) | |
| Duración | Semana 0 – Semana 4 | Semana 4 – Semana 36 | Semana 36 – Semana 48 |
Tratamiento como complemento al tratamiento de base* | Aprocitentán 25 mg Aprocitentán 12,5 mg Placebo | N = 243 N = 243 N = 244 | N = 704 | N = 307 N = 307 |
* ARA, AC y un diurético.
ARA = antagonista de los receptores de la angiotensina; AC = antagonista del calcio; ED = enmascaramiento doble; RET-ED = retirada con enmascaramiento doble; N = número de pacientes; EU = enmascaramiento único.
La variable primaria de eficacia fue el cambio en la PAS en sedestación (PASSed) desde la visita basal hasta la Semana 4 durante el tratamiento ED (parte 1), determinada en su punto más bajo mediante medición automatizada de la presión arterial sin supervisión en la consulta (PAACss).
La variable secundaria clave fue el cambio en la PASSed determinada en su punto más bajo mediante PAACss desde la visita basal del periodo RET-ED (Semana 36) hasta la Semana 40 (parte 3).
La media de edad de los pacientes fue de 61,7 años (intervalo de 24 a 84 años; el 34,1 % tenían ≥65 y <75 años; el 9,9 % tenían ≥ 75 años) y el 59,5 % eran varones. Los pacientes eran de raza blanca (82,9 %), afroamericanos (11,2 %) o asiáticos (5,2 %). La media del peso corporal fue de 97,6 kg (intervalo de 46 a 196 kg) y la media del IMC de 33,7 kg/m2 (intervalo de 18 a 64 kg/m2).
Los pacientes tenían antecedentes médicos de diabetes mellitus tipo 2 (54,1 %), cardiopatía isquémica (30,8 %), trastornos del sistema nervioso central (23,0 %), insuficiencia renal crónica en estadio 3 y 4 (22,2 %; el 19,3 % de los pacientes presentaban una TFGe de 30–59 ml/min/1,73 m2 y el 2,9 % una TFGe de 15–29 ml/min/1,73 m2), insuficiencia cardíaca congestiva (19,6 %) y síndrome de apnea del sueño (14,1 %). El 63,0 % de los pacientes tomaban cuatro o más medicamentos antihipertensivos.
Las poblaciones no estudiadas en el estudio de fase III se describen en las secciones 4.2, 4.3 y 4.4.
Las dosis de 12,5 y 25 mg de aprocitentán demostraron una reducción estadísticamente significativa de la PASSed respecto al placebo en la Semana 4. El efecto del tratamiento fue coherente para la PA diastólica (PADSed) (Tabla 3).
Tabla 3: Reducción de la PA en sedestación (mmHg) determinada mediante PAACss en la
Semana 4 del tratamiento ED
Diferencia respecto a placebo Grupo de
tratamiento
N Basal #
Media
Media de los cuadrados mínimos
Media de los cuadrados mínimos
Valor de p
PASSed (variable primaria) MCM (LC 97,5 %) MCM (LC 97,5 %) 12,5 mg 243 153,2 −15,3 (−17,4, −13,2) −3,8 (−6,8, −0,8) 0,0042* 25 mg 243 153,3 −15,2 (−17,3, −13,1) −3,7 (−6,7, −0,8) 0,0046* Placebo 244 153,3 −11,5 (−13,6, −9,4) - -
PASSed MCM (LC 95 %) MCM (LC 95 %) 12,5 mg 243 87,9 −10,4 (−11,6, −9,3) −3,9 (−5,6, −2,3) <0,0001 25 mg 243 87,7 −11,0 (−12,1, −9,8) −4,5 (−6,1, −2,9) <0,0001 Placebo 244 87,1 −6,5 (−7,6, −5,3) - - # Valor basal observado.
* Estadísticamente significativo al nivel del 2,5 % preespecificado en la estrategia de la prueba. PA = presión arterial; LC = límite de confianza; ED = enmascaramiento doble; MCM = media de los cuadrados mínimos; PASSed = presión arterial sistólica en sedestación; PADSed = presión arterial diastólica en sedestación; PAACss = presión arterial automatizada en la consulta sin supervisión.
La persistencia del efecto hipotensor de aprocitentán se demostró en el tratamiento de la RET-ED (parte 3). Después de la segunda aleatorización, la PASSed aumentó en los pacientes aleatorizados a placebo, mientras la media del efecto sobre la PASSed fue estable en los pacientes aleatorizados a aprocitentán 25 mg, lo que resultó en una diferencia estadísticamente significativa. El efecto del tratamiento fue coherente para la PADSed (Tabla 4).
Tabla 4: Reducción sostenida de la PA mínima en sedestación (mmHg) determinada mediante
PAACss en la Semana 40 del tratamiento ED
Diferencia respecto a placebo
Grupo de
tratamiento
N Basal de RET-ED#
Media
MCM (LC 95 %) MCM (LC 95 %) Valor de p PASSed (variable secundaria clave)
25 mg 307 135,3 −1,5 (−3,0, 0,0) −5,8 (−7,9, −3,7) <0,0001* Placebo 307 136,4 4,4, (2,9, 5,8) - -
PASSed 25 mg 307 76,1 −0,5 (−1,5, 0,5) −5,2 (−6,6, −3,8) <0,0001 Placebo 307 76,3 4,7 (3,7, 5,7) - - # Valor basal observado. Basal RET-ED: Semana 36.
* Estadísticamente significativo al nivel del 5 % preespecificado en la estrategia de la prueba. PA = presión arterial; LC = límite de confianza; RET-ED = retirada con enmascaramiento doble; MCM = media de los cuadrados mínimos; PADSed = presión arterial diastólica en sedestación; PASSed = presión arterial sistólica en sedestación; ; PAACss = presión arterial automatizada en la consulta sin supervisión.
El efecto también fue coherente para las PAS y PAD determinadas mediante monitorización ambulatoria de la PA (MAPA) y valorada de día, de noche y en periodos de 24 h en la Semana 4 (Figura 1) y la Semana 40.
Figura 1: Cambios desde la basal corregidos para placebo en la PA sistólica y diastólica BP
determinadas mediante MAPA en la Semana 4 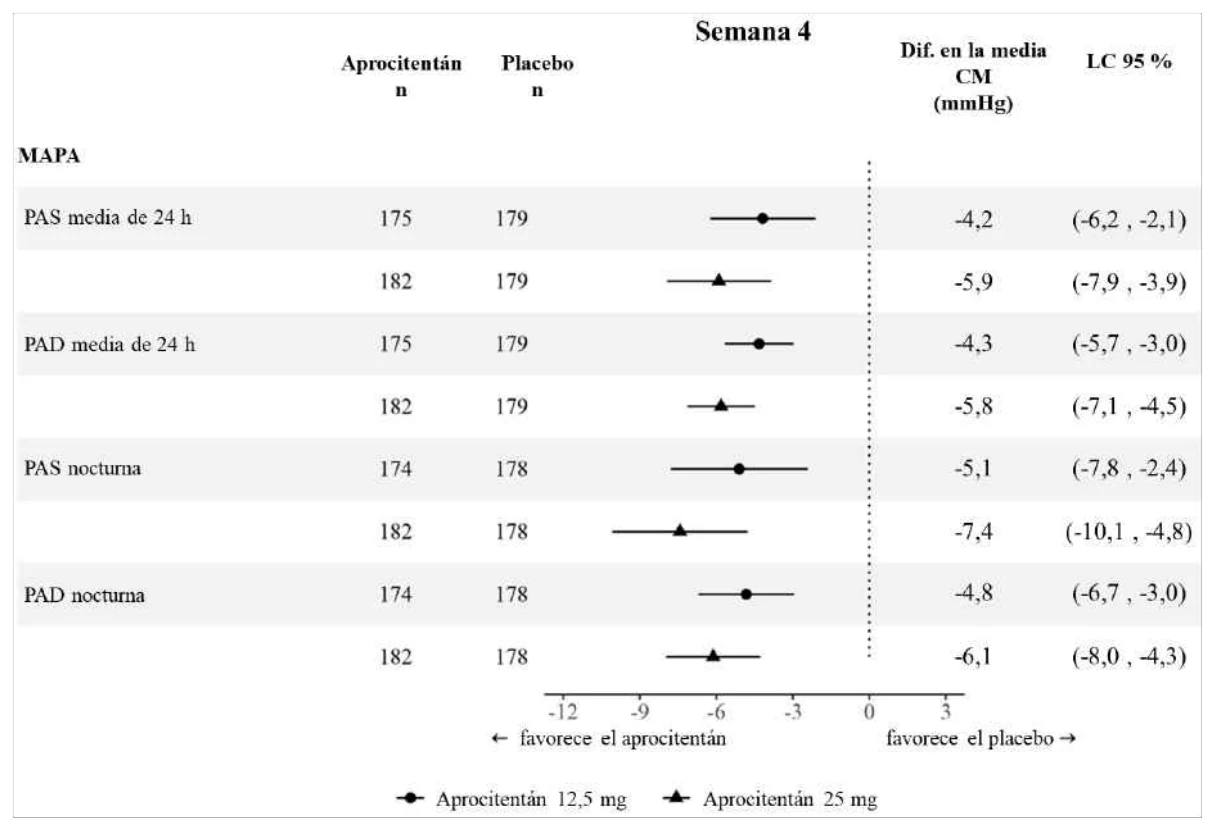
MAPA = monitorización ambulatoria de la presión arterial; PA = presión arterial; LC = límites de confianza; PAD = presión arterial diastólica; Dif. en la media CM = diferencia en la media de los cuadrados mínimos frente a placebo; PAS = presión arterial sistólica.
Una proporción sustancial (es decir, al menos el 90 %) del efecto hipotensor se observó en las dos primeras semanas de tratamiento con aprocitentán.
Figura 2: PA sistólica media en sedestación determinada mediante PAACss a lo largo de 48
semanas 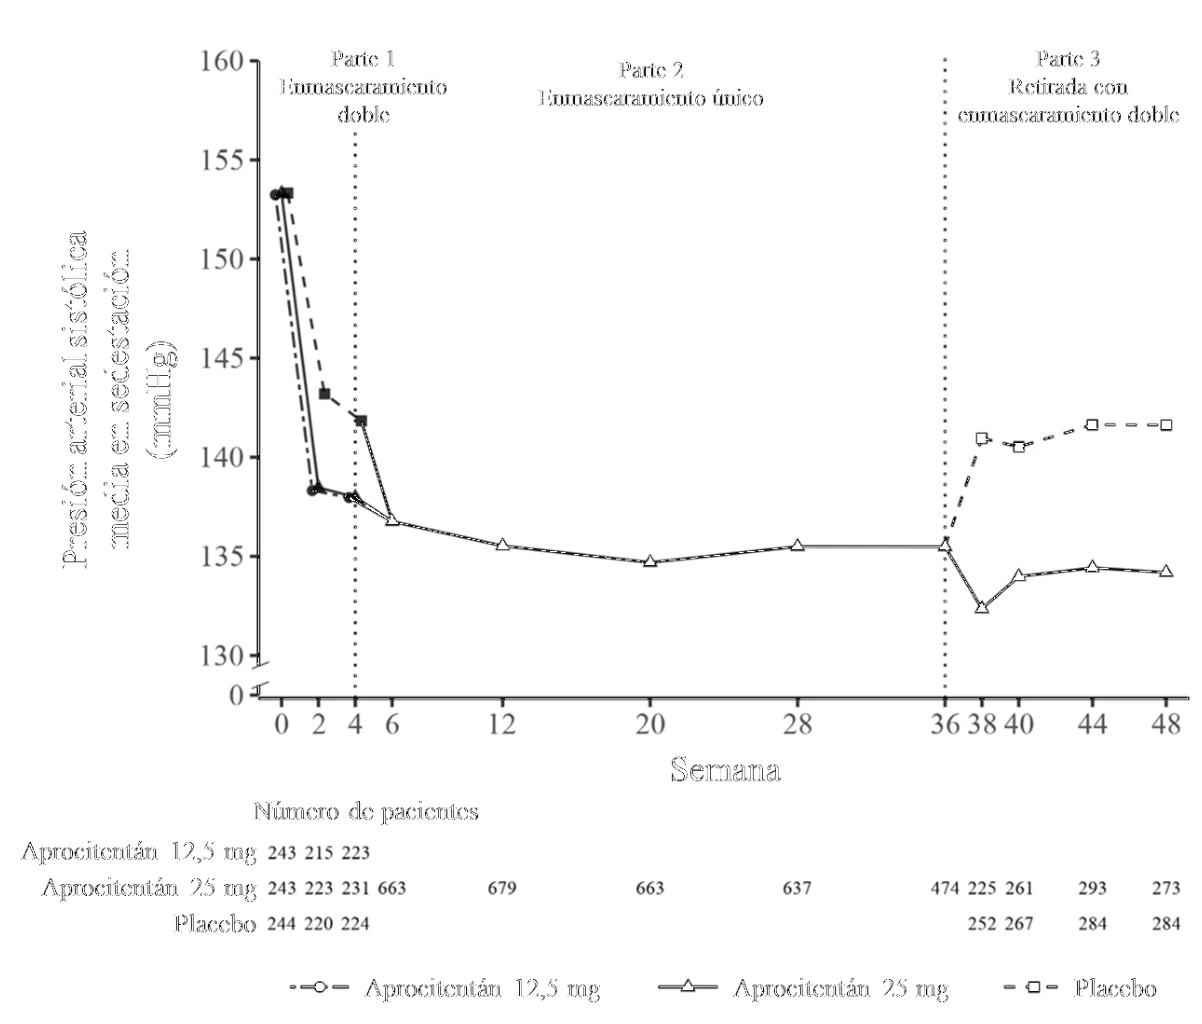
El efecto de aprocitentán fue congruente en todos los subgrupos de edad (incluidos los pacientes ≥ 75 años de edad), sexo, raza (incluidos los pacientes de raza negra o de origen afroamericano), IMC, relación albúmina-creatinina urinaria (RACU) basal, TFGe basal y antecedentes médicos de diabetes, y fue congruente con el efecto en la población general.
Efectos en la RACU/TFGe
A las 4 semanas, se observó una reducción en la RACU del 30 % (límites de confianza del 95 % 20-39 %) y del 34 % (límites de confianza del 95 % 25–42 %) con aprocitentán 12,5 y 25 mg, respectivamente, en comparación con los sujetos aleatorizados a placebo. Este efecto desapareció al suspender el tratamiento. Al igual que para la TFGe, se observó una media de reducción de −1,2 ml/min /1,73 m2 con aprocitentán 12,5 mg y de −2,4 ml/min /1,73 m2 con aprocitentán 25 mg durante las primeras 4 semanas de tratamiento (comparado con −0,6 ml/min /1,73 m2 con placebo), seguida de una estabilización de la TFGe, incluyendo a los pacientes con valores basales bajos (<60 ml/min), hasta el fin del estudio. No se ha estudiado el efecto de aprocitentán sobre la protección de órganos específicos.
Efectos sobre la mortalidad y la morbilidad cardiovascular
No se han estudiado los efectos de aprocitentán sobre la mortalidad y la morbilidad cardiovascular. Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con aprocitentán en todos los grupos de la población pediátrica para el tratamiento de la hipertensión (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
La concentración plasmática máxima (Cmáx) de aprocitentán se alcanzó entre 4 y 5 h después de la administración de 25 mg. Las concentraciones plasmáticas aumentaron de manera proporcional a la dosis tras la administración una vez al día de 5 mg, 25 mg y 100 mg. La biodisponibilidad absoluta tras la administración oral se desconoce.
Con la administración una vez al día, las condiciones de estado estacionario se alcanzaron el Día 8, y la acumulación fue de aproximadamente 3 veces en comparación con el Día 1.
Efecto de los alimentos
Cuando sujetos sanos tomaron una formulación en cápsulas (utilizada en los primeros estudios clínicos) con una comida hipercalórica y de alto contenido en grasas, la mediana de tiempo hasta la Cmáx (más) de aprocitentán se alcanzó aproximadamente una hora antes, con una Cmáx aproximadamente 1,7 veces mayor que la obtenida en ayunas. La exposición total expresada como AUC0-∞ fue de aproximadamente 1,2 veces mayor que la observada en ayunas. El efecto de los alimentos no se ha estudiado específicamente con el comprimido recubierto con película. En el estudio pivotar de fase III, los comprimidos recubiertos con película de aprocitentán se administraron independientemente de la ingesta de alimentos. No se prevé que la absorción de aprocitentán resulte afectada por las comidas.
Distribución
El volumen aparente de distribución de aprocitentán fue de aproximadamente 20 litros y se observó una elevada fijación a las proteínas plasmáticas (>99 %). La relación sangre: plasma fue de 0,63.
Biotransformación
Aprocitentán se detectó casi exclusivamente sin cambios en plasma.
Las vías metabólicas principales de aprocitentán fueron la N-glicosilación de la porción sulfamida catalizada por las glucuronosiltransferasas UGT1A1 y UGT2B7, y la hidrólisis de la porción sulfamida a la aminopirimidina correspondiente. La hidrólisis fue principalmente no enzimática.
Eliminación
Tras la administración de una dosis radiomarcada de aprocitentán, aproximadamente el 52 % del material radioactivo asociado con el fármaco se eliminó en orina y el 25 % en las heces. Un total del 0,2 % y el 6,8 % de la dosis administrada se recuperó en forma de aprocitentán intacto en la orina y las heces, respectivamente.
El aclaramiento corporal aparente oral es de 0,30 litros/h. La semivida plasmática terminal de aprocitentán es de aproximadamente 46 h.
Farmacocinética en poblaciones especiales
La edad (18–84 años), el sexo, el peso corporal o la raza no tuvieron efectos clínicamente relevantes sobre la FC de aprocitentán.
Insuficiencia renal
La exposición total a aprocitentán (AUC) en los pacientes con insuficiencia renal grave (TFGe 15–29 ml/min) aumentó en una media del 40 %, en comparación con los sujetos sanos. Este aumento no se considera clínicamente relevante (ver sección 4.2). La fijación de aprocitentán a las proteínas plasmáticas no se vio influida por la función renal.
Insuficiencia hepática
La exposición total a aprocitentán (AUC) en los pacientes con insuficiencia hepática moderada (clase B de Child-Pugh) aumentó en una media del 23 %, en comparación con los sujetos sanos. Este aumento no se considera clínicamente relevante (ver sección 4.2). La fijación de aprocitentán a las proteínas plasmáticas no se vio influida por la función hepática.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos, según los estudios convencionales de farmacología de seguridad, toxicidad a dosis repetidas, genotoxicidad, potencial carcinogénico y toxicidad para la reproducción.
En los estudios de toxicidad a dosis repetidas, solo se observaron hallazgos histológicos (cambios degenerativos del hígado, hallazgos en la cavidad nasal, cambios testiculares) con exposiciones suficientemente superiores a la exposición máxima en humanos, lo que indicó una baja relevancia para el uso clínico.
Toxicidad para la reproducción y el desarrollo
Se observó degeneración tubular testicular tras la administración repetida en ratas y perros, con márgenes de seguridad de 8 (20,6) y 4,9 (16,6) veces la exposición total (libre) a la dosis máxima recomendada en humanos, respectivamente. Sin embargo, no se observaron efectos sobre la fertilidad
o la espermatogénesis en ratas macho.
En ratas hembra, se observó un aumento mínimo de las pérdidas antes de la implantación (menor número de cuerpos lúteos, lugares de implantación y embriones vivos) con 11 (29) veces la exposición total (libre) a la dosis máxima recomendada en humanos. No se observaron efectos sobre la conducta de apareamiento y el rendimiento reproductivo.
En los estudios con ratas y conejas preñadas, con márgenes de seguridad de 2 (6) y 14 (3) veces la exposición total (libre)a la dosis máxima recomendada en humanos, respectivamente, aprocitentán no indujo teratogenicidad. No obstante, como clase, los ARE han mostrado teratogenicidad en ratas y conejos, y las malformaciones observadas indicaron efectos graves sobre los procesos de desarrollo en la primera etapa de la gestación (migración de las células de la cresta neural). Debido a que el potencial teratogénico de aprocitentán solo se ha investigado con exposiciones ligeramente superiores a la exposición con la dosis máxima recomendada en humanos, se desconoce qué exposiciones pueden provocar efectos adversos sobre el desarrollo embriofetal.
En estudios del desarrollo prenatal y posnatal, ratas hembra tratadas desde la última etapa de la gestación y hasta la lactancia demostraron una reducción de la supervivencia de las crías y un deterioro de la capacidad reproductiva de la descendencia.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Croscarmelosa sódica
Hidroxipropilcelulosa
Lactosa monohidratada
Estearato de magnesio
Celulosa microcristalina
Recubrimiento con película
Alcohol polivinílico
Hidroxipropilcelulosa
Citrato de trietilo
Talco
Sílice, coloidal hidratada
Dióxido de titanio
Óxido de hierro rojo (E172)
Óxido de hierro amarillo (E172)
Óxido de hierro negro (E172)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
30 meses.
6.4 Precauciones especiales de conservación
Conservar en el envase original (frasco de PEAD o blísteres) para protegerlo de la humedad (no requiere ninguna temperatura especial de conservación).
Mantener los frascos de PEAD perfectamente cerrados para protegerlos de la humedad.
6.5 Naturaleza y contenido del envase
JERAYGO 12.5 mg comprimidos recubiertos con película
Frasco de PEAD blanco, opaco, con cierre a prueba de niños y sellado por inducción que contiene desecante de gel de sílice y 30 comprimidos recubiertos con película.
Blísteres precortados unidosis en una película de aluminio conformada en frío con desecante y lámina de aluminio de cubierta con presión que contienen 10 × 1 comprimidos recubiertos con película.
JERAYGO 25 mg comprimidos recubiertos con película
Frasco de PEAD blanco, opaco, con cierre a prueba de niños y sellado por inducción que contiene desecante de gel de sílice y 30 comprimidos recubiertos con película.
Blísteres precortados unidosis en una película de aluminio conformada en frío con desecante y lámina de aluminio de cubierta con presión que contienen 10 × 1 comprimidos recubiertos con película.
Puede que solamente estén comercializados algunos tamaños de envase.
6.6 Precauciones especiales de eliminación y otras manipulaciones
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Idorsia Pharmaceuticals Deutschland GmbH
Marie-Curie-Strasse 8
79539 Lörrach
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/24/1818/001
EU/1/24/1818/002
EU/1/24/1818/003
EU/1/24/1818/004
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 27 junio 2024
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.