


Ficha técnica - Omidria
1. NOMBRE DEL MEDICAMENTO
Omidria 10 mg/ml + 3 mg/ml, concentrado para solución para irrigación intraocular
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada 4 ml de concentrado para solución en el vial contienen hidrocloruro de fenilefrina, equivalente a 40,6 mg (10,2 mg/ml) de fenilefrina, y ketorolaco trometamol, equivalente a 11,5 mg (2,88 mg/ml) de ketorolaco.
Tras la dilución en 500 ml de solución para irrigación, la solución resultante contiene 0,081 mg/ml de fenilefrina y 0,023 mg/ml de ketorolaco.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Concentrado para solución para irrigación intraocular.
Solución transparente, incolora o ligeramente amarillenta, con un pH de 6,3 ± 0,3.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Omidria está indicado en pacientes adultos para el mantenimiento de la midriasis intraoperatoria, la prevención de la miosis intraoperatoria y la reducción del dolor ocular posoperatorio agudo en la cirugía de cataratas.
4.2 Posología y forma de administración
Omidria debe administrarlo, en un entorno quirúrgico controlado, un cirujano oftalmológico cualificado con experiencia en cirugía de cataratas.
Posología
La dosis recomendada de Omidria concentrado para solución es de 4,0 ml diluidos en 500 ml de solución para irrigación, administrados mediante irrigación intraocular en el ojo afectado, durante la cirugía.
Para consultar las instrucciones de dilución del medicamento antes de la administración, ver sección 6.6.
Poblaciones especiales
Personas de edad avanzada
Se han realizado estudios clínicos con pacientes de edad avanzada. No es necesario ajustar la dosis. Insuficiencia renal o hepática
No se han realizado estudios específicos con Omidria en pacientes con insuficiencia renal o hepática. No se prevén ajustes de la dosis ni precauciones especiales en pacientes con insuficiencia renal o hepática (ver sección 5.2).
Población pediátrica
No se ha establecido la seguridad y eficacia de Omidria en pacientes de menos de 18 años. No se dispone de datos.
Forma de administración
Vía intraocular (tras la dilución).
Para un solo uso.
Omidria no se ha evaluado en ausencia de agentes midriáticos y anestésicos preoperatorios estándar. El oftalmólogo puede administrar en el preoperatorio, cuando lo considere conveniente, antibióticos, anestésicos, corticosteroides, agentes midriáticos y antiinflamatorios no esteroideos (AINE) en gotas oftálmicas.
Antes de administrar el medicamento
Omidria se debe diluir en 500 ml de solución para irrigación antes del uso. Para consultar las instrucciones de dilución, ver sección 6.6.
La solución para irrigación que contiene Omidria está destinada para uso durante el procedimiento quirúrgico de la misma forma que se utilizaría la solución para irrigación estándar.
4.3 Contraindicaciones
Hipersensibilidad a los principios activos o a alguno de los excipientes incluidos en la sección 6.1.
Pacientes con glaucoma de ángulo cerrado.
4.4 Advertencias y precauciones especiales de empleo
El medicamento se debe diluir antes de su aplicación intraocular.
Omidria está indicado para añadirlo a la solución para irrigación utilizada durante los procedimientos de cirugía de cataratas, exclusivamente.
No está indicado para uso sin diluir, uso en inyección intravítrea, uso oftálmico tópico general o uso sistémico no ocular.
No se ha evaluado la seguridad y eficacia de Omidria en pacientes con antecedentes de uveítis, traumatismo del iris o uso de antagonistas adrenérgicos alfa.
Cuando se utilice Omidria, se deben tener en cuenta las siguientes advertencias y precauciones relacionadas con el uso tópico oftálmico de fenilefrina y ketorolaco:
Reacciones cardiovasculares
Se han notificado reacciones cardiovasculares graves, incluyendo arritmia ventricular e infarto de miocardio, en pacientes que utilizaron fenilefrina oftálmica. Tales episodios, a veces mortales, se produjeron habitualmente en pacientes con enfermedades cardiovasculares preexistentes.
Se han notificado aumentos significativos de la tensión arterial tras la instilación de fenilefrina tópica ocular. Aunque la exposición sistémica es mínima y transitoria, se deben, no obstante, extremar las precauciones al tratar a pacientes con hipertensión mal controlada. El riesgo de aumento de la presión arterial puede ser mayor en pacientes que requieren un tiempo de cirugía prolongado.
Se debe abordar el hipertiroidismo y las enfermedades cardiovasculares inestables antes de la cirugía.
Sensibilidad cruzada
Existe un riesgo de sensibilidad cruzada con el ácido acetilsalicílico, los derivados del ácido fenilacético y otros AINE. Se ha notificado broncoespasmo o exacerbación del asma asociados con el uso de soluciones oftálmicas de ketorolaco en pacientes con hipersensibilidad al ácido acetilsalicílico/los AINE o con antecedentes de asma. Por tanto, Omidria se debe utilizar con precaución en pacientes que han manifestado previamente sensibilidad a estos principios activos.
Se sabe que con el uso tópico oftálmico de fenilefrina y ketorolaco se producen reacciones cardiovasculares y reacciones de sensibilidad cruzada cuando se utilizan en forma de monoterapia en niveles de concentración más altos que los presentes en Omidria.
El uso de Omidria durante la cirugía de cataratas puede alterar temporalmente la visión (ver sección 4.7).
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones.
Las interacciones metabólicas intraoculares son improbables, dado que la fenilefrina y el ketorolaco se eliminan de la cámara anterior por irrigación durante el procedimiento quirúrgico y por la normal circulación del humor acuoso en el posoperatorio. La intensidad del efecto midriático de Omidria se puede ver alterada en pacientes que reciben de forma concomitante medicamentos que pueden afectar al tamaño de la pupila, como los opiáceos (mióticos) o los antihistamínicos no sedantes (midriáticos).
El uso concomitante de fenilefrina y atropina puede aumentar los efectos hipertensores e inducir taquicardia en algunos pacientes. La fenilefrina puede potenciar los efectos depresores cardiovasculares de algunos medicamentos anestésicos inhalados. En un estudio farmacocinético en el que se evaluó Omidria, la exposición sistémica tanto a la fenilefrina como al ketorolaco fue mínima y transitoria. Por consiguiente, no se esperan interacciones.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
No se recomienda utilizar Omidria en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Embarazo
No hay datos o estos son limitados relativos al uso de hidrocloruro de fenilefrina y/o ketorolaco trometamol en mujeres embarazadas. No se recomienda utilizar Omidria durante el embarazo.
Lactancia
Se desconoce si la fenilefrina se excreta en la leche materna. El ketorolaco se excreta en la leche materna tras la administración sistémica. No se puede excluir el riesgo en recién nacidos/niños. Omidria no se debe utilizar durante la lactancia.
Fertilidad
No hay datos o estos son limitados relativos al uso de hidrocloruro de fenilefrina y/o ketorolaco trometamol y la fertilidad en seres humanos.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Omidria sobre la capacidad para conducir y utilizar máquinas es importante. Dado que la visión puede quedar temporalmente afectada tras la cirugía de cataratas en pacientes que reciben Omidria; se debe avisar a los pacientes de que no conduzcan ni utilicen máquinas hasta que tengan una visión clara. Ver sección 4.8 para más detalles sobre las posibles alteraciones visuales.
4.8 Reacciones adversas
Resumen del perfil de seguridad
El perfil de seguridad de Omidria se basa en los datos de 459 pacientes adultos recopilados durante el desarrollo clínico, obtenidos de estudios controlados y aleatorizados. Las reacciones adversas notificadas en pacientes que recibieron Omidria fueron las manifestaciones posoperatorias típicas; la mayor parte de las veces su intensidad fue leve o moderada y se resolvieron sin intervención ni efectos residuales. Las reacciones adversas notificadas con mayor frecuencia fueron dolor ocular (4,8 %), inflamación de la cámara anterior (3,9 %), hiperemia conjuntival (2,2 %), fotofobia (1,7 %), edema corneal (1,3 %) e inflamación (1,3 %). Cada uno de estos episodios se notificó con una frecuencia similar en los pacientes que recibieron placebo.
Tras la exposición poscomercialización a Omidria, fundamentalmente en los Estados Unidos de América (EE.UU.), se han producido muy pocas sospechas de reacciones adversas. Las reacciones adversas más frecuentes son un pequeño número de casos de edema corneal que en su mayoría no revistieron gravedad y se resolvieron por sí solos. El perfil de seguridad global de Omidria en el mercado es similar al de la experiencia en los estudios clínicos con este medicamento.
Tabla de reacciones adversas
Según la frecuencia, las reacciones adversas se definen como sigue: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1.000 a < 1/100), raras (≥ 1/10.000 a < 1/1.000), muy raras (< 1/10.000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
| Sistema de clasificación de órganos | Frecuentes | Poco frecuentes |
| Trastornos del sistema nervioso | Cefalea | |
| Trastornos oculares | Dolor ocular. Inflamación de la cámara anterior. Hiperemia conjuntival. Edema corneal. Fotofobia. | Molestias oculares. Inflamación ocular. Irritación ocular. Edema conjuntival. Trastorno corneal. Midriasis. Visión borrosa. Disminución de la agudeza visual. Moscas volantes. Prurito ocular. Dolor palpebral. Sensación de cuerpo extraño en el ojo. Deslumbramiento. Aumento de la presión intraocular. |
| Trastornos gastrointestinales | Náuseas. | |
| Trastornos generales y alteraciones en el lugar de administración | Inflamación. | Dolor. |
Descripción de reacciones adversas específicas
Las reacciones cardiovasculares y las reacciones de sensibilidad cruzada son reacciones adversas conocidas asociadas al uso tópico oftálmico de fenilefrina y ketorolaco cuando se utilizan en forma de monoterapia en niveles de concentración más altos que los presentes en Omidria.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite supervisar de forma continuada la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Anexo V.
4.9 Sobredosis
En caso de inyección intracameral accidental de la solución concentrada, se debe evacuar inmediatamente la cámara anterior e irrigarse con solución para irrigación oftalmológica estándar.
La sobredosis sistémica de fenilefrina puede provocar un rápido aumento de la presión arterial. También puede provocar cefalea, ansiedad, náuseas y vómitos y arritmia ventricular. En caso de sobredosis de fenilefrina, se recomienda inyectar rápidamente un agente bloqueante adrenérgico alfa, como fentolamina.
5. PROPIEDADES FARMACOLÓGICAS
5. 1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: agentes oftalmológicos, simpaticomiméticos exc. preparaciones contra el glaucoma. Código ATC: S01FB51
Mecanismo de acción
La fenilefrina y el ketorolaco de Omidria actúan por mecanismos distintos para mantener la midriasis intraoperatoria, prevenir la miosis intraoperatoria y reducir el dolor posoperatorio agudo.
La fenilefrina es un agonista de los receptores adrenérgicos α1 y actúa como agente midriático al contraer el músculo radial del iris, dilatando la pupila con escasa o nula cicloplejia. Se produce vasoconstricción en la circulación conjuntival y en otros vasos oculares en la medida en que estén expuestos al medicamento.
Ketorolaco es un AINE que inhibe ambas enzimas ciclooxigenasas (COX1 y COX2), reduciendo el dolor y la inflamación al disminuir la concentración de prostaglandinas en los tejidos como resultado del traumatismo quirúrgico. Ketorolaco, al inhibir la síntesis de prostaglandinas secundaria a la agresión quirúrgica ocular o provocada por la estimulación mecánica directa del iris, puede también contribuir a la prevención de la miosis inducida por la cirugía.
Eficacia clínica y seguridad
La eficacia y seguridad de Omidria se evaluó en dos estudios clínicos en fase III, aleatorizados, multicéntricos, doble ciego y controlados con placebo, en los que participaron 808 pacientes adultos sometidos a cirugía de cataratas. La población de los estudios oscilaba entre los 26 y los 90 años de edad (59 % mujeres, 41 % hombres; 80 % de raza blanca, 12 % de raza negra y 8 % de otras razas). El 19 % de las cataratas eran nucleares de grado 2 o 3 según el sistema LOCS II. El 53 % de los pacientes tenían el iris de color marrón; el 28 %, azul y el 19 %, de otros colores.
Se aleatorizó a los pacientes a Omidria o placebo (1:1). Todos los pacientes se trataron con los agentes
anestésicos y midriáticos tópicos preoperatorios habituales. Se midió el diámetro de la pupila a lo largo del procedimiento quirúrgico. El dolor posoperatorio se evaluó mediante una escala analógica visual (EAV) de 0-100 mm.
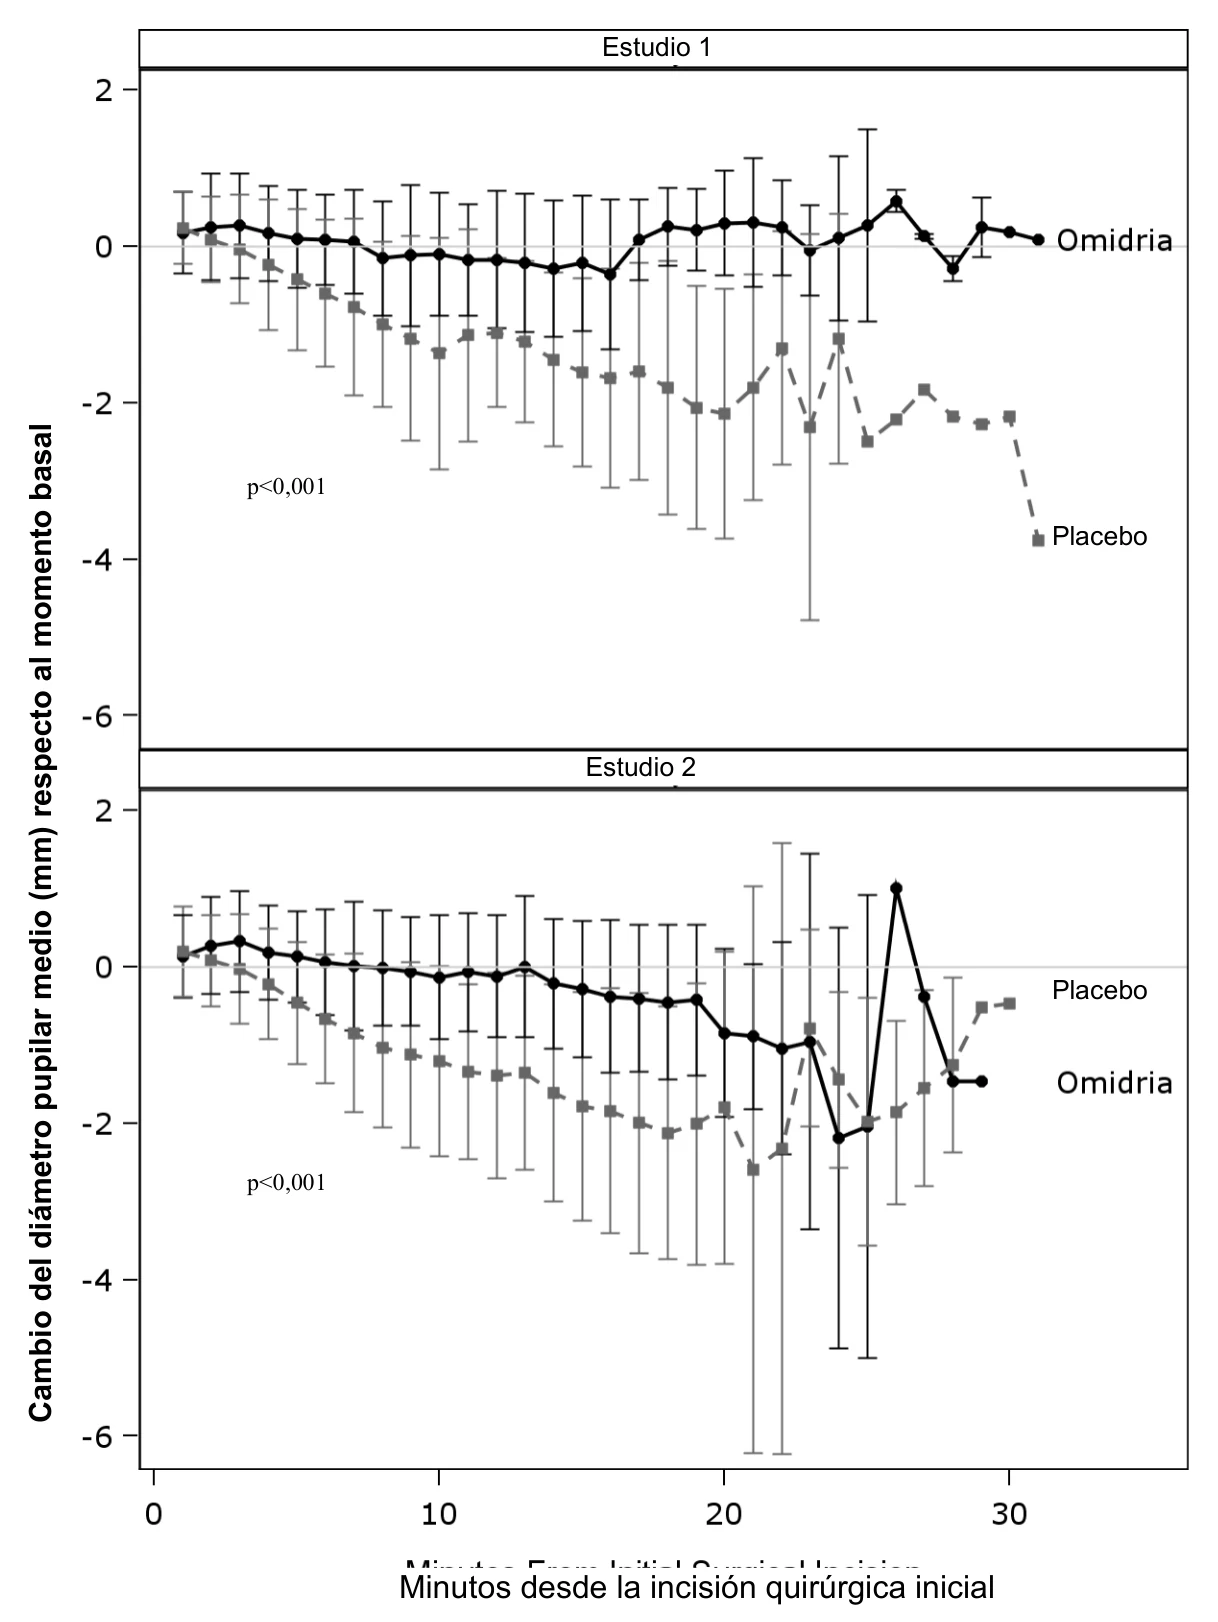
Para el análisis estadístico del cambio del diámetro pupilar (mm) durante la cirugía respecto al momento basal, se utilizó la prueba de Cochran-Mantel-Haenszel (CMH) ajustada por estratos de aleatorización. En el estudio 1, la diferencia media ponderada en la prueba de CMH (Omidria – placebo) de la media del área bajo la curva (AUC) fue de 0,58 mm [IC del 95 %: 0,48, 0,68]
(p < 0,0001). En el estudio 2, la diferencia media ponderada en la prueba de CMH (Omidria
- placebo) de la media del AUC fue de 0,59 mm [IC del 95 %: 0,49, 0,69] (p < 0,0001).
La midriasis se mantuvo en los grupos tratados con Omidria, mientras que los grupos tratados con placebo experimentaron una progresiva contracción de la pupila (ver Figura 1).
Figura 1. Cambio del diámetro pupilar intraoperatorio (mm) respecto al momento basal
La prevención de la miosis se confirmó en un análisis categórico. En el estudio 1, solo el 4 % de los pacientes del grupo de Omidria, comparado con el 23 % en el grupo placebo, presentaron un diámetro pupilar < 6 mm en el momento de la limpieza del material cortical y el 3 % de los pacientes del grupo de Omidria, comparado con el 28 % en el grupo placebo, presentaron una contracción pupilar ≥ 2,5 mm (p < 0,0001 en ambos casos, prueba Chi -cuadrado). En el estudio 2, solo el 4 % de los pacientes del grupo de Omidria, comparado con el 23 % en el grupo placebo, presentaron un diámetro pupilar
< 6 mm en el momento de la limpieza del material cortical y el 1 % de los pacientes del grupo de
Omidria, comparado con el 27 % en el grupo placebo, presentaron una contracción pupilar ≥ 2,5 mm (p < 0,0001, prueba Chi-cuadrado).
| Placebo | Omidria | |
Estudio 1 Grupo de análisis (n) | N=201 (n=180) | N=201 (n=184) |
| Cambio del AUC desde el momento basal para el diámetro pupilar (mm) durante la cirugía (criterio co- principal de valoración) [media (DE)] | -0,5 (0,58) | 0,1 (0,41) |
| Diámetro < 6 mm en cualquier momento | 85 (47 %) | 19 (10 %) |
| Diámetro < 6 mm en el momento de la limpieza del material cortical | 41 (23 %) | 7 (4 %) |
| Contracción pupilar ≥ 2,5 mm | 50 (28 %) | 6 (3 %) |
Estudio 2 Grupo de análisis (n) | N=204 (n=200) | N=202 (n=195) |
| Cambio del AUC desde el momento basal para el diámetro pupilar (mm) durante la cirugía (criterio co- principal de valoración) [media (DE)] | -0,5 (0,57) | 0,1 (0,43) |
| Diámetro < 6 mm en cualquier momento | 76 (38 %) | 18 (9 %) |
| Diámetro < 6 mm en el momento de la limpieza del material cortical | 46 (23 %) | 8 (4 %) |
| Contracción pupilar ≥ 2,5 mm | 53 (27 %) | 2 (1 %) |
También se demostró una reducción significativa del dolor ocular durante las primeras 10 a 12 horas del posoperatorio. Se realizaron análisis estadísticos del dolor a partir de la EAV de 100 mm, mediante una prueba de CMH ajustada por estratos de aleatorización. En el estudio 1, la diferencia media ponderada en la prueba de CMH (Omidria – placebo) para la media del AUC fue de -5,20 mm [IC del 95 %: -7,31, -3,09] (p < 0,001). En el estudio 2, la diferencia media ponderada en la prueba de CMH (Omidria – placebo) para la media del AUC fue de -4,58 mm [IC del 95 %: -6,92, -2,24] (p < 0,001).
| Placebo | Omidria | |
Estudio 1 Grupo de análisis (n) | N=201 (n=201) | N=201 (n=201) |
| AUC para la puntuación en la EAV del dolor ocular a las 12 horas (criterio co-principal de valoración) [media ±DE] | 9,2±12,9 | 4,1±8,07 |
| Pacientes con EAV = 0 en todos los momentos | 28 (14 %) | 48 (24 %) |
| Pacientes con EAV ≥ 40 en algún momento | 30 (15 %) | 13 (7 %) |
Estudio 2 Grupo de análisis (n) | N=204 (n=202) | N=202 (n=202) |
| AUC para la puntuación en la EAV del dolor ocular a las 12 horas (criterio co-principal de valoración) [media ±DE] | 8,9±15,19 | 4,3±8,75 |
| Pacientes con EAV = 0 en todos los momentos | 41 (20 %) | 56 (28 %) |
| Pacientes con EAV ≥ 40 en algún momento | 27 (13 %) | 16 (8 %) |
Los análisis histológicos en los estudios preclínicos de toxicología demostraron la ausencia de efectos en la córnea relacionados con el tratamiento y, en los estudios clínicos con Omidria, no se observaron efectos perjudiciales sobre la agudeza visual con la mejor corrección (AVMC). En los estudios clínicos no se hicieron recuentos de células endoteliales.
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Omidria en uno o más grupos de la población pediátrica en procedimientos terapéuticos sobre cristalino (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
En un estudio farmacocinético en el que se evaluó Omidria, la exposición sistémica tanto a la fenilefrina como al ketorolaco fue mínima y transitoria.
Absorción
Solo en 1 de 14 pacientes se encontraron niveles plasmáticos detectables de fenilefrina. La concentración máxima observada en este paciente fue de 1,7 ng/ml, que se alcanzó después de la instilación de gotas de fenilefrina tópica en el preoperatorio y antes de la exposición a Omidria.
Se detectaron concentraciones plasmáticas de ketorolaco en 11 de 14 pacientes. La concentración máxima de ketorolaco observada fue de 4,2 ng/ml.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos que figuran en las publicaciones científicas sobre los componentes individuales de Omidria no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad a dosis repetidas, genotoxicidad, potencial carcinogénico, toxicidad para la reproducción y el desarrollo.
Se llevó a cabo un estudio toxicológico de dosis única con monos verdes africanos expuestos a soluciones para irrigación ocular que contenían la combinación de fenilefrina y ketorolaco utilizada durante la cirugía de catarata. No se observaron reacciones adversas o signos patológicos relacionados con los fármacos cuando se administraron combinaciones de fenilefrina y ketorolaco en solución para irrigación a concentraciones de hasta 7200 µM de fenilefrina y 900 µM de ketorolaco. Estas concentraciones son más de 10 veces superiores a la concentración de cada agente administrado clínicamente a los pacientes que reciben Omidria.
6. DATOS FARMACÉUTICOS
6. 1 Lista de excipientes
Ácido cítrico monohidrato
Citrato de sodio dihidrato
Hidróxido de sodio (para ajuste del pH)
Ácido clorhídrico (para ajuste del pH)
Agua para preparaciones inyectables
6.2 Incompatibilidades
Este medicamento no debe mezclarse con otros, excepto con los mencionados en la sección 6.6.
6.3 Periodo de validez
Sin abrir: 5 años.
Una vez abierto, el medicamento se debe diluir inmediatamente.
Tras la dilución, se ha demostrado la estabilidad química y física de uso durante 6 horas a 25 °C. Utilizar en las 6 horas siguientes a la dilución. Desde un punto de vista microbiológico, el medicamento se debe utilizar inmediatamente. Si no se utiliza inmediatamente, los tiempos de uso y las condiciones de almacenamiento antes del uso son responsabilidad del usuario.
6.4 Precauciones especiales de conservación
No conservar a temperatura superior a 25 °C.
Conservar el vial en el embalaje exterior para protegerlo de la luz.
Tras la dilución, no conservar a temperatura superior a 25 °C.
6.5 Naturaleza y contenido del envase
Vial de 5 ml de cristal incoloro tipo I con un tapón de goma de butilo provisto de un cierre de polipropileno de apertura fácil. Cada vial de un solo uso viene acondicionado en una caja de cartón.
Tamaño de envase: envase múltiple con 10 (1 caja de 10) viales de un solo uso.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Para preparar Omidria para irrigación intraocular, diluir 4,0 ml (el contenido de 1 vial) del concentrado para solución en 500 ml de solución para irrigación oftalmológica estándar.
Instrucciones que se deben seguir:
- Inspeccionar visualmente el vial para comprobar que no contenga partículas. Solo se debe utilizar el concentrado para solución si es transparente, incolora o ligeramente amarillenta y sin partículas visibles.
- Mediante una técnica aséptica, retirar 4,0 ml del concentrado para solución con una aguja estéril adecuada.
- Los 4,0 ml del concentrado para solución se deben inyectar en una bolsa/frasco de 500 ml de solución para irrigación.
- La bolsa/frasco se debe invertir suavemente para mezclar la solución. La solución se debe usar en las 6 horas siguientes a la preparación.
Inspeccionar visualmente la bolsa/frasco para comprobar que no contenga partículas.
Solo se debe utilizar la solución si es transparente, incolora y sin partículas visibles.
- No se debe añadir ningún otro medicamento a la solución para irrigación preparada.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Rayner Surgical (Irlanda) Limited
El centro empresarial Mill
Carretera de enlace de Newtown
Drogheda
A92CD3D
Condado de Louth
Irlanda
Teléfono: +353 12654985
Fax: +44 (0) 1903 751 470
Correo electrónico: Pharma-ra@rayner.com
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/15/1018/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 28/julio/2015
Fecha de renovación: 23/julio/2020
10. FECHA DE LA REVISIÓN DEL TEXTO
03/2024
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.