


Ficha técnica - Pyrukynd
Pyrukynd 5 mg comprimidos recubiertos con películaPyrukynd 20 mg comprimidos recubiertos con películaPyrukynd 50 mg comprimidos recubiertos con película
1. NOMBRE DEL MEDICAMENTO
Pyrukynd 5 mg comprimidos recubiertos con película
Pyrukynd 20 mg comprimidos recubiertos con película
Pyrukynd 50 mg comprimidos recubiertos con película
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Pyrukynd 5 mg comprimidos recubiertos con película
Cada comprimido recubierto con película contiene 5 mg de mitapivat (como sulfato).
Excipiente con efecto conocido
Cada comprimido recubierto con película contiene 0,3 mg de lactosa (como monohidrato).
Pyrukynd 20 mg comprimidos recubiertos con película
Cada comprimido recubierto con película contiene 20 mg de mitapivat (como sulfato).
Excipiente con efecto conocido
Cada comprimido recubierto con película contiene 1,4 mg de lactosa (como monohidrato).
Pyrukynd 50 mg comprimidos recubiertos con película
Cada comprimido recubierto con película contiene 50 mg de mitapivat (como sulfato).
Excipiente con efecto conocido
Cada comprimido recubierto con película contiene 3,4 mg de lactosa (como monohidrato).
Para consultar la lista completa de excipientes, ver sección 6.1
3. FORMA FARMACÉUTICA
Comprimido recubierto con película
Pyrukynd 5 mg comprimidos recubiertos con película
Comprimidos recubiertos con película, redondos y de color azul, de aproximadamente 5 mm de diámetro, con «M5» impreso en tinta negra en una cara y lisos en el reverso.
Pyrukynd 20 mg comprimidos recubiertos con película
Comprimidos recubiertos con película, redondos y de color azul, de aproximadamente 8 mm de diámetro, con «M20» impreso en tinta negra en una cara y lisos en el reverso.
Pyrukynd 50 mg comprimidos recubiertos con película
Comprimidos recubiertos con película, oblongos y de color azul, de aproximadamente 16 mm x 6,8 mm de tamaño, con «M50» impreso en tinta negra en una cara y lisos en el reverso.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Pyrukynd está indicado para el tratamiento de la deficiencia de piruvato quinasa (deficiencia de PK) en pacientes adultos (ver sección 4.4).
4.2 Posología y forma de administración
El tratamiento se debe iniciar por un médico experimentado en el tratamiento de enfermedades hemáticas.
Posología
La dosis de inicio recomendada es de 5 mg por vía oral, dos veces al día.
Para aumentar gradualmente los niveles de hemoglobina (Hb) y maximizar el efecto, se debe ajustar la dosis de Pyrukynd mediante dosis secuenciales de 5 mg dos veces al día, 20 mg dos veces al día y 50 mg dos veces al día, con aumentos de dosis secuenciales cada 4 semanas (ver Tabla 1). Se deben evaluar el nivel de Hb y la necesidad de transfusión antes de aumentar al siguiente nivel de dosis, ya que algunos pacientes pueden alcanzar y mantener niveles normales de Hb con 5 mg dos veces al día o 20 mg dos veces al día. La dosis máxima recomendada es 50 mg dos veces al día.
El tratamiento con Pyrukynd está diseñado para ser a largo plazo. Se debe suspender la administración de Pyrukynd si el paciente no presenta una mejoría de la anemia hemolítica con la dosis máxima recomendada, basándose en la totalidad de los resultados de laboratorio y el estado clínico del paciente, a menos que exista otra razón que justifique la falta de respuesta (p. ej., una hemorragia, una intervención quirúrgica u otras enfermedades concomitantes).
Tabla 1: Esquema de ajuste y mantenimiento de la dosis
| Duración | Ajuste y mantenimiento de la dosis |
| Día 1 a semana 4 | Todos los pacientes:
|
| Semana 5 a semana 8 | Si el nivel de Hb está por debajo del intervalo normal o el paciente ha necesitado una transfusión en las últimas 8 semanas:
Si el nivel de Hb está dentro del intervalo normal y el paciente no ha necesitado una transfusión en las últimas 8 semanas:
|
| Semana 9 a semana 12 | Si el nivel de Hb está por debajo del intervalo normal o el paciente ha necesitado una transfusión en las últimas 8 semanas:
Si el nivel de Hb está dentro del intervalo normal y el paciente no ha necesitado una transfusión en las últimas 8 semanas:
|
| Mantenimiento | Si el nivel de Hb disminuye, considere la posibilidad de aumentar la dosis hasta un máximo de 50 mg dos veces al día según el esquema anterior. |
Interrupción o suspensión
Para minimizar el riesgo de hemólisis aguda, se debe evitar la interrupción o suspensión brusca de Pyrukynd. Para suspender el medicamento, la dosis se debe reducir gradualmente durante un periodo de 1 a 2 semanas (ver Tabla 2). Se debe vigilar a los pacientes por si presentan signos de hemólisis aguda con empeoramiento de la anemia (ver las secciones 4.4 y 4.8).
Tabla 2: Esquema de reducción gradual de la dosis
| Dosis actual | Esquema de reducción gradual de la dosis | ||
| Día 1-7 | Día 8-14 | Día 15 | |
| 5 mg dos veces al día | 5 mg una vez al día | Suspender | N/P |
| 20 mg dos veces al día | 20 mg una vez al día | 5 mg una vez al día | Suspender |
| 50 mg dos veces al día | 50 mg una vez al día | 20 mg una vez al día | Suspender |
N/P: no procede.
Dosis olvidada
Si se olvida una dosis de Pyrukynd y han transcurrido 4 horas o menos, se debe administrar la dosis lo antes posible. Si se olvida una dosis y han transcurrido más de 4 horas, no se debe administrar una dosis de reemplazo, y el paciente debe esperar hasta la siguiente dosis programada. A continuación, el paciente debe volver a su esquema de administración normal.
Ajustes de la dosis debido a acontecimientos adversos
Si se requiere una reducción de la dosis para el control de los acontecimientos adversos y/o la tolerabilidad, se puede reducir la dosis al siguiente nivel de dosis más bajo, 20 mg dos veces al día o 5 mg dos veces al día.
Si un paciente necesita suspender el medicamento debido a un acontecimiento adverso, se debe seguir el esquema de reducción de la dosis (Tabla 2). En situaciones en las que el riesgo para el paciente debido al acontecimiento adverso es mayor que el riesgo de hemólisis aguda debido a la retirada repentina del medicamento, se puede interrumpir el tratamiento sin reducirlo gradualmente y se debe vigilar a los pacientes por si presentan signos de hemólisis aguda con empeoramiento de la anemia.
Poblaciones especiales
Pacientes de edad avanzada
Los datos disponibles en pacientes de edad avanzada son limitados No se recomienda modificar la dosis en pacientes de edad avanzada (ver las secciones 5.1 y 5.2).
Insuficiencia hepática
Se estudió la farmacocinética de mitapivat en sujetos adultos con insuficiencia hepática moderada. No se recomienda modificar la dosis en pacientes con insuficiencia hepática leve o moderada. No se ha estudiado mitapivat en pacientes con insuficiencia hepática grave.
Insuficiencia renal
Los datos disponibles en pacientes con insuficiencia renal leve o moderada son limitados. No se recomienda modificar la dosis en pacientes con insuficiencia renal leve o moderada (ver sección 5.2).
No se dispone de datos en pacientes con insuficiencia renal grave. No se pueden hacer recomendaciones posológicas.
Población pediátrica
No se ha establecido la seguridad y eficacia de Pyrukynd en niños y adolescentes menores de 18 años. No se dispone de datos. Se han realizados estudios preclínicos en animales jóvenes (ver sección 5.3).
Forma de administración
Vía oral.
Pyrukynd se puede tomar con o sin alimentos. Los comprimidos se deben tragar enteros. Los comprimidos no se deben partir, triturar, masticar ni disolver, ya que actualmente no se dispone de datos que respalden otras formas de administración.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Hemólisis aguda
Se ha observado hemólisis aguda con la subsiguiente anemia tras la interrupción o suspensión brusca de Pyrukynd (ver sección 4.8). Se debe evitar la interrupción o suspensión brusca del tratamiento con Pyrukynd. Se recomienda una reducción gradual de la dosis en lugar de una retirada brusca (ver sección 4.2). Si se suspende el tratamiento bruscamente, se debe vigilar a los pacientes por si presentan signos de hemólisis aguda y anemia que pueden incluir, entre otros síntomas y signos: ictericia, ictericia escleral y orina oscura.
Eficacia en los distintos tipos de mutaciones
Los 2 estudios clínicos de fase 3 ACTIVATE y ACTIVATE-T excluyeron a los pacientes homocigóticos para la mutación R479H o que tenían 2 mutaciones que no eran de cambio de sentido (sin presencia de otra mutación de cambio de sentido) en el gen PKLR. En el estudio clínico de fase 2, había 10 sujetos con 2 mutaciones que no eran de cambio de sentido (sin presencia de otra mutación de cambio de sentido) en el gen PKLR, y 5 sujetos homocigóticos para la mutación R479H. Los pacientes con estas mutaciones tienen menos probabilidades de responder al tratamiento con Pyrukynd (ver sección 5.1). Se debe suspender el tratamiento si no se observa un beneficio clínico (ver sección 4.2).
Interacciones medicamentosas
Anticonceptivos hormonales
Mitapivat puede disminuir la exposición sistémica de los anticonceptivos hormonales que son sustratos sensibles del citocromo P450 3A4 (CYP3A4) (p. ej., etinilestradiol) (ver sección 4.5). Las mujeres en edad fértil deben recibir asesoramiento sobre el uso de métodos anticonceptivos adicionales o alternativos (ver sección 4.6).
Coadministración de otros medicamentos
La coadministración de medicamentos específicos con mitapivat puede conllevar un mayor riesgo de reacciones adversas o cambios en la eficacia de mitapivat o en la eficacia de los medicamentos coadministrados (ver sección 4.5). Se deben tener en cuenta las posibles interacciones medicamentosas siempre que se inicie o se suspenda el tratamiento con mitapivat o con otros medicamentos administrados de forma concomitante con mitapivat.
Lactosa
Este medicamento contiene lactosa. Los pacientes con problemas hereditarios raros de intolerancia a la galactosa, deficiencia total de lactasa o problemas de absorción de glucosa o galactosa no deben tomar este medicamento.
Sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por comprimido; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Mitapivat se metaboliza principalmente por CYP3A4 y es un sustrato de la glucoproteína P (P-gp). Mitapivat induce CYP3A4 y también puede inducir CYP2B6, CYP2C8, CYP2C9, CYP2C19 y la uridina difosfato glucuronosiltransferasa 1A1 (UGT1A1). Mitapivat puede inhibir CYP3A4. Mitapivat puede inducir e inhibir la P-gp (ver sección 5.2).
Efectos de otros medicamentos en mitapivat
Inhibidores de CYP3A4
En un estudio de fase 1 se evaluó el efecto de itraconazol (un inhibidor potente de CYP3A4) en la farmacocinética de una dosis única de mitapivat. Itraconazol aumentó el AUC0-t, el AUC∞ y la Cmáx de mitapivat en 4,7 veces, 4,9 veces y 1,7 veces, respectivamente. El aumento de las exposiciones plasmáticas de mitapivat puede aumentar el riesgo de reacciones adversas. Se debe evitar el uso concomitante de inhibidores de CYP3A4 con mitapivat (ver sección 4.4). Si no se puede evitar el uso concomitante de un inhibidor de CYP3A4, se debe vigilar a los pacientes por si aumenta el riesgo de reacciones adversas (ver sección 4.2).
Inductores de CYP3A4
En un estudio de fase 1 se evaluó el efecto de rifampicina (un inductor potente de CYP3A4) en la farmacocinética de una dosis única de mitapivat. Rifampicina redujo el AUC0-t, el AUC∞ y la Cmáx de mitapivat en un 91 %, 91 % y 77 %, respectivamente. La disminución de las exposiciones plasmáticas de mitapivat puede reducir la eficacia de mitapivat. Se debe evitar el uso concomitante de inductores de CYP3A4 con mitapivat (ver sección 4.4). Si no se puede evitar el uso concomitante de un inductor de CYP3A4, se debe vigilar a los pacientes por si se reduce la eficacia de mitapivat (ver sección 4.2).
Reductores de la acidez gástrica
Mitapivat presenta una solubilidad dependiente del pH (ver sección 5.2) y la coadministración con reductores de la acidez gástrica (p. ej., famotidina) puede disminuir la absorción de mitapivat (ver sección 4.4) No se ha evaluado el uso concomitante de mitapivat con medicamentos que aumentan el pH gástrico en un estudio clínico de interacciones medicamentosas. Si no se puede evitar el uso concomitante de reductores de la acidez gástrica, se debe vigilar a los pacientes por si se reduce la eficacia de mitapivat.
Efectos de mitapivat en otros medicamentos
Sustratos de CYP3A4
En un estudio de fase 1, se evaluó el efecto de mitapivat (100 mg dos veces al día) en la farmacocinética de una dosis única de midazolam (un sustrato sensible de CYP3A4). Mitapivat en estado estacionario disminuyó las AUC de midazolam (AUC0-t, AUC∞) y la Cmáx en un 53 % y un 37 %, respectivamente. Durante el tratamiento con mitapivat, se deben considerar tratamientos alternativos que no sean sustratos sensibles de CYP3A4 (ver sección 4.4). Si no se puede evitar la coadministración de mitapivat con sustratos sensibles de CYP3A4, se debe vigilar estrechamente a los pacientes, especialmente en el caso de aquellos sustratos con un margen terapéutico estrecho (p. ej., alfentanilo, carbamazepina, ciclosporina, ergotamina, fentanilo, pimozida, quinidina, sirolimus, tacrolimus).
Anticonceptivos hormonales
Mitapivat puede modificar la exposición sistémica de los anticonceptivos hormonales que son sustratos sensibles de CYP3A4 (p. ej., etinilestradiol) (ver sección 4.4) y puede afectar a su eficacia (ver sección 4.6).
Sustratos de UGT1A1, CYP2B6 y CYP2C
En función de los datos in vitro, mitapivat puede inducir UGT1A1, CYP2B6, CYP2C8, CYP2C9 y CYP2C19 (ver sección 5.2) y puede disminuir la exposición sistémica a los sustratos de estas enzimas (p. ej., irinotecán [UGT1A1]; bupropión [CYP2B6]; omeprazol [CYP2C19]; repaglinida [CYP2C8]; warfarina [CYP2C9]). No se ha evaluado el uso concomitante de mitapivat con sustratos de estas enzimas en un estudio clínico de interacciones medicamentosas. Durante el tratamiento con mitapivat, se deben considerar tratamientos alternativos que no sean sustratos de UGT1A1 ni sustratos sensibles de CYP2B6 o CYP2C (ver sección 4.4). Si no se puede evitar la coadministración, se debe vigilar a los pacientes por si se produce una pérdida del efecto terapéutico de los sustratos de estas enzimas, especialmente en el caso de aquellos sustratos con un margen terapéutico estrecho (p. ej., irinotecán [UGT1A1]; ciclofosfamida [CYP2B6]; ácido valproico [CYP2C19]; paclitaxel [CYP2C8]; warfarina, fenitoína [CYP2C9]).
Sustratos de la P-gp
En función de los datos in vitro, mitapivat puede inducir e inhibir la P-gp (ver sección 5.2) y puede modificar la exposición sistémica de los sustratos (p. ej., dabigatrán etexilato) de este transportador. No se ha evaluado el uso concomitante de mitapivat con sustratos de la P-gp en un estudio clínico de interacciones medicamentosas. Durante el tratamiento con mitapivat, se deben considerar tratamientos alternativos que no sean sustratos de la P-gp (ver sección 4.4). Si no se puede evitar la coadministración de mitapivat con sustratos de la P-gp, se debe vigilar estrechamente a los pacientes, especialmente en el caso de aquellos sustratos con un margen terapéutico estrecho (p. ej., colchicina, digoxina).
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/Métodos anticonceptivos en mujeres
Las mujeres en edad fértil deben evitar quedarse embarazadas mientras tomen Pyrukynd.
Las mujeres en edad fértil deben utilizar métodos anticonceptivos durante el tratamiento con Pyrukynd y hasta al menos 1 mes tras la última dosis. Mitapivat puede disminuir la exposición sistémica de los anticonceptivos hormonales que son sustratos sensibles de CYP3A4 (ver secciones 4.4 y 4.5). Se deben considerar métodos anticonceptivos adicionales o alternativos.
Embarazo
No hay datos o son limitados relativos al uso de mitapivat en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3).
No se recomienda utilizar Pyrukynd durante el embarazo, ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Lactancia
Se desconoce si mitapivat y/o sus metabolitos se excretan en la leche materna. No se puede excluir el riesgo en recién nacidos/niños.
Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
No se dispone de datos en seres humanos relativos al efecto de mitapivat en la fertilidad. Los estudios realizados en animales han mostrado efectos reversibles en los órganos reproductores de los machos y las hembras (ver sección 5.3). Mientras se toma mitapivat, puede haber un efecto en la capacidad de una mujer y un hombre para concebir.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Pyrukynd sobre la capacidad para conducir y utilizar máquinas es pequeña. Se debe aconsejar a los pacientes que tengan precaución al conducir o utilizar máquinas en caso de que presenten insomnio durante el tratamiento con Pyrukynd (ver sección 4.8).
4.8 Reacciones adversas
Resumen del perfil de seguridad
La evaluación de la seguridad de Pyrukynd se basa en la experiencia de un estudio clínico aleatorizado, doble ciego y controlado con placebo de pacientes adultos con deficiencia de PK que no recibían transfusiones habitualmente (ACTIVATE) y un estudio clínico de un solo grupo de pacientes adultos con deficiencia de PK que recibían transfusiones habitualmente (ACTIVATE-T).
La reacción adversa más frecuente en ambos estudios fue el insomnio (19,4 %) y las anomalías de laboratorio observadas con mayor frecuencia fueron la disminución de la estrona (hombres) (43,5 %) y la disminución del estradiol (hombres) (8,7 %).
Tabla de reacciones adversas
A continuación, se presentan las reacciones adversas asociadas a Pyrukynd identificadas en los estudios clínicos de pacientes con deficiencia de PK.
Las reacciones adversas se enumeran de acuerdo con la clasificación por órganos y sistemas de MedDRA y la frecuencia: muy frecuentes (≥1/10); frecuentes (≥1/100 a<1/10); poco frecuentes (≥1/1000 a <1/100); raras (≥1/10 000 a <1/1000); muy raras (<1/10 000); frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 3: Reacciones adversas
| Clasificación por órganos y sistemas | Muy frecuentes | Frecuentes |
| Trastornos psiquiátricos | Insomnio | |
| Trastornos gastrointestinales | Náuseas | |
| Trastornos generales y alteraciones en el lugar de administración | Sofocos | |
| Exploraciones complementarias | Disminución de la estrona (hombres) | Aumento de la testosterona en sangre (hombres) Disminución del estradiol (hombres) |
Descripción de las reacciones adversas seleccionadas
| Hemólisis aguda | |||
| La interrupción o suspensión brusca de Pyrukynd puede ocasionar una hemólisis aguda (ver | |||
| sección 4.4). Ver sección 4.2 para obtener información orientativa sobre cómo interrumpir o suspender | |||
| el tratamiento. | |||
En un estudio de fase 2, 2 de 52 pacientes (3,8 %) presentaron hemólisis tras la retirada repentina de Pyrukynd, incluido un acontecimiento adverso grave de hemólisis aguda. En los dos pacientes que recibieron una dosis inicial de Pyrukynd de 300 mg dos veces al día, se observó un aumento rápido y grande de la Hb durante las primeras 3 semanas de tratamiento. A esto le siguió la suspensión repentina del tratamiento con Pyrukynd, sin reducirlo gradualmente, lo que produjo una hemólisis aguda con anemia. Los pacientes que se olvidaron de tomar algunas dosis de Pyrukynd posteriormente durante el tratamiento, o a los que se les redujo gradualmente la dosis, no presentaron episodios de hemólisis aguda.
Cambios en los niveles de hormonas sexuales
Mitapivat es un inhibidor débil de la aromatasa in vitro. En ACTIVATE, 1 de 16 (6,3 %) hombres presentó un aumento de la testosterona por encima de los niveles normales y 2 de 16 (12,5 %) y 9 de 16 (56,3 %) hombres presentaron una disminución del estradiol y la estrona por debajo del límite inferior de la normalidad, respectivamente. En ACTIVATE-T, 1 de 7 hombres (14,3 %) presentó una disminución de la estrona por debajo del límite inferior de la normalidad. Estos cambios en los niveles hormonales se mantuvieron durante todo el periodo del estudio. En los pacientes que suspendieron Pyrukynd al final del periodo principal, los cambios hormonales fueron reversibles. El análisis de las hormonas sexuales en las mujeres fue limitado debido a las diferencias fisiológicas en los niveles hormonales que se esperan a lo largo del ciclo menstrual normal y a los distintos tipos de anticonceptivos hormonales que utilizaron las pacientes.
Insomnio
En el estudio ACTIVATE, el insomnio se comunicó con una incidencia similar entre los pacientes que recibieron Pyrukynd y los que recibieron placebo, y se comunicó en 6 de 27 (22,2 %) pacientes en el estudio ACTIVATE-T. En un estudio de fase 2, 5 de 27 (18,5 %) pacientes tratados con 50 mg dos veces al día y 16 de 25 (64 %) pacientes tratados con 300 mg dos veces al día presentaron insomnio durante el periodo principal.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En los estudios clínicos de pacientes con deficiencia de PK, se evaluaron dosis de mitapivat de hasta 300 mg dos veces al día. Los voluntarios sanos recibieron hasta 2500 mg como una dosis única y 700 mg dos veces al día durante 14 días. Un paciente de un estudio clínico tomó 150 mg dos veces al día, una dosis superior a la recomendada en ese estudio (50 mg dos veces al día) y no presentó ningún acontecimiento adverso asociado.
Los pacientes que recibieron una dosis superior a la máxima recomendada de 50 mg dos veces al día en los estudios clínicos comunicaron acontecimientos adversos compatibles con el perfil de seguridad de mitapivat en todos los pacientes.
En caso de sobredosis, se debe tratar a los pacientes de forma sintomática y proporcionarles las medidas de apoyo necesarias.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Otros agentes hematológicos, código ATC: B06AX04
Mecanismo de acción
Mitapivat es un activador de la piruvato quinasa y actúa uniéndose directamente al tetrámero de la piruvato quinasa. La forma de la piruvato quinasa en los eritrocitos (PKR) está mutada en la deficiencia de PK, lo que lleva a una reducción de los niveles de trifosfato de adenosina (ATP), a un acortamiento de la vida de los eritrocitos y a una hemólisis crónica. Mitapivat mejora la homeostasis de la energía en los eritrocitos al aumentar la actividad de la PKR.
Efectos farmacodinámicos
En voluntarios sanos, se observaron disminuciones del 2,3-difosfoglicerato y aumentos de las concentraciones de ATP tras la administración de mitapivat hasta el estado estacionario. Los cambios en estos marcadores farmacodinámicos no se consideran significativos para la evaluación de la actividad en sujetos con deficiencia de PK que debe basarse únicamente en parámetros clínicos.
Eficacia clínica y seguridad
La eficacia de Pyrukynd se evaluó en 2 estudios clínicos de fase 3 multinacionales en pacientes con deficiencia de PK: ACTIVATE y ACTIVATE-T.
Pacientes con deficiencia de PK que no recibían transfusiones habitualmente (ACTIVATE) Se evaluó la eficacia de Pyrukynd en un estudio clínico multinacional, aleatorizado, doble ciego y controlado con placebo (ACTIVATE) de 80 pacientes adultos con deficiencia de PK que no recibían transfusiones habitualmente, definidos como aquellos que no habían recibido más de 4 transfusiones en el periodo de 52 semanas anterior al tratamiento y que no habían recibido transfusiones en el periodo de 3 meses anterior al tratamiento. Se incluyó a los pacientes si tenían presencia documentada de al menos 2 alelos mutantes en el gen PKLR, de los cuales al menos 1 era una mutación de cambio de sentido, y una concentración de Hb inferior o igual a 100 g/l (10 g/dl; 6,2 mmol/l). Se excluyó a los pacientes homocigóticos para la mutación R479H o con 2 mutaciones que no eran de cambio de sentido (sin la presencia de otra mutación de cambio de sentido) en el gen PKLR, ya que estos pacientes no alcanzaron una respuesta de Hb (cambio respecto al valor basal en Hb ≥ 15 g/l o ≥ 1,5 g/dl o ≥ 0,9 mmol/l en >50 % de las evaluaciones) en el estudio de fase 2 de intervalo de dosis. La aleatorización se estratificó según la media de las concentraciones de Hb en la selección (< 85 frente a ≥ 85 g/l; < 8,5 frente a ≥ 8,5 g/dl; < 5,3 frente a ≥ 5,3 mmol/l) y la categoría de la mutación del gen PKLR (cambio de sentido/cambio de sentido frente a cambio de sentido/no cambio de sentido). Tras un periodo de ajuste de la dosis con 2 pasos secuenciales para aumentar el nivel de dosis hasta 50 mg dos veces al día, los pacientes continuaron con una dosis fija de Pyrukynd durante 12 semanas.
Entre los 80 pacientes con deficiencia de PK, 40 pacientes fueron aleatorizados a Pyrukynd. A 35 de los 40 (87,5 %) pacientes que recibieron Pyrukynd se les administró una dosis optimizada de 50 mg dos veces al día tras el periodo de ajuste de la dosis. La mediana de duración del tratamiento con Pyrukynd fue de 24,1 semanas (intervalo de 23,6 a 27,4 semanas). En total, 30 (75 %) pacientes estuvieron expuestos a Pyrukynd durante más de 24 semanas. Entre los 80 pacientes aleatorizados, la mediana de edad era de 32,5 años (intervalo de 18 a 78) y el 40 % eran hombres; se comunicó la raza en el 87,5 % de los pacientes: el 75 % eran de raza blanca, el 10 % asiáticos, el 1,3 % nativos de Hawái/otras islas del Pacífico y el 1,3 % de otras razas.
Las características basales de la enfermedad se muestran en la Tabla 4.
Tabla 4: Características basales de la enfermedad en pacientes con deficiencia de PK que no recibían transfusiones habitualmente (ACTIVATE)
| Características basales de la enfermedad1 | Total N = 80 |
Hemoglobina (g/l)2, n Mediana (mín.; máx.) | 80 85,08 (64,0; 102,3) |
Genotipo PKLR, n (%) Mutación con cambio de sentido/cambio de sentido Mutación con cambio de sentido/no con cambio de sentido | 55 (68,8) 25 (31,3) |
| Características basales de la enfermedad1 | Total N = 80 |
Reticulocitos (fracción de 1), n Mediana (mín.; máx.) | 80 0,4009 (0,038; 0,827) |
Bilirrubina indirecta (µmol/l), n Mediana (mín.; máx.) | 76 74,647 (11,03; 294,7) |
LDH (U/l), n Mediana (mín.; máx.) | 79 223,5 (101,0; 1190,5) |
Haptoglobina (g/l), n Mediana (mín.; máx.) | 80 0,030 (0,03; 0,70) |
Ferritina (µg/l), n Mediana (mín.; máx.) | 77 479,420 (21,36; 5890,25) |
Categoría según puntuación T en cuello femoral mediante DXA, n (%) ≤–2,5 >–2,5-<–1,0 ≥–1,0 Valor faltante | 5 (6,3) 36 (45,0) 38 (47,5) 1 (1,3) |
| Antecedentes previos de esplenectomía, n (%) | 58 (72,5) |
| Antecedentes previos de colecistectomía, n (%) | 58 (72,5) |
| Tratamiento quelante previo, n (%) | 15 (18,8) |
DXA: absorciometría de rayos X de energía dual, LDH: lactato deshidrogenasa.
| 1 n es el número de pacientes sin datos faltantes. | ||
| 2 Hb inicial en g/dl: mediana 8,51 (intervalo: de 6,4 a 10,2). Hb inicial en mmol/l: mediana 5,28 (intervalo: de | ||
| 4,0 a 6,3). | ||
La variable primaria de respuesta de Hb se definió como un aumento de ≥15 g/l (≥ 1,5 g/dl; ≥ 0,9 mmol/l) en la concentración de Hb con respecto al valor basal mantenido en 2 o más evaluaciones programadas (semanas 16, 20 y 24) durante el periodo de dosis fija sin transfusiones. Los resultados de eficacia se muestran en la Tabla 5.
Tabla 5: Resultados de eficacia en pacientes con deficiencia de PK que no recibían transfusiones habitualmente (ACTIVATE)
| Pyrukynd1 N = 40 | Placebo1 N = 40 | Diferencia1 | ||
| Variable primaria | n (%) | n (%) | Diferencia ajustada2 (IC del 95 %) | Valor p |
| Respuesta de Hb | 16 (40 %) | 0 | 39,3 (24,1; 54,6) | <0,0001 |
| Variables secundarias3 | Media de MC IC del 95 % | Media de MC IC del 95 % | Diferencia de la media de MC (IC del 95 %) | Valor p |
| Hemoglobina (g/l)4 | 16,73 (12,60; 20,86) | –1,48 (–5,63; 2,67) | 18,21 (12,41; 24,01) | <0,0001 |
Bilirrubina indirecta (µmol/l) | –21,16 (–29,59; –12,72) | 5,10 (–3,00; 13,21) | –26,26 (–37,82; –14,70) | <0,0001 |
| Reticulocitos (fracción de 1) | –0,0973 (–0,1252; –0,0694) | 0,0038 (–0,0239; 0,0315) | –0,1011 (–0,1391; –0,0632) | <0,0001 |
| Pyrukynd1 N = 40 | Placebo1 N = 40 | Diferencia1 | ||
| LDH (U/l) | –91,99 (–124,47; –59,50) | –21,18 (–53,30; 10,94) | –70,81 (–115,88; –25,74) | 0,0027 |
| Haptoglobina (g/l) | 0,169 (0,088; 0,251) | 0,012 (–0,070; 0,094) | 0,158 (0,043; 0,273) | 0,0079 |
IC: intervalo de confianza, Hb: hemoglobina, LDH: lactato deshidrogenasa, MC: mínimos cuadrados. 1 Todos los valores p son bilaterales.
2 Diferencia ajustada a los factores de estratificación de la aleatorización.
3 Las variables secundarias son el cambio medio con respecto al valor basal en las semanas 16, 20 y 24 para la Hb, la bilirrubina indirecta, los reticulocitos, la LDH y la haptoglobina.
4 La diferencia ajustada en g/dl es 1,82 (IC del 95 %: 1,24, 2,40). La diferencia ajustada en mmol/l es de 1,13 (IC del 95 %: 0,77, 1,49).
Durante el estudio, 2 (5,0 %) pacientes del grupo de Pyrukynd y 7 (17,5 %) pacientes del grupo de placebo recibieron transfusiones.
Quince de los 16 pacientes con una respuesta de Hb en ACTIVATE continuaron en un estudio de extensión a largo plazo y fueron evaluables para el mantenimiento de la respuesta. Trece mantuvieron incrementos en la concentración de Hb con respecto al valor basal por encima del umbral de respuesta de ≥15 g/l (≥ 1,5 g/dl; ≥ 0,9 mmol/l) en la última evaluación de Hb disponible sin requerir ninguna transfusión. La mediana de duración de la respuesta de los 16 pacientes con respuesta de Hb fue de 6,9 meses (intervalo de 3,3 a más de 18,4 meses).
Pacientes con deficiencia de PK que recibían transfusiones habitualmente (ACTIVATE-T) Se estudió la eficacia de Pyrukynd en un estudio clínico multinacional de un solo grupo (ACTIVATE-T) de 27 pacientes adultos con deficiencia de PK que recibían transfusiones habitualmente. Los pacientes que recibían transfusiones habitualmente se definieron como aquellos que habían tenido un mínimo de 6 episodios de transfusión y un historial de transfusiones que se produjeron en promedio no más de una vez cada 3 semanas durante el periodo de 52 semanas anterior al consentimiento informado. No había limitaciones en la cantidad de unidades de eritrocitos recibidas durante el periodo de 52 semanas previo al consentimiento informado. Se incluyó a los pacientes si tenían presencia documentada de al menos 2 alelos mutantes en el gen PKLR, de los cuales al menos 1 era una mutación de cambio de sentido. Se excluyó a los pacientes homocigóticos para la mutación R479H o con 2 mutaciones que no eran de cambio de sentido (sin la presencia de otra mutación de cambio de sentido) en el gen PKLR, ya que estos pacientes no alcanzaron una respuesta de Hb (cambio respecto al valor basal en Hb ≥ 15 g/l o ≥ 1,5 g/dl o ≥ 0,9 mmol/l en >50 % de las evaluaciones) en el estudio de fase 2 de intervalo de dosis. Tras un periodo de ajuste de la dosis con 2 pasos secuenciales para aumentar el nivel de dosis hasta 50 mg dos veces al día, los pacientes continuaron con una dosis fija de Pyrukynd durante 24 semanas.
Entre los 27 pacientes tratados, la mediana de duración del tratamiento con Pyrukynd fue de 40,3 semanas (intervalo de 16,3 a 46,3 semanas). En total, 20 (74,1 %) pacientes estuvieron expuestos a Pyrukynd durante más de 40 semanas. A 25 de los 27 (92,6 %) pacientes que recibieron Pyrukynd se les administró una dosis optimizada de 50 mg dos veces al día tras el periodo de ajuste de la dosis. La mediana de edad era de 36 años (intervalo de 18 a 68 años) y el 25,9 % eran hombres; se comunicó la raza en el 85,2 % de los pacientes: el 74,1 % eran de raza blanca y el 11,1 % asiáticos. Las características basales de la enfermedad se muestran en la Tabla 6.
Tabla 6: Características basales de la enfermedad en pacientes con deficiencia de PK que recibían transfusiones habitualmente (ACTIVATE-T)
| Características basales de la enfermedad1 | Pyrukynd N = 27 |
Hemoglobina (g/l)2, n Mediana (mín.; máx.) | 27 91,0 (74; 109) |
| Características basales de la enfermedad1 | Pyrukynd N = 27 |
Genotipo PKLR, n (%) Mutación de cambio de sentido/de cambio de sentido Mutación de cambio de sentido/no de cambio de sentido | 20 (74,1) 7 (25,9) |
Ferritina (µg/l), n Mediana (mín.; máx.) | 18 748,445 (163,42; 5357,04) |
Carga transfusional Número de episodios de transfusión estandarizado a 24 semanas, n Mediana (mín.; máx.) Número de unidades de eritrocitos transfundidas estandarizado a 24 semanas, n Mediana (mín.; máx.) | 27 4,15 (2,8; 7,8) 27 6,92 (2,8; 20,3) |
Categoría según puntuación T en cuello femoral mediante DXA, n (%) ≤–2,5 >–2,5-<–1,0 ≥–1,0 Valor faltante | 1 (3,7) 15 (55,6) 10 (37,0) 1 (3,7) |
| Antecedentes previos de esplenectomía, n (%) | 21 (77,8) |
| Antecedentes previos de colecistectomía, n (%) | 23 (85,2) |
| Tratamiento quelante previo, n (%) | 24 (88,9) |
DXA: absorciometría de rayos X de energía dual.
| 1 n es el número de pacientes sin datos faltantes. | ||
| 2 Hb inicial en g/dl: mediana 9,10 (intervalo: de 7,4 a 10,9). Hb inicial en mmol/l: mediana 5,64 (intervalo: de | ||
| 4,6 a 6,8). | ||
La variable primaria de respuesta de reducción de las transfusiones se definió como una reducción de ≥33 % en el número de unidades de eritrocitos transfundidos durante el periodo de dosis fija en comparación con la carga transfusional histórica estandarizada a 24 semanas.
Los resultados de eficacia de los pacientes con deficiencia de PK que recibían transfusiones habitualmente se muestran en la Tabla 7.
Tabla 7: Resultados de eficacia en pacientes con deficiencia de PK que recibían transfusiones habitualmente (ACTIVATE-T)
| Variable | Pyrukynd N = 27 |
Pacientes con respuesta de reducción de las transfusiones, n (%) IC del 95 % | 10 (37,0) (19,4; 57,6) |
Porcentaje de reducción de las unidades de eritrocitos con respecto al valor basal1 ≥33 a <50 %, n (%) ≥50 %, n (%)2 | 1 (3,7) 10 (37,0) |
| Pacientes sin transfusiones, n (%) IC del 95 % | 6 (22,2) (8,6; 42,3) |
IC: intervalo de confianza.
1 Calculado como el número total de unidades de eritrocitos transfundidas en las 52 semanas anteriores al consentimiento informado estandarizado a 24 semanas.
2 Un paciente con una reducción de ≥50 % en las unidades de eritrocitos con respecto al valor basal se consideró no respondedor en el análisis de la variable primaria (respuesta de reducción de las transfusiones), ya que recibió <12 semanas de tratamiento en el periodo de dosis fija.
Los 6 (22,2 %) sujetos que no recibieron transfusiones en ACTIVATE-T siguieron sin recibirlas en un estudio de extensión a largo plazo. La mediana de duración de la respuesta de los 6 pacientes fue de 17,0 meses (intervalo de más de 11,5 a más de 21,8 meses).
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Pyrukynd en uno o más grupos de la población pediátrica en el tratamiento de la deficiencia de PK (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
Pacientes de edad avanzada
Los estudios clínicos de Pyrukynd no incluyeron un número suficiente de pacientes de 65 años o más para determinar si responden de forma diferente a los pacientes más jóvenes.
5.2 Propiedades farmacocinéticas
La farmacocinética de mitapivat se ha caracterizado en adultos sanos y en pacientes con deficiencia de PK. Mitapivat se absorbe rápidamente, se distribuye ampliamente y muestra un bajo aclaramiento tras la administración oral.
La autoinducción del aclaramiento de mitapivat fue evidente al repetir la administración.
La farmacocinética de mitapivat mostró una variabilidad de baja a moderada en sujetos adultos sanos.
Absorción
Mitapivat se absorbió rápidamente tras dosis únicas y múltiples tanto en sujetos sanos como en pacientes con deficiencia de PK. La mediana de los valores de Tmáx en estado estacionario fue de 0,5 a 1 hora después de la dosis en todo el intervalo de dosis estudiado (5 mg a 700 mg dos veces al día).
La biodisponibilidad absoluta tras una dosis única fue de aproximadamente el 73 %.
Mitapivat presenta una solubilidad dependiente del pH. Se observa una alta solubilidad hasta un pH de 5,5 y una solubilidad decreciente a pH más altos, lo que puede disminuir la absorción de mitapivat.
Efecto de los alimentos
Tras la administración de una dosis única en sujetos sanos, y una comida rica en grasas (aproximadamente de 900 a 1000 calorías en total, con 500 a 600 calorías procedentes de grasas, 250 calorías de hidratos de carbono y 150 calorías de proteínas) no hubo cambios en el AUCinf mientras que la Cmáx de mitapivat disminuyó en un 42 %. La administración de mitapivat con una comida rica en grasas no tuvo ningún efecto clínicamente significativo en la farmacocinética de mitapivat.
Distribución
Mitapivat se une en gran medida a las proteínas (97,7 %) en el plasma con una baja distribución en los eritrocitos. El volumen de distribución medio (Vz) fue de 135 l.
Biotransformación
Los estudios in vitro demostraron que mitapivat se metaboliza principalmente por CYP3A4. Tras una dosis oral única de 120 mg de mitapivat radiomarcado en sujetos sanos, el principal componente en la circulación fue mitapivat inalterado.
Estudios de interacciones farmacológicas in vitro
Vías metabólicas
Mitapivat induce CYP3A4 y también puede inducir CYP2B6, CYP2C8, CYP2C9, CYP2C19 y UGT1A1. Mitapivat puede inhibir CYP3A4.
Sistemas de transportadores de fármacos
Mitapivat es un sustrato para la P-gp y puede inducir e inhibir la P-gp.
Eliminación
Mitapivat tiene una t1/2 media que oscila entre 16,2 y 79,3 horas tras la administración de dosis orales únicas (de 5 a 2500 mg) en ayunas en sujetos sanos. La mediana de CL/F derivada de la farmacocinética poblacional en estado estacionario fue de 11,5, 12,7 y 14,4 l/h para las pautas de 5 mg dos veces al día, 20 mg dos veces al día y 50 mg dos veces al día, respectivamente.
Tras una única administración oral de mitapivat radiomarcado a sujetos sanos, la recuperación total de la dosis radiactiva administrada fue del 89,1 %, con un 49,6 % en la orina (2,6 % sin alterar) y un 39,6 % en las heces (menos del 1 % sin alterar).
Linealidad/No linealidad
El AUC y la Cmáx de mitapivat aumentaron de forma proporcional a la dosis en el intervalo de dosis clínicamente relevante de 5 a 50 mg dos veces al día en sujetos sanos y en pacientes con deficiencia de PK.
Poblaciones especiales
No se observaron efectos clínicamente significativos en la farmacocinética de mitapivat en función de la edad, el sexo, la raza o el peso corporal.
Pacientes de edad avanzada
Hubo 5 pacientes de 65 años o más que recibieron mitapivat en los estudios clínicos ACTIVATE y ACTIVATE-T. No se observaron diferencias en la farmacocinética en estos pacientes en comparación con pacientes más jóvenes.
Insuficiencia hepática
Se estudió la farmacocinética de mitapivat en sujetos adultos con insuficiencia hepática moderada (clase B de Child-Pugh). Tras una única administración por vía oral de 50 mg de mitapivat, los sujetos con insuficiencia hepática moderada mostraron una exposición (AUC∞) un 36 % mayor a mitapivat en comparación con los sujetos con función hepática normal. Esta diferencia en la exposición no se considera clínicamente relevante. Los valores de la media geométrica de Cmáx fueron similares entre los grupos. No hubo cambios importantes en la unión a las proteínas plasmáticas ni en la semivida de eliminación en los sujetos con insuficiencia hepática moderada en comparación con los controles sanos. No se ha estudiado mitapivat en sujetos con insuficiencia hepática grave (clase C de Child-Pugh).
Insuficiencia renal
Los efectos de la insuficiencia renal en la farmacocinética de mitapivat se evaluaron como parte de los análisis de farmacocinética poblacional. Hubo 24 pacientes con insuficiencia renal leve (filtrado glomerular estimado [FGe] ≥60 a ˂90 ml/min/1,73 m2) y 4 con insuficiencia renal moderada (FGe ≥30 a ˂60 ml/min/1,73 m2). El AUC en estado estacionario fue similar entre los pacientes con función renal normal y con insuficiencia renal leve. La media geométrica del AUC en estado estacionario del escaso número de pacientes con insuficiencia renal moderada fue mayor que la de los pacientes con función renal normal, pero dentro del intervalo de las AUC en estado estacionario observadas para los pacientes con función renal normal (ver sección 4.2). No se dispone de datos en pacientes con insuficiencia renal grave.
Población pediátrica
No se ha establecido la farmacocinética de mitapivat en niños y adolescentes menores de 18 años.
5.3 Datos preclínicos sobre seguridad
Mitapivat no fue carcinogénico en ratones transgénicos rasH2 cuando se administró dos veces al día durante un mínimo de 26 semanas hasta la dosis diaria total más alta de 500 mg/kg/día en ratones macho (6,4 veces más que la exposición en humanos) y 250 mg/kg/día en ratones hembra (2,6 veces más que la exposición en humanos).
En el estudio de carcinogenicidad en ratas de 2 años, se observaron lesiones proliferativas y neoplásicas en hígado, tiroides, ovarios y páncreas. Los hallazgos en hígado y tiroides se atribuyeron a la inducción de las enzimas CYP y se consideraron específicos de los roedores. En los ovarios, se observó un aumento de la incidencia y/o gravedad de la hiperplasia de las células de la granulosa y/o de las células lúteas/de la granulosa con valores de AUC0-12h de mitapivat >100 veces por encima del intervalo observado en humanos a la dosis máxima recomendada en humanos (DMRH) de 50 mg dos veces al día. Se observó hiperplasia acinar benigna y adenoma en el páncreas exocrino con una mayor incidencia y/o gravedad en los machos de todos los grupos de dosis (30, 100 y 300 mg/kg/día): no se determinó un nivel de efecto nulo. La incidencia de los hallazgos pancreáticos solo estuvo fuera del rango observado históricamente en la cepa de prueba a 300 mg/kg/día (47 veces el AUC0-12h en humanos a la DMRH). Se desconoce la relevancia de los hallazgos pancreáticos para los humanos.
Mitapivat no fue mutagénico en un ensayo de mutación inversa bacteriana in vitro (prueba de Ames). Mitapivat no fue clastogénico en un ensayo de micronúcleos en linfocitos humanos in vitro ni en un ensayo de micronúcleos de médula ósea de rata in vivo.
En los estudios de desarrollo embriofetal, se observaron efectos adversos en el feto con valores de AUC0-12h 63 veces (ratas) y 3,1 veces (conejos) por encima del valor de AUC0-12h en humanos a la DMRH.
En un estudio de toxicidad embriofetal en ratas, la administración oral de mitapivat se asoció a efectos adversos en el feto, incluidos una disminución del número medio y de la proporción de fetos viables de la camada, un menor peso medio de los fetos y malformaciones externas, de partes blandas y esqueléticas relacionadas con el producto de prueba. El nivel sin efecto adverso observado (NOAEL) materno y fetal se produjo a una dosis de 50 mg/kg/día (13 veces el AUC0-12h en humanos a la DMRH).
En un estudio de toxicidad embriofetal en conejos, la administración oral de mitapivat dio lugar a una reducción del peso medio de los fetos. No se observaron efectos en la morfología fetal. El NOAEL materno y fetal se produjo a la dosis de 60 mg/kg/día (1,5 veces el AUC0-12h en humanos a la DMRH).
En ratas, mitapivat demostró inducir mortalidad perinatal en relación con la distocia/el parto prolongado inducidos por el medicamento, tanto en los estudios de desarrollo prenatal y posnatal como en los estudios de toxicidad en animales jóvenes, a dosis ≥50 mg/kg/día (≥20 veces el AUC0-12h en humanos a la DMRH).
En un estudio de fertilidad y desarrollo embrionario temprano, la administración oral de mitapivat dos veces al día a dosis de hasta 300 mg/kg/día en ratas macho y 200 mg/kg/día en ratas hembra antes y durante el apareamiento, y en las hembras durante la organogénesis, no produjo efectos adversos en la fertilidad de los machos o de las hembras. Se observaron hallazgos reversibles relacionados con los órganos reproductores de los machos y las hembras, que se consideraron relacionados con la inhibición de la aromatasa. En los machos, se observaron hallazgos microscópicos reversibles (degeneración de los túbulos seminíferos, retención de espermátidas, cuerpos residuales atípicos en los testículos y aumento de la incidencia de restos celulares en los epidídimos) que se correlacionan con los hallazgos anormales observados en la evaluación de los espermatozoides (disminución de la motilidad y densidad de los espermatozoides, aumento del número de espermatozoides anormales) con valores de AUC0-12h ≥23 veces por encima de la exposición en humanos a la DMRH. En las hembras, se observó una disminución del número de fases del ciclo estral antes de la cohabitación con valores de AUC0-12h 49 veces por encima de la exposición en humanos a la DMRH, y este cambio remitió al dejar de administrar la dosis.
En los estudios de toxicidad a dosis repetidas en ratas macho y hembra, se observaron cambios en los órganos reproductores atribuibles a la inhibición de la aromatasa. En los machos, se observó un menor peso de las glándulas sexuales accesorias y un mayor peso de los testículos, así como hallazgos microscópicos en los testículos y en las glándulas sexuales accesorias con valores de AUC0-12h ≥4,7 veces la exposición en humanos a la DMRH. En las hembras, se observó un mayor peso de los ovarios y un menor peso del útero, así como hallazgos microscópicos en los ovarios y la vagina, con valores de AUC0-12h 3,0 veces la exposición en humanos. Todos los hallazgos fueron reversibles.
En un estudio de toxicología en animales jóvenes iniciado en ratas de 7 días de edad y tratadas hasta la madurez sexual, la mayoría de los hallazgos relacionados con el tratamiento se consideraron asociados a la inhibición de la aromatasa. En los machos, se observaron hallazgos microscópicos en los testículos a partir del nivel de la dosis baja de 30 mg/kg/día (1,5 veces el AUC0-12h en humanos a la DMRH) y se observaron retrasos en la madurez sexual, hallazgos anormales en la evaluación de espermatozoides y cambios en el apareamiento y la fertilidad a dosis ≥150 mg/kg/día (≥22 veces el AUC0-12h en humanos a la DMRH). En las hembras, se observaron cambios en el ciclo estral al nivel de dosis alta de 200 mg/kg/día (60 veces el AUC0-12h en humanos a la DMRH). Todos los cambios reproductivos evaluables fueron reversibles o parcialmente reversibles. La reducción y el aumento del peso corporal relacionados con el tratamiento se observaron en machos y hembras, respectivamente, a dosis ≥20 veces el AUC0-12h en humanos a la DMRH y no revirtieron en las hembras. Se observaron cambios óseos, incluidas una menor densidad y masas óseas, en machos y hembras con exposiciones ≥1,5 y ≥20 veces la exposición en humanos, respectivamente. Estos cambios fueron totalmente reversibles en las hembras; en los machos, fueron totalmente reversibles a 1,5 veces la exposición en humanos y parcialmente reversibles a niveles de exposición más altos.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Celulosa microcristalina
Croscarmelosa sódica
Manitol (E421)
Fumarato de estearil y sodio
Recubrimiento
Hipromelosa (E464)
Dióxido de titanio (E171)
Lactosa monohidrato
Triacetina
Laca de aluminio con índigo carmín (E132)
Tinta de impresión
Goma laca (E904)
Óxido de hierro negro (E172)
Hidróxido de amonio (E527)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
2 años.
6.4 Precauciones especiales de conservación
Conservar por debajo de 25 °C.
6.5 Naturaleza y contenido del envase
Mitapivat comprimidos se presenta en estuches blíster de PVC/PCTFE/Al en cajas de cartón.
Envases de ajuste y mantenimiento de la dosis:
Pyrukynd 5 mg comprimidos recubiertos con película
Caja que contiene 56 comprimidos recubiertos con película en 4 estuches blíster, con 14 comprimidos recubiertos con película.
Pyrukynd 20 mg comprimidos recubiertos con película
Caja que contiene 56 comprimidos recubiertos con película en 4 estuches blíster, con 14 comprimidos recubiertos con película.
Pyrukynd 50 mg comprimidos recubiertos con película
Caja que contiene 56 comprimidos recubiertos con película en 4 estuches blíster, con 14 comprimidos recubiertos con película.
Envases de reducción gradual de la dosis:
Pyrukynd 5 mg comprimidos recubiertos con película
Caja que contiene 7 comprimidos recubiertos con película en un estuche blíster.
Pyrukynd 20 mg comprimidos recubiertos con película + Pyrukynd 5 mg comprimidos recubiertos con película
Cada caja de 14 comprimidos recubiertos con película contiene:
7 comprimidos recubiertos con película de Pyrukynd 20 mg
7 comprimidos recubiertos con película de Pyrukynd 5 mg
Pyrukynd 50 mg comprimidos recubiertos con película + Pyrukynd 20 mg comprimidos recubiertos con película
Cada caja de 14 comprimidos recubiertos con película contiene:
7 comprimidos recubiertos con película de Pyrukynd 50 mg
7 comprimidos recubiertos con película de Pyrukynd 20 mg
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Ámsterdam
Países Bajos
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/22/1662/001
EU/1/22/1662/002
EU/1/22/1662/003
EU/1/22/1662/004
EU/1/22/1662/005
EU/1/22/1662/006
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 09/noviembre/2022
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.
Pyrukynd 100 mg comprimidos recubiertos con película
1. NOMBRE DEL MEDICAMENTO
Pyrukynd 100 mg comprimidos recubiertos con película
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película contiene 100 mg de mitapivat (como sulfato).
Excipiente con efecto conocido
Cada comprimido recubierto con película contiene 2,99 mg de lactosa (como monohidrato).
Para consultar la lista completa de excipientes, ver sección 6.1
3. FORMA FARMACÉUTICA
Comprimido recubierto con película
Comprimidos recubiertos con película, oblongos y de color azul, de aproximadamente 16 mm x 6,8 mm de tamaño, con «M100» impreso en tinta azul en ambos lados.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Pyrukynd está indicado en adultos para el tratamiento de la anemia asociada a la alfa- o beta-talasemia dependiente y no dependiente de transfusiones (ver sección 5.1).
4.2 Posología y forma de administración
El tratamiento se debe iniciar por un médico experimentado en el tratamiento de enfermedades hemáticas.
Posología
La dosis recomendada es de 100 mg por vía oral, dos veces al día.
El tratamiento con Pyrukynd está diseñado para ser a largo plazo. Se debe suspender la administración de Pyrukynd si el paciente no presenta una mejoría de la anemia hemolítica después de 6 meses en los pacientes con talasemia no dependiente de transfusión o después de 1 año en los pacientes con talasemia dependiente de transfusión, basándose en la totalidad de los resultados de laboratorio y el estado clínico del paciente, a menos que exista otra razón que justifique la falta de respuesta (p. ej., una hemorragia, una intervención quirúrgica u otras enfermedades concomitantes).
Modificación, interrupción o suspensión de la dosis
Si un paciente necesita interrumpir o suspender la administración de Pyrukynd por cualquier motivo, se puede considerar la posibilidad de reducir la dosis a 100 mg una vez al día antes de la interrupción o la suspensión.
Si se observa una concentración de Hb por encima del límite superior de la normalidad (LSN), se puede considerar la posibilidad de reducir la dosis a 100 mg una vez al día hasta que la Hb del paciente disminuya hasta el LSN o por debajo.
Para obtener orientación sobre la interrupción o suspensión de Pyrukynd debido a “hipertransaminasemia”, ver sección 4.4.
Dosis olvidada
Si se olvida una dosis de Pyrukynd y han transcurrido 4 horas o menos, se debe administrar la dosis lo antes posible. Si se olvida una dosis y han transcurrido más de 4 horas, no se debe administrar una dosis de reemplazo, y el paciente debe esperar hasta la siguiente dosis programada. A continuación, el paciente debe volver a su esquema de administración normal.
Poblaciones especiales
Pacientes de edad avanzada
Los datos disponibles en pacientes de edad avanzada son limitados No se recomienda modificar la dosis en pacientes de edad avanzada (ver las secciones 5.1 y 5.2).
Insuficiencia hepática
Se estudió la farmacocinética de mitapivat en sujetos adultos con insuficiencia hepática moderada. No se recomienda modificar la dosis en pacientes con insuficiencia hepática leve o moderada. No se ha estudiado mitapivat en pacientes con insuficiencia hepática grave.
Insuficiencia renal
Los datos disponibles en pacientes con insuficiencia renal leve o moderada son limitados. No se recomienda modificar la dosis en pacientes con insuficiencia renal leve o moderada (ver sección 5.2).
No se dispone de datos en pacientes con insuficiencia renal grave. No se pueden hacer recomendaciones posológicas.
Población pediátrica
No se ha establecido la seguridad y eficacia de Pyrukynd en niños y adolescentes menores de 18 años. No se dispone de datos. Se han realizados estudios preclínicos en animales jóvenes (ver sección 5.3).
Forma de administración
Vía oral.
Pyrukynd se puede tomar con o sin alimentos. Los comprimidos se deben tragar enteros. Los comprimidos no se deben partir, triturar, masticar ni disolver, ya que actualmente no se dispone de datos que respalden otras formas de administración.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Hipertransaminasemia
Se ha observado daño hepático en pacientes con talasemia tratados con mitapivat en los primeros 6 meses de exposición (ver sección 4.8). Las pruebas hepáticas deben realizarse antes del inicio del tratamiento con Pyrukynd y mensualmente a partir de entonces durante los primeros 6 meses y cuando esté clínicamente indicado. La administración de Pyrukynd debe interrumpirse si se observan aumentos clínicamente significativos en las pruebas hepáticas o si el nivel de alanina aminotransferasa es >5 veces el LSN. Debe suspenderse el tratamiento con Pyrukynd si se sospecha de daño hepático debido a mitapivat.
Interacciones medicamentosas
Anticonceptivos hormonales
Mitapivat puede disminuir la exposición sistémica de los anticonceptivos hormonales que son sustratos sensibles del citocromo P450 3A4 (CYP3A4) (p. ej., etinilestradiol) (ver sección 4.5). Las mujeres en edad fértil deben recibir asesoramiento sobre el uso de métodos anticonceptivos adicionales o alternativos (ver sección 4.6).
Coadministración de otros medicamentos
La coadministración de medicamentos específicos con mitapivat puede conllevar un mayor riesgo de reacciones adversas o cambios en la eficacia de mitapivat o en la eficacia de los medicamentos coadministrados (ver sección 4.5). Se deben tener en cuenta las posibles interacciones medicamentosas siempre que se inicie o se suspenda el tratamiento con mitapivat o con otros medicamentos administrados de forma concomitante con mitapivat.
Lactosa
Este medicamento contiene lactosa. Los pacientes con problemas hereditarios raros de intolerancia a la galactosa, deficiencia total de lactasa o problemas de absorción de glucosa o galactosa no deben tomar este medicamento.
Sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por comprimido; esto es, esencialmente “exento de sodio”.
Limitación de los datos clínicos
Los estudios clínicos no incluyeron a pacientes con enfermedad cardíaca o pulmonar activa y/o no controlada.
4.5 Interacción con otros medicamentos y otras formas de interacción
Mitapivat se metaboliza principalmente por CYP3A4 y es un sustrato de la glucoproteína P (P-gp). Mitapivat induce CYP3A4 y también puede inducir CYP2B6, CYP2C8, CYP2C9, CYP2C19 y la uridina difosfato glucuronosiltransferasa 1A1 (UGT1A1). Mitapivat puede inhibir CYP3A4. Mitapivat puede inducir e inhibir la P-gp (ver sección 5.2).
Efectos de otros medicamentos sobre mitapivat
Inhibidores de CYP3A4
En un estudio de fase 1 se evaluó el efecto de itraconazol (un inhibidor potente de CYP3A4) en la farmacocinética de una dosis única de mitapivat. Itraconazol aumentó el AUC0-t, el AUC∞ y la Cmáx de mitapivat en 4,7 veces, 4,9 veces y 1,7 veces, respectivamente. El aumento de las exposiciones plasmáticas de mitapivat puede aumentar el riesgo de reacciones adversas. Se debe evitar el uso concomitante de inhibidores de CYP3A4 con mitapivat (ver sección 4.4). Si no se puede evitar el uso concomitante de un inhibidor de CYP3A4, la dosis de mitapivat debe ser de 100 mg una vez al día y se debe monitorizar a los pacientes debido al aumento del riesgo de reacciones adversas. Cuando se utiliza con un inhibidor moderado del CYP3A, los pacientes no deben superar una dosis de 100 mg una vez al día.
Inductores de CYP3A4
En un estudio de fase 1 se evaluó el efecto de rifampicina (un inductor potente de CYP3A4) en la farmacocinética de una dosis única de mitapivat. Rifampicina redujo el AUC0-t, el AUC∞ y la Cmáx de mitapivat en un 91 %, 91 % y 77 %, respectivamente. La disminución de las exposiciones plasmáticas de mitapivat puede reducir la eficacia de mitapivat. Se debe evitar el uso concomitante de inductores de CYP3A4 con mitapivat (ver sección 4.4). Si no se puede evitar el uso concomitante de un inductor de CYP3A4, se debe vigilar a los pacientes por si se reduce la eficacia de mitapivat. Los pacientes no deben superar la dosis recomendada de 100 mg dos veces al día.
Agentes reductores del ácido gástrico
El uso concomitante de mitapivat con medicamentos que elevan el pH gástrico no se evaluó en un estudio clínico de interacción farmacológica; sin embargo, no hubo cambios clínicamente significativos en el AUC y la Cmáx en situación de equilibrio con la administración concomitante de inhibidores de la bomba de protones en pacientes con talasemia según el análisis de FC poblacional.
Efectos de mitapivat en otros medicamentos
Sustratos de CYP3A4
En un estudio de fase 1, se evaluó el efecto de mitapivat (100 mg dos veces al día) en la farmacocinética de una dosis única de midazolam (un sustrato sensible de CYP3A4). Mitapivat en estado estacionario disminuyó las AUC de midazolam (AUC0-t, AUC∞) y la Cmáx en un 53 % y un 37 %, respectivamente. Durante el tratamiento con mitapivat, se deben considerar tratamientos alternativos que no sean sustratos sensibles de CYP3A4 (ver sección 4.4). Si la administración concomitante de mitapivat con sustratos sensibles de CYP3A4 es inevitable, los pacientes deben ser supervisados cuidadosamente, especialmente con aquellos sustratos con un índice terapéutico estrecho (por ejemplo, alfentanilo, carbamazepina, ciclosporina, ergotamina, fentanilo, pimozida, quinidina, sirólimus, tacrólimus).
Anticonceptivos hormonales
Mitapivat puede modificar la exposición sistémica de los anticonceptivos hormonales que son sustratos sensibles de CYP3A4 (p. ej., etinilestradiol) (ver sección 4.4) y puede afectar a su eficacia (ver sección 4.6).
Sustratos de UGT1A1, CYP2B6 y CYP2C
En función de los datos in vitro, mitapivat puede inducir UGT1A1, CYP2B6, CYP2C8, CYP2C9 y CYP2C19 (ver sección 5.2) y puede disminuir la exposición sistémica a los sustratos de estas enzimas (p. ej., irinotecán [UGT1A1]; bupropión [CYP2B6]; omeprazol [CYP2C19]; repaglinida [CYP2C8]; warfarina [CYP2C9]). No se ha evaluado el uso concomitante de mitapivat con sustratos de estas enzimas en un estudio clínico de interacciones medicamentosas. Durante el tratamiento con mitapivat, se deben considerar tratamientos alternativos que no sean sustratos de UGT1A1 ni sustratos sensibles de CYP2B6 o CYP2C (ver sección 4.4). Si no se puede evitar la coadministración, se debe vigilar a los pacientes por si se produce una pérdida del efecto terapéutico de los sustratos de estas enzimas, especialmente en el caso de aquellos sustratos con un margen terapéutico estrecho (p. ej., irinotecán [UGT1A1]; ciclofosfamida [CYP2B6]; ácido valproico [CYP2C19]; paclitaxel [CYP2C8]; warfarina, fenitoína [CYP2C9]).
Sustratos de la P-gp
En función de los datos in vitro, mitapivat puede inducir e inhibir la P-gp (ver sección 5.2) y puede modificar la exposición sistémica de los sustratos (p. ej., dabigatrán etexilato) de este transportador. No se ha evaluado el uso concomitante de mitapivat con sustratos de la P-gp en un estudio clínico de interacciones medicamentosas. Durante el tratamiento con mitapivat, se deben considerar tratamientos alternativos que no sean sustratos de la P-gp (ver sección 4.4). Si no se puede evitar la coadministración de mitapivat con sustratos de la P-gp, se debe vigilar estrechamente a los pacientes, especialmente en el caso de aquellos sustratos con un margen terapéutico estrecho (p. ej., colchicina, digoxina).
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/Métodos anticonceptivos en mujeres
Las mujeres en edad fértil deben evitar quedarse embarazadas mientras tomen Pyrukynd.
Las mujeres en edad fértil deben utilizar métodos anticonceptivos durante el tratamiento con Pyrukynd y hasta al menos 1 mes tras la última dosis. Mitapivat puede disminuir la exposición sistémica de los anticonceptivos hormonales que son sustratos sensibles de CYP3A4 (ver secciones 4.4 y 4.5). Se deben considerar métodos anticonceptivos adicionales o alternativos.
Embarazo
No hay datos o son limitados relativos al uso de mitapivat en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3).
No se recomienda utilizar Pyrukynd durante el embarazo, ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Lactancia
Se desconoce si mitapivat y/o sus metabolitos se excretan en la leche materna. No se puede excluir el riesgo en recién nacidos/niños.
Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
No se dispone de datos en seres humanos relativos al efecto de mitapivat en la fertilidad. Los estudios realizados en animales han mostrado efectos reversibles en los órganos reproductores de los machos y las hembras (ver sección 5.3). Mientras se toma mitapivat, puede haber un efecto en la capacidad de una mujer y un hombre para concebir.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Pyrukynd sobre la capacidad para conducir y utilizar máquinas es pequeña. Se debe aconsejar a los pacientes que tengan precaución al conducir o utilizar máquinas en caso de que presenten insomnio durante el tratamiento con Pyrukynd (ver sección 4.8).
4.8 Reacciones adversas
Resumen del perfil de seguridad
La evaluación de la seguridad de Pyrukynd se basa en la experiencia de dos estudios clínicos aleatorizados, doble ciego y controlados con placebo: uno en pacientes adultos con alfa- o beta-talasemia no dependiente de transfusión (ENERGIZE) y otro en pacientes adultos con alfa- o beta-talasemia dependiente de transfusión (ENERGIZE-T). En ambos estudios, 301 sujetos recibieron Pyrukynd durante el periodo doble ciego y 292 sujetos tuvieron > 12 meses de exposición a Pyrukynd con exposición continua durante el periodo de extensión abierta. El perfil de seguridad de Pyrukynd se caracterizó teniendo en cuenta los datos de los periodos tanto doble ciego como de extensión abierta.
Las reacciones adversas más frecuentes en ambos estudios fueron cefalea (24,9 %) e insomnio (24,3 %) y las anomalías analíticas más frecuentes observadas fueron disminución de la estrona (hombres) (57,8 %), aumento de la testosterona libre (hombres) (57,4 %), aumento de la testosterona en sangre (hombres) (40,2 %) y disminución del estradiol (hombres) (15,6 %).
Tabla de reacciones adversas
A continuación, se presentan las reacciones adversas asociadas a Pyrukynd identificadas en los estudios clínicos de pacientes con talasemia.
Las reacciones adversas se enumeran de acuerdo con la clasificación por órganos y sistemas de MedDRA y la frecuencia: muy frecuentes (≥1/10); frecuentes (≥1/100 a<1/10); poco frecuentes (≥1/1000 a<1/100); raras (≥1/10 000 a <1/1000); muy raras (<1/10 000); frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 1: Reacciones adversas
| Clasificación por órganos y sistemas | Muy frecuentes | Frecuentes | Poco frecuentes |
| Trastornos psiquiátricos | Insomnio | ||
| Trastornos del sistema nervioso | Cefalea | Mareo | |
| Trastornos cardíacos | Palpitaciones | ||
| Trastornos hepatobiliares | Hipertransaminasemia | ||
| Trastornos de la piel y del tejido subcutáneo | Prurito Sarpullido | ||
Trastornos musculoesqueléticos y del tejido conjuntivo | Artralgia Dolor en las extremidades | ||
| Trastornos renales y urinarios | Proteinuria | ||
| Exploraciones complementarias | Disminución de la estrona (hombres) Aumento de la testosterona libre (hombres) Aumento de la testosterona en sangre (hombres) Disminución del estradiol (hombres) |
Descripción de las reacciones adversas seleccionadas
Hipertransaminasemia
En ENERGIZE y ENERGIZE-T, 2 de 301 pacientes (0,66 %) tratados con Pyrukynd experimentaron acontecimientos adversos indicativos de daño hepatocelular durante el periodo doble ciego. Otros tres pacientes experimentaron acontecimientos adversos indicativos de daño hepatocelular durante los periodos de extensión abierta después del cambio de placebo a Pyrukynd. En 2 de los 5 pacientes, los acontecimientos fueron graves (requirieron hospitalización) y en los 3 restantes no fueron graves. Estos acontecimientos se caracterizaron por un tiempo hasta la aparición en los primeros 6 meses de tratamiento con elevaciones máximas de la alanina aminotransferasa de > 5 veces el LSN. Todos los pacientes interrumpieron el tratamiento con Pyrukynd y estos acontecimientos mejoraron tras la interrupción del tratamiento. Ninguno de los acontecimientos provocó insuficiencia hepática, trasplante de hígado o muerte.
Cambios en los niveles de hormonas sexuales
Mitapivat es un inhibidor débil de la aromatasa in vitro. En ENERGIZE, 15 de 46 (32,6 %) hombres experimentaron aumentos de la testosterona por encima de los niveles normales y 18 de 46 (39,1 %) y 2 de 46 (4,3 %) hombres experimentaron disminuciones de la estrona y del estradiol por debajo del límite inferior de la normalidad, respectivamente. En ENERGIZE-T, 25 de 79 hombres (31,6 %) experimentaron aumentos de la testosterona por encima de los niveles normales y 46 de 79 (58,2 %) y 15 de 79 hombres (19,0 %) experimentaron disminuciones de la estrona y del estradiol por debajo del límite inferior de la normalidad, respectivamente. Estos cambios en los niveles hormonales se mantuvieron durante el tratamiento con Pyrukynd. En los pacientes que interrumpieron el tratamiento con Pyrukynd, los cambios hormonales fueron reversibles. El análisis de las hormonas sexuales en las mujeres fue limitado debido a las diferencias fisiológicas en los niveles hormonales que se esperan a lo largo del ciclo menstrual normal y a los distintos tipos de anticonceptivos hormonales que utilizaron las pacientes.
Insomnio
En ENERGIZE, se notificó insomnio en 35 de 129 (27,1 %) pacientes que recibieron Pyrukynd y en 5 de 63 (7,9 %) pacientes que recibieron placebo. En ENERGIZE-T, se notificó insomnio en 38 de 172 (22,1 %) pacientes que recibieron Pyrukynd y en 8 de 85 (9,4 %) pacientes que recibieron placebo.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No hay información sobre la sobredosis de mitapivat.
En caso de sobredosis, se debe tratar a los pacientes de forma sintomática y proporcionarles las medidas de apoyo necesarias.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Otros agentes hematológicos, código ATC: B06AX04
Mecanismo de acción
Mitapivat es un activador de la piruvato quinasa y actúa uniéndose directamente al tetrámero de la piruvato quinasa.
En la talasemia, los desequilibrios en la producción de cadenas de globina durante la eritropoyesis dan lugar a un aumento del estrés oxidativo, lo que provoca una eritropoyesis y hemólisis ineficaces. Mitapivat mejora la homeostasis energética, la longevidad de los eritrocitos, la eritropoyesis ineficaz y la hemólisis al aumentar la actividad de la piruvato quinasa.
Efectos farmacodinámicos
En voluntarios sanos y pacientes con talasemia, se observaron disminuciones del 2,3-difosfoglicerato y aumentos de las concentraciones de ATP después de la administración de mitapivat hasta alcanzar la situación de equilibrio.
Eficacia clínica y seguridad
La eficacia de Pyrukynd se evaluó en 2 estudios clínicos de fase 3 multinacionales en pacientes con alfa-talasemia y beta-talasemia: ENERGIZE y ENERGIZE-T.
Pacientes con talasemia no dependiente de transfusión (ENERGIZE)
La eficacia de Pyrukynd se evaluó en un estudio clínico multinacional, aleatorizado, doble ciego y controlado con placebo (ENERGIZE) de 194 pacientes adultos con alfa- o beta-talasemia no dependiente de transfusión, definida como no haber recibido más de 5 unidades de eritrocitos transfundidas durante el periodo de 24 semanas previo a la aleatorización y no haber recibido transfusiones de eritrocitos en las 8 semanas anteriores al consentimiento informado ni durante el periodo de selección. Se incluyó a los pacientes si tenían un diagnóstico documentado de talasemia (beta-talasemia con o sin mutaciones en el gen de la alfa-globina, enfermedad por HbE/beta-talasemia
o alfa-talasemia/enfermedad por HbH) y una concentración inicial de Hb ≤ 100 g/l (≤ 10 g/dl; ≤ 6,2 mmol/l). Se excluyó a los pacientes con enfermedad cardíaca o pulmonar activa y/o no controlada. La aleatorización se estratificó según las concentraciones iniciales de Hb (≤ 90 g/l frente a 91-100 g/l; ≤ 9 g/dl frente a 9,1-10 g/dl; ≤ 5,6 mmol/l frente a > 5,6-6,2 mmol/l) y el genotipo de talasemia (alfa-talasemia/enfermedad por HbH frente a beta-talasemia).
De los 194 pacientes con alfa- o beta-talasemia no dependiente de transfusión, 130 pacientes fueron aleatorizados para recibir 100 mg de Pyrukynd dos veces al día durante el periodo doble ciego de 24 semanas. La mediana de la duración del tratamiento con Pyrukynd fue de 24,1 semanas (intervalo de 1,1 a 28,1 semanas). En total, 97 (75 %) pacientes estuvieron expuestos a Pyrukynd durante > 24 semanas. Entre los 194 pacientes aleatorizados, la mediana de edad fue de 41,0 años (intervalo de 18 a 69) y el 36,6 % eran hombres; se notificó la raza en el 99 % de los pacientes: 56,2 % blancos, 39,2 % asiáticos, 1,0 % negros o afroamericanos, 0,5 % multirraciales y 2,1 % de raza desconocida.
Las características basales de la enfermedad se muestran en la Tabla 2.
Tabla 2: Características iniciales de la enfermedad en pacientes con talasemia no dependiente de transfusión (ENERGIZE)
| Características iniciales de la enfermedad1 | Pyrukynd N=130 | Placebo N=64 | Total N=194 |
Hemoglobina (g/l)2, n Mediana (mín., máx.) | 130 83,88 (53,0, 104,0) | 64 84,17 (58,5, 107,0) | 194 84,00 (53,0, 107,0) |
| Genotipo de talasemia, n (%) alfa-talasemia/enfermedad por HbH beta-talasemia | 42 (32,3) 88 (67,7) | 20 (31,3) 44 (68,8) | 62 (32,0) 132 (68,0) |
Carga transfusional (unidades de eritrocitos)3, n (%) 0 1-2 3-5 | 114 (87,7) 10 (7,7) 6 (4,6) | 54 (84,4) 7 (10,9) 3 (4,7) | 168 (86,6) 17 (8,8) 9 (4,6) |
Reticulocitos (Fracción de 1), n Mediana (mín., máx.) | 122 0,05 (0,003, 0,298) | 58 0,04 (0,000, 0,219) | 180 0,05 (0,000, 0,298) |
Bilirrubina indirecta (μmol/l), n Mediana (mín., máx.) | 130 23,38 (2,2, 155,8) | 62 22,63 (2,7, 81,6) | 192 23,00 (2,2, 155,8) |
LDH (U/l), n Mediana (mín., máx.) | 130 263,50 (107,5, 1207,5) | 64 267,25 (110,0, 1009,0) | 194 265,00 (107,5, 1207,5) |
| Características iniciales de la enfermedad1 | Pyrukynd N=130 | Placebo N=64 | Total N=194 |
Concentración de hierro hepático (mg/g), n Mediana (mín., máx.) | 98 3,93 (0,75, 27,19) | 52 2,76 (0,75, 18,53) | 150 3,64 (0,75, 27,19) |
| Antecedentes de esplenectomía, n (%) | 47 (36,2) | 25 (39,1) | 72 (37,1) |
| Antecedentes de colecistectomía, n (%) | 45 (34,6) | 16 (25,0) | 61 (31,4) |
| Antecedentes de quelación del hierro, n (%) | 46 (35,4) | 22 (34,4) | 68 (35,1) |
Hb: hemoglobina, LDH: lactato deshidrogenasa
1 n es el número de pacientes en los que no faltan datos.
2 Hb inicial en g/dl: mediana 8,40 (intervalo: de 5,3 a 10,7). Hb inicial en mmol/l: mediana 5,21 (intervalo: de 3,3 a 6,6).
3 Número total de unidades de eritrocitos transfundidas en el periodo de 24 semanas previo a la aleatorización.
Entre los 62 pacientes aleatorizados con alfa-talasemia no dependiente de transfusión, la mediana de edad fue de 39,0 años (intervalo: de 18 a 67) y el 17,7 % eran hombres; se notificó la raza en el 98,4 % de los pacientes: el 59,7 % eran asiáticos, el 35,5 %, blancos y se desconocía la raza del 3,2 %. En el periodo de 24 semanas previo a la aleatorización, el 95,2 % de los pacientes no recibió ninguna transfusión de eritrocitos, el 3,2 % recibió 1-2 unidades de eritrocitos y el 1,6 % recibió 3-5 unidades de eritrocitos. Al inicio, la mediana de la Hb fue de 87,00 g/l (intervalo de 53,0 a 103,0) u 8,70 g/dl (intervalo de 5,3 a 10,3) o 5,39 mmol/l (intervalo de 3,3 a 6,4), la mediana de reticulocitos (fracción de
- 1) fue 0,04 (intervalo de 0,010 a 0,221), la mediana de la bilirrubina indirecta fue de 17,74 µmol/l (intervalo de 2,7 a 155,8), la mediana de la LDH fue 242,75 U/l (intervalo de 110,0 a 886,0) y la mediana de la concentración de hierro hepático fue 2,57 mg/g (intervalo de 0,75 a 14,14). Un 16,1 % de los pacientes presentaba antecedentes de esplenectomía, un 22,6 %, antecedentes de colecistectomía y el 19,4 %, antecedentes de quelación del hierro.
La variable primaria de la respuesta de la Hb se definió como un aumento ≥ 10 g/l (≥ 1 g/dl; ≥ 0,62 mmol/l) en la concentración media de Hb desde la semana 12 hasta la semana 24 en comparación con el inicio. Los resultados de eficacia se muestran en la Tabla 3.
Tabla 3: Resultados de eficacia en pacientes con talasemia no dependiente de transfusión
(ENERGIZE)
| Pyrukynd N=130 | Placebo N=64 | Diferencia | ||
| Variable primaria | n (%) | n (%) | Diferencia ajustada (%) (IC del 95 %) | Valor de p1 |
| Respuesta de la Hb2 | 55 (42,3) | 1 (1,6) | 40,9 (32,0, 49,8) | < 0,0001 |
| Variables secundarias | Media de MC (IC del 95 %) | Media de MC (IC del 95 %) | Diferencia de la media de MC (IC del 95 %) | Valor de p1 |
| Hemoglobina (g/l)3 | 8,57 (7,26, 9,88) | -1,06 (-2,77, 0,65) | 9,63 (7,80, 11,46) | < 0,0001 |
| FACIT-Fatiga4 | 4,85 (3,41, 6,30) | 1,46 (-0,43, 3,34) | 3,40 (1,21, 5,59) | 0,0026 |
IC: intervalo de confianza, Hb: hemoglobina, MC: mínimos cuadrados
1 Todos los valores de p son bilaterales y todos los resultados son estadísticamente significativos. 2 Para la respuesta de la Hb, la diferencia se ajusta para los factores de estratificación de la aleatorización, que incluyeron las concentraciones de Hb (≤ 9,0 g/dl frente a 9,1-10,0 g/dl) y el genotipo de talasemia (alfa-talasemia/enfermedad por HbH frente a beta-talasemia). El valor de p bilateral se basa en el método ponderado del estrato de Mantel-Haenszel con ajuste para los factores de estratificación de la aleatorización.
3 Cambio desde el inicio en la concentración media de Hb desde la semana 12 hasta la semana 24. La diferencia ajustada en g/dl es de 0,96 (IC del 95 %: 0,78, 1,15). La diferencia ajustada en mmol/l es de 0,60 (IC del 95 %: 0,48, 0,71).
4 Cambio desde el inicio en la puntuación media de la escala de Evaluación funcional del tratamiento de enfermedades crónicas (FACIT)-Fatiga desde la semana 12 hasta la semana 24. La puntuación total de FACIT-Fatiga oscila entre 0 y 52, donde una puntuación más alta indica una mejor calidad de vida relacionada con la salud.
Nota: para las variables del cambio desde el inicio en la concentración media de Hb desde la semana 12 hasta la semana 24 y el cambio desde el inicio en la puntuación media de FACIT-Fatiga desde la semana 12 hasta la semana 24, los IC del 95 % y los valores de p bilaterales se basan en un modelo de análisis de la covarianza (ANCOVA), que incluyó el cambio desde el inicio como variable dependiente, el grupo de tratamiento como variable independiente y el inicio y los factores de estratificación de la aleatorización como covariables.
La mayoría de los pacientes del grupo de Pyrukynd experimentaron un aumento desde el inicio en la Hb media desde la semana 12 a la 24 (Figura 1). La administración de Pyrukynd provocó aumentos tempranos y sostenidos de la Hb (Figura 2). Con la exposición continua a Pyrukynd en el periodo de extensión abierta, los aumentos en las concentraciones de Hb se mantuvieron con un cambio medio en la semana 48 respecto al inicio de 9,3 g/l (IC del 95 %: 7,67, 10,97) o 0,9 g/dl (IC del 95 %: 0,77, 1,10) o 0,6 mmol/l (IC del 95 %: 0,48, 0,68).
Figura 1: Cambio medio desde el inicio en la hemoglobina desde la semana 12 hasta la semana
24 por paciente: todos los pacientes aleatorizados (ENERGIZE)
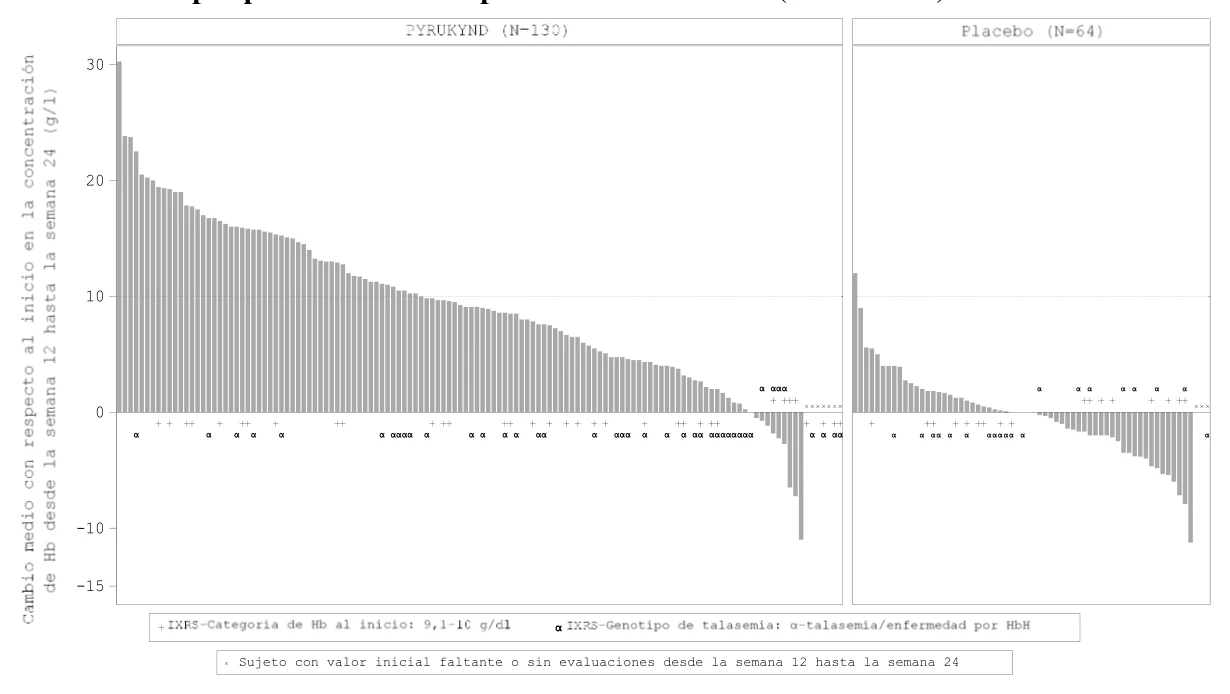
Figura 2: Cambio desde el inicio en la hemoglobina a lo largo del tiempo: todos los pacientes aleatorizados (ENERGIZE)
De los 55 pacientes con respuesta de la Hb en el grupo de Pyrukynd, el aumento medio de la Hb fue de 15,55 g/l (1,56 g/dl o 0,96 mmol/l) y la mediana de la duración de la respuesta fue de 19,6 semanas (intervalo de 4,0 a 23,4+ semanas) durante el periodo doble ciego de 24 semanas. Con la exposición continua a Pyrukynd en el periodo de extensión abierta hasta un total de 126,1 semanas, la mediana de la duración de la respuesta fue de 32,9 semanas (intervalo de 15,4 a +99,3 semanas).
Los pacientes del grupo de Pyrukynd experimentaron una mejora en comparación con el placebo en el cambio desde el inicio hasta la semana 24 en 2 marcadores de hemólisis (bilirrubina indirecta [−10,62 µmol/l (IC del 95 %: −13,74, −7,50)] y lactato deshidrogenasa [−24,28 U/l (IC del 95 %: −45,40, −3,15]) y 1 marcador de eritropoyesis (proporción de reticulocitos/eritrocitos [−0,0135 (IC del 95 %: −0,0217, −0,0053)]); no se observaron mejoras en los pacientes del grupo de Pyrukynd en comparación con el placebo con respecto a la haptoglobina o la eritropoyetina.
Durante el tratamiento con Pyrukynd, la concentración hepática de hierro se evaluó solo durante el periodo de extensión abierta. Los pacientes tratados con Pyrukynd experimentaron una mejora en la concentración hepática de hierro en la semana 48 durante el periodo de extensión abierta, con un cambio medio respecto al inicio de −0,84 mg/g (IC del 95 %: −1,33, −0,36).
Los pacientes presentaban fatiga al inicio del estudio, lo que se reflejaba en una puntuación media en la escala FACIT-Fatiga de aproximadamente 36 tanto en el grupo de Pyrukynd como en el de placebo. Una mayor proporción de pacientes del grupo de Pyrukynd en comparación con el grupo de placebo experimentó un umbral de cambio intrapersonal significativo para la puntuación de FACIT-Fatiga, definido como una mejora de ≥ 4,5 puntos desde el inicio en la puntuación media de FACIT-Fatiga desde la semana 12 hasta la semana 24 [14,2 % (IC del 95 %: 1,1, 27,2)] (Figura 3).
Figura 3: Cambio medio desde el inicio en la puntuación de FACIT-Fatiga desde la semana 12 hasta la semana 24: todos los pacientes aleatorizados (ENERGIZE)
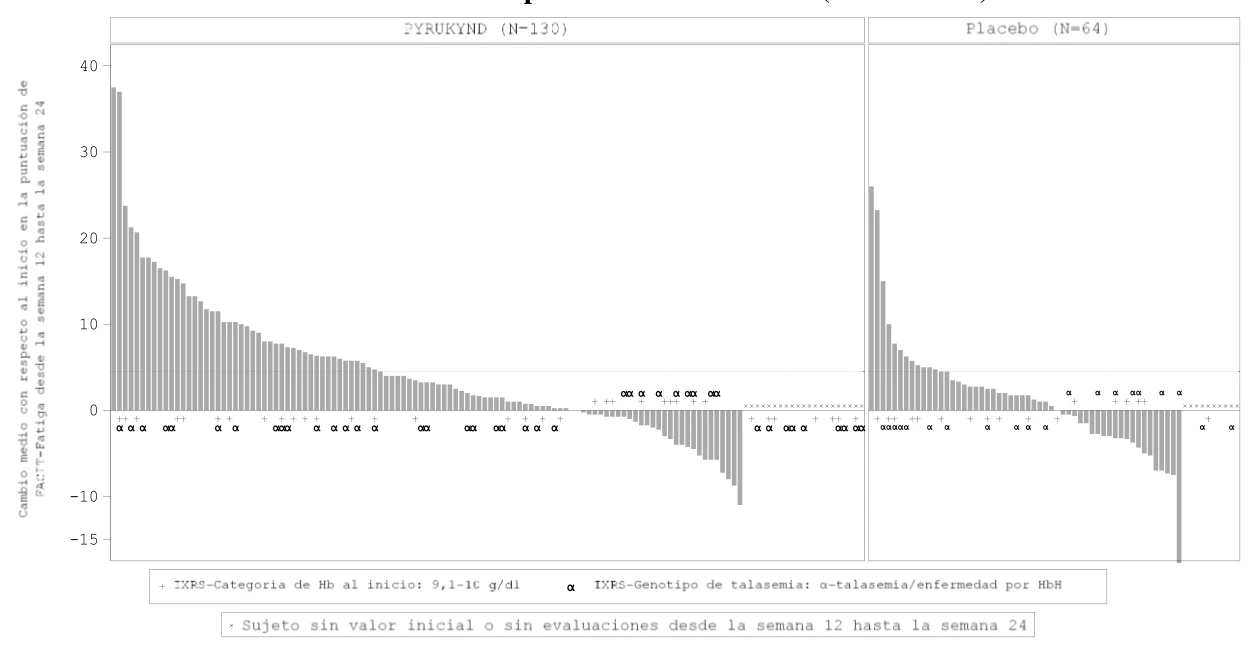
Nota: la línea de puntos representa el umbral de cambio intrapersonal significativo para la puntuación de FACIT-Fatiga.
Al inicio, la distancia media en la prueba de marcha de 6 minutos (PM6M) fue de 422 metros en el grupo de Pyrukynd y de 412 metros en el grupo de placebo. Los pacientes del grupo de Pyrukynd experimentaron una mejora de la capacidad para caminar en comparación con el placebo, según lo evaluado por el cambio desde el inicio hasta la semana 24 en la distancia recorrida en la PM6M. El cambio en la media de MC (EE) fue de 30,48 metros (5,651) en el grupo de Pyrukynd y de 7,11 metros (7,346) en el grupo de placebo. La diferencia en la media de MC (EE) fue de 23,36 metros (8,337) (IC del 95 %: 6,90, 39,83).
Pacientes con talasemia dependiente de transfusión (ENERGIZE-T)
La eficacia de Pyrukynd se estudió en un estudio clínico multinacional, aleatorizado, doble ciego y controlado con placebo (ENERGIZE-T) de 258 pacientes adultos con alfa- o beta-talasemia dependiente de transfusiones, definida como haber recibido de 6 a 20 unidades de eritrocitos transfundidas y un periodo no superior a 6 semanas sin transfusiones durante las 24 semanas anteriores a la aleatorización. Se incluyó a los pacientes si tenían un diagnóstico documentado de talasemia (beta-talasemia con o sin mutaciones del gen de la alfa-globina, enfermedad por HbE/beta-talasemia o alfa-talasemia/enfermedad por HbH). Se excluyó a los pacientes con enfermedad cardíaca o pulmonar activa y/o no controlada. La aleatorización se estratificó por región geográfica (Norteamérica y Europa frente a Asia-Pacífico frente al resto del mundo) y genotipo de talasemia (β0/β0 frente a no β0/β0).
De los 258 pacientes con alfa- o beta-talasemia dependiente de transfusiones, 171 pacientes fueron aleatorizados para recibir 100 mg de Pyrukynd dos veces al día durante el periodo doble ciego de 48 semanas. La mediana de la duración del tratamiento con Pyrukynd fue de 48,1 semanas (intervalo de 0,3 a 59,9 semanas). En total, 104 (60,5 %) pacientes estuvieron expuestos a Pyrukynd durante > 48 semanas. Entre los 258 pacientes aleatorizados, la mediana de edad fue de 33,5 años (intervalo de 18 a 67) y el 47,3 % eran hombres; el 62,0 % eran de Norteamérica y Europa, el 18,2 % eran de Asia-Pacífico y el 19,8 % del resto del mundo; se notificó la raza en el 95,7 % de los pacientes: 60,1 % blancos, 30,2 % asiáticos, 0,8 % negros o afroamericanos, 0,8 % multirraciales y 3,9 % de raza desconocida.
Las características iniciales de la enfermedad se muestran en la Tabla 4.
Tabla 4: Características iniciales de la enfermedad en pacientes con talasemia dependiente de transfusiones (ENERGIZE-T)
| Características iniciales de la enfermedad1 | Pyrukynd N=171 | Placebo N=87 | Total N=258 | ||||||
Hemoglobina (g/l), n1 Mediana (mín., máx.) | 171 89,60 (51,0, 118,4) | 87 89,20 (51,2, 109,1) | 258 89,35 (51,0, 118,4) | ||||||
Genotipo de talasemia, n (%) beta0/ beta0 no beta0/ beta0 alfa-talasemia/enfermedad por HbH beta-talasemia | 75 (43,9) 96 (56,1) 9 (5,3) 162 (94,7) | 39 (44,8) 48 (55,2) 3 (3,4) 84 (96,6) | 114 (44,2) 144 (55,8) 12 (4,7) 246 (95,3) | ||||||
Carga transfusional (unidades de eritrocitos), n (%)2 ≤12 >12 | 54 (31,6) 117 (68,4) | 21 (24,1) 66 (75,9) | 75 (29,1) 183 (70,9) | ||||||
Concentración de hierro hepático (mg/g), n Mediana (mín., máx.) | 133 4,58 (0,37, 28,21) | 74 4,43 (0,37, 20,47) | 207 4,55 (0,37, 28,21) | ||||||
| Antecedentes de esplenectomía, n (%) | 92 (53,8) | 49 (56,3) | 141 (54,7) | ||||||
| Antecedentes de colecistectomía, n (%) | 42 (24,6) | 24 (27,6) | 66 (25,6) | ||||||
| Antecedentes de quelación del hierro, n (%) | 165 (96,5) | 87 (100) | 252 (97,7) | ||||||
Hb: hemoglobina
1 n es el número de pacientes en los que no faltan datos.
2 El umbral de Hb antes de la transfusión es la media de todas las concentraciones de Hb antes de la transfusión para las transfusiones de eritrocitos administradas durante el periodo de 24 semanas previo a la aleatorización. Umbral de Hb antes de la transfusión en g/dl: mediana 8,94 (intervalo: de 5,1 a 11,8). Umbral de Hb antes de la transfusión en mmol/l: mediana 5,54 (intervalo: de 3,2 a 7,3).
3 Número total de unidades de eritrocitos transfundidas en el periodo de 24 semanas previo a la aleatorización.
Entre los 12 pacientes aleatorizados con alfa-talasemia dependiente de transfusión, la mediana de edad fue de 42,0 años (intervalo de 25 a 62) y el 41,7 % eran hombres; se notificó la raza en el 100 % de los pacientes: el 58,3 % era asiático, el 25,0 %, blanco y se desconocía la raza del 16,7 %; el 66,7 % era de Norteamérica y Europa y el 33,3 % era de Asia-Pacífico. En el periodo de 24 semanas previo a la aleatorización, el 75,0 % de los pacientes recibió ≤ 12 unidades de eritrocitos y el 25,0 % recibió > 12 unidades de eritrocitos. Al inicio, la mediana del umbral de Hb previo a la transfusión era de 79,90 g/l (intervalo de 58,7 a 91,9) o 7,99 g/dl (intervalo de 5,9 a 9,2) o 4,95 mmol/l (intervalo de 3,6 a 5,7), y la mediana de la concentración hepática de hierro era de 6,3 mg/g (intervalo de 1,22 a 16,11). Un 25,0 % de pacientes presentaba antecedentes de esplenectomía, un 16,7 %, antecedentes de colecistectomía y el 100 %, antecedentes de quelación de hierro.
En la Tabla 5 se muestran los resultados de eficacia, incluidas las variables primarias y secundarias que caracterizan la durabilidad del efecto de Pyrukynd frente al placebo sobre la carga transfusional.
Tabla 5: Resultados de eficacia en pacientes con talasemia dependiente de transfusiones
(ENERGIZE‐T)
| Pyrukynd N=171 | Placebo N=87 | Diferencia | ||
| Variable primaria | n (%) | n (%) | Diferencia ajustada2 (%) (IC del 95 %) | Valor de p1 |
TRR: reducción ≥ 50 % en las unidades de eritrocitos transfundidas con una reducción de ≥2 unidades de eritrocitos transfundidas, en cualquier periodo de 12 semanas consecutivas hasta la semana 48 en comparación con el inicio | 52 (30,4) | 11 (12,6) | 17,6 (8,0, 27,2) | 0,0003 |
| Variables secundarias | n (%) | n (%) | Diferencia ajustada2 (%) (IC del 95 %) | Valor de p1 |
Reducción ≥ 50 % con respecto al inicio en las unidades de eritrocitos transfundidas en cualquier periodo de 24 semanas consecutivas | 23 (13,5) | 2 (2,3) | 11,1 (5,1, 17,0) | 0,0003 |
| Reducción ≥ 33 % con respecto al inicio en las unidades de eritrocitos desde la semana 13 hasta la semana 48 | 25 (14,6) | 1 (1,1) | 13,4 (7,7, 19,1) | <0,0001 |
| Reducción ≥ 50 % con respecto al inicio en las unidades de eritrocitos desde la semana 13 hasta la semana 48 | 13 (7,6) | 1 (1,1) | 6,4 (1,9, 10,9) | 0,0056 |
IC: intervalo de confianza, TRR: respuesta de reducción de las transfusiones
1 Todos los valores de p son bilaterales y todos los resultados son estadísticamente significativos. 2 La diferencia se ajusta para los factores de estratificación de la aleatorización, que incluyeron la región geográfica (Norteamérica y Europa frente a Asia-Pacífico frente al resto del mundo) y el genotipo de talasemia (β0/β0 frente a no β0/β0). El valor de p bilateral se basa en el método ponderado del estrato de Mantel-Haenszel con ajuste para los factores de estratificación de la aleatorización.
Durante el periodo doble ciego, 17 (9,9 %) pacientes del grupo de Pyrukynd y 1 (1,1 %) paciente del grupo de placebo lograron independencia transfusional, definida como ausencia de transfusiones durante al menos 8 semanas consecutivas hasta la semana 48. Tres pacientes del grupo de Pyrukynd no recibieron ninguna transfusión durante el periodo doble ciego de 48 semanas. Al final del periodo doble ciego, 4 pacientes del grupo de Pyrukynd habían permanecido sin transfusiones durante > 40 semanas, incluido 1 paciente durante 59,9 semanas. Con la exposición continua a Pyrukynd en el periodo de extensión abierta hasta un total de 99,3 semanas, 3 pacientes del grupo de Pyrukynd permanecieron sin transfusiones durante 64,3, 75,0 y 77,1 semanas.
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Pyrukynd en uno o más grupos de la población pediátrica en el tratamiento de la alfa- o beta-talasemia dependiente y no dependiente de transfusiones (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
Pacientes de edad avanzada
Los estudios clínicos de Pyrukynd no incluyeron un número suficiente de pacientes de 65 años o más para determinar si responden de forma diferente a los pacientes más jóvenes.
5.2 Propiedades farmacocinéticas
La farmacocinética de mitapivat se ha caracterizado en adultos sanos y pacientes con talasemia. Mitapivat se absorbe rápidamente, se distribuye ampliamente y muestra un bajo aclaramiento tras la administración oral.
La autoinducción del aclaramiento de mitapivat fue evidente al repetir la administración.
La farmacocinética de mitapivat mostró una variabilidad de baja a moderada en sujetos adultos sanos.
Absorción
Mitapivat se absorbió rápidamente después de dosis únicas y múltiples en sujetos sanos y pacientes con talasemia. La mediana de los valores de Tmáx en estado estacionario fue de 0,5 a 1 hora después de la dosis en todo el intervalo de dosis estudiado (5 mg a 700 mg dos veces al día).
La biodisponibilidad absoluta tras una dosis única fue de aproximadamente el 73 %.
Efecto de los alimentos
Tras la administración de una dosis única en sujetos sanos, y una comida rica en grasas (aproximadamente de 900 a 1000 calorías en total, con 500 a 600 calorías procedentes de grasas, 250 calorías de hidratos de carbono y 150 calorías de proteínas) no hubo cambios en el AUCinf mientras que la Cmáx de mitapivat disminuyó en un 42 %. La administración de mitapivat con una comida rica en grasas no tuvo ningún efecto clínicamente significativo en la farmacocinética de mitapivat.
Distribución
Mitapivat se une en gran medida a las proteínas (97,7 %) en el plasma con una baja distribución en los eritrocitos. El volumen de distribución medio (Vz) fue de 135 l.
Biotransformación
Los estudios in vitro demostraron que mitapivat se metaboliza principalmente por CYP3A4. Tras una dosis oral única de 120 mg de mitapivat radiomarcado en sujetos sanos, el principal componente en la circulación fue mitapivat inalterado.
Estudios de interacciones farmacológicas in vitro
Vías metabólicas
Mitapivat induce CYP3A4 y también puede inducir CYP2B6, CYP2C8, CYP2C9, CYP2C19 y UGT1A1. Mitapivat puede inhibir CYP3A4.
Sistemas de transportadores de fármacos
Mitapivat es un sustrato para la P-gp y puede inducir e inhibir la P-gp.
Eliminación
Mitapivat tiene una t1/2 media que oscila entre 16,2 y 79,3 horas tras la administración de dosis orales únicas (de 5 a 2500 mg) en ayunas en sujetos sanos.
Tras una única administración oral de mitapivat radiomarcado a sujetos sanos, la recuperación total de la dosis radiactiva administrada fue del 89,1 %, con un 49,6 % en la orina (2,6 % sin alterar) y un 39,6 % en las heces (menos del 1 % sin alterar).
Poblaciones especiales
No se observaron efectos clínicamente significativos en la farmacocinética de mitapivat en función de la edad, el sexo, la raza o el peso corporal.
Personas de edad avanzada
Hubo 7 pacientes de 65 años o más que recibieron mitapivat en los estudios clínicos ENERGIZE y ENERGIZE-T. No se observaron diferencias en la farmacocinética en estos pacientes en comparación con pacientes más jóvenes.
Insuficiencia hepática
Se estudió la farmacocinética de mitapivat en sujetos adultos con insuficiencia hepática moderada (clase B de Child-Pugh). Tras una única administración por vía oral de 50 mg de mitapivat, los sujetos con insuficiencia hepática moderada mostraron una exposición (AUC∞) un 36 % mayor a mitapivat en comparación con los sujetos con función hepática normal. Esta diferencia en la exposición no se considera clínicamente relevante. Los valores de la media geométrica de Cmáx fueron similares entre los grupos. No hubo cambios importantes en la unión a las proteínas plasmáticas ni en la semivida de eliminación en los sujetos con insuficiencia hepática moderada en comparación con los controles sanos. No se ha estudiado mitapivat en sujetos con insuficiencia hepática grave (clase C de Child-Pugh).
Insuficiencia renal
Los efectos de la insuficiencia renal en la farmacocinética de mitapivat se evaluaron como parte de los análisis de farmacocinética poblacional. Hubo 12 pacientes con insuficiencia renal leve (filtrado glomerular estimado [FGe] ≥60 a ˂90 ml/min/1,73 m2) y 5 con insuficiencia renal moderada (FGe ≥30 a ˂60 ml/min/1,73 m2). El AUC en estado estacionario fue similar entre los pacientes con función renal normal y con insuficiencia renal leve. La media geométrica del AUC en estado estacionario del escaso número de pacientes con insuficiencia renal moderada fue mayor que la de los pacientes con función renal normal, pero dentro del intervalo de las AUC en estado estacionario observadas para los pacientes con función renal normal (ver sección 4.2). No se dispone de datos en pacientes con insuficiencia renal grave.
Población pediátrica
No se ha establecido la farmacocinética de mitapivat en niños y adolescentes menores de 18 años.
5.3 Datos preclínicos sobre seguridad
Mitapivat no fue carcinogénico en ratones transgénicos rasH2 cuando se administró dos veces al día durante un mínimo de 26 semanas hasta la dosis diaria total más alta de 500 mg/kg/día en ratones macho (4,8 veces más que la exposición en humanos) y 250 mg/kg/día en ratones hembra (1,9 veces más que la exposición en humanos).
En el estudio de carcinogenicidad en ratas de 2 años, se observaron lesiones proliferativas y neoplásicas en hígado, tiroides, ovarios y páncreas. Los hallazgos en hígado y tiroides se atribuyeron a la inducción de las enzimas CYP y se consideraron específicos de los roedores. En los ovarios, se observó un aumento de la incidencia y/o gravedad de la hiperplasia de las células de la granulosa y/o de las células lúteas/de la granulosa con valores de AUC0-12h de mitapivat 86 veces por encima del intervalo observado en humanos a la dosis máxima recomendada en humanos (DMRH) de 100 mg dos veces al día. Se observó hiperplasia acinar benigna y adenoma en el páncreas exocrino con una mayor incidencia y/o gravedad en los machos de todos los grupos de dosis (30, 100 y 300 mg/kg/día): no se determinó un nivel de efecto nulo. La incidencia de los hallazgos pancreáticos solo estuvo fuera del rango observado históricamente en la cepa de prueba a 300 mg/kg/día (35 veces el AUC0-12h en humanos a la DMRH). Se desconoce la relevancia de los hallazgos pancreáticos para los humanos.
Mitapivat no fue mutagénico en un ensayo de mutación inversa bacteriana in vitro (prueba de Ames). Mitapivat no fue clastogénico en un ensayo de micronúcleos en linfocitos humanos in vitro ni en un ensayo de micronúcleos de médula ósea de rata in vivo.
En los estudios de desarrollo embriofetal, se observaron efectos adversos en el feto con valores de AUC0-12h 48 veces (ratas) y 2,4 veces (conejos) por encima del valor de AUC0-12h en humanos a la DMRH.
En un estudio de toxicidad embriofetal en ratas, la administración oral de mitapivat se asoció a efectos adversos en el feto, incluidos una disminución del número medio y de la proporción de fetos viables de la camada, un menor peso medio de los fetos y malformaciones externas, de partes blandas y esqueléticas relacionadas con el producto de prueba. El nivel sin efecto adverso observado (NOAEL) materno y fetal se produjo a una dosis de 50 mg/kg/día (10 veces el AUC0-12h en humanos a la DMRH).
En un estudio de toxicidad embriofetal en conejos, la administración oral de mitapivat dio lugar a una reducción del peso medio de los fetos. No se observaron efectos en la morfología fetal. El NOAEL materno y fetal se produjo a la dosis de 60 mg/kg/día (1,1 veces el AUC0-12h en humanos a la DMRH).
En ratas, mitapivat demostró inducir mortalidad perinatal en relación con la distocia/el parto prolongado inducidos por el medicamento, tanto en los estudios de desarrollo prenatal y posnatal como en los estudios de toxicidad en animales jóvenes, a dosis ≥50 mg/kg/día (≥15 veces el AUC0-12h en humanos a la DMRH).
En un estudio de fertilidad y desarrollo embrionario temprano, la administración oral de mitapivat dos veces al día a dosis de hasta 300 mg/kg/día en ratas macho y 200 mg/kg/día en ratas hembra antes y durante el apareamiento, y en las hembras durante la organogénesis, no produjo efectos adversos en la fertilidad de los machos o de las hembras. Se observaron hallazgos reversibles relacionados con los órganos reproductores de los machos y las hembras, que se consideraron relacionados con la inhibición de la aromatasa. En los machos, se observaron hallazgos microscópicos reversibles (degeneración de los túbulos seminíferos, retención de espermátidas, cuerpos residuales atípicos en los testículos y aumento de la incidencia de restos celulares en los epidídimos) que se correlacionan con los hallazgos anormales observados en la evaluación de los espermatozoides (disminución de la motilidad y densidad de los espermatozoides, aumento del número de espermatozoides anormales) con valores de AUC0-12h ≥18 veces por encima de la exposición en humanos a la DMRH. En las hembras, se observó una disminución del número de fases del ciclo estral antes de la cohabitación con valores de AUC0-12h 37 veces por encima de la exposición en humanos a la DMRH, y este cambio remitió al dejar de administrar la dosis.
En los estudios de toxicidad a dosis repetidas en ratas macho y hembra, se observaron cambios en los órganos reproductores atribuibles a la inhibición de la aromatasa. En los machos, se observó un menor peso de las glándulas sexuales accesorias y un mayor peso de los testículos, así como hallazgos microscópicos en los testículos y en las glándulas sexuales accesorias con valores de AUC0-12h ≥3,5 veces la exposición en humanos a la DMRH. En las hembras, se observó un mayor peso de los ovarios y un menor peso del útero, así como hallazgos microscópicos en los ovarios y la vagina, con valores de AUC0-12h 2,3 veces la exposición en humanos. Todos los hallazgos fueron reversibles.
En un estudio de toxicología en animales jóvenes iniciado en ratas de 7 días de edad y tratadas hasta la madurez sexual, la mayoría de los hallazgos relacionados con el tratamiento se consideraron asociados a la inhibición de la aromatasa. En los machos, se observaron hallazgos microscópicos en los testículos a partir del nivel de la dosis baja de 30 mg/kg/día (1,1 veces el AUC0-12h en humanos a la DMRH) y se observaron retrasos en la madurez sexual, hallazgos anormales en la evaluación de espermatozoides y cambios en el apareamiento y la fertilidad a dosis ≥150 mg/kg/día (≥17 veces el AUC0-12h en humanos a la DMRH). En las hembras, se observaron cambios en el ciclo estral al nivel de dosis alta de 200 mg/kg/día (45 veces el AUC0-12h en humanos a la DMRH). Todos los cambios reproductivos evaluables fueron reversibles o parcialmente reversibles. La reducción y el aumento del peso corporal relacionados con el tratamiento se observaron en machos y hembras, respectivamente, a dosis ≥15 veces el AUC0-12h en humanos a la DMRH y no revirtieron en las hembras. Se observaron cambios óseos, incluidas una menor densidad y masas óseas, en machos y hembras con exposiciones ≥1,1 y ≥15 veces la exposición en humanos, respectivamente. Estos cambios fueron totalmente reversibles en las hembras; en los machos, fueron totalmente reversibles a 1,1 veces la exposición en humanos y parcialmente reversibles a niveles de exposición más altos.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Celulosa microcristalina
Croscarmelosa sódica
Manitol (E421)
Fumarato de estearil y sodio
Recubrimiento
Hipromelosa (E464)
Dióxido de titanio (E171)
Lactosa monohidrato
Triacetina
Laca de aluminio con índigo carmín (E132)
Macrogol (polietilenglicol) (E1521)
Tinta de impresión
Goma laca (E904)
Laca de aluminio FD&C azul n.º 1/azul brillante FCF (E133)
Dióxido de titanio (E171)
Hidróxido de amonio (E527)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
3 años.
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 °C y 8 °C).
Se puede conservar a temperatura ambiente (por debajo de 25 °C) durante un único periodo máximo de 3 meses, después del cual debe desecharse.
6.5 Naturaleza y contenido del envase
Los comprimidos recubiertos con película de Pyrukynd se presentan en estuches blíster de PVC/PCTFE/Al en cajas de cartón.
Caja que contiene 56 comprimidos recubiertos con película en 4 estuches blíster, con 14 comprimidos recubiertos con película.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Agios Netherlands B.V.
Zuidplein 36
Regus Amsterdam WTC
1077XV Ámsterdam
Países Bajos
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/22/1662/007
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 09/noviembre/2022
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.