


Ficha técnica - Ryjunea
1. NOMBRE DEL MEDICAMENTO
Ryjunea 0,1 mg/ml colirio, solución
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
1 ml de colirio contiene 0,1 mg de sulfato de atropina.
Una gota (unos 0,03 ml) contiene aproximadamente 3 mcg de sulfato de atropina.
Excipiente con efecto conocido
1 ml de solución de Ryjunea 0,1 mg/ml contiene 0,1 mg de cloruro de benzalconio (ver sección 4.4)
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Colirio, solución (colirio)
La solución es un líquido transparente e incoloro con un pH de 5,4 y una osmolalidad de 280 mOsm/kg.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Ryjunea está indicado para ralentizar la progresión de la miopía en pacientes pediátricos. El tratamiento puede iniciarse en niños de 3 a 14 años, con una velocidad de progresión de 0,5 D o más al año y una gravedad de -0,50 D a -6,0 D.
4.2 Posología y forma de administración
El tratamiento con Ryjunea solo debe iniciarlo un oftalmólogo o un profesional sanitario especializado en oftalmología.
Posología
La dosis recomendada de Ryjunea 0,1 mg/ml es una gota en cada ojo una vez al día. Se recomienda la administración a la hora de acostarse.
El tratamiento debe evaluarse durante la evaluación clínica regular. Se debe considerar la posibilidad de reducir gradualmente e interrumpir el tratamiento una vez que se estabilice (progresión inferior a 0,5 D a lo largo de 2 años) durante la adolescencia. La monitorización debe continuar durante un año después del cese del tratamiento. Se puede considerar reiniciar el tratamiento en caso de progresión subsiguiente de la miopía (0,5 D o peor al año, ver sección 4.4).
Dosis omitida
Si se omite una dosis, el tratamiento se debe continuar con la siguiente dosis, como de costumbre.
Población pediátrica
No se ha establecido la seguridad y eficacia de Ryjunea en niños menores de 3 años. No se dispone de datos.
Forma de administración
Vía oftálmica.
Se recomienda comprimir el saco lagrimal en el canto medial (oclusión del conducto lagrimal) durante un minuto para reducir la posible absorción sistémica. Esto debe realizarse inmediatamente después de la instilación de cada gota.
Las lentes de contacto deben retirarse antes de la instilación del colirio y pueden volver a colocarse una vez que hayan transcurrido quince minutos (ver sección 4.4).
Si se utiliza más de un medicamento oftálmico tópico, los medicamentos deben administrarse con al menos quince minutos de intervalo. Las pomadas oculares deben utilizarse al final.
Para mantener la esterilidad, debe evitarse el contacto del envase con los ojos o los párpados.
4.3 Contraindicaciones
Hipersensibilidad al sulfato de atropina o a alguno de los excipientes incluidos en la sección 6.1. Hipersensibilidad conocida a otros anticolinérgicos como ipratropio y tiotropio. Pacientes con glaucoma primario o glaucoma de ángulo cerrado.
4.4 Advertencias y precauciones especiales de empleo
Fotofobia y disfunción acomodativa
Después de usar sulfato de atropina, puede esperarse una disfunción acomodativa y un aumento de la sensibilidad a la luz brillante debido a la midriasis. El efecto podría durar hasta 14 días. Las lentes fotocromáticas pueden utilizarse según sea necesario para reducir las molestias debidas a la fotofobia.
Progresión de la miopía de rebote tras la interrupción
La interrupción del colirio con sulfato de atropina puede provocar la progresión de la miopía de rebote. La monitorización debe continuar durante un año después del cese del tratamiento. Se debe considerar la reanudación del tratamiento en caso de progresión de la miopía de rebote (0,5 D o peor al año, ver sección 4.2).
Sinequias
El sulfato de atropina puede aumentar el riesgo de adherencia del iris y el cristalino.
Cataratas
Dependiendo del tipo y la opacidad de la catarata, no pueden evaluarse de forma precisa la agudeza visual y la refracción.
Ambliopía y estrabismo
El sulfato de atropina puede provocar visión borrosa, que a su vez podría exacerbar estas afecciones.
Miopía sindrómica progresiva de la infancia
Antes de iniciar el tratamiento con atropina, es importante descartar la miopía sindrómica progresiva de la infancia, como el glaucoma, la retinitis pigmentosa, la hemeralopía congénita y el síndrome de mielinización de las fibras nerviosas. Estas afecciones no evolucionan de la misma manera que la miopía progresiva típica y no deben tratarse con atropina.
Pacientes con trastornos cardíacos
El sulfato de atropina debe utilizarse y administrarse con especial precaución en pacientes con taquicardia, insuficiencia cardíaca, estenosis coronaria e hipertensión. Los pacientes que han sufrido recientemente un infarto de miocardio pueden experimentar arritmias taquicárdicas hasta fibrilación ventricular mientras se les administra sulfato de atropina.
Riesgo de hipertermia
Puesto que la capacidad de regulación de la temperatura puede verse afectada por la inhibición de la sudoración, el sulfato de atropina debe usarse con precaución a temperaturas elevadas y en pacientes con fiebre debido al riesgo de hipertermia.
Parálisis espástica
Se ha descrito una mayor susceptibilidad a la atropina en niños con parálisis espástica; por tanto, el sulfato de atropina debe utilizarse con especial precaución en estos pacientes.
Síndrome de Down
Se ha descrito una mayor susceptibilidad a la atropina en niños con síndrome de Down: por tanto, el sulfato de atropina debe utilizarse con especial precaución en estos pacientes.
Excipientes
Este medicamento contiene 0,1 mg de cloruro de benzalconio en cada ml. Se ha notificado que el cloruro de benzalconio puede causar irritación ocular, síntomas de ojo seco y puede afectar a la película lacrimal y a la superficie de la córnea. Debe utilizarse con precaución en pacientes con ojo seco y en pacientes en los que la córnea pueda estar afectada. Se debe vigilar a estos pacientes en caso de uso prolongado.
Las lentes de contacto deben retirarse antes de la administración y pueden volver a colocarse 15 minutos después de la administración. Se sabe que el cloruro de benzalconio se puede absorber por las lentes de contacto blandas y puede alterar el color de las lentes de contacto.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones.
Simpaticomiméticos
La posibilidad de interacciones farmacológicas sistémicas se considera baja con el sulfato de atropina en colirio, pero debe utilizarse con precaución cuando se utiliza en combinación con simpaticomiméticos como dobutamina, dopamina, noradrenalina, adrenalina o isoproterenol, ya que se puede potenciar la midriasis (ver sección 4.4).
Anticolinérgicos
Si se produce una absorción sistémica significativa de sulfato de atropina oftálmica, el uso concomitante de otros anticolinérgicos o medicamentos con actividad anticolinérgica, como las antihistaminas, las fenotiazinas, los antidepresivos tricíclicos y tetracíclicos, la amantadina, la quinidina, la disopiramida y la metoclopramida, puede dar lugar a efectos anticolinérgicos potenciados.
Carbacol, fisiostigmina o pilocarpina
El uso concomitante con sulfato de atropina puede interferir en la acción antiglaucoma de carbacol, fisiostigmina o pilocarpina (ver también sección 4.3). Además, el uso concomitante puede contrarrestar el efecto midriático del sulfato de atropina.
Medicamentos antimiasténicos, como piridostigmina y neostigmina, citrato de potasio, suplementos de potasio
Si se produce una absorción sistémica significativa de sulfato de atropina oftálmico, el uso concomitante puede aumentar la probabilidad de toxicidad y/o efectos adversos como estreñimiento, náuseas y vómitos debido a la ralentización inducida por el anticolinérgico de la motilidad gastrointestinal.
Medicamentos que producen depresión en el SNC
Si se produce una absorción significativa de sulfato de atropina sistémico, el uso concomitante de medicamentos que tengan efectos en el SNC, como antieméticos, fenotiazinas o barbitúricos, puede provocar opistótonos, convulsiones, coma y síntomas extrapiramidales.
4.6 Fertilidad, embarazo y lactancia
Embarazo
No se ha establecido la seguridad de este medicamento para su uso en el embarazo humano. Los estudios realizados en animales son insuficientes en términos de toxicidad para la reproducción. Existen algunos datos en mujeres embarazadas que indican que el sulfato de atropina no produce malformaciones ni toxicidad fetal/neonatal.
El sulfato de atropina atraviesa rápidamente la placenta. Dado que el sulfato de atropina puede absorberse de forma sistémica después de la administración ocular, Ryjunea solo debe utilizarse si es absolutamente necesario, especialmente durante los últimos 3 meses de embarazo.
Lactancia
No hay datos suficientes sobre los efectos de sulfato de atropina en recién nacidos/niños.
El sulfato de atropina se excreta en la leche maternal. Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento con Ryjunea tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
Los estudios realizados en animales no han mostrado efectos clínicamente relevantes con respecto a la fertilidad masculina (ver sección 5.3). No se han realizado estudios con animales para evaluar los efectos sobre la fertilidad femenina.
No hay datos relativos a los efectos de la atropina en colirio sobre la fertilidad humana.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Ryjunea tiene una influencia moderada en la capacidad para montar en bicicleta, conducir o utilizar máquinas. La instilación de Ryjunea puede inducir visión temporalmente borrosa u otras alteraciones visuales (ver sección 4.8). Se debe advertir a los pacientes que no deben montar en bicicleta, conducir ni utilizar máquinas hasta que su visión se haya despejado. Este efecto puede durar hasta 14 días después de interrumpir el tratamiento (ver sección 4.4).
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas más frecuentes son fotofobia (23,4 %), irritación ocular (9,9 %) y visión borrosa (7,8 %).
Tabla de reacciones adversas
Las reacciones adversas notificadas en un ensayo clínico de fase III en el que 282 pacientes de 3 a 18 años estuvieron expuestos a Ryjunea 0,1 mg/ml se muestran en una tabla a continuación de acuerdo a la clasificación por órganos ysistemas y por frecuencia. Aproximadamente el 0,4 % de los pacientes que utilizaron Ryjunea interrumpieron su participación debido a algún acontecimiento adverso en el estudio de 36 meses.
Las frecuencias son las siguientes: muy frecuentes (≥1/10), frecuentes (≥1/100 a <1/10), poco frecuentes (≥1/1 000 a <1/100), raras (≥1/10 000 a <1/1 000), muy raras (<1/10 000), frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
Tabla 1. Reacciones adversas observadas en ensayos clínicos específicos de Ryjunea 0,1 mg/ml
| Clasificación por órganos ysistemas | Muy frecuentes ≥1/10 | Frecuentes ≥1/100 a <1/10 | Poco frecuentes De ≥1/1 000 a <1/100 |
| Trastornos del sistema nervioso | Cefalea | ||
| Trastornos oculares | Fotofobia | Visión borrosa Irritación ocular, Dolor ocular, Sensación de cuerpo extraño en los ojos, Midriasis | Trastorno de la acomodación Papilas conjuntivas, Queratitis puntiforme |
Descripción de reacciones adversas seleccionadas
Fotofobia
El sulfato de atropina provoca fotofobia al dilatar la pupila y paralizar el músculo ciliar, lo que permite que entre una luz excesiva en el ojo y dificulta su capacidad de ajustarse a la luz brillante. La fotofobia fue la reacción adversa notificada con más frecuencia en los ensayos clínicos, presentándose típicamente con una intensidad de leve a moderada. La duración de la fotofobia varió de 1 a 392 días (promedio de 259 días) y, generalmente, se produjo de forma intermitente (ver sección 4.4).
Visión borrosa
La visión borrosa leve o moderada está asociada con el sulfato de atropina (ver secciones 4.4 y 4.7). En aproximadamente el 69 % de los pacientes, se resuelve por sí sola durante el tratamiento (intervalo de duración de 2 a 734 días, duración media de 135 días).
Irritación ocular
Los signos y síntomas de irritación ocular asociados con el sulfato de atropina incluyen también prurito ocular y molestias oculares. Estos son en su mayoría síntomas leves o moderados y se producen de forma intermitente. La duración de estas reacciones varió de 1 a 758 días en el ensayo clínico y fueron comparables en el grupo de vehículo y en los grupos de sulfato de atropina.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Es poco probable que se produzca una sobredosis después de la administración ocular.
Síntomas
Los posibles síntomas de sobredosis pueden ser rubefacción y sequedad de la piel, dilatación de las pupilas con fotofobia, sequedad de boca y lengua acompañada de sensación de quemazón, dificultad para tragar, taquicardia, respiración rápida, hiperpirexia, náuseas, vómitos, hipertensión, erupción cutánea y excitación. Los síntomas de la estimulación del sistema nervioso central (SNC) incluyen inquietud, confusión, alucinaciones, reacciones paranoides y psicóticas, descoordinación, delirios y, ocasionalmente, convulsiones. En caso de sobredosis grave, puede producirse somnolencia, estupor y depresión del SNC con coma, insuficiencia circulatoria y respiratoria y muerte.
Tratamiento
Si se produce una sobredosis con sulfato de atropina, el tratamiento debe ser sintomático y de apoyo. En caso de sobredosis ocular, los ojos pueden enjuagarse con agua o solución inyectable de cloruro de sodio 9 mg/ml (0,9 %). Debe mantenerse un estado adecuado de las vías respiratorias. Se puede administrar diazepam para controlar la excitación y las convulsiones, pero se debe considerar el riesgo de depresión del SNC.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Midriáticos y ciclopléjicos, anticolinérgicos. Código ATC: S01FA01
Mecanismo de acción
La atropina actúa como un antagonista competitivo y reversible en todos los receptores colinérgicos muscarínicos. No se conoce totalmente el mecanismo por el que la atropina retrasa la progresión de la miopía pero se cree que implica la estimulación del remodelado/fortalecimiento de la esclerótica que reduce la longitud axial y la profundidad de la cámara vítrea. La literatura publicada proporciona evidencia científica de que el mecanismo de acción de la atropina en la miopía y en las indicaciones midriáticas/ciclopléjicas no es idéntico.
Efectos farmacodinámicos
El sulfato de atropina induce la midriasis al inhibir la contracción del músculo esfínter del iris, lo que permite que el músculo dilatador radial se contraiga y dilate la pupila. También bloquea la estimulación colinérgica del músculo ciliar, lo que provoca cicloplejia al paralizar el músculo responsable de la acomodación.
Eficacia clínica y seguridad
La eficacia, seguridad y tolerabilidad de Ryjunea 0,1 mg/ml se ha evaluado en un estudio principal de fase III.
En el ensayo clínico de fase III, controlado con vehículo y doble enmascaramiento (estudio STAR) de 48 meses de duración se incluyó a 852 niños de 3 a 14 años inclusive, con miopía de -0,50 D a -6,0 D, que fueron aleatorizados para recibir Ryjunea 0,1 mg/ml, 0,3 mg/ml o placebo (vehículo). En el mes 36, los pacientes inicialmente aleatorizados a Ryjunea 0,1 mg/ml o 0,3 mg/ml fueron reasignados aleatoriamente en condiciones de doble enmascaramiento para continuar con Ryjunea 0,1 mg/ml o 0,3 mg/ml o fueron asignados al vehículo. Los participantes aleatorizados inicialmente al vehículo fueron asignados a recibir Ryjunea 0,3 mg/ml. El cumplimiento terapéutico fue superior al 97 % en todos los grupos de tratamiento.
El conjunto de análisis completo (CAC) incluyó a 847 participantes que recibieron al menos 1 dosis del medicamento del estudio. La aleatorización se estratificó según la edad [3 a <6 años (3,1 %), 6 a <9 (21,8 %), 9 a <12 (39,1 %) y 12-14 (36 %) y el equivalente esférico (EE) inicial [-0,50 D a -3,0 D (61,9 %), >-3,0 D a -6,0 D (31,8 %) medido mediante autorrefracción ciclopléjica.
Las características demográficas fueron similares en todos los grupos de tratamiento. En general, la media de edad al inicio fue de 10,3 ± 2,44 años, y osciló entre 3 y 14 años. En todos los grupos, hubo más hombres (55,7 %) que mujeres (44,3 %). La mayoría de los participantes eran blancos (68,5 %); los participantes asiáticos representaban el 17,5 % del CAC. Otras características iniciales fueron similares en todos los grupos de tratamiento. La media del equivalente esférico (EE) inicial de los participantes fue de -2,69 ± 1,309 D y fue similar entre los grupos de tratamiento. Los participantes incluidos no sufrían ninguna afección médica que les predispusiera a desarrollar miopía degenerativa (p. ej., síndrome de Marfan, síndrome de Stickler), ni una afección que pudiera afectar a la función visual o al desarrollo (p. ej., diabetes mellitus, anomalía cromosómica). Además, se excluyó a los participantes con ambioplía, estrabismo, cataratas o glaucoma primario de ángulo abierto y de ángulo cerrado.
Eficacia
La variable primaria fue la diferencia en la tasa de progresión anual (TPA) media de la miopía durante 24 meses entre los grupos de tratamiento y de vehículo en el CAC. En el caso de Ryjunea 0,1 mg/ml, se mostró una diferencia estadísticamente significativa de 0,132 D (IC del 95 %: 0,061, 0,204) en comparación con el vehículo.
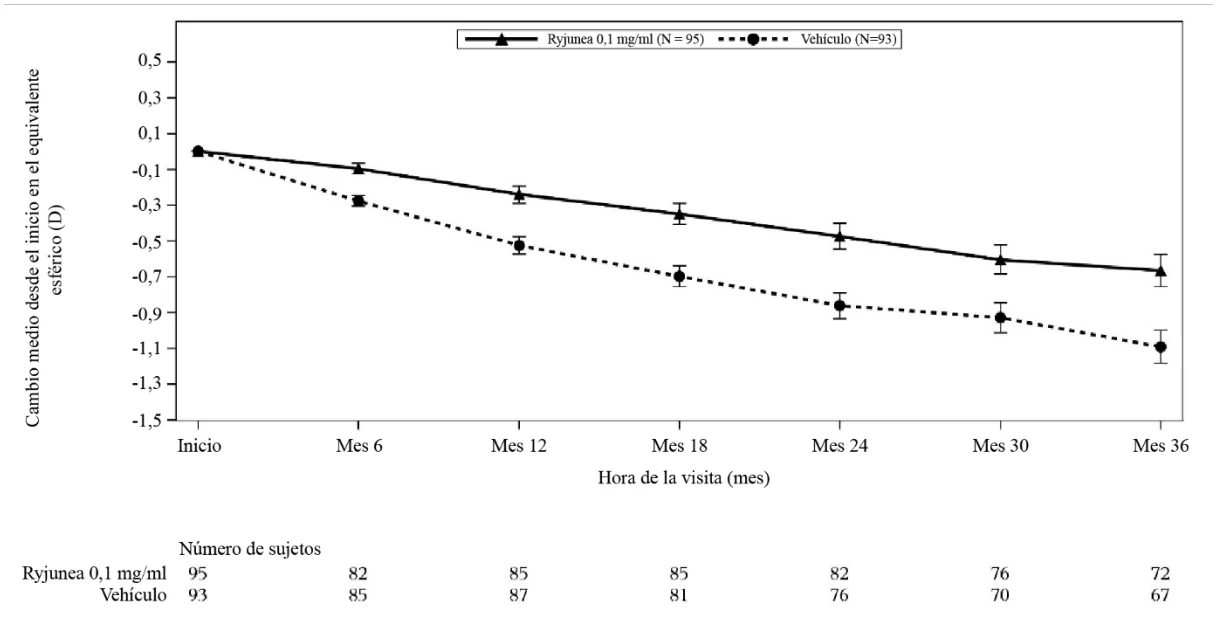
Se observó un mayor efecto del tratamiento en los participantes con una tasa de progresión igual o superior a 0,5 D al año. En este subgrupo preespecificado, se observó una diferencia en la TPA media de 0,207 D (IC del 95 %: 0,112, 0,302) con Ryjunea 0,1 mg/ml en comparación con el vehículo a los 24 meses, y una diferencia en la TPA media de 0,154 D (IC del 95 %: 0,073, 0,236) con Ryjunea 0,1 mg/ml en comparación con el vehículo a los 36 meses. Se observó una diferencia en el cambio medio desde el inicio en el equivalente esférico (EE) de 0,388 D (IC del 95 %: 0,190, 0,585) con Ryjunea 0,1 mg/ml en comparación con el vehículo a los 24 meses, y una diferencia en el cambio medio desde el inicio en el equivalente esférico de 0,425 D (IC del 95 %: 0,170, 0,681) con Ryjunea 0,1 mg/ml en comparación con el vehículo a los 36 meses (Tabla 2). La Figura 1 muestra el cambio medio desde el inicio en el EE hasta los 36 meses entre los grupos de tratamiento y de vehículo en los pacientes con una tasa de progresión de 0,5 D o más al año.
Se observaron tamaños de efecto mayores en edades más tempranas.
Tabla 2: Ensayo STAR: Cambio desde el inicio hasta el mes 36 en el equivalente esférico (D) en pacientes con una tasa de progresión de 0,5 D o más al año
Vehículo
(n = 93)
Ryjunea 0,1 mg/ml
(n = 95)
| Desde el inicio hasta el mes 24 | -0,862 (-1,00, -0,72) | -0,474 (-0,61, -0,33) |
| Diferencia respecto al vehículo | 0,388 (0,190, 0,585) | |
| Desde el inicio hasta el mes 36 | -1,091 (-1,27, -0,91) | -0,665 (-0,85, -0,49) |
| Diferencia respecto al vehículo | 0,425 (0,170, 0,681) |
Figura 1: Ensayo STAR: Cambio medio desde el inicio hasta el mes 36 en el equivalente esférico (D) en pacientes con una tasa de progresión de 0,5 D o más al año
En un subgrupo de 44 participantes por grupo de tratamiento, no hubo una mejora estadísticamente significativa en la longitud axial con Ryjunea 0,1 mg/ml en comparación con el vehículo en el mes 24.
5.2 Propiedades farmacocinéticas
No se han llevado a cabo estudios de farmacocinética en pacientes pediátricos con Ryjunea. Los datos FC solo están disponibles para adultos que recibieron una dosis más alta de sulfato de atropina.
Absorción
En un estudio de sujetos sanos, tras la administración tópica ocular de 30 μl de solución oftálmica de sulfato de atropina, 10 mg/ml, se notificó que la biodisponibilidad sistémica media (± DE) de la l-hiosciamina era de aproximadamente 64 ± 29 %, (intervalo del 19 % al 95 %) en comparación con la administración intravenosa de sulfato de atropina. La media (± DE) del tiempo hasta la concentración plasmática máxima (Tmáx.) fue de aproximadamente 28 ± 27 minutos (intervalo de 3 a 60 minutos) y la media (± DE) de la concentración plasmática máxima (Cmáx.) de l-hiosciamina fue de 288 ± 73 pg/ml.
En un estudio aparte de pacientes sometidos a cirugía ocular, después de la administración ocular tópica de 40 μl de solución oftálmica de sulfato de atropina, 10 mg/ml, la Cmáx. plasmática media (± DE) de l-hiosciamina fue de 860 ± 402 pg/ml.
Distribución
La atropina se distribuye ampliamente por todo el cuerpo y atraviesa la barrera hematoencefálica. Hasta el 50 % de la dosis está ligada a proteínas.
Biotransformación
La atropina se metaboliza en el hígado mediante oxidación y conjugación dando lugar a metabolitos inactivos.
Eliminación
La semivida de eliminación es de 2 a 5 horas aproximadamente. Aproximadamente el 50 % de la dosis se excreta en un plazo de 4 horas y el 90 % en 24 horas en la orina, y aproximadamente del 30 al 50 % como medicamento sin cambios.
5.3 Datos preclínicos sobre seguridad
Se observó hiperqueratosis focal mínima del párpado en la necropsia en tres de cuatro conejos a los que se administró sulfato de atropina 0,1 mg/ml colirio tres veces al día.
Basándose en los datos bibliográficos, no hay indicios de efectos mutagénicos o tumorígenos del sulfato de atropina.
El sulfato de atropina administrado por vía oral redujo la fertilidad en ratas macho a exposiciones consideradas lo suficientemente superiores a la exposición humana máxima, lo que indica poca relevancia para el uso clínico.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Cloruro de benzalconio
Ácido cítrico (E330)
Citrato de sodio (E331)
Cloruro de sodio
Hidróxido de sodio (E524) / ácido clorhídrico (E507) (para el ajuste del pH)
Óxido de deuterio
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
Sin abrir: 3 años.
Una vez abierto: 4 semanas.
6.4 Precauciones especiales de conservación
Este medicamento no requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Frascos blancos de polietileno de baja densidad (low-density polyethylene, LDPE) de 5 ml con puntas blancas de LDPE y tapas de rosca rojas de polietileno de alta densidad (high-density polyethylene, HDPE) con anillo protector de seguridad.
Cada frasco multidosis contiene 2,5 ml de Ryjunea 0,1 mg/ml.
Tamaños de envase: 1 o 3 frascos multidosis.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y otras manipulaciones
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Santen Oy
Niittyhaankatu 20
33720 Tampere
Finlandia
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/25/1920/001
EU/1/25/1920/002
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 02/junio/2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu