


Ficha técnica - Skytrofa
1. NOMBRE DEL MEDICAMENTO
Skytrofa 3 mg polvo y disolvente para solución inyectable en cartucho
Skytrofa 3,6 mg polvo y disolvente para solución inyectable en cartucho
Skytrofa 4,3 mg polvo y disolvente para solución inyectable en cartucho
Skytrofa 5,2 mg polvo y disolvente para solución inyectable en cartucho
Skytrofa 6,3 mg polvo y disolvente para solución inyectable en cartucho
Skytrofa 7,6 mg polvo y disolvente para solución inyectable en cartucho
Skytrofa 9,1 mg polvo y disolvente para solución inyectable en cartucho
Skytrofa 11 mg polvo y disolvente para solución inyectable en cartucho
Skytrofa 13,3 mg polvo y disolvente para solución inyectable en cartucho
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Skytrofa está compuesto de somatropina conjugada transitoriamente con un portador de metoxipolietilenglicol (mPEG) mediante un conector TransCon patentado. La dosis de Skytrofa indica siempre la cantidad de fracción de somatropina.
Skytrofa 3 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 3 mg de somatropina*, equivalente a 8,6 mg de lonapegsomatropina y 0,279 ml de disolvente. Después de la reconstitución, la dosis de la proteína somatropina** es de 11 mg/ml.
Skytrofa 3,6 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 3,6 mg de somatropina*, equivalente a 10,3 mg de lonapegsomatropina y 0,329 ml de disolvente. Después de la reconstitución, la dosis de la proteína somatropina** es de 11 mg/ml.
Skytrofa 4,3 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 4,3 mg de somatropina*, equivalente a 12,3 mg de lonapegsomatropina y 0,388 ml de disolvente. Después de la reconstitución, la dosis de la proteína somatropina** es de 11 mg/ml.
Skytrofa 5,2 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 5,2 mg de somatropina*, equivalente a 14,8 mg de lonapegsomatropina y 0,464 ml de disolvente. Después de la reconstitución, la dosis de la proteína somatropina** es de 11 mg/ml.
Skytrofa 6,3 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 6,3 mg de somatropina*, equivalente a 18 mg de lonapegsomatropina y 0,285 ml de disolvente. Después de la reconstitución, la dosis de la proteína somatropina** es de 22 mg/ml.
Skytrofa 7,6 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 7,6 mg de somatropina*, equivalente a 21,7 mg de lonapegsomatropina y 0,338 ml de disolvente. Después de la reconstitución, la dosis de la proteína somatropina** es de 22 mg/ml.
Skytrofa 9,1 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 9,1 mg de somatropina*, equivalente a 25,9 mg de lonapegsomatropina y 0,4 ml de disolvente. Después de la reconstitución, la dosis de la proteína somatropina** es de 22 mg/ml.
Skytrofa 11 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 11 mg de somatropina*, equivalente a 31,4 mg de lonapegsomatropina y 0,479 ml de disolvente. Después de la reconstitución, la dosis de la proteína somatropina** es de 22 mg/ml.
Skytrofa 13,3 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 13,3 mg de somatropina*, equivalente a 37,9 mg de lonapegsomatropina y 0,574 ml de disolvente. Después de la reconstitución, la dosis de la proteína somatropina** es de 22 mg/ml.
* La dosis de somatropina indica siempre la cantidad de fracción de somatropina sin considerar el conector mPEG.
** Producida en células de Escherichia coli mediante tecnología de ADN recombinante.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Polvo y disolvente para solución inyectable (inyección)
Polvo entre blanco y blanquecino.
El disolvente es una solución transparente e incolora.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Retraso del crecimiento en niños y adolescentes de entre 3 y 18 años de edad debido a una secreción insuficiente de hormona del crecimiento endógena (deficiencia de hormona del crecimiento [DHC]).
4.2 Posología y forma de administración
El tratamiento debe ser iniciado y supervisado por médicos cualificados y con experiencia en el diagnóstico y la gestión de pacientes pediátricos con DHC.
La cantidad y la concentración de lonapegsomatropina se expresa siempre en forma de mg de somatropina haciendo referencia al contenido de la fracción de somatropina, sin incluir el conector mPEG para evitar errores de medicación cuando los pacientes cambien desde el tratamiento diario con somatropina.
Posología
La posología y la administración deben ser individualizadas para cada paciente.
Dosis de inicio
La dosis de inicio recomendada de Skytrofa es de 0,24 mg de somatropina/kg de peso corporal, administrada una vez a la semana. La dosis de inicio recomendada por intervalo de peso se indica en la Tabla 1.
Tabla 1 Dosis recomendada para pacientes por peso, cuando se prescriben dosis de 0,24 mg de somatropina/kg/semana
| Peso (kg) | Dosis de somatropina |
| 11,5 – 13,9 | 3 mg |
| 14 – 16,4 | 3,6 mg |
| 16,5 – 19,9 | 4,3 mg |
| 20 – 23,9 | 5,2 mg |
| 24 – 28,9 | 6,3 mg |
| 29 – 34,9 | 7,6 mg |
| 35 – 41,9 | 9,1 mg |
| 42 – 50,9 | 11 mg |
| 51 – 60,4 | 13,3 mg |
| 60,5 – 69,9 | 15,2 mg (utilizando dos cartuchos de dos cámaras de 7,6 mg cada uno) |
| 70 – 84,9 | 18,2 mg (utilizando dos cartuchos de dos cámaras de 9,1 mg cada uno) |
| 85 – 100 | 22 mg (utilizando dos cartuchos de dos cámaras de 11 mg cada uno) |
Si se prescribe una dosis diferente de 0,24 mg de somatropina/kg/semana, se debe calcule la dosis semanal total (en mg de somatropina) y se debe seleccione la dosis adecuada de la manera siguiente:
- Dosis semanal total (mg de somatropina) = dosis prescrita (mg de somatropina/kg) x peso corporal del paciente (kg)
- La dosis semanal total (mg de somatropina) se debe redondear a la dosis más cercana al tiempo que considera los objetivos del tratamiento y la respuesta clínica.
Dosis de inicio para pacientes que cambian de medicamentos con somatropina administrados diariamente
Si se cambia el tratamiento a lonapegsomatropina una vez a la semana desde somatropina administrada diariamente, deben transcurrir al menos 8 horas entre la dosis final de somatropina una vez al día y la primera dosis de lonapegsomatropina.
En niños que cambien desde somatropina administrada diariamente, los médicos pueden ajustar la dosis de inicio teniendo en cuenta la dosis de somatropina actual, la respuesta clínica individual y las consideraciones clínicas específicas del paciente.
Para niños que cambien de medicamentos con somatropina administrados diariamente con una dosis semanal igual o superior a 0,24 mg de somatropina/kg de peso corporal, la dosis de inicio recomendada de lonapegsomatropina es de 0,24 mg de somatropina/kg de peso corporal (Tabla 1).
Para niños que cambien desde medicamentos con somatropina administrados diariamente con una dosis semanal inferior a 0,24 mg de somatropina/kg de peso corporal, se debe utilizar la dosis semanal prescrita previamente como dosis de inicio recomendada de lonapegsomatropina (ver ecuación anterior).
Ajuste de la dosis
Se debe ajustar la dosis de lonapegsomatropina individualmente para cada paciente según la respuesta clínica, las reacciones adversas y/o las concentraciones de factor de crecimiento insulinoide de tipo 1 (IGF-1) en suero fuera del intervalo objetivo. Las dosis de somatropina disponibles se indican en la sección 1.
Los niveles medios de puntuación de la desviación estándar (SDS) de IGF-1 (tomados 4-5 días después de la administración) se pueden utilizar como orientación para el ajuste de dosis (Tabla 2). Es necesario esperar como mínimo 2 semanas tras del inicio de lonapegsomatropina o después de cualquier cambio de dosis antes de evaluar el nivel de SDS de IGF-1 resultante. Los ajustes de dosis deben orientarse a alcanzar valores medios de SDS del IGF-1 en el intervalo normal, es decir, entre -2 y +2 (de preferencia, cercanos a 0 SDS).
Los niveles de SDS de IGF-1 pueden variar a lo largo del tiempo, así que se recomienda una supervisión continuada de los niveles de SDS de IGF-1 en suero a lo largo del tratamiento, en particular durante la pubertad.
Tabla 2 Cambio recomendado de la dosis de somatropina para categorías de valores medios de SDS del IGF-1
Intervalo de valor medio de SDS de IGF-1 (obtención en el día 4-5 posterior a la administración) | Cambio recomendado en la dosis de somatropina |
| >+4 | Reducir en 3 dosis |
| +3 a +4 | Reducir en 2 dosis |
| +2 a +3 | Reducir en 1 dosis |
| -2 a +2 | Sin cambio |
| <-2 | Aumentar en 1 dosis |
Evaluación del tratamiento
La evaluación de la eficacia y la seguridad se debe considerar a intervalos de aproximadamente 6 a 12 meses y se debe valorar mediante la evaluación de parámetros auxológicos, bioquímica (niveles de IGF-1, hormonas, glucosa y lípidos) y estado puberal. Se deben considerar evaluaciones más frecuentes durante la pubertad.
El tratamiento se debe interrumpir en pacientes con velocidad de crecimiento anualizada <2 cm/año, estatura final alcanzada, SDS de velocidad de crecimiento <+1 después del primer año de tratamiento
o en caso de que la edad ósea sea >14 años (mujeres) o >16 años (hombres), lo que corresponde al cierre de las placas de crecimiento epifisario.
Una vez fusionadas las epífisis, los pacientes deben someterse a una nueva evaluación clínica de la necesidad del tratamiento con hormona del crecimiento.
Terapia de estrógeno oral
En pacientes de sexo femenino que sigan una terapia oral que contenga estrógeno, es posible que se requiera una dosis mayor de hormona del crecimiento para alcanzar el objetivo del tratamiento (ver sección 4.4).
Dosis omitida
Si se omite una dosis, se debe administrar lo antes posible, no más de dos días después de la dosis omitida. Si han pasado más de 2 días, se debe saltar la dosis omitida y se debe administrar la dosis siguiente en la fecha programada habitual. En cada caso, los pacientes pueden reanudar entonces su programa de administración semanal habitual.
Cambio del día de administración
El día de la inyección semanal se puede cambiar a un día diferente de la semana. La lonapegsomatropina puede administrarse 2 días antes o 2 días después del día de administración programado. Hay que asegurarse de que pasen al menos 5 días entre la última dosis y el nuevo día establecido para la administración habitual una vez a la semana.
Insuficiencia renal
No hay información disponible sobre pacientes con insuficiencia renal y no es posible dar ninguna recomendación sobre dosis.
Insuficiencia hepática
No hay información disponible sobre pacientes con insuficiencia hepática y no es posible dar ninguna recomendación sobre dosis.
Población pediátrica
No se ha establecido la seguridad y eficacia de la lonapegsomatropina en niños menores de 3 años. Los datos actualmente disponibles están descritos en la sección 5.1, sin embargo no se puede hacer una recomendación posológica.
Forma de administración
Cada inyección se debe administrar por vía subcutánea una vez a la semana en el abdomen, la nalga o el muslo. El punto de administración se debe variar para evitar lipoatrofia.
Se debe realizar la administración de lonapegsomatropina tras la reconstitución del polvo para solución inyectable con el disolvente que se incluye. Lonapegsomatropina se debe administrar por medio del Skytrofa Auto-Injector. Para inyectar o inyectarse lonapegsomatropina, el paciente y el cuidador deben recibir formación para garantizar que conozcan el procedimiento de administración del dispositivo.
La solución reconstituida debe ser incolora, entre transparente y opalescente y libre o prácticamente libre de partículas visibles (ver sección 6.6).
Para consultar las instrucciones de reconstitución del medicamento antes de la administración, ver sección 6.6 y las instrucciones que se incluyen al final del prospecto.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1 (ver sección 4.4).
No se debe usar somatropina si hay alguna evidencia de actividad tumoral (ver sección 4.4). Antes de iniciar la terapia con hormona del crecimiento, los tumores intracraneales deben estar inactivos y la terapia antitumoral se debe haber completado. Si hay evidencia de crecimiento tumoral, el tratamiento se debe interrumpir.
Los pacientes con enfermedad crítica aguda que sufran complicaciones tras cirugía a corazón abierto, cirugía abdominal, traumatismo accidental múltiple, insuficiencia respiratoria aguda o condiciones similares no se deben tratar con lonapegsomatropina (respecto a los pacientes sometidos a tratamiento sustitutivo, ver sección 4.4).
Lonapegsomatropina no se debe usar para la promoción del crecimiento en niños con epífisis cerradas.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Enfermedad crítica aguda
En pacientes adultos con enfermedad crítica que sufran complicaciones tras cirugía a corazón abierto, cirugía abdominal, traumatismo accidental múltiple o insuficiencia respiratoria aguda, la mortalidad fue superior en pacientes tratados con 5,3 mg u 8 mg de somatropina diariamente (es decir, 37,1 – 56 mg/semana) en comparación con pacientes que recibieron placebo, 42 % frente a 19 %. Dado que no hay información disponible sobre la seguridad del tratamiento sustitutivo con hormona del crecimiento en pacientes con enfermedad crítica aguda, en esta situación, se deberá valorar los beneficios del tratamiento continuado con lonapegsomatropina frente a los riesgos potenciales que implica. En todos los pacientes que desarrollen otra enfermedad crítica aguda o similar, se deberá considerar el posible beneficio del tratamiento con lonapegsomatropina frente al riesgo potencial que implica.
Neoplasia
En pacientes con enfermedad maligna previa, se debe prestar especial atención a los signos y síntomas de recaída.
Se deben examinar de forma rutinaria los pacientes con tumores preexistentes o DHC secundaria a una lesión intracraneal para detectar si hay progresión o recurrencia del proceso de la enfermedad subyacente.
En supervivientes de cáncer infantil, se ha informado de un aumento del riesgo de una segunda neoplasia en pacientes tratados con hormona del crecimiento después de la primera neoplasia. Los tumores intracraneales, en particular los meningiomas, fueron la forma más común de segunda neoplasia en pacientes tratados con radiación en la cabeza para su primera neoplasia.
Hipersensibilidad
Se han notificado reacciones anafilácticas, incluido angioedema, con el uso de lonapegsomatropina. Se debe informar a los pacientes y cuidadores que dichas reacciones pueden ocurrir, especialmente después de la primera dosis, y que se debe buscar atención médica de inmediato si se produce una reacción de hipersensibilidad grave súbita.
En este caso, se debe interrumpir el uso de lonapegsomatropina (ver sección 4.3).
Hipertensión intracraneal benigna
En caso de ataxia intensa o recurrente, cefalea, problemas visuales, náuseas y/o vómitos, se recomienda una oftalmoscopia para papiledema. Si se confirma el papiledema, se debe considerar un diagnóstico de hipertensión intracraneal benigna y, si es lo adecuado, se debe interrumpir el tratamiento con hormona del crecimiento. Actualmente, no hay pruebas suficientes para dar consejo específico sobre la continuación del tratamiento con hormona del crecimiento en pacientes con hipertensión intracraneana resuelta. Si se reinicia el tratamiento con hormona del crecimiento, es necesario supervisar cuidadosamente los síntomas de hipertensión intracraneana. Se recomienda realizar el examen oftalmoscópico al inicio y de manera periódica a lo largo del tratamiento.
Sensibilidad a la insulina
La hormona del crecimiento puede reducir la sensibilidad a la insulina. En pacientes con diabetes mellitus, es posible que se requiera un ajuste de dosis de insulina tras iniciar el tratamiento con lonapegsomatropina. Los pacientes con diabetes mellitus, intolerancia a la glucosa o factores de riesgos adicionales para diabetes mellitus se deben someter a una estrecha supervisión durante el tratamiento con lonapegsomatropina (ver sección 4.5).
Hipoadrenalismo
La introducción del tratamiento con hormona del crecimiento puede provocar la inhibición de la 11β-hidroxiesteroide deshidrogenasa tipo 1 (11βHSD-1) y la reducción de las concentraciones de cortisol en suero. Por este motivo, es posible que se desenmascare un hipoadrenalismo central
(secundario) previamente no diagnosticado y que se requiera un reemplazo con glucocorticoides. Además, los pacientes tratados con tratamiento sustitutivo con glucocorticoides para hipoadrenalismo diagnosticado previamente pueden requerir un aumento de las dosis de mantenimiento o de estrés tras el inicio del tratamiento con lonapegsomatropina (ver sección 4.5).
Función tiroidea
La hormona del crecimiento aumenta la conversión extratiroidea de T4 en T3, que puede tener como resultado una reducción de la concentración de T4 en suero y un aumento de la concentración de T3 en suero. Por este motivo, se debe supervisar la función tiroidea en todos los pacientes. En pacientes con hipopituitarismo que sigan un tratamiento sustitutivo estándar, se debe supervisar estrechamente el efecto potencial de la lonapegsomatropina sobre la función tiroidea (ver las secciones 4.5 y 4.8).
Epifisiólisis de la cabeza femoral y osteonecrosis
En pacientes con trastornos endocrinos, incluida la DHC, se pueden producir dislocaciones de las epífisis de la cadera con más frecuencia que entre la población en general. Se han notificado casos de osteonecrosis en pacientes tratados con otras hormonas del crecimiento. Se debe examinar clínicamente a los niños con dolor persistente de cadera/rodilla y/o cojera durante el tratamiento con lonapegsomatropina.
Escoliosis
La escoliosis puede progresar en cualquier niño durante un crecimiento rápido. Se deben supervisar los signos y la progresión de la escoliosis durante el tratamiento, ya que el tratamiento con hormona del crecimiento aumenta la velocidad del crecimiento. Sin embargo, el tratamiento con hormona del crecimiento no parece aumentar la incidencia ni la gravedad de la escoliosis (ver sesión 4.8).
Pancreatitis
Se debe considerar la pancreatitis en los niños tratados con hormona del crecimiento que desarrollen dolor abdominal sin explicación, aunque es raro.
Síndrome de Prader-Willi
La lonapegsomatropina no se ha estudiado en pacientes con síndrome de Prader-Willi. La lonapegsomatropina no está indicada para el tratamiento a largo plazo de pacientes pediátricos que tengan retraso del crecimiento debido a síndrome de Prader-Willi genéticamente confirmado, a menos que tengan también un diagnóstico de DHC. Ha habido informes de muerte súbita tras el inicio del tratamiento con hormona del crecimiento en pacientes con síndrome de Prader-Willi que tenían uno o más de los siguientes factores de riesgo: obesidad grave, antecedentes de obstrucción de la vía respiratoria superior o apnea del sueño o infección respiratoria no identificada.
Leucemia
Se ha informado de leucemia en un pequeño número de pacientes con DHC, algunos de los cuales se han tratado con somatropina. Sin embargo, no hay evidencias de que la incidencia de la leucemia aumente en receptores de hormona del crecimiento que no tengan factores que los predispongan.
Uso con terapia oral que contenga estrógeno
El estrógeno oral influye sobre la respuesta del IGF-1 a la hormona del crecimiento. Si una paciente que toma lonapegsomatropina inicia un tratamiento oral que contenga estrógeno, es posible que se deba aumentar la dosis de lonapegsomatropina para mantener los niveles de IGF-1 en suero dentro del intervalo normal para la edad (ver sección 4.2). A la inversa, si una paciente que toma lonapegsomatropina suspende un tratamiento oral que contenga estrógeno, es posible que se deba
reducir la dosis de lonapegsomatropina para evitar el exceso de hormona del crecimiento o reacciones adversas (ver sección 4.5).
Anticuerpos
En algunos pacientes se observaron anticuerpos antilonapegsomatropina. Ninguno de estos anticuerpos fue neutralizante ni tuvieron ningún impacto clínico evidente. No obstante, en pacientes que no respondan al tratamiento, se debe considerar hacer pruebas para detectar la presencia de anticuerpos.
4.5 Interacción con otros medicamentos y otras formas de interacción
Tratamiento con glucocorticoides
El tratamiento concomitante con glucocorticoides inhibe los efectos promotores del crecimiento de lonapegsomatropina. A los pacientes con deficiencia de hormona adrenocorticotropa (ACTH) se les debe ajustar cuidadosamente el tratamiento sustitutivo con glucocorticoides para evitar cualquier efecto inhibidor sobre el crecimiento; además, se debe supervisar atentamente el crecimiento de los pacientes tratados con glucocorticoides para evaluar el impacto potencial del tratamiento con glucocorticoides sobre el crecimiento.
La hormona del crecimiento reduce la conversión de cortisona en cortisol y puede desenmascarar hipoadrenalismo central no detectado previamente o provocar que las dosis bajas de reemplazo con glucocorticoides resulten ineficaces (ver sección 4.4).
Productos metabolizados por el citocromo P450
No se han realizado estudios de interacciones medicamentosas con lonapegsomatropina. Los datos de estudios de interacción con somatropina realizados en adultos y niños con deficiencia de hormona del crecimiento y hombres sanos de edad avanzada sugieren que la administración de somatropina puede aumentar la eliminación de compuestos que se sabe que son metabolizados por isoenzimas del citocromo P450, en especial CYP3A y CYP1A2. La eliminación de compuestos metabolizados por CYP3A4 (p. ej. esteroides sexuales, corticoesteroides, anticonvulsivos y ciclosporina) y CYP1A2 (p. ej. teofilina) puede aumentar y podría provocar una menor exposición de estos compuestos. La importancia clínica de esto es desconocida.
Insulina y otros agentes hipoglucémicos
En pacientes con diabetes mellitus que requieran tratamiento con un medicamento (p. ej., medicamentos antihiperglucémicos), pueden requerir un ajuste de dosis de insulina u otros medicamentos hipoglucémicos cuando se inicie el tratamiento con lonapegsomatropina (ver sección 4.4).
Hormonas tiroideas
Dado que la hormona del crecimiento aumenta la conversión extratiroidea de T4 en T3, puede ser necesario ajustar la terapia de reemplazo de la hormona tiroidea (ver sección 4.4).
Terapia de estrógeno oral
En pacientes mujeres que sigan una terapia oral que contenga estrógeno, es posible que se requiera una dosis mayor de hormona del crecimiento para alcanzar el objetivo del tratamiento (ver las secciones 4.2 y 4.4).
4.6 Fertilidad, embarazo y lactancia
Embarazo
No hay o son limitados los datos relativos al uso de lonapegsomatropina en mujeres embarazadas; los estudios publicados a lo largo de varias décadas sobre el uso de somatropina de corta duración en mujeres embarazadas no han identificado ningún riesgo asociado al fármaco de defectos de nacimiento importantes, aborto natural o desenlaces adversos para la madre o para el feto.
Los estudios realizados en animales son insuficientes en términos de toxicidad para la reproducción (ver sección 5.3). No se recomienda utilizar Skytrofa durante el embarazo, ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Lactancia
Se desconoce si lonapegsomatropina se excreta en la leche materna. Dado que la lonapegsomatropina no se absorbe por vía oral, es improbable que afecte de manera adversa a los recién nacidos o niños pequeños lactantes. Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
No hay datos clínicos sobre el efecto de lonapegsomatropina sobre la fertilidad. Los estudios realizados en animales son insuficientes en lo relativo a la fertilidad (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de lonapegsomatropina sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas con más frecuencia con lonapegsomatropina fueron cefalea (11,1 %), artralgia (4,6 %), hipotiroidismo secundario (2,6 %) y reacciones en la zona de inyección (1,6 %).
Lista tabulada de reacciones adversas
En la Tabla 3, a continuación, se muestran reacciones adversas que se produjeron durante el tratamiento con lonapegsomatropina. Las reacciones adversas se clasifican bajo encabezados de la Clasificación de órganos del sistema del MedDRA y la frecuencia con la siguiente terminología: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a <1/1 000), muy raras (< 1/10 000) y de frecuencia no conocida (no puede estimarse a partir de los datos disponibles). En cada agrupación de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 3 Frecuencia de reacciones adversas de lonapegsomatropin
| Clasificación de órganos del sistema | Muy frecuentes | Frecuentes | Poco frecuentes |
Trastornos del sistema inmunológico | Reacción anafilácticab | ||
| Trastornos endocrinos | Hipotiroidismo secundario | Insuficiencia adrenocortical secundaria | |
| Trastornos del sistema nervioso | Cefalea | ||
Trastornos musculoesqueléticos y del tejido conjuntivo | Artralgia | Escoliosis Artritis Dolores de crecimiento | |
Trastornos del aparato reproductor y de la mama | Ginecomastia | ||
Trastornos generales y alteraciones en el lugar de administración | Reacciones en la zona de inyeccióna |
a Las reacciones en la zona de inyección incluyen hiperemia, atrofia en la zona de inyección, dolor en la zona de inyección, urticaria en la zona de inyección y edema localizado.
b Las reacciones anafilácticas notificadas con lonapegsomatropina incluyeron angioedema (ver sección 4.4).
Descripción de reacciones adversas seleccionadas
Inmunogenicidad
Los pacientes pueden desarrollar anticuerpos contra lonapegsomatropina. La proporción de pacientes que dieron positivo en las pruebas de anticuerpos detectables en cualquier momento durante el tratamiento fue baja (6,3 %) y ningún paciente presentó anticuerpos neutralizantes. No se observó ninguna correlación aparente entre los anticuerpos contra lonapegsomatropina y los acontecimientos adversos o la pérdida de eficacia. Se debe considerar hacer pruebas de anticuerpos contra la lonapegsomatropina si se produce alguna otra falta de respuesta sin explicación al tratamiento con lonapegsomatropina (ver sección 4.4).
Reacciones adversas relacionadas con la clase farmacológica de la hormona del crecimiento
Además de las reacciones adversas antes mencionadas, se han notificado las que se muestran a continuación con otros productos que contienen hormona del crecimiento. Las frecuencias de estos acontecimientos adversos no pueden estimarse a partir de los datos disponibles (a menos que se indique lo contrario).
- Neoplasias benignas, malignas y no especificadas (incl. quistes y pólipos): leucemia (ver sección 4.4).
- Trastornos del metabolismo y de la nutrición: diabetes mellitus tipo 2 (ver sección 4.4).
- Trastornos del sistema nervioso: hipertensión intracraneal benigna (ver sección 4.4), parestesia.
- Trastornos musculoesqueléticos y del tejido conjuntivo: mialgia.
- Trastornos del aparato reproductor y de la mama: ginecomastia (frecuencia: poco frecuente).
- Trastornos de la piel y del tejido subcutáneo: erupción cutánea, urticaria y prurito.
- Trastornos generales y alteraciones en el lugar de administración: edema periférico, edema facial.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Síntomas
Una sobredosis aguda podría provocar primero hipoglucemia y, después, hiperglucemia. Una sobredosis a largo plazo podría provocar signos y síntomas de gigantismo.
Tratamiento
El tratamiento es sintomático y de apoyo. No hay antídoto para la sobredosis de somatropina. Tras una sobredosis se recomienda supervisar la función tiroidea.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: hormonas hipofisarias e hipotalámicas y análogos, somatropina y agonistas de somatropina; código ATC: H01AC09.
Mecanismo de acción
La lonapegsomatropina es un profármaco de somatropina de acción prolongada. Lonapegsomatropina está compuesta del fármaco de origen, somatropina, conjugado de forma transitoria con un portador de metoxipolietilenglicol (mPEG de 4 x 10 kDa) mediante un conector TransCon patentado. Este portador tiene un efecto de blindaje que minimiza la excreción renal y la eliminación mediada por receptores de lonapegsomatropina. Tras la administración subcutánea, lonapegsomatropina libera somatropina plenamente activa mediante autoescisión del conector TransCon. La somatropina (191 aminoácidos) tiene el mismo modo de acción y distribución que la somatropina diaria, pero con una inyección subcutánea una vez a la semana.
La somatropina se une a un receptor de la hGH dimérico de la membrana celular de las células diana, que produce una transducción de la señal intracelular y diversos efectos farmacodinámicos. La somatropina tiene efectos directos sobre el metabolismo y los tejidos y efectos indirectos mediados por el IGF-1, que incluyen la estimulación de la diferenciación y la proliferación de condrocitos, la estimulación de la producción de glucosa hepática, la síntesis de proteínas y la lipólisis. La somatropina estimula el crecimiento esquelético en pacientes pediátricos con DHC como resultado de los efectos sobre las placas de crecimiento (epífisis) de los huesos.
Efectos farmacodinámicos
La somatropina que se libera a partir de lonapegsomatropina produce una respuesta del IGF-1 lineal, donde un cambio en la dosis de 0,02 mg de somatropina/kg provoca un cambio aproximado en la puntuación de la desviación estándar (SDS) del IGF-1 semanal media de 0,17.
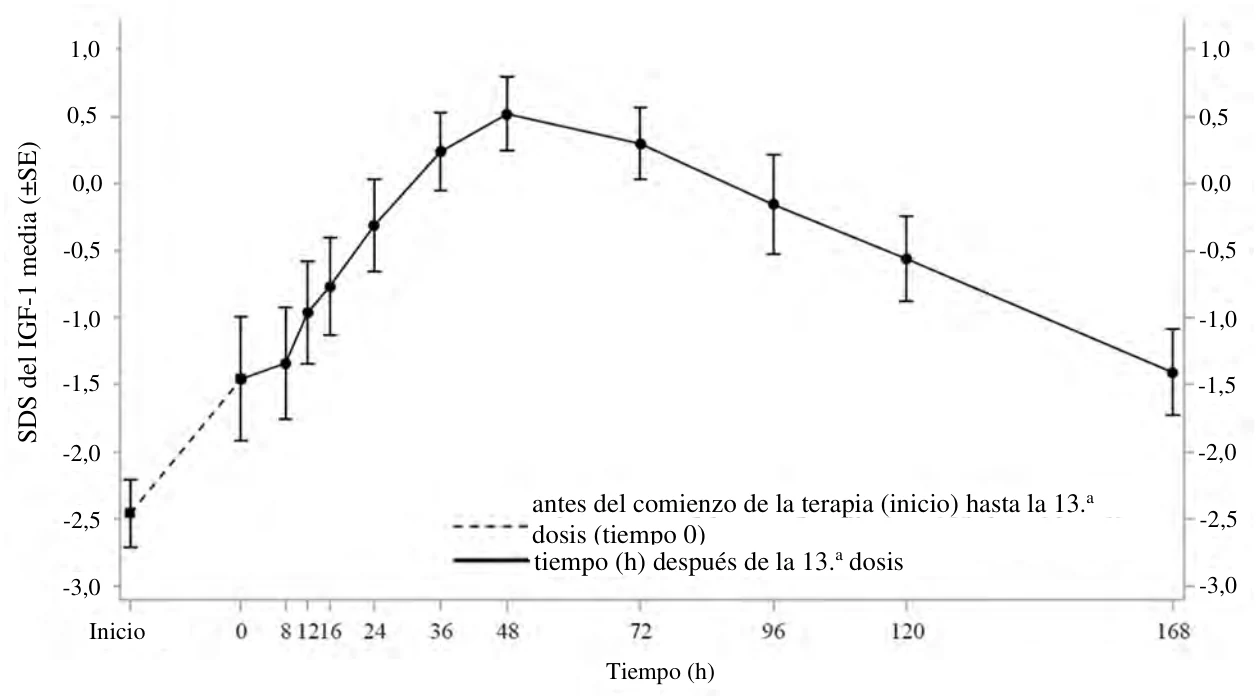
En estado de equilibrio, los niveles de SDS del IGF-1 alcanzaron su punto máximo aproximadamente 2 días después de la dosis, y coincidieron con la SDS del IGF-1 semanal media aproximadamente 4,5 días después de la dosis (Figura 1). Los niveles de SDS del IGF-1 estuvieron dentro del intervalo normal para pacientes con DHC durante la mayor parte de la semana, de manera similar a la somatropina diaria.
Figura 1 SDS del IGF-1 media (±SE) en estado de equilibrio en niños con DHC tras la administración una vez a la semana de lonapegsomatropina 0,24 mg somatropina/kg/semana
Eficacia clínica y seguridad
Se evaluó la eficacia y la seguridad de lonapegsomatropina una vez a la semana en estudios clínicos de fase III en los que se inscribió a 306 pacientes pediátricos con DHC.
Ensayo heiGHt
En un ensayo clínico de fase III de 52 semanas multicéntrico, aleatorizado, abierto, con control activo y de grupos paralelos se aleatorizó a 161 pacientes pediátricos prepúberes con DHC sin tratamiento previo para recibir lonapegsomatropina una vez a la semana (n = 105) o somatropina diaria (n = 56), ambos con una dosis semanal total de 0,24 mg de somatropina/kg. La edad de los pacientes fue de 3,2 a 13,1 años con una media de 8,5 años. La mayoría de los sujetos eran hombres (n = 132 (82 %)). Los pacientes tenían una SDS de estatura inicial media de -2,93. El criterio de valoración de eficacia principal fue la velocidad de crecimiento anualizada (AHV) en la semana 52. El tratamiento con lonapegsomatropina una vez a la semana durante 52 semanas tuvo como resultado una AHV no inferior en comparación con la somatropina diaria (Tabla 4). Además, los cambios en la puntuación de la desviación estándar (SDS) de estatura (cambio respecto al inicio) fueron en general más grandes para la lonapegsomatropina una vez a la semana en comparación con la somatropina diaria (Tabla 4). Los cambios en la AHV y la SDS de estatura fueron en general más grandes para la lonapegsomatropina en comparación con los de la somatropina desde la semana 26 hasta el final del ensayo en la semana 52.
El cociente medio (SD) entre la edad ósea y la edad cronológica avanzó de manera similar en ambos grupos desde el inicio hasta la semana 52: 0,69 (0,16) a 0,75 (0,15) con lonapegsomatropina una vez a la semana y 0,70 (0,14) a 0,76 (0.14) con somatropina diaria.
Tabla 4 Respuesta de crecimiento e IGF-1 en la semana 52 en pacientes sin tratamiento previo con DHC (análisis por intención de tratar)
Lonapegsomatropina una vez a la semana (n = 105) (0,24 mg de somatropina/kg/semana) | Somatropina diaria (n = 56) (0,24 mg de somatropina/kg/semana) | Estimación de la diferencia de tratamiento (lonapegsomatropina menos somatropina) | |
AHV (cm/año)a, media de LS (IC del 95 %) | 11,2 (10,7-11,6) | 10,3 (9,7 - 10,9) | 0,9b (0,2 - 1,5) |
| SDS de estatura, cambio desde el inicioc, media de LS (IC del 95 %) | 1,10 (1,02 - 1,18) | 0,96 (0,85 - 1,06) | 0,14d (0,03 - 0,26) |
Categoría de SDS del IGF-1e, % <0 0 a +2 +2 a +3 >+3 | 23,1 % 69,2 % 7,7 % 0 | 40,7 % 57,4 % 1,9 % 0 | No analizado |
a AHV: las estimaciones de la media de LS e IC del 95 % proceden de un modelo ANCOVA que incluía la edad inicial, los niveles máximos de hormona del crecimiento (transformación logarítmica) en prueba de estimulación, la SDS de estatura inicial —SDS promedio de la estatura de los padres— como covariables y el tratamiento y el sexo como factores. Los datos ausentes se imputaron mediante un método de imputación múltiple.
b p = 0,0088 (bilateral) para superioridad
c SDS de estatura, cambio desde el inicio: las estimaciones de la media de LS e IC del 95 % proceden de un modelo ANCOVA que incluía la edad inicial, los niveles máximos de hormona del crecimiento (transformación logarítmica) en prueba de estimulación y la SDS de estatura inicial como covariables y el tratamiento y el sexo como factores.
d p = 0,0149 (bilateral)
e Nivel promedio en la semana 52
En un ensayo de extensión abierto, los pacientes del ensayo heiGHt que continuaron el tratamiento con lonapegsomatropina presentaron un aumento en la SDS de estatura de 1,61 desde el inicio hasta la semana 104. Los pacientes que cambiaron de somatropina diaria a lonapegsomatropina en la semana 52 presentaron un aumento en la SDS de estatura de 1,49 desde el inicio hasta la semana 104.
Pruebas de apoyo
Pruebas procedentes de otros ensayos clínicos con lonapegsomatropina apoyan la eficacia clínica a largo plazo del tratamiento con lonapegsomatropina.
Ensayo fliGHt
En un ensayo clínico abierto de 26 semanas y un solo grupo se evaluó lonapegsomatropina 0,24 mg de somatropina/kg/semana en 146 pacientes pediátricos con DHC de 1 a 17 años de edad, de los cuales 143 habían recibido tratamiento previo con somatropina durante una media (SD) de 1,1 (0,7) años, la media (SD) de la velocidad de crecimiento anualizada fue de 9 (2,7) cm/año y la media (SD) de cambio respecto al inicio del ensayo en la SDS de estatura fue de 0,28 (0,25). Se evaluaron las preferencias del paciente y del cuidador en la semana 13. El 84 % de los pacientes y el 90 % de los cuidadores prefirieron la lonapegsomatropina una vez a la semana frente a la somatropina diaria anterior.
Tabla 5 Niveles promedio de SDS del IGF-1 en el inicio y en la semana 26 en pacientes con tratamiento pediátrico previo con DHC (análisis por intención de tratar)
| Categoría de SDS del IGF-1 promedio | Inicio (n = 143) n (%) | Semana 26 (n = 139) n (%) |
| <0 | 37 (25,9) | 13 (9,4) |
| 0 a +2 | 74 (51,7) | 71 (51,1) |
| +2 a +3 | 27 (18,9) | 33 (23,7) |
| >+3 | 5 (3,5) | 22 (15,8) |
Ensayo enliGHten
En un ensayo de extensión abierto a largo plazo, en el que se incluyeron pacientes del ensayo heiGHt y del ensayo fliGHt, los pacientes (N = 298) que continuaron con el tratamiento con lonapegsomatropina presentaron una SDS de estatura media (DE) al inicio del ensayo de extensión de -1,56 (0,88) y en la semana 208 (la última visita para la que se dispone de datos adecuados), de -0,39 (0,90), lo que corresponde a un cambio medio (DE) de +1,24 (0,65).
5.2 Propiedades farmacocinéticas
Se evaluó la farmacocinética tras la administración de lonapegsomatropina después de una única dosis en un total de 73 adultos sanos en 2 ensayos. Además, se evaluó la FC en pacientes pediátricos con DHC siguiendo un muestreo intenso en la semana 13 en 11 sujetos y un muestreo disperso en 109 sujetos en 2 ensayos. En la Tabla 6 se proporcionan los datos demográficos de los sujetos incluidos en la evaluación farmacocinética de lonapegsomatropina.
Tabla 6 Datos demográficos de los sujetos incluidos en la evaluación farmacocinética de la lonapegsomatropina
| Categoría | Adultos sanos | Niños con DHC |
| N | 73 | 109 |
| Masculinos/femeninos | 55/19 | 87/22 |
| Indio estadounidense o nativo de Alaska | 0 | 0 |
| Asiático | 10 | 1 |
| Negro o afroestadounidense | 13 | 2 |
| Nativo de Hawái u otras islas del Pacífico | 0 | 0 |
| Blanco | 49 | 104 (11 con muestreo FC intenso) |
| Otra/varias | 1 | 2 |
| Hispano o latino | 23 | 5 |
| No hispano ni latino | 50 | 104 |
Absorción
Tras la administración de la dosis subcutánea, la lonapegsomatropina libera somatropina de una manera controlada que sigue una cinética de primer orden.
En pacientes pediátricos con DHC, tras la administración de la dosis subcutánea de lonapegsomatropina 0,24 mg de somatropina/kg/semana, la media observada (CV %) del valor máximo de concentración sérica en equilibrio (Cmáx) de lonapegsomatropina fue de 1230 (86,3) ng de somatropina/ml en la mediana de Tmáx de 25 horas y, para la Cmáx de somatropina liberada, fue de 15,2 (83,4) ng/ml con una mediana de tiempo para alcanzar la Cmáx de 12 horas. La exposición de somatropina media (CV %) a lo largo del intervalo de administración de una semana (área bajo la curva) fue de 500 (83,8) h*ng/ml. No se observó acumulación de lonapegsomatropina ni de somatropina tras la administración repetida de dosis.
En pacientes pediátricos con DHC, las inyecciones se alternaron cíclicamente entre abdomen, nalga y muslo. No se observó ninguna asociación aparente entre el lugar de administración y la exposición de somatropina.
No se ha investigado la biodisponibilidad absoluta de la lonapegsomatropina tras la administración de la dosis subcutánea.
Distribución
En pacientes pediátricos con DHC, el volumen de distribución aparente medio en equilibrio (CV %) de lonapegsomatropina tras la administración subcutánea de 0,24 mg de somatropina/kg/semana fue de 0,13 (109) l/kg. Se espera que la somatropina liberada a partir de la lonapegsomatropina tenga un volumen de distribución similar al de la hormona del crecimiento endógena.
Eliminación
Metabolismo
El destino metabólico de la somatropina implica catabolismo de proteínas tanto en el hígado como en los riñones.
Excreción
En pacientes pediátricos con DHC, la eliminación aparente media en equilibrio (CV %) de lonapegsomatropina tras la administración subcutánea de 0,24 mg de somatropina/kg/semana fue de 3,2 (67) ml/h/kg con una semivida media (±SD) observada de 30,7 (± 12,7) horas. La semivida aparente de la somatropina liberada a partir de lonapegsomatropina fue de aproximadamente 25 horas.
Poblaciones especiales
No se han realizado estudios farmacocinéticos específicos del sexo con lonapegsomatropina. La documentación disponible indica que la farmacocinética de la somatropina es similar en hombres y mujeres.
Según un análisis farmacocinético de la población, la edad, el sexo, la raza/grupo étnico y el peso corporal no tienen un efecto clínicamente significativo sobre la farmacocinética.
No se ha realizado ningún estudio en pacientes con insuficiencia renal o hepática con lonapegsomatropina (ver sección 4.2). Se ha observado una reducción en la eliminación de somatropina tras la administración de somatropina diaria en pacientes con disfunción hepática y renal grave. La importancia clínica de esta reducción es desconocida. Se prevé que la farmacodinámica del portador de mPEG de lonapegsomatropina dependa de la función renal, pero no se ha evaluado en pacientes con insuficiencia renal.
Lonapegsomatropina no se ha estudiado en pacientes menores de 6 meses de edad (ver sección 4.2).
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según la farmacología de seguridad, toxicidad a dosis repetidas, genotoxicidad y carcinogenicidad.
Los estudios de toxicología reproductiva realizados en ratas y la evaluación histopatológica de órganos reproductores de monos a los que se había administrado lonapegsomatropina por vía subcutánea en dosis hasta 20 veces superiores a la dosis clínica de 0,24 mg de somatropina/kg/semana no indujeron efectos adversos sobre la fertilidad de machos ni hembras ni sobre los órganos reproductores. Dado que la formación de anticuerpos alteró la exposición en ratas, no se puede extraer ninguna conclusión firme respecto a la relevancia para la fertilidad humana.
No se produjo ninguna toxicidad embrional ni fetal en ratas a las que se administró lonapegsomatropina por vía subcutánea en dosis hasta 13 veces superiores a la dosis clínica de 0,24 mg de somatropina/kg/semana. Debido a la exposición intermitente, no se puede extraer ninguna conclusión firme respecto al estudio del desarrollo embriofetal en ratas.
Un estudio de toxicidad para el desarrollo embriofetal en conejos demostró anomalías fetales y mortalidad embriofetal con dosis 1,5 y 6 veces superiores a la dosis clínica de 0,24 mg de somatropina/kg/semana, respectivamente, causadas probablemente por toxicidad materna. La relevancia clínica de estos resultados es incierta.
En un estudio de desarrollo prenatal y posnatal en ratas, no hubo efectos adversos sobre la hembra embarazada/lactante ni sobre el desarrollo del embrión y de la progenie tras la exposición de la hembra desde la implantación hasta el destete a dosis subcutáneas de un profármaco de somatropina pegilada transitoriamente, relacionado estructuralmente, hasta 13 veces superiores a la dosis clínica de 0,24 mg de somatropina/kg/semana.
Exposición a mPEG
A una exposición al componente mPEG de la lonapegsomatropina aproximadamente 10 veces mayor que la exposición humana, se produce vacuolización en las células epiteliales del plexo coroideo (PC) de monos cynomolgus después de un año de exposición. A una exposición aproximadamente 34 veces mayor que la exposición humana a mPEG, se observó un ligero aumento en el número de monos con vacuolas en las células epiteliales del PC. La vacuolización no se asoció con cambios morfológicos adversos ni signos clínicos. La vacuolización de las células se considera una respuesta adaptativa. Por tanto, no se considera un posible efecto adverso en los humanos a la dosis terapéutica.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Polvo
Ácido succínico
Trehalosa dihidrato
Trometamol
Disolvente
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
Sin abrir
5 años si se conserva en nevera (entre 2 °C – 8 °C)
Skytrofa también puede almacenarse a temperaturas ≤30 °C hasta 6 meses. Dentro de un plazo de 6 meses, el medicamento se puede devolver a la nevera (entre 2 °C – 8 °C).
Registre la fecha en la caja cuando retire el medicamento de la nevera por primera vez. Deseche el medicamento cuando hayan transcurrido 6 meses.
Tras la reconstitución
Se ha demostrado la estabilidad química y física en uso del producto reconstituido conservado durante 4 horas a temperaturas ≤30 °C.
Desde un punto de vista microbiológico, el producto debe usarse inmediatamente después de la reconstitución. Si no se usa inmediatamente, los tiempos de conservación en uso y las condiciones antes del uso son responsabilidad del usuario y no deben superar 4 horas a temperaturas ≤30 °C.
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 °C y 8 °C). No congelar.
Conservar en el embalaje original para protegerlo de la luz.
Para condiciones alternativas de conservación a temperaturas ≤30 °C, ver sección 6.3.
Para las condiciones de conservación tras la reconstitución del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Cartucho de vidrio (vidrio de tipo I) con dos cámaras separadas por un tapón de goma (bromobutilo). El cartucho se cierra con un tapón de goma (bromobutilo) en un extremo y un disco de cierre de goma (bromobutilo) en el otro extremo. El cartucho se monta en un adaptador de aguja de plástico.
Cada envase contiene 4 cartuchos de dos cámaras y un solo uso envasados en blísteres individuales y 6 agujas para inyección desechables de 0,25 mm x 4 mm (31G x 5/32”). Cada cartucho de dos cámaras tiene una etiqueta específica con barras de codificación de dos colores que solo utiliza el Skytrofa Auto-Injector para seleccionar los ajustes de reconstitución correctos. Los colores se indican en la caja y en la lámina de aluminio del blíster y deben utilizarse para diferenciar las dosis individuales.
Skytrofa 3 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 3 mg de somatropina en polvo en la primera cámara y 0,279 ml de disolvente en la segunda cámara. La etiqueta de dos colores del cartucho (superior/inferior) es amarilla/verde. El color de la caja y del blíster es albaricoque claro.
Skytrofa 3,6 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 3,6 mg de somatropina en polvo en la primera cámara y 0,329 ml de disolvente en la segunda cámara. La etiqueta de dos colores del cartucho (superior/inferior) es amarilla/cian. El color de la caja y del blíster es cian.
Skytrofa 4,3 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 4,3 mg de somatropina en polvo en la primera cámara y 0,388 ml de disolvente en la segunda cámara. La etiqueta de dos colores del cartucho (superior/inferior) es amarilla/rosa. El color de la caja y del blíster es gris oscuro.
Skytrofa 5,2 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 5,2 mg de somatropina en polvo en la primera cámara y 0,464 ml de disolvente en la segunda cámara. La etiqueta de dos colores del cartucho (superior/inferior) es verde/rosa. El color de la caja y del blíster es amarillo.
Skytrofa 6,3 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 6,3 mg de somatropina en polvo en la primera cámara y 0,285 ml de disolvente en la segunda cámara. La etiqueta de dos colores del cartucho (superior/inferior) es cian/amarilla. El color de la caja y del blíster es naranja.
Skytrofa 7,6 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 7,6 mg de somatropina en polvo en la primera cámara y 0,338 ml de disolvente en la segunda cámara. La etiqueta de dos colores del cartucho (superior/inferior) es cian/rosa. El color de la caja y del blíster es morado oscuro.
Skytrofa 9,1 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 9,1 mg de somatropina en polvo en la primera cámara y 0,4 ml de disolvente en la segunda cámara. La etiqueta de dos colores del cartucho (superior/inferior) es rosa/amarilla. El color de la caja y del blíster es marrón dorado.
Skytrofa 11 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 11 mg de somatropina en polvo en la primera cámara y 0,479 ml de disolvente en la segunda cámara. La etiqueta de dos colores del cartucho (superior/inferior) es rosa/verde. El color de la caja y del blíster es azul oscuro.
Skytrofa 13,3 mg polvo y disolvente para solución inyectable en cartucho
Cada cartucho de dos cámaras contiene 13,3 mg de somatropina en polvo en la primera cámara y 0,574 ml de disolvente en la segunda cámara. La etiqueta de dos colores del cartucho (superior/inferior) es rosa/cian. El color de la caja y del blíster es rojo oscuro.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Manipulación
Si está refrigerado, mantener a temperatura ambiente durante 15 minutos antes del uso.
Cada cartucho de dos cámaras de Skytrofa que contiene el polvo y disolvente para solución inyectable es de un solo uso y solo debe usarse con las agujas para inyección suministradas y el Skytrofa Auto-Injector. El Skytrofa Auto-Injector no se incluye en este envase. El polvo para solución inyectable debe reconstituirse con el disolvente que se incluye con un Skytrofa Auto-Injector después de colocar la aguja en el cartucho de dos cámaras.
La solución reconstituida debe ser incolora, entre transparente y opalescente y libre o prácticamente libre de partículas visibles. Es posible que la solución contenga ocasionalmente burbujas de aire. Si la solución contiene partículas, no se debe inyectar.
Tras la reconstitución, Skytrofa se administra por vía subcutánea (dosificado automáticamente) con el Skytrofa Auto-Injector.
Skytrofa se administra en forma de dosis única completa (uso total).
Lea las instrucciones de uso para preparar Skytrofa que se proporcionan al final del prospecto y las instrucciones de uso proporcionadas con el Skytrofa Auto-Injector antes de usarlo.
Eliminación
Se debe indicar al paciente que deseche el cartucho y la aguja para inyección después de cada inyección. La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Ascendis Pharma Endocrinology Division A/S
Tuborg Boulevard 12
DK-2900 Hellerup
Dinamarca
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/21/1607/001
EU/1/21/1607/002
EU/1/21/1607/003
EU/1/21/1607/004
EU/1/21/1607/005
EU/1/21/1607/006
EU/1/21/1607/007
EU/1/21/1607/008
EU/1/21/1607/009
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 11 enero 2022
Fecha de la última renovación:
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.