


Ficha técnica - Tepkinly
Tepkinly 4 mg/0,8 ml solución inyectable
1. NOMBRE DEL MEDICAMENTO
Tepkinly 4 mg/0,8 ml solución inyectable
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada vial de 0,8 ml contiene 4 mg de epcoritamab a una concentración de 5 mg/ml.
Cada vial contiene un sobrellenado que permite la extracción de la cantidad indicada.
Epcoritamab es un anticuerpo biespecífico de inmunoglobulina humanizada G1 (IgG1) contra los antígenos CD3 y CD20, producido en células de ovario de hámster chino (CHO, de sus siglas en inglés) mediante tecnología de ADN recombinante.
Excipiente con efecto conocido
Cada vial de Tepkinly contiene 28,8 mg de sorbitol y 0,42 mg de polisorbato 80. Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable (inyectable)
Solución entre incolora y ligeramente amarilla, pH 5,5 y osmolalidad de
aproximadamente 211 mOsm/kg.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Tepkinly como monoterapia está indicado para el tratamiento de pacientes adultos con linfoma B difuso de células grandes (LBDCG) en recaída o refractario después de dos o más líneas de tratamiento sistémico.
Tepkinly en combinación con lenalidomida y rituximab está indicado para el tratamiento de pacientes adultos con linfoma folicular (LF) en recaída o refractario.
Tepkinly como monoterapia está indicado para el tratamiento de pacientes adultos con linfoma folicular (LF) en recaída o refractario después de dos o más líneas de tratamiento sistémico.
4.2 Posología y forma de administración
Tepkinly solo debe administrarse bajo la supervisión de un profesional sanitario cualificado en el uso de tratamientos contra el cáncer. Se debe disponer de al menos 1 dosis de tocilizumab para su uso en caso de SLC antes de la administración de epcoritamab en el Ciclo 1. Se debe tener acceso a una dosis adicional de tocilizumab en las 8 horas siguientes al uso de la dosis anterior de tocilizumab.
Posología
Premedicación recomendada y pauta posológica
Tepkinly como monoterapia
Tepkinly se debe administrar de acuerdo con la siguiente pauta posológica escalonada en ciclos de 28 días descrita en la Tabla 1 para pacientes con linfoma B difuso de células grandes y en la Tabla 2 para pacientes con linfoma folicular.
Tabla 1 Pauta posológica escalonada en 2 fases de Tepkinly para pacientes con linfoma B difuso de células grandes
| Pauta posológica | Ciclo de tratamiento | Días | Dosis de epcoritamab (mg)a |
| Semanal | Ciclo 1 | 1 | 0,16 mg (dosis escalonada 1) |
| 8 | 0,8 mg (dosis escalonada 2) | ||
| 15 | 48 mg (primera dosis completa) | ||
| 22 | 48 mg | ||
| Semanal | Ciclos 2-3 | 1, 8, 15, 22 | 48 mg |
| Cada dos semanas | Ciclos 4-9 | 1, 15 | 48 mg |
| Cada cuatro semanas | Ciclos 10 + | 1 | 48 mg |
| a 0,16 mg es una dosis de preparación; 0,8 mg es una dosis intermedia y 48 mg es una dosis completa. | |||
Tabla 2 Pauta posológica escalonada en 3 fases de Tepkinly para pacientes con linfoma folicular
Tepkinly se debe administrar hasta que se produzca progresión de la enfermedad o toxicidad inaceptable.
Tepkinly en combinación con lenalidomida y rituximab
Tepkinly se debe administrar en ciclos de 28 días durante un total de 12 ciclos o hasta que se produzca progresión de la enfermedad o toxicidad inaceptable, lo que ocurra primero.
Tabla 3 Pauta posológica de escalado de dosis en 3 fases de Tepkinly en combinación con lenalidomida y rituximab en pacientes con linfoma folicular
Tepkinly se debe administrar en combinación con lenalidomida 20 mg por vía oral una vez al día (del Día 1 al 21) en los Ciclos 1-12 y rituximab 375 mg/m2 por vía intravenosa cada semana en el Ciclo 1 (los Días 1, 8, 15 y 22) y cada 4 semanas en los Ciclos 2-5 (el Día 1).
| Pauta posológica | Ciclo de tratamiento | Días | Dosis de epcoritamab (mg)a |
| Semanal | Ciclo 1 | 1 | 0,16 mg (dosis escalonada 1) |
| 8 | 0,8 mg (dosis escalonada 2) | ||
| 15 | 3 mg (dosis escalonada 3) | ||
| 22 | 48 mg (primera dosis completa) | ||
| Semanal | Ciclos 2-3 | 1, 8, 15, 22 | 48 mg |
| Cada dos semanas | Ciclos 4-9 | 1, 15 | 48 mg |
| Cada cuatro semanas | Ciclos 10 + | 1 | 48 mg |
| a 0,16 mg es una dosis de preparación; 0,8 mg es una dosis intermedia; 3 mg es una segunda dosis intermedia y 48 mg es una dosis completa. | |||
| Pauta posológica | Ciclo de tratamiento | Días | Dosis de epcoritamab (mg) |
| Semanal | Ciclo 1 | 1 | 0,16 mg (dosis escalonada 1) |
| 8 | 0,8 mg (dosis escalonada 2) | ||
| 15 | 3 mg (dosis escalonada 3) | ||
| 22 | 48 mg (primera dosis completa) | ||
| Ciclos 2 y 3 | 1, 8, 15, y 22 | 48 mg | |
| Cada cuatro semanas | Ciclos 4 al 12 | 1 | 48 mg |
Para información adicional, consultar la Ficha Técnica de lenalidomida y rituximab.
Premedicación y profilaxis
En la Tabla 4 se proporciona información detallada sobre la premedicación recomendada para el síndrome de liberación de citoquinas (SLC).
Tabla 4 Premedicación de epcoritamab
| Ciclo | Paciente que requiere premedicación | Premedicacióna | Administración |
| Ciclo 1 | Todos los pacientes | Dexametasona (15 mg por vía oral o intravenosa) o Prednisolona (100 mg por vía oral o intravenosa) o equivalente
|
|
|
| ||
| Ciclo 2 y posteriores | Pacientes que hayan experimentado SLC de grado 2 o 3b SLC con la dosis anterior | Dexametasona (15 mg por vía oral o intravenosa) o Prednisolona (100 mg por vía oral o intravenosa) o equivalente
|
|
a La premedicación utilizada para los agentes en combinación puede servir como premedicación para epcoritamab según el criterio del médico tratante, siempre que las dosis administradas sean al menos equivalentes. b Después de un acontecimiento de SLC de Grado 4, el paciente interrumpirá permanentemente epcoritamab. c Según el estudio de optimización GCT3013-01. | |||
Para información adicional, consultar la Ficha Técnica de lenalidomida y la Ficha Técnica de rituximab para las recomendaciones de premedicación respectivas.
Es muy recomendable la profilaxis contra la neumonía por Pneumocystis jirovecii (NPJ) y las infecciones por virus herpes durante el tratamiento con epcoritamab.
Tepkinly se debe administrar a pacientes adecuadamente hidratados.
Es muy recomendable que todos los pacientes sigan las siguientes pautas de ingesta de líquidos durante el Ciclo 1, a menos que esté médicamente contraindicado:
- 2-3 L de ingesta de líquidos durante las 24 horas previas a cada administración de epcoritamab
- Suspender la medicación antihipertensiva durante las 24 horas previas a cada administración de epcoritamab.
- Administrar 500 ml de líquidos isotónicos intravenosos (IV) el día de la administración de epcoritamab antes de la administración de la dosis; Y
- Ingerir 2-3 L de líquidos durante las 24 horas siguientes a cada administración de epcoritamab.
Se recomienda administrar hidratación y tratamiento profiláctico con un agente reductor del ácido úrico a los pacientes con riesgo incrementado de síndrome de lisis tumoral clínico (SLTC).
Los pacientes deben ser supervisados para detectar signos y síntomas de SLC y/o del síndrome de neurotoxicidad asociada a células inmunoefectoras (ICANS, de sus siglas en inglés) y ser tratados de acuerdo con las guías de práctica clínica actuales tras la administración de epcoritamab. Se debe informar a los pacientes sobre los signos y síntomas asociados al SLC y al ICANS y que acudan inmediatamente al médico en caso de presentar signos o síntomas en cualquier momento (ver sección 4.4).
Modificaciones de dosis y tratamiento de reacciones adversas
Síndrome de liberación de citoquinas (SLC)
Los pacientes tratados con epcoritamab pueden desarrollar SLC.
Evalúe y trate otras causas de fiebre, hipoxia e hipotensión. Si hay sospecha de SLC, trate de acuerdo con las recomendaciones de la Tabla 5. A los pacientes que experimenten SLC, se les debe supervisar con más frecuencia durante la siguiente administración de epcoritamab.
Tabla 5 Grados de SLC y guía de manejo
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabh |
Grado 1
| Proporcionar tratamiento de soporte, como antipiréticos e hidratación intravenosa Se puede iniciar dexametasonab En casos de edad avanzada, elevada carga tumoral, células tumorales circulantes, fiebre refractaria a antipiréticos
Si no hay mejoría después de 24 horas, considerar tocilizumabd Para SLC con ICANS concurrente, consultar la Tabla 6 | Suspender epcoritamab hasta la resolución del acontecimiento de SLC |
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabh |
Grado 2
e
y/o
| Proporcionar tratamiento de soporte, como antipiréticos e hidratación intravenosa Se debe considerar dexametasonab Se recomienda el tratamiento anticitoquinas, tocilizumabd Si el SLC es refractario a dexametasona y a tocilizumab:
Para SLC con ICANS concurrente, consultar la Tabla 6 | Suspender epcoritamab hasta la resolución del acontecimiento de SLC |
Grado 3
e
y/o
| Proporcionar tratamiento de soporte, como antipiréticos e hidratación intravenosa Se debe administrar dexametasonac Se recomienda tratamiento anticitoquinas, tocilizumabd Si el SLC es refractario a dexametasona y a tocilizumab:
Para SLC con ICANS concurrente, consultar la Tabla 6 | Suspender epcoritamab hasta la resolución del acontecimiento de SLC En caso de SLC de Grado 3 que dure más de 72 horas, epcoritamab debe interrumpirse Si más de 2 acontecimientos separados de SLC de Grado 3, incluso si cada acontecimiento se ha resuelto a Grado 2 en 72 horas, epcoritamab debe interrumpirse |
Grado 4
e
y/o
| Proporcionar tratamiento de soporte, como antipiréticos e hidratación intravenosa Se debe administrar dexametasonac Se recomienda tratamiento anticitoquinas, tocilizumabd Si el SLC es refractario a dexametasona y a tocilizumab:
| Interrumpir permanentemente epcoritamab |
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabh |
| Para SLC con ICANS concurrente, consultar la Tabla 6 | ||
a Grados de SLC según los criterios consensuados de la ASTCT. b Se debe administrar dexametasona a 10-20 mg al día (o equivalente). c Se debe administrar dexametasona a 10-20 mg por vía intravenosa cada 6 horas. d Tocilizumab 8 mg/kg por vía intravenosa a lo largo de 1 hora (sin superar 800 mg por dosis). Repetir tocilizumab tras al menos 8 horas si es necesario. Máximo de 2 dosis en un periodo de 24 horas. e El oxígeno a bajo flujo se define como oxígeno administrado a ≤ 6 L/minuto. f El oxígeno a alto flujo se define como oxígeno administrado a ≥ 6 L/minuto. g Riegler L et al. (2019). h Cuando epcoritamab se administra en combinación para el LF en recaída o refractario, considerar suspender lenalidomida hasta la resolución del acontecimiento | ||
Síndrome de neurotoxicidad asociada a células inmunoefectoras (ICANS)
Los pacientes deben ser supervisados para signos y síntomas de ICANS. Otras causas de síntomas neurológicos deben ser descartadas. Si hay sospecha de ICANS, trate de acuerdo con las recomendaciones de la Tabla 6.
Tabla 6 Grados de ICANS y guía de manejo
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabg |
Grado 1a Escala ICEb 7-9 a o, nivel de consciencia disminuidoa: despierta de manera espontánea | Tratamiento con dexametasonac Considerar medicamentos anticonvulsivantes no sedantes (p. ej., levetiracetam) hasta resolución del ICANS Sin SLC concurrente:
Para ICANS con SLC concurrente:
| Suspender epcoritamab hasta la resolución del acontecimiento |
Grado 2a Escala ICEb 3-6 o, nivel de consciencia disminuidoa: despierta en respuesta a la voz | Tratamiento con dexametasonae Considerar medicamentos anticonvulsivantes no sedantes (p. ej., levetiracetam) hasta la resolución del ICANS Sin SLC concurrente:
Para ICANS con SLC concurrente:
| Suspender epcoritamab hasta la resolución del acontecimiento |
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabg |
Grado 3a Escala ICEb 0-2 o, nivel de consciencia disminuidoa: despierta solo en respuesta a un estímulo táctil, o crisisa, ya sea:
o
o presión intracraneal elevada: edemaa focal/local en neurodiagnóstico por imagenb | Tratamiento con dexametasonaf
Sin SLC concurrente:
Para ICANS con SLC concurrente:
| Interrumpir permanentemente epcoritamab |
Grado 4a Escala ICEa, b 0 o, nivel de consciencia disminuidoa, en cualquiera de los casos siguientes:
crisisa, ya sean:
hallazgos motoresa:
| Tratamiento con dexametasonaf
Considerar medicamentos anticonvulsivantes no sedantes (p. ej., levetiracetam) hasta la resolución del ICANS Sin SLC concurrente:
Para ICANS con SLC concurrente:
| Interrumpir permanentemente epcoritamab |
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabg |
o
| ||
a Grados de ICANS según la gradación consensuada de ICANS de la ASTCT. El grado de ICANS viene determinado por el acontecimiento más grave (escala ICE, nivel de consciencia, crisis, hallazgos motores, PIC elevada/edema cerebral) no atribuible a ninguna otra causa. b Si es posible despertar al paciente y es capaz de realizar la evaluación de encefalopatía asociada a células inmunoefectoras (ICE), evaluar: orientación (orientado para año, mes, ciudad, hospital = 4 puntos); nombres (nombrar 3 objetos, p. ej., apuntar a reloj, bolígrafo, botón = 3 puntos); seguir instrucciones (p. ej., “muéstreme 2 dedos” o “cierre los ojos y saque la lengua” = 1 punto); escritura (capacidad para escribir una frase estándar = 1 punto); y atención (contar hacia atrás desde 100 de diez en diez = 1 punto). Si no es posible despertar al paciente y no es capaz de realizar la evaluación ICE (ICANS de grado 4) = 0 puntos. c Se debe administrar dexametasona a 10 mg intravenosa cada 12 horas. d Las alternativas incluyen anakinra o siltuximab. Riegler L et al. (2019). e Se debe administrar dexametasona a 10-20 mg intravenosa cada 12 horas. f Se debe administrar dexametasona a 10-20 mg intravenosa cada 6 horas. g Cuando epcoritamab se administra en combinación para el LF en recaída o refractario, considerar suspender lenalidomida hasta la resolución del acontecimiento | ||
Tabla 7 Modificaciones de dosis recomendadas para otras reacciones adversas
| Reacción Adversa | Gravedad1 | Acción |
| Infecciones (ver sección 4.4) | Grados 1-4 |
|
| Neutropenia o neutropenia febril (ver sección 4.8) | Recuento absoluto de neutrófilos inferior a 0,5 x 10⁹/L |
|
| Trombocitopenia (ver sección 4.8) | Recuento plaquetario inferior a 50 x 109/L |
|
| Otras reacciones adversas (ver sección 4.8) | Grado 3 o superior |
|
| 1 Basado en terminología del National Cancer Institute Common Criterios para Reacciones Adversas (NCI CTCAE), Version 5.0. | ||
En caso de neutropenia febril y neutropenia recurrente de Grado ≥ 3, considerar factor estimulante de colonias de granulocitos (G-CSF). Consultar la Ficha Técnica de lenalidomida para instrucciones específicas sobre modificaciones de dosis en caso de neutropenia. Consultar la Ficha Técnica de rituximab para recomendaciones sobre la determinación de los niveles de inmunoglobulinas.
Dosis omitida o retrasada
Linfoma B difuso de células grandes
Se requiere una repetición del ciclo de preparación (idéntico al Ciclo 1 con profilaxis de SLC estándar):
Si transcurren más de 8 días entre la dosis de preparación (0,16 mg) y la dosis intermedia
(0,8 mg), o
- Si transcurren más de 14 días entre la dosis intermedia (0,8 mg) y la primera dosis completa (48 mg), o
- Si transcurren más de 6 semanas entre dosis completas (48 mg) Después de la repetición del ciclo de preparación, el paciente debe reanudar el tratamiento en el Día 1 del siguiente ciclo de tratamiento planificado (posterior al ciclo durante el que se retrasó la dosis).
Linfoma folicular
Se requiere una repetición del ciclo de preparación (idéntico al Ciclo 1 con profilaxis de SLC estándar):
Si transcurren más de 8 días entre la dosis de preparación (0,16 mg) y la dosis intermedia
(0,8 mg), o
- Si transcurren más de 8 días entre la dosis intermedia (0,8 mg) y la segunda dosis intermedia (3 mg), o
- Si transcurren más de 14 días entre la segunda dosis intermedia (3 mg) y la primera dosis completa (48 mg), o
- Si transcurren más de 6 semanas entre cualquiera de dos dosis completas (48 mg) Después de la repetición del ciclo de preparación, el paciente debe reanudar el tratamiento en el Día 1 del siguiente ciclo de tratamiento planificado (posterior al ciclo durante el que se retrasó la dosis).
Poblaciones especiales
Insuficiencia renal
No se requieren ajustes de dosis en pacientes con insuficiencia renal de leve a moderada. No se ha estudiado epcoritamab en pacientes con insuficiencia renal de grave a enfermedad renal en fase terminal.
No existe una dosis recomendada para pacientes con insuficiencia renal de grave a enfermedad renal en fase terminal (ver sección 5.2).
Insuficiencia hepática
No se requieren ajustes de dosis en pacientes con insuficiencia hepática de leve a moderada. No se ha estudiado epcoritamab en pacientes con insuficiencia hepática grave (definido como bilirrubina total >3 veces LSN y cualquier AST) y los datos en pacientes con insuficiencia hepática moderada (definido como bilirrubina total > 1,5 a 3 veces LSN y cualquier AST) son limitados. No existe una dosis recomendada para pacientes con insuficiencia hepática de moderada a grave (ver sección 5.2).
Personas de edad avanzada
No se requiere ningún ajuste de dosis en pacientes ≥ 65 años de edad (ver las secciones 5.1 y 5.2).
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de Tepkinly en niños de menos de 18 años de edad. No se dispone de datos.
Forma de administración
Tepkinly se administra por vía subcutánea. Se debe administrar mediante inyección subcutánea únicamente, preferiblemente en la parte inferior del abdomen o en el muslo. Se recomienda especialmente cambiar el punto de inyección del lado izquierdo al derecho o viceversa durante la pauta de administración semanal (esto es, Ciclos 1-3).
Para consultar las instrucciones de dilución del medicamento antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Síndrome de liberación de citoquinas (SLC)
Se produjo SLC, que puede ser una amenaza para la vida o mortal, en pacientes que recibieron epcoritamab. Los signos y síntomas más frecuentes del SLC incluyen pirexia, hipotensión e hipoxia. Otros signos y síntomas del SLC en más de dos pacientes incluyen escalofríos, taquicardia, cefalea y disnea.
La mayoría de los acontecimientos de SLC ocurrieron en el Ciclo 1 y se asociaron a la primera dosis completa de epcoritamab. Administre corticoesteroides profilácticos para mitigar el riesgo de SLC (ver sección 4.2).
Los pacientes deben ser supervisados para detectar signos y síntomas de SLC tras la administración de epcoritamab.
Ante los primeros signos o síntomas de SLC, se debe instaurar un tratamiento de soporte con tocilizumab y/o corticoesteroides, según proceda (ver sección 4.2, Tabla 5). Se debe informar a los pacientes sobre los signos y síntomas asociados al SLC e indicarles que se pongan en contacto con su profesional sanitario y acudan inmediatamente al médico en caso de presentar signos o síntomas en cualquier momento. El manejo del SLC puede requerir el retraso temporal o la interrupción de epcoritamab en función de la gravedad del SLC (ver sección 4.2).
Linfohistiocitosis hemofagocítica (HLH)
Se han notificado casos de linfohistiocitosis hemofagocítica (HLH), incluidos casos mortales, en pacientes tratados con epcoritamab. La HLH es un síndrome potencialmente mortal que se caracteriza por fiebre, erupción cutánea, linfadenopatía, hepatomegalia y/o esplenomegalia y citopenias. Se debe considerar la HLH cuando la presentación de un SLC sea atípico o prolongado. Se debe supervisar a los pacientes para detectar los signos y síntomas clínicos de la HLH. En caso de sospecha de HLH, se debe interrumpir el tratamiento con epcoritamab para realizar un diagnóstico e iniciar el tratamiento de la HLH. Si se confirma la HLH, se debe interrumpir permanentemente la administración de Tepkinly.
Síndrome de neurotoxicidad asociada a células inmunoefectoras (ICANS)
Se ha producido ICANS, incluidos acontecimientos mortales, en pacientes que han recibido epcoritamab. El ICANS puede manifestarse como afasia, nivel alterado de la consciencia, deterioro de habilidades cognitivas, debilidad motora, crisis y edema cerebral.
La mayoría de los casos de ICANS ocurrieron en el Ciclo 1 del tratamiento con epcoritamab. Sin embargo, algunos se produjeron con inicio retrasado.
Los pacientes deben ser supervisados para detectar signos y síntomas de ICANS tras la administración de epcoritamab.
Ante los primeros signos o síntomas de ICANS, se debe instaurar un tratamiento con corticoesteroides y medicamentos anticonvulsivantes no sedantes, según proceda (ver sección 4.2, Tabla 6). Se debe informar a los pacientes sobre los signos y síntomas del ICANS y sobre la posibilidad de que el inicio de estos acontecimientos se retrase. Se debe indicar a los pacientes que se pongan en contacto con su profesional sanitario y acudan inmediatamente al médico en caso de presentar signos o síntomas en cualquier momento. Epcoritamab se debe retrasar o interrumpir según las recomendaciones (ver sección 4.2).
Infecciones graves
El tratamiento con epcoritamab puede provocar un riesgo incrementado de infecciones. En estudios clínicos, se observaron infecciones graves o mortales en pacientes tratados con epcoritamab (ver sección 4.8).
Se debe evitar la administración de epcoritamab en pacientes con infecciones sistémicas activas clínicamente significativas.
Según sea apropiado, se deben administrar antimicrobianos profilácticos antes y durante el tratamiento con epcoritamab (ver sección 4.2). Se debe supervisar a los pacientes para detectar signos y síntomas de infección, antes y después de la administración de epcoritamab, y tratar de la manera adecuada. En caso de neutropenia febril, se debe evaluar si los pacientes presentan infección y tratarlos con antibióticos, líquidos y otros tratamientos de soporte, de acuerdo con las directrices locales.
También se ha notificado hipogammaglobulinemia en pacientes que recibieron epcoritamab (ver sección 4.8). Los niveles de inmunoglobulinas (Ig) deben vigilarse antes y durante el tratamiento. Los pacientes deben ser tratados de acuerdo con las guías institucionales locales, incluidas las precauciones para evitar infecciones y la profilaxis antimicrobiana.
Se han notificado casos de leucoencefalopatía multifocal progresiva (LMP), incluidos acontecimientos mortales, en pacientes tratados con epcoritamab que también habían recibido tratamiento previo con otros medicamentos inmunosupresores. Si durante el tratamiento con epcoritamab aparecen síntomas neurológicos sugestivos de LMP, se debe suspender el tratamiento con epcoritamab e iniciar las medidas diagnósticas adecuadas.
Síndrome de Lisis Tumoral (SLT)
Se ha notificado SLT en pacientes que reciben epcoritamab (ver sección 4.8). Se recomienda que los pacientes con un mayor riesgo de SLT reciban hidratación y tratamiento profiláctico con un medicamento reductor del ácido úrico. Se debe supervisar a los pacientes para detectar signos o síntomas de SLT, especialmente a los pacientes con una carga tumoral elevada o tumores que proliferan rápidamente, y a los pacientes con función renal reducida. Se debe controlar la bioquímica sanguínea de los pacientes y las anomalías deben tratarse con prontitud.
Brote tumoral
Se han notificado casos de brote tumoral en pacientes tratados con epcoritamab (ver sección 4.8). Las manifestaciones podrían incluir dolor localizado e hinchazón. Consistente con el mecanismo de acción de epcoritamab, el brote tumoral es probablemente debido al influjo de las células T en las zonas del tumor tras la administración de epcoritamab.
No hay factores de riesgo específicos para el brote tumoral que hayan sido identificados; sin embargo, existe un mayor riesgo de compromiso y morbilidad debido al efecto de masa secundario al brote tumoral en pacientes con tumores voluminosos ubicados muy cerca de las vías respiratorias y/o de un órgano vital. Los pacientes tratados con epcoritamab deben ser vigilados y evaluados por brote tumoral en zonas anatómicas críticas.
Enfermedad negativa para CD20
Los datos disponibles sobre pacientes con LBDCG negativo para CD20 y pacientes con LF negativo para CD20 tratados con epcoritamab son limitados y es posible que los pacientes con LBDCG negativo para CD20 y los pacientes con LF negativo para CD20 obtengan un menor beneficio comparado con los pacientes con LDCBG positivo para CD20 y los pacientes con LF positivo para CD20, respectivamente. Los posibles riesgos y beneficios asociados con el tratamiento de pacientes con LBDCG y FL negativo para CD20 con epcoritamab deben ser considerados.
Tarjeta para pacientes
El médico debe informar al paciente sobre el riesgo de SLC e ICANS y cualquier signo y síntoma de SLC e ICANS. Los pacientes deben ser instruidos para buscar atención médica inmediata si experimentan signos y síntomas de SLC y/o ICANS. Los pacientes deben ser provistos con una tarjeta para pacientes y deben ser instruidos para llevarla consigo en todo momento. Esta tarjeta describe síntomas de SLC e ICANS que, si son experimentados, debe indicar al paciente que busque atención médica inmediata.
Inmunización
No se deben administrar vacunas vivas y/o atenuadas simultáneamente con epcoritamab. No se han realizado estudios en pacientes que recibieron recientemente vacunas vivas.
Excipientes con efecto conocido
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por vial; esto es, esencialmente “exento de sodio”.
Este medicamento contiene 28,8 mg de sorbitol por vial, equivalentes a 27,33 mg/ml.
Este medicamento contiene 0,42 mg de polisorbato 80 en cada vial, equivalente a 0,4 mg/ml. El polisorbato 80 puede causar reacciones alérgicas.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones.
La elevación transitoria de ciertas citoquinas proinflamatorias debida a epcoritamab puede suprimir la actividad de la enzima CYP450. Al iniciar el tratamiento con epcoritamab en pacientes tratados con sustratos de CYP450 con una ventana terapéutica estrecha, se debe considerar una supervisión terapéutica.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/Anticoncepción en mujeres
Se debe aconsejar a las mujeres en edad fértil que utilicen métodos anticonceptivos efectivos durante el tratamiento con epcoritamab y hasta al menos 4 meses tras la última dosis. Antes de iniciar el tratamiento con epcoritamab, se debe comprobar si las mujeres en edad fértil están embarazadas.
Embarazo
De acuerdo con su mecanismo de acción, epcoritamab puede provocar daño fetal, incluyendo linfocitopenia de células B y alteraciones en la respuesta inmunitaria normal si se administra a mujeres embarazadas. No hay datos sobre el uso de epcoritamab en mujeres embarazadas. No se han realizado estudios de reproducción en animales con epcoritamab. Los anticuerpos IgG1, como epcoritamab, pueden atravesar la placenta resultando en exposición fetal. Avise a las mujeres embarazadas del riesgo potencial para el feto.
No se recomienda utilizar epcoritamab durante el embarazo, ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Lactancia
Se desconoce si epcoritamab se excreta en la leche humana ni sus efectos sobre la producción de leche. Dado que se sabe que las IgGs están presentes en la leche, puede producirse exposición neonatal a epcoritamab a través de transferencia por lactancia. Se debe interrumpir la lactancia durante el tratamiento con epcoritamab y hasta al menos 4 meses tras la última dosis.
Fertilidad
No se han realizado estudios de fertilidad con epcoritamab (ver sección 5.3). Se desconoce el efecto de epcoritamab sobre la fertilidad de hombres y mujeres.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de epcoritamab sobre la capacidad para conducir y utilizar máquinas es importante.
| Debido a la posibilidad de ICANS, los pacientes que reciben epcoritamab están en riesgo de sufrir | ||
| alteraciones en el nivel de consciencia (ver sección 4.4). Se debe aconsejar a los pacientes que actúen | ||
| con precaución (o evitar, si presentan síntomas) al conducir, montar en bicicleta o usar maquinaria | ||
| pesada o potencialmente peligrosa. | ||
4.8 Reacciones adversas
Resumen del perfil de seguridad
Monoterapia con epcoritamab
La seguridad de epcoritamab fue evaluada en el estudio GCT3013-01 no aleatorizado de un solo grupo en 382 pacientes con linfoma B de células grandes (N = 167), linfoma folicular (N = 129) y linfoma folicular (pauta posológica escalonada en 3 fases, N = 86) en recaída o refractario después de dos o más líneas de tratamiento sistémico y se incluyeron todos los pacientes reclutados con la dosis de 48 mg y que recibieron al menos una dosis de epcoritamab.
Las siguientes reacciones adversas se han reportado con epcoritamab durante los estudios clínicos y la experiencia posterior a la comercialización.
La mediana de la duración de la exposición a epcoritamab fue 4,9 meses (intervalo: <1 a 30 meses).
Las reacciones adversas más frecuentes (≥20 %) fueron SLC, reacciones en la zona de inyección, cansancio, infección vírica, neutropenia, dolor musculoesquelético, pirexia y diarrea.
Se produjeron reacciones adversas graves en el 50 % de los pacientes. La reacción adversa grave más frecuente (≥10 %) fue el síndrome de liberación de citoquinas (34 %). Catorce pacientes (3,7 %) experimentaron una reacción adversa mortal (neumonía en 9 pacientes (2,4 %), infección vírica en 4 pacientes (1,0 %) e ICANS en 1 paciente (0,3 %)).
Se produjeron reacciones adversas que llevaron a la interrupción del tratamiento en el 6,8 % de los pacientes. La interrupción del tratamiento con epcoritamab debido a neumonía ocurrió en 14 pacientes (3,7 %), infección vírica en 8 pacientes (2,1 %), cansancio en 2 pacientes (0,5 %) y se produjo SLC, ICANS o diarrea en 1 paciente (0,3 %) cada una.
Se produjeron retrasos de dosis debidos a reacciones adversas en el 42 % de los pacientes. Las reacciones adversas que provocaron retrasos de dosis (≥3 %) fueron infecciones víricas (17 %), SLC (11 %), neutropenia (5,2 %), neumonía (4,7 %), infección del tracto respiratorio superior (4,2 %) y pirexia (3,7%).
Epcoritamab en combinación con lenalidomida y rituximab
La seguridad de epcoritamab en combinación con lenalidomida y rituximab fue evaluada en el estudio M20-638 aleatorizado, abierto, multicéntrico que incluyó a pacientes con linfoma folicular (LF) en recaída o refractario después de una línea de tratamiento previo. Los pacientes recibieron epcoritamab en combination con lenalidomida y rituximab (N=243) o lenalidomida y rituximab solos (N=238).
Con la excepción del SLC e ICANS, los resultados de seguridad que se presentan a continuación y en la Tabla 9 representan el conjunto de datos de seguridad total de 243 pacientes que recibieron epcoritamab después de la pauta posológica escalonada en 2 fases o la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab. Los datos presentados para el SLC e ICANS reflejan los 133 pacientes que recibieron epcoritamab con la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab.
Pauta posológica escalonada recomendada en 3 fases
En el estudio M20-638, se produjo SLC de cualquier grado en el 26% (35/133) de los pacientes tratados con epcoritamab con la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab.
Se produjeron reacciones adversas graves debidas al SLC en el 12 % de los pacientes que recibieron epcoritamab en combinación con lenalidomida y rituximab. Se produjeron retrasos en la administración (interrupciones) debido al SLC en el 11 % de los pacientes que recibieron epcoritamab. Se produjo ICANS en el 0,8 % de los pacientes, con un solo acontecimiento notificado como Grado 1.
Conjunto total de seguridad
De los 243 pacientes que recibieron epcoritamab después de la pauta posológica escalonada en 2 fases
o la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab, las reacciones adversas más frecuentes (≥ 20 %) fueron neutropenia, erupción, infecciones del tracto respiratorio superior, fatiga, diarrea, reacciones en la zona de inyección, anemia, estreñimiento, trombocitopenia, SLC, hipogammaglobulinemia, COVID-19, pirexia y neumonía.
Se produjeron reacciones adversas graves en el 44% de los pacientes que recibieron epcoritamab en combinación con lenalidomida y rituximab. Las reacciones adversas graves en ≥ 5% de los pacientes incluyeron SLC, neumonía, COVID-19 y neutropenia febril.
Se produjo la interrupción permanente de epcoritamab debido a una reacción adversa en el 6,6 % de los pacientes que recibieron epcoritamab en combinación con lenalidomida y rituximab. Las reacciones adversas que llevaron a la interrupción permanente de epcoritamab en más de 1 paciente incluyeron neumonía, COVID-19, infecciones del tracto respiratorio superior y neutropenia.
Se produjeron retrasos de dosis de epcoritamab debidos a una reacción adversa en el 70 % de los pacientes que recibieron epcoritamab en combinación con lenalidomida y rituximab. Las reacciones adversas que llevaron a retrasos de dosis de epcoritamab en el ≥ 5 % de los pacientes incluyeron neutropenia, infecciones del tracto respiratorio superior, COVID-19, neumonía, erupción y trombocitopenia.
Tabla de reacciones adversas
Las reacciones adversas que se producen con epcoritamab se enumeran en la Tabla 8.
Las reacciones adversas que se producen con epcoritamab en combinación con lenalidomida y rituximab se enumeran en la Tabla 9.
Las reacciones adversas de los estudios clínicos para epcoritamab (Tabla 8 y Tabla 9) están enumeradas por la clasificación por órganos y sistemas de MedDRA de acuerdo con la siguiente convención: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); y muy raras (<1/10 000).
Dentro de cada categoría de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 8 Reacciones adversas notificadas en pacientes con LCBG o LF en recaída o refractario tratados con epcoritamab
Clasificación por órganos y sistemas/término preferente o reacción adversa | Todos los grados | Grado 3-4 |
| Infecciones e infestaciones | ||
| Infección víricaa | Muy frecuente | Frecuente |
| Neumoníab | Muy frecuente | Frecuente |
| Infección del tracto respiratorio superiorc | Muy frecuente | Frecuente |
| Infección fúngicad | Frecuente | |
| Sepsise | Frecuente | Frecuente |
| Celulitis | Frecuente | Frecuente |
| Neoplasias benignas, malignas y no especificadas (incl. quistes y pólipos) | ||
| Brote tumoral | Frecuente | |
| Trastornos de la sangre y del sistema linfático | ||
| Neutropeniaf | Muy frecuente | Muy frecuente |
| Anemiag | Muy frecuente | Frecuente |
| Trombocitopeniah | Muy frecuente | Frecuente |
| Linfocitopeniai | Muy frecuente | Frecuente |
| Neutropenia febril | Frecuente | Frecuente |
| Linfohistiocitosis hemofagocíticaj | Poco frecuente | Raro |
| Trastornos del sistema inmunológico | ||
| Síndrome de liberación de citoquinasj | Muy frecuente | Frecuente |
| Hipogammaglobulinemia | Muy frecuente | Poco frecuente |
| Trastornos del metabolismo y de la nutrición | ||
| Disminución del apetito | Muy frecuente | Poco frecuente |
| Hipopotasemia | Frecuente | Frecuente |
| Hipofosfatemia | Frecuente | Frecuente |
| Hipomagnesemia | Frecuente | Poco frecuente |
| Síndrome de lisis tumoralk | Frecuente | Poco frecuente |
| Trastornos del sistema nervioso | ||
| Cefalea | Muy frecuente | Poco frecuente |
Síndrome de neurotoxicidad asociada a células inmunoefectorasj | Frecuente | Poco frecuente |
| Trastornos cardiacos | ||
| Arritmias cardiacasl | Frecuente | Poco frecuente |
| Trastornos respiratorios, torácicos y mediastínicos | ||
| Derrame pleural | Frecuente | Frecuente |
| Trastornos gastrointestinales | ||
| Diarrea | Muy frecuente | Poco frecuente |
| Dolor abdominalm | Muy frecuente | Frecuente |
| Náuseas | Muy frecuente | Poco frecuente |
| Vómitos | Frecuente | Poco frecuente |
| Trastornos de la piel y del tejido subcutáneo | ||
| Erupciónn | Muy frecuente | |
| Prurito | Frecuente | |
| Trastornos musculoesqueléticos y del tejido conjuntivo | ||
Clasificación por órganos y
sistemas/término preferente o
reacción adversa
Todos los grados
Grado 3-4
Dolor musculoesqueléticoo Muy frecuente Frecuente Trastornos generales y alteraciones en el lugar de administración
Reacciones en la zona de
inyecciónp
Muy frecuente
Cansancioq Muy frecuente Frecuente Pirexiar Muy frecuente Frecuente Edema Muy frecuente Frecuente Exploraciones complementarias
Alanina-transaminasa
incrementada
Frecuente Frecuente
Aspartato-transaminasa
incrementada
Frecuente Frecuente
Creatinina sérica incrementada Frecuente
Niveles de sodio disminuidost Frecuente Poco Frecuente Fosfatasa alcalina incrementada Frecuente
Grados de las reacciones adversas según NCI CTCAE versión 5.0.
a La infección vírica incluye COVID-19, coriorretinitis por citomegalovirus, colitis por citomegalovirus, infección por citomegalovirus, reactivación de infección por citomegalovirus, gastroenteritis vírica, herpes simple, reactivación del herpes simple, infección por el virus del herpes, herpes zóster, herpes oral, síndrome posCOVID-19 agudo e infección por varicela zóster.
b Neumonía incluye neumonía por COVID-19 y neumonía.
c Infección del tracto respiratorio superior incluye laringitis, faringitis, infección por el virus respiratorio sincitial, rinitis, infección por rinovirus e infección del tracto respiratorio superior. d Infección fúngica incluye infección por cándida, candidiasis esofágica, candidiasis oral y candidiasis orofaríngea.
e Sepsis incluye bacteremia, sepsis y shock séptico.
f Neutropenia incluye neutropenia y recuento de neutrófilos disminuido.
g Anemia incluye anemia y ferritina sérica disminuida.
h Trombocitopenia incluye recuento plaquetario disminuido y trombocitopenia. i Linfocitopenia incluye recuento linfocítico disminuido y linfocitopenia
j Acontecimientos clasificados según los criterios de consenso de la American Society for Transplantation and Cellular Therapy (ASTCT).
k El síndrome clínico de lisis tumoral se clasificó según Cairo-Bishop.
l Arritmias cardiacas incluye bradicardia, bradicardia sinusal, taquicardia sinusal, taquicardia supraventricular y taquicardia.
m Dolor abdominal incluye malestar abdominal, dolor abdominal, dolor abdominal inferior, dolor abdominal superior y sensibilidad abdominal.
n Erupción incluye erupción, erupción eritematosa, erupción macular, erupción maculopapular, erupción papular, erupción prurítica, erupción pustular y erupción vesicular.
o Dolor musculoesquelético incluye dolor de espalda, dolor de huesos, dolor en el costado, dolor musculoesqulético en el pecho, dolor musculoesquelético, mialgia, dolor en el cuello, dolor en el pecho no cardiaco, dolor, dolor en las extremidades y dolor espinal.
p Reacciones en la zona de inyección incluye hematoma en la zona de inyección, eritema en la zona de inyección, hipertrofia en la zona de inyección, inflamación en la zona de inyección, masa en la zona de inyección, nódulo en la zona de inyección, edema en la zona de inyección, dolor en la zona de inyección, prurito en la zona de inyección, erupción en la zona de inyección, reacción en la zona de inyección, hinchazón de la zona de inyección y urticaria en la zona de inyección. q Cansancio incluye astenia, cansancio y letargia.
r Pirexia incluye temperatura corporal incrementada y pirexia.
s Edema incluye edema facial, edema generalizado, edema, edema periférico, hinchazón periférica, hinchazón e hinchazón facial.
t Niveles en sangre de sodio disminuidos incluyen niveles de sodio disminuidos e hiponatremia.
Tabla 9 Reacciones adversas notificadas en pacientes con LF en recaída o refractario tratados con epcoritamab en combinación con lenalidomida y rituximab
Clasificación por órganos y sistemas/término preferente o reacción adversa | Todos los grados | Grado 3-4 |
| Infecciones e infestaciones | ||
| Infecciones del tracto respiratorio superiora | Muy frecuente | Frecuente |
| COVID-19b | Muy frecuente | Frecuente# |
| Neumoníac | Muy frecuente | Muy frecuente |
| Infección por citomegalovirusd | Frecuente | Frecuente# |
| Infección por el virus del herpese | Frecuente | Poco frecuente# |
| Infección fúngica | Frecuente | Poco frecuente |
| Trastornos de la sangre y del sistema linfático | ||
| Neutropeniag | Muy frecuente | Muy frecuente |
| Anemiah | Muy frecuente | Frecuente# |
| Trombocitopeniai | Muy frecuente | Frecuente |
| Linfopeniaj | Muy frecuente | Muy frecuente |
| Neutropenia febril | Frecuente | Frecuente |
| Trastornos del sistema inmunológico | ||
| Síndrome de liberación de citoquinas‡ | Muy frecuente | |
| Hipogammaglobulinemiak | Muy frecuente | Poco frecuente |
| Trastornos psiquiátricos | ||
| Insomnio | Muy frecuente | |
| Trastornos del sistema nervioso | ||
| Cambios neurológicosl | Muy frecuente | |
| Cefalea | Muy frecuente | |
Síndrome de neurotoxicidad asociada a células inmunoefectoras‡ | Poco frecuente | |
| Trastornos gastrointestinales | ||
| Diarrea | Muy frecuente | Frecuente# |
| Estreñimiento | Muy frecuente | Poco frecuente# |
| Náuseas | Muy frecuente | |
| Mucositism | Frecuente | |
| Trastornos de la piel y del tejido subcutáneo | ||
| Erupciónn | Muy frecuente | Muy frecuente# |
| Trastornos generales y alteraciones en el lugar de administración | ||
| Fatigao | Muy frecuente | Frecuente# |
| Reacciones en la zona de inyecciónp | Muy frecuente | |
| Pirexia | Muy frecuente | Poco frecuente# |
| Exploraciones complementarias | ||
| Potasio en sangre disminuidoq | Muy frecuente | Frecuente# |
| Alanina aminotransferasa incrementada | Muy frecuente | Frecuente# |
| Aspartato aminotransferasa incrementada | Muy frecuente | Frecuente# |
§Grados de las reacciones adversas según CTCAE versión 5.0. ‡SLC e ICANS clasificados según los criterios de consenso ASTCT (Lee et al., 2019). #Solo se produjeron reacciones adversas de grado 3. | ||
Clasificación por órganos y
sistemas/término preferente o
reacción adversa
Todos los grados Grado 3-4 a Las infecciones del tracto respiratorio superior incluyen sinusitis aguda, laringitis, nasofaringitis, faringitis, infección por el virus respiratorio sincitial, rinitis, infección por rinovirus, sinusitis, infección del tracto respiratorio superior.
b COVID-19 incluye COVID-19, neumonía por COVID-19, infección por coronavirus, neumonía por coronavirus.
c Neumonía incluye neumonía atípica, aspergilosis broncopulmonar, bronquiectasia con exacerbación infecciosa, neumonía por Pneumocystis jirovecii, neumonía, neumonía por acinetobacter, neumonía bacteriana, neumonía por citomegalovirus, neumonía por hongos, neumonía por haemophilus, neumonía por influenza, neumonía por legionella, neumonía por micoplasma, neumonía por virus de la parainfluenza, neumonía neumocócica, neumonía por pseudomonas, neumonía por el virus respiratorio sincitial, neumonía vírica.
d Infección por citomegalovirus incluye coriorretinitis por citomegalovirus, colitis por citomegalovirus, infección por citomegalovirus, reactivación de infección por citomegalovirus, viremia por citomegalovirus.
e Infección por el virus del herpes incluye infección congénita por herpes simple, herpes simple, reactivación del herpes simple, infección por el virus del herpes, herpes zóster, herpes oral, infección por Varicela zoster.
f Infección fúngica incluye infección por cándida, candidiasis oral, candidiasis cutánea, candidiasis vulvovaginal.
g Neutropenia incluye neutropenia, recuento de neutrófilos disminuido.
h Anemia incluye anemia, ferritina sérica disminuida.
i Trombocitopenia incluye recuento plaquetario disminuido, trombocitopenia.
j Linfocitopenia incluye recuento linfocítico disminuido, linfocitopenia.
k Hipogammaglobulinemia incluye inmunoglobulina G en sangre disminuida, hipogammaglobulinemia, hipoglobulinemia, inmunoglobulinas disminuidas.
l Cambios neurológicos incluyen trastorno del equilibrio, niebla mental, trastorno cognitivo, estado confusional, alteración de la atención, disfonía, temblor esencial, hipoacusia, deterioro de la memoria, temblor, vértigo.
m Mucositis incluye úlcera aftosa, ulceración de la boca, infección de mucosa, inflamación de mucosa, dolor orofaríngeo, estomatitis.
n Erupción incluye erupción en la zona de aplicación, ampolla, erupción en la localización de un catéter, dermatitis, eritema, erupción, erupción eritematosa, erupción macular, erupción maculopapular, erupción papular, erupción prurítica, erupción pustular, exfoliación de la piel, reacción cutánea, erupción cutánea tóxica, urticaria.
o Fatiga incluye astenia, fatiga, letargia, malestar.
p Reacciones en la zona de inyección incluyen celulitis en la zona de la inyección, eritema en la zona de inyección, inflamación en la zona de inyección, nódulo en la zona de inyección, dolor en la zona de inyección, prurito en la zona de inyección, reacción en la zona de inyección, hinchazón en la zona de inyección.
q Potasio en sangre disminuido incluye hipocalemia.
Descripción de reacciones adversas seleccionadas
Síndrome de liberación de citoquinas
Monoterapia con epcoritamab
Pauta posológica escalonada en 2 fases (linfoma B de células grandes y linfoma folicular) En el estudio GCT3013-01, se produjo SLC de cualquier grado en el 58 % (171/296) de los pacientes con linfoma B de células grandes y linfoma folicular tratados con epcoritamab a la pauta posológica escalonada en 2 fases. La incidencia de Grado 1 fue del 35 %, de Grado 2 fue del 21 % y de Grado 3 en el 2,4 % de los pacientes. Se produjo SLC recurrente en el 21 % de los pacientes. Se produjo SLC de cualquier grado en el 9,8 % de los pacientes tras la dosis de preparación (Ciclo 1, Día 1); 13 % después de la dosis intermedia (Ciclo 1, Día 8); 51 % después de la primera dosis completa (Ciclo 1,
Día 15), 6,5 % después de la segunda dosis completa (Ciclo 1, Día 22) y 3,7 % después de la tercera dosis completa (Ciclo 2, Día 1) o más tarde. La mediana de tiempo hasta el inicio del SLC desde la dosis completa de epcoritamab más reciente administrada fue de 2 días (intervalo: 1 a 12 días). La mediana de tiempo hasta el inicio después de la primera dosis completa fue de 19,3 horas (intervalo: <0,1 a 7 días). El SLC se resolvió en el 99 % de los pacientes y la mediana de duración de los acontecimientos de SLC fue de 2 días (intervalo de 1 a 54 días).
De los 171 pacientes que experimentaron SLC, los signos y síntomas más frecuentes de SLC fueron pirexia (99%), hipotensión (32 %) e hipoxia (16 %). Otros signos y síntomas de SLC en ≥3 % de los pacientes fueron escalofríos (11 %), taquicardia (incluyendo taquicardia sinusal (11 %)), cefalea (8,2 %), náusea (4,7 %) y vómitos (4,1 %). Se observó un aumento de las enzimas hepáticas de manera transitoria (ALT o AST > 3 x LSN) de manera concurrente con SLC en el 4,1% de los pacientes con SLC. Ver las secciones 4.2 y 4.4 para la guía de manejo y supervisión.
Pauta posológica escalonada en 3 fases en linfoma folicular
En el estudio GCT3013-01, se produjo SLC de cualquier grado en el 49 % (42/86) de los pacientes tratados con epcoritamab a la pauta posológica escalonada recomendada en 3 fases para el linfoma folicular. La incidencia de Grado 1 fue del 40 % y de Grado 2 fue del 9 %. No se notificaron acontecimientos de SLC de Grado ≥3. Se produjo SLC recurrente en el 23 % de los pacientes. La mayoría de los acontecimientos de SLC se produjeron durante el Ciclo 1, en el que el 48 % de los pacientes presentó un acontecimiento. En el Ciclo 1, se produjo SLC en el 12 % de los pacientes tras la dosis de preparación (Ciclo 1, Día 1); en el 5,9 % de los pacientes después de la dosis intermedia (Ciclo 1, Día 8); en el 15 % de los pacientes después de la segunda dosis intermedia (Ciclo 1, Día 15) y en el 37 % de los pacientes después de la primera dosis completa (Ciclo 1, Día 22). La mediana de tiempo hasta el inicio del SLC desde la dosis de epcoritamab más reciente administrada fue de 59 horas (intervalo: 1 a 8 días). La mediana de tiempo hasta el inicio después de la primera dosis completa fue de 61 horas (intervalo: 1 a 8 días). El SLC se resolvió en el 100 % de los pacientes y la mediana de duración de los acontecimientos de SLC fue de 2 días (intervalo de 1 a 14 días).
Se produjeron reacciones adversas graves debidas al SLC en el 28 % de los pacientes que recibieron epcoritamab.
Se produjeron retrasos en la administración debido al SLC en el 19 % de los pacientes que recibieron epcoritamab.
De los 42 pacientes que experimentaron SLC a la dosis recomendada, los signos y síntomas más frecuentes (>10 %) de SLC fueron pirexia (100 %) e hipotensión (14 %). Además del uso de corticoesteroides, se utilizó tocilizumab para tratar el acontecimiento de SLC en el 12 % de los pacientes.
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se produjo SLC de cualquier grado en el 26 % (35/133) de los pacientes tratados con epcoritamab con la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab. La incidencia de SLC de Grado 1 fue del 21 % (28/133) y de Grado 2 fue del 5,3 % (7/133). En el momento del análisis, no se notificaron acontecimientos de SLC de Grado ≥ 3. Se produjo SLC recurrente en el 10 % (13/133) de los pacientes. De todos los acontecimientos de SLC, la mayoría (88 %) se produjeron durante el Ciclo 1. En el Ciclo 1, se produjo SLC en el 6 % (8/133) de los pacientes tras la dosis de preparación (Ciclo 1 Día 1); en el 3,8 % (5/133) de los pacientes después de la primera dosis intermedia (Ciclo 1 Día 8); en el 2,3 % (3/132) de los pacientes después de la segunda dosis intermedia (Ciclo 1 Día 15) y en el 19 % (25/132) de los pacientes después de la primera dosis completa (Ciclo 1 Día 22). La mediana de tiempo hasta el inicio del SLC desde la dosis de epcoritamab más reciente administrada en todas las dosis fue de 78 horas (intervalo: 0,2 a 12 días). La mediana de tiempo hasta el inicio después de la primera dosis completa de 48 mg fue de 41 horas (intervalo: 0,3 a 12 días). El SLC se resolvió en el 100 % de los pacientes y la mediana de duración de los acontecimientos de SLC fue de 2 días (intervalo: 0,1 a 26 días).
Síndrome de neurotoxicidad asociada a células inmunoefectoras
Monoterapia con epcoritamab
En el estudio GCT3013-01, se produjo ICANS en el 4,7 % (18/382) de los pacientes tratados con epcoritamab; el 3,1 % experimentaron Grado 1 y el 1,3 % experimentaron Grado 2. Un paciente (0,3 %) experimentó un acontecimiento de ICANS de Grado 5 (mortal). La mediana de tiempo hasta el inicio del ICANS desde el inicio del tratamiento con epcoritamab (Ciclo 1, Día 1) fue 18 días (intervalo: 8 a 141 días). El ICANS se resolvió en el 94 % (17/18) de los pacientes con tratamiento de soporte. La mediana de tiempo hasta la resolución del ICANS fue de 2 días (intervalo: 1 a 9 días). En los 18 pacientes con ICANS, el inicio del ICANS fue anterior al SLC en el 11 % de los pacientes, concurrente con SLC en el 44 %, posterior al inicio del SLC en el 17 % y en ausencia de SLC en el 28 %.
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se produjo ICANS en el 0,8 % (1/133) de los pacientes con LF tratados con epcoritamab con la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab, con un solo acontecimiento notificado como Grado 1. El acontecimiento se produjo después de la dosis de 48 mg el día 22 del Ciclo 1 e ICANS se resolvió en 3 días.
Infecciones graves
Monoterapia con epcoritamab
Linfoma B de células grandes
En el estudio GCT3013-01, se produjeron infecciones graves de cualquier grado en el 25 % (41/167) de los pacientes con linfoma B de células grandes tratados con epcoritamab. Las infecciones graves más frecuentes incluyeron COVID-19 (6,6%), neumonía por COVID-19 (4,2%), neumonía (3,6%), sepsis (2,4%), infección del tracto respiratorio superior (1,8%), bacteremia (1,2%) y shock séptico (1,2%). La mediana de tiempo hasta el inicio de la primera infección grave tras el comienzo del tratamiento con epcoritamab (día 1 del ciclo 1) fue de 56 días (intervalo: 4 a 631 días), con una mediana de duración de 15 días (intervalo: 4 a 125 días). Se produjeron acontecimientos de infecciones de Grado 5 en 7 (4,2 %) pacientes.
Linfoma folicular
En el estudio GCT3013-01, se produjeron infecciones graves de cualquier grado en el 32 % (68/215) de los pacientes con linfoma folicular tratados con epcoritamab. Las infecciones graves más frecuentes incluyeron COVID-19 (8,8 %), neumonía por COVID-19 (5,6 %), neumonía (3,7 %), infección del tracto urinario (1,9 %) y neumonía por Pneumocystis jirovecii (1,4 %). La mediana de tiempo hasta el inicio de la primera infección grave desde el comienzo del tratamiento con epcoritamab (Ciclo 1, Día 1) fue de 81 días (intervalo: 1 a 636 días), con una mediana de duración de 18 días (intervalo: 4 a 249 días). Se produjeron acontecimientos de infección de Grado 5 en 8 (3,7 %) pacientes, 6 (2,8 %) de los cuales se atribuyeron a COVID-19 o a neumonía por COVID-19.
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se notificaron infecciones graves, incluidas infecciones oportunistas, en el 33 % (81/243) de los pacientes con LF tratados con epcoritamab en combinación con lenalidomida y rituximab. Las más frecuentes fueron neumonía (10 %), COVID-19 (4,5 %) y neumonía por COVID-19 (3,7 %). La mediana de tiempo hasta el inicio de la primera infección grave tras el comienzo de epcoritamab en combinación con lenalidomida y rituximab (día 1 del ciclo 1) fue de 91 días (intervalo: 2 a 418 días), con una mediana de duración de 13 días (intervalo: 1 a 123 días).
Neutropenia
Monoterapia con epcoritamab
En el estudio GCT3013-01, se produjo neutropenia de cualquier grado en el 28 % (105/382) de los pacientes, incluidos un 23 % de acontecimientos de Grado 3-4. La mediana de tiempo hasta el inicio del primer acontecimiento de neutropenia/recuento de neutrófilos disminuido fue de 65 días (intervalo:
2 a 750 días), con una mediana de duración de 15 días (intervalo: 2 a 415 días). De los 105 pacientes que presentaron acontecimientos de neutropenia/recuento de neutrófilos disminuido, el 61 % recibió factor estimulante de colonias de granulocitos (G-CSF) para tratar los acontecimientos.
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se produjo neutropenia de cualquier grado en el 74 % (180/243) de los pacientes, incluidos un 27 % (66/243) de acontecimientos de Grado 3 y un 42 % (101/243) de Grado 4. La mediana de tiempo hasta el inicio del primer acontecimiento de neutropenia/recuento de neutrófilos disminuido fue de 57 días (intervalo: 2 a 377 días), con una mediana de duración de 22 días (intervalo: 3 a 219 días). De los 167 pacientes que presentaron acontecimientos de neutropenia/recuento de neutrófilos disminuido de Grado 3-4, el 87 % (146/167) recibió factor estimulante de colonias de granulocitos (G-CSF) para tratar los acontecimientos.
Síndrome de Lisis Tumoral
Monoterapia con epcoritamab
En el estudio GCT3013-01, se produjo SLT en el 1,0% (4/382) de los pacientes. La mediana de tiempo hasta el inicio fue de 18 días (intervalo: 8 a 33 días) y la mediana de duración fue de 3 días (intervalo: 2 a 4 días).
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se produjo SLT de laboratorio en un (1) paciente. El acontecimiento se produjo el día 10 del Ciclo 1 y se resolvió en 6 días. No se observó SLT clínico en pacientes con LF tratados con epcoritamab en combinación con lenalidomida y rituximab.
Brote tumoral
Monoterapia con epcoritamab
En el estudio GCT3013-01, el brote tumoral ocurrió en el 1,6% (6/382) de los pacientes, todos los cuales fueron grado 2. La mediana de tiempo hasta el inicio fue de 19,5 días (rango de 9 a 34 días) y la mediana de duración fue de 9 días (rango de 1 A 50 días).
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, el brote tumoral ocurrió en el 1,2 % (3/243) de los pacientes, el 0,8 % (2/243) experimentó Grado 2 y el 0,4 % (1/243) Grado 3. La mediana de tiempo hasta el inicio fue de 8 días (intervalo: 7 a 20 días) y la mediana de duración fue de 7,5 días (intervalo: 3 a 12 días).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En caso de sobredosis, supervise al paciente para detectar cualquier signo o síntoma de reacciones adversas y administre el tratamiento de soporte adecuado.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Agentes antineoplásicos, Otros anticuerpos monoclonales y anticuerpos conjugados con fármacos, Código ATC: L01FX27
Mecanismo de acción
Epcoritamab es un anticuerpo biespecífico IgG1 humanizado que se une a un epítopo extracelular específico de CD20 en células B y a CD3 en células T. La actividad de epcoritamab depende de la unión simultánea de las células cancerosas que expresan CD20 y de las células T endógenas que expresan CD3 con epcoritamab, que induce la activación específica de las células T y la eliminación mediada por células T de las células que expresan CD20.
La región Fc de epcoritamab está silenciada para prevenir mecanismos inmunoefectores independientes de la diana, como la citotoxicidad celular dependiente de anticuerpos (CCDA, la citotoxicidad celular dependiente del complemento (CDC), y la fagocitosis celular dependiente de anticuerpos (FCDA).
En estudios preclínicos, la combinación de epcoritamab y rituximab no condujo a interferencia funcional y dio lugar a una citotoxicidad celular complementaria dependiente de anticuerpos (CCDA) mediada por células NK y a citotoxicidad mediada por células T.
Efectos farmacodinámicos
Epcoritamab indujo la depleción rápida y mantenida de las células B circulantes (definida como recuentos de células B CD19 ≤10 células/µl) en los sujetos con células B detectables al principio del tratamiento. Un 21% de los sujetos (n=33) con LBDCG y un 50 % de los sujetos (n = 56) con LF presentaban células B circulantes detectables al comienzo del tratamiento. Se observó una reducción transitoria de las células T circulantes inmediatamente después de cada dosis del ciclo 1, seguida por la expansión de células T en los ciclos posteriores.
En el estudio GCT3013-01, tras la administración subcutánea de epcoritamab a la pauta posológica escalonada recomendada en 2 fases en pacientes con LBCG, se produjeron elevaciones transitorias y moderadas de los niveles circulantes de determinadas citoquinas (IFN-γ, TNFα, IL-6, IL-2 e IL-10), mayoritariamente tras la primera dosis completa (48 mg), con picos en el nivel entre 1 y 4 días después de la dosis. Los niveles de citoquinas volvieron a su estado basal antes de la siguiente dosis completa, sin embargo, tras el Ciclo 1 se pudieron observar también citoquinas elevadas. En el estudio GCT3013-01, tras la administración subcutánea de epcoritamab a la pauta posológica escalonada recomendada en 3 fases en los pacientes con LF, la mediana de los niveles de IL-6 asociada al riesgo de SLC se mantuvo sistemáticamente baja después de cada dosis del Ciclo 1 y posteriores, especialmente después de la primera dosis completa, en comparación con los pacientes que recibieron la dosis escalonada en 2 fases.
Inmunogenicidad
Se detectaron frecuentemente anticuerpos antimedicamento (ADA, de sus siglas en inglés). La incidencia de ADA relacionados con el tratamiento a la pauta posológica escalonada en 2 fases (0,16/0,8/48 mg) en la población combinada de LBDCG y LF fue del 3,4 % (3,4 % positivo, 93,9 % negativo y 2,7 % indeterminado, N = 261 pacientes evaluables) y del 3,3 % (3,3 % positivo, 95 % negativo y 1,7 % indeterminado, N = 60 pacientes evaluables) en los estudios GCT3013-01 y GCT3013-04, respectivamente.
La incidencia de ADA relacionados con el tratamiento a la pauta posológica escalonada en 3 fases (0,16/0,8/3/48 mg) en la cohorte de optimización de LF fue del 7 % (7 % positivo, 91,5 % negativo y 1,4 % indeterminado, N = 71 pacientes evaluables) en el estudio GCT3013-01. Un sujeto se clasifica como indeterminado si el paciente es positivo confirmado a ADA en la situación basal, pero no presenta ningún registro positivo confirmado durante el tratamiento o si los registros de títulos positivos confirmados a ADA durante el tratamiento son iguales o inferiores a los de la situación basal.
Se desarrollaron anticuerpos contra epcoritamab en el 2,1 % de los pacientes (5 de 238) con LF tratados con epcoritamab en combinación con lenalidomida y rituximab en el estudio M20-638 (hasta 12 ciclos).
No se observó evidencia del impacto de ADA en farmacocinética, eficacia y seguridad, pero los datos son todavía limitados. No se evaluaron los anticuerpos neutralizantes.
Eficacia clínica y seguridad
Linfoma B difuso de células grandes
El estudio GCT3013-01 fue un estudio abierto, de varias cohortes, multicéntrico, de un solo grupo en el que se evaluó epcoritamab como monoterapia en pacientes con linfoma B de células grandes (LBCG) en recaída o refractario después de dos o más líneas de tratamiento sistémico, incluido el linfoma B difuso de células grandes (LBDCG). El estudio incluyó una parte de escalada de dosis y una parte de expansión. La parte de expansión del estudio incluyó una cohorte con linfoma no Hodgkin agresivo (LNHa), una cohorte con LNH indolente (LNHi) y una cohorte con linfoma de células del manto (LCM). La cohorte pivotal LNHa estaba formada por pacientes con LCBG (N=157), incluidos pacientes con LBDCG (N=139, de los cuales 12 pacientes tenían reordenamientos de MYC, BCL2 y/o BCL6, por ejemplo: DH/TH), con linfoma de células B de alto grado (LCBAG) (N=9), con linfoma folicular de grado 3B (LF) (N=5) y pacientes con linfoma primario mediastínico de células B (LPMCB) (N=4). En la cohorte LBDCG, el 29% de los pacientes (40/139) son LBDCG transformados desde un linfoma indolente. Los pacientes incluidos en el estudio debían tener una neoplasia de células B maduras CD20+ según la clasificación de la OMS 2016 o clasificación de la OMS 2008 documentada en informe histopatológico representativo, haber fracasado previamente a un trasplante autólogo de progenitores hematopoyéticos (TPH autólogo) o no ser elegibles para TPH autólogo, tener recuentos de linfocitos < 5 × 10⁹/L y haber recibido al menos 1 tratamiento previo con anticuerpos monoclonales anti-CD20.
El estudio excluyó pacientes con linfoma con afectación del sistema nervioso central (SNC), tratamiento previo con TPH alogénico o trasplante de órgano sólido, enfermedades infecciosas crónicas en curso, cualquier paciente con la inmunidad de células T deteriorada, un aclaramiento de
creatinina inferior a 45 ml/min, alanina aminotransferasa >3 veces el límite superior de la normalidad, fracción de eyección cardiaca inferior al 45% y enfermedad cardiovascular de significancia clínica. La eficacia se evaluó en 139 pacientes con LBDCG que habían recibido al menos una dosis de epcoritamab SC en ciclos de 4 semanas, es decir, 28 días. La monoterapia con epcoritamab se administró a la pauta posológica escalonada recomendada en 2 fases de la manera siguiente:
- Ciclo 1: epcoritamab 0,16 mg el Día 1, 0,8 mg el Día 8, 48 mg el Día 15 y el Día 22
- Ciclos 2-3: epcoritamab 48 mg los Días 1, 8, 15 y 22
- Ciclos 4-9: epcoritamab 48 mg los Días 1 y 15
- Ciclos 10 y subsiguientes: epcoritamab 48 mg el Día 1
Los pacientes continuaron recibiendo epcoritamab hasta la progresión de la enfermedad o toxicidad inaceptable.
Las características demográficas y basales se muestran en la Tabla 10.
Tabla 10 Características demográficas y basales de los pacientes con LBDCG en el estudio GCT3013-01
| Características | (N=139) |
| Edad | |
| Mediana, años (mín., máx.) | 66 (22, 83) |
| < 65 años, n (%) | 66 (47) |
| 65 a < 75 años, n (%) | 44 (32) |
| ≥ 75 años, n (%) | 29 (21) |
| Hombres, n (%) | 85 (61) |
| Raza, n (%) | |
| Blanca | 84 (60) |
| Asiática | 27 (19) |
| Otras | 5 (4) |
| No notificada | 23 (17) |
| Estado funcional del ECOG; n (%) | |
| 0 | 67 (48) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Estadio de la enfermedadc en el diagnóstico inicial, n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Número de líneas previas de tratamiento contra el linfoma | |
| Mediana (mín., máx.) | 3 (2, 11) |
| 2, n (%) | 41 (30) |
| 3, n (%) | 47 (34) |
| ≥4, n (%) | 51 (37) |
| Antecedentes de enfermedad LBDCG; n (%) | |
| LBDCG de nueva aparición | 97 (70) |
| LBDCG transformado a partir de linfoma indolente | 40 (29) |
| Análisis FISH por laboratorio centralizadod, N=88 | |
| Linfoma doble hit/triple hit, n (%) | 12 (14) |
| TPH autólogo previo | 26 (19) |
| Tratamiento previo; n (%) | |
| CAR-T previo | 53 (38) |
| Enfermedad refractaria primariaa | 82 (59) |
| Refractaria a ≥2 líneas previas consecutivas de tratamiento contra el linfomab | 104 (75) |
| Refractaria a una última línea de tratamiento antineoplásico sistémicob | 114 (82) |
| Características | (N=139) |
| Refractaria a un tratamiento anti-CD20 anterior | 117 (84) |
| Refractaria a CAR-T | 39 (28) |
a Se considera que un paciente es refractario primario si el paciente es refractario al tratamiento contra el linfoma de primera línea. b Se considera que un paciente es refractario si el paciente experimenta progresión de la enfermedad durante el tratamiento o progresión de la enfermedad en un plazo <6 meses tras completar el tratamiento. Se considera que un paciente está en recaída si el paciente ha tenido una recaída de la enfermedad en un plazo ≥6 meses tras completar el tratamiento. c Según la clasificación Ann Arbor. d Se realizó un análisis FISH post hoc en el laboratorio centralizado sobre cortes de tejido tumoral inicial disponibles para el diagnóstico procedentes de 88 pacientes con LBDCG. | |
La variable primaria de eficacia fue la tasa de respuesta global (TRG) determinada por los criterios de Lugano (2014) y evaluada por un Comité de Revisión Independiente (CRI). La mediana de tiempo de seguimiento fue de 15,7 meses (intervalo: 0,3 a 23,5 meses). La mediana de duración de la exposición fue de 4,1 meses (intervalo: 0 a 23 meses).
Tabla 11 Resultados de eficacia del estudio GCT3013-01 en pacientes con LBDCGa
Variable Evaluación del CRI | Epcoritamab (N = 139) |
| TRGb, n (%) | 86 (62) |
| (IC 95 %) | (53,3; 70) |
| RCb, n (%) | 54 (39) |
| (IC 95 %) | (30,7; 47,5) |
| RP, n (%) | 32 (23) |
| (IC 95 %) | (16,3; 30,9) |
| DdRb | |
| Mediana (IC 95 %), meses | 15,5 (9,7; NR) |
| DdRCb | |
| Mediana (IC 95 %), meses | NR (12,0; NR) |
| ThR, mediana (intervalo), meses | 1,4 (1; 8,4) |
IC = intervalo de confianza; RC = respuesta completa; DdR = duración de respuesta; DdRC = duración de respuesta completa; CRI = comité de revisión independiente; TRG = tasa de respuesta global; RP = respuesta parcial; ThR = tiempo hasta respuesta a Determinado por los criterios de Lugano (2014), según la evaluación del Comité de Revisión Independiente (CRI). b Incluidos los pacientes con PE inicial según Lugano o RI según LYRIC que más tarde alcanzaron RP/RC. | |
La mediana de tiempo hasta RC fue de 2,6 meses (intervalo: 1,2 a 10,2 meses).
Linfoma folicular
M20-638
El estudio M20-638 fue un ensayo abierto, aleatorizado, multicéntrico en el que se evaluó epcoritamab en combinación con lenalidomida y rituximab en pacientes con linfoma folicular (LF) en recaída o refractario después de una línea de tratamiento previo. Los pacientes se aleatorizaron para recibir epcoritamab en combinación con lenalidomida y rituximab o lenalidomida y rituximab solos. El estudio incluyó a pacientes con LF clásico confirmado histológicamente (previamente Grado 1 a LF 3a) estadio II, III o IV sin evidencia de transformación histológica a un linfoma agresivo y enfermedad CD20+ basado en el informe patológico representativo más reciente, según la 5ª edición de la clasificación de la OMS, enfermedad R/R tras recibir tratamiento con al menos un régimen contra el linfoma previo que contenía un anticuerpo monoclonal antiCD20 en combinación con quimioterapia,
estado funcional del Grupo Oncológico Cooperativo del Este (ECOG) de 0 a 2, refractariedad no documentada a lenalidomida, sin exposición a lenalidomida dentro de los 12 meses anteriores a la aleatorización y la necesidad de iniciar el tratamiento determinado por los criterios del investigador en función de los síntomas y/o carga de la enfermedad (p. ej., criterios GELF). El estudio excluyó a pacientes con linfoma con afectación del sistema nervioso central (SNC) conocida, transplante alogénico previo, infección activa conocida, inmunidad de células T deteriorada conocida, un aclaramiento de creatinina de < 50 ml/min, alanina transaminasa > 3 veces el límite superior de la normalidad y enfermedad cardiovascular clínicamente significativa. Los pacientes recibieron epcoritamab en ciclos de 28 días durante un total de 12 ciclos o hasta la progresión de la enfermedad o toxicidad inaceptable, lo que ocurra primero.
La pauta posológica escalonada recomendada en 3 fases de epcoritamab fue:
- Ciclo 1: epcoritamab 0,16 mg el Día 1, 0,8 mg el Día 8, 3 mg el Día 15 y 48 mg el Día 22
- Ciclos 2-3: epcoritamab 48 mg los Días 1, 8, 15 y 22
- Ciclos 4-12: epcoritamab 48 mg el Día 1
En ambos grupos de tratamiento, lenalidomida se administró por vía oral a una dosis de 20 mg una vez al día desde el Día 1 al 21 durante 12 Ciclos mientras que rituximab se administró por vía intravenosa a una dosis de 375 mg/m2 los Días 1, 8, 15 y 22 del Ciclo 1, seguido de la administración el Día 1 de los Ciclos 2 al 5.
Las características demográficas basales y relacionadas con la enfermedad que se muestran en la Tabla 12 se basan en la población por intención de tratar (ITT).
Tabla 12 Características demográficas basales y relacionadas con la enfermedad de los pacientes con LF en recaída o refractario en el estudio M20-638
| Parámetro | Epcoritamab + Lenalidomida y Rituximab (N = 243) | Lenalidomida y Rituximab (N = 245) |
| Edad, años | ||
| Mediana (intervalo) | 60 (30, 84) | 63 (24, 89) |
| Distribución de la edad, n (%) | ||
| <65 años | 155 (64) | 139 (57) |
| 65 a <75 años | 68 (28) | 71 (29) |
| ≥75 años | 20 (8) | 35 (14) |
| Sexo, n (%) | ||
| Hombres | 139 (57) | 138 (56) |
| Raza, n (%) | ||
| Blanca | 168 (71) | 184 (76) |
| Asiática | 63 (27) | 54 (22) |
| Negra o afroamericana | 6 (3) | 2 (0,8) |
| Nativo americano o nativo de Alaska | 0 | 1 (0,4) |
| Varias | 1 (0,4) | 1 (0,4) |
| Desconocida | 5 | 3 |
| Estado funcional del ECOG, n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Clasificación de Ann Arbor, n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Enfermedad voluminosaa, n (%) | 76 (32) | 84 (35) |
| Puntuación FLIPI basal, n (%) | ||
| Parámetro | Epcoritamab + Lenalidomida y Rituximab (N = 243) | Lenalidomida y Rituximab (N = 245) |
| 0-1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3-5 | 100 (41) | 113 (46) |
| Número de líneas previas de tratamiento | ||
| Mediana (mín., máx.) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥3, n (%) | 40 (17) | 43 (18) |
| TPH previo, n (%) | 23 (10) | 18 (7) |
| Refractaria a la última línea de tratamiento, n (%) | 84 (35) | 82 (34) |
| Refractaria tanto a tratamiento anti-CD20 como al tratamiento con alquilantes, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
ECOG = grupo oncológico cooperativo del este; FLIPI = índice internacional de pronóstico de linfoma folicular; TPH = trasplante de células madre; POD24 = progresión de la enfermedad en 24 meses. a Nodal o extranodal >6 cm. | ||
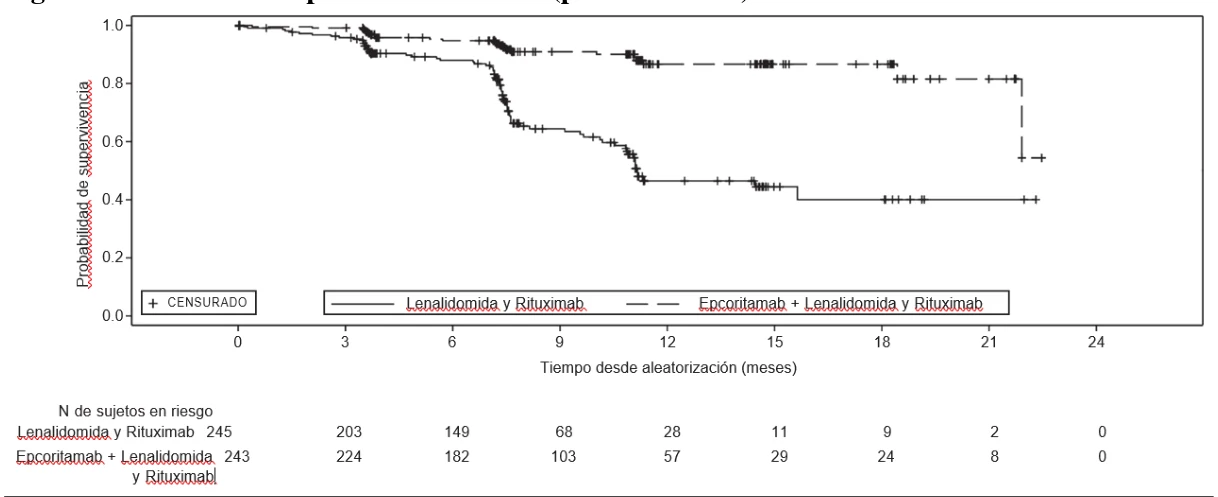
La eficacia se estableció en función de variables primarias duales, que fueron supervivencia libre de progresión (SLP) y tasa de respuesta global (TRG) determinadas por los criterios de Lugano 2014 y evaluadas por un Comité de Revisión Independiente (CRI). Las medidas de resultados de eficacia adicionales incluyeron respuesta completa (RC) y supervivencia global (SG). El estudio M20-638 demostró una mejoría estadísticamente significativa en la SLP y TRG según la evaluación del CRI para epcoritamab en combinación con lenalidomida y rituximab, en comparación con lenalidomida y rituximab solos. En la población ITT, la mediana de tiempo de seguimiento del estudio en pacientes que se aleatorizaron para recibir epcoritamab en combinación con lenalidomida y rituximab fue de 14,8 meses (intervalo: 0 a 31). La mediana de tiempo de seguimiento del estudio en pacientes que se aleatorizaron para recibir lenalidomida y rituximab solos fue de 14,6 meses (intervalo: 0 a 30). Los resultados de eficacia se resumen en la Tabla 13.
Tabla 13: Resultados de eficacia en M20-638 en pacientes con LF en recaída o refractario
| Variablea | Epcoritamab + Lenalidomida y Rituximab | Lenalidomida y Rituximab |
| (N = 243) | (N = 245) | |
| SLPb | ||
| Número de acontecimientos, n (%) | 23 (9) | 75 (31) |
| Progresión de la enfermedad | 19 (83) | 63 (84) |
| Muerte | 4 (17) | 12 (16) |
| Mediana (IC 95 %), meses | NR (21,9- NR) | 11,2 (10,5- NR) |
| Hazard ratioc (IC 95 %) | 0,21 (0,13- 0,33) | |
| Valor de pd | <0,0001 | |
| TRGb, e, n (%) | 111 (96) | 94 (81) |
| (IC 95 %) | (90,2- 98,6) | (72,7- 87,7) |
| Valor de pf | <0,0001 | |
| TRCb, n (%) | 181 (74) | 106 (43) |
| (IC 95 %) | (68,5- 79,8) | (37,0- 49,7) |
| Valor de pf | <0,0001 | |
| SG | ||
| Variablea | Epcoritamab + Lenalidomida y Rituximab | Lenalidomida y Rituximab |
| Número de acontecimientos, n (%) | 10 (4,1) | 25 (10,2) |
| Mediana (IC 95 %), meses | NR (NR; NR) | NR (NR; NR) |
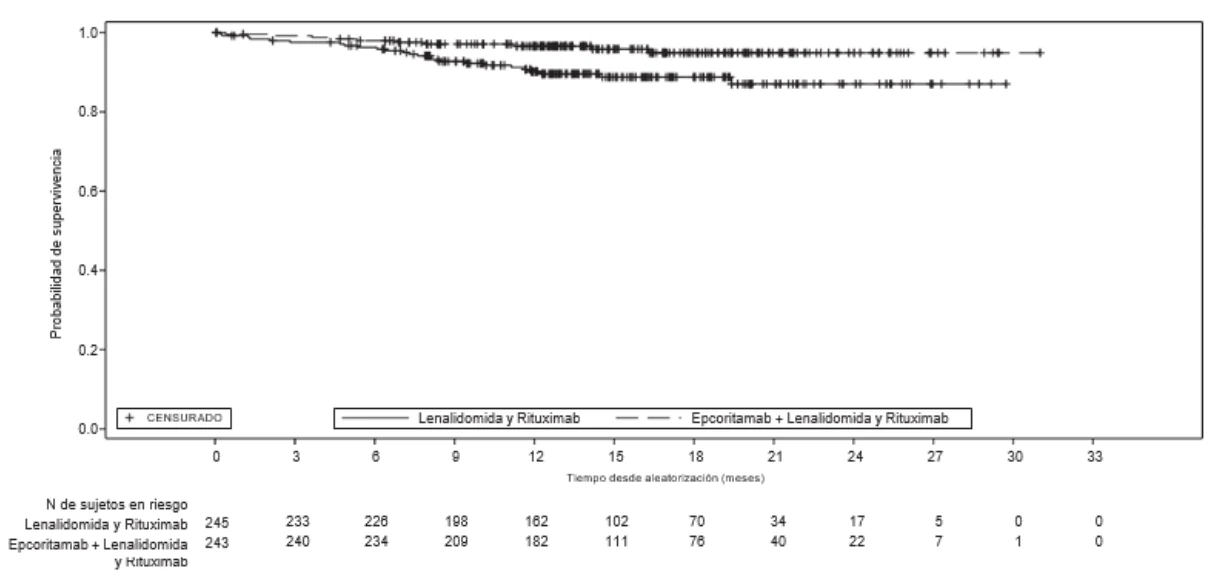
| HR (IC 95 %)g | 0,38 (0,18- 0,80) | |
SLP = supervivencia libre de progresión; IC = intervalo de confianza; NR = no alcanzado; RC = respuesta completa; TRG = tasa de respuesta global; SG = Supervivencia global; a Determinado por los criterios de Lugano con PET-CT (2014), según la evaluación del Comité de Revisión Independiente (CRI). b La SLP, TRG y TRC demostraron una superioridad estadística para el epcoritamab en combinación con el grupo de lenalidomida y rituximab en comparación con el grupo de lenalidomida y rituximab en el momento del corte de datos del 10 de enero de 2025, con una mediana de seguimiento de 10,4 meses. c Hazard ratio de riesgos proporcionales de Cox estratificado por antecedentes de enfermedad y región. d Valor de p de la prueba de rangos logarítmicos (unilateral) estratificado por antecedentes de enfermedad y región. e TRG definida como la proporción de pacientes con Mejor Respuesta Global (MRG) de RC o RP determinada por los criterios de Lugano con PET-CT (2014). La TRG fue evaluada en los primeros 232 pacientes aleatorizados, 116 en cada grupo. f El valor de p (unilateral) se obtiene a partir de una prueba de Cochran-Mantel estratificada por antecedentes de enfermedad y región. g Estimación de Kaplan-Meier. h El análisis de SG no alcanzó significación estadística en el corte de datos del 24 de mayo de 2025 y se volverá a evaluar en un momento posterior. | ||
La curva de Kaplan-Meier para la SLP determinada por los criterios de Lugano (2014) y evaluada por el CRI se muestra en la Figura 1.
Figura 1: Gráfico de Kaplan-Meier de SLP (población ITT) Estudio M20-638
La curva de Kaplan-Meier para la SG se muestra en la Figura 2.
Figura 2: Gráfico de Kaplan-Meier de SG (población ITT) en el Estudio M20-638
GCT3013-01
El estudio GCT3013-01 fue un estudio abierto, de varias cohortes, multicéntrico, de un solo grupo en el que se evaluó epcoritamab como monoterapia en pacientes con linfoma folicular (LF) en recaída o refractario después de dos o más líneas de tratamiento sistémico. El estudio incluye una parte de escalada de dosis, una parte de expansión y una parte de optimización de la dosis escalonada en 3 fases. La parte de expansión del estudio incluyó una cohorte con linfoma no Hodgkin agresivo (LNHa), una cohorte con LNH indolente (LNHi) y una cohorte con linfoma de células del manto (LCM). La cohorte pivotal LNHi incluyó a pacientes con LF. Los pacientes incluidos en el estudio debían tener una neoplasia de células B maduras CD20+ según la clasificación de la OMS 2016 o clasificación de la OMS 2008 documentada en informe histopatológico representativo con LF 1-3A histológico confirmado en el diagnóstico inicial sin evidencia clínica o patológica de transformación. Todos los pacientes presentaban enfermedad en recaída o refractaria a la última línea de tratamiento previo y habían sido tratados previamente con al menos 2 líneas de tratamiento antineoplásico sistémico, incluido al menos 1 tratamiento con anticuerpos monoclonales anti-CD20 y un agente alquilante o lenalidomida. El estudio excluyó a los pacientes con afectación del sistema nervioso central (SNC) por el linfoma, tratamiento previo con TPH alogénico o trasplante de órgano sólido, enfermedades infecciosas activas en curso, cualquier paciente con la inmunidad de células T deteriorada, un aclaramiento de creatinina inferior a 45 ml/min, alanina aminotransferasa >3 veces el límite superior de la normalidad y fracción de eyección cardiaca inferior al 45 %. La eficacia se evaluó en 128 pacientes que habían recibido epcoritamab por vía subcutánea (SC) en ciclos de 4 semanas, es decir, 28 días. La monoterapia con epcoritamab se administró a la pauta posológica escalonada recomendada en 2 fases de la manera siguiente:
- Ciclo 1: epcoritamab 0,16 mg el Día 1, 0,8 mg el Día 8, 48 mg el Día 15 y el Día 22
- Ciclos 2-3: epcoritamab 48 mg los Días 1, 8, 15 y 22
- Ciclos 4-9: epcoritamab 48 mg los Días 1 y 15
- Ciclos 10 y subsiguientes: epcoritamab 48 mg el Día 1
Los pacientes continuaron recibiendo epcoritamab hasta la progresión de la enfermedad o toxicidad inaceptable.
La mediana del número de ciclos iniciados fue de 8 y el 60 % recibió 6 ciclos.
Las características demográficas y basales se muestran en la Tabla 14.
Tabla 14 Características demográficas y basales de los pacientes con LF en el estudio GCT3013-01
| Características | (N = 128) |
| Edad | |
| Mediana, años (mín., máx.) | 65 (39; 84) |
| <65 años, n (%) | 61 (48) |
| 65 a <75 años, n (%) | 50 (39) |
| ≥75 años, n (%) | 17 (13) |
| Hombres, n (%) | 79 (62) |
| Raza, n (%) | |
| Blanca | 77 (60) |
| Asiática | 7 (6) |
| Otras | 2 (1,6) |
| No notificada | 42 (33) |
| Estado funcional del ECOG; n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Número de líneas previas de tratamiento, n (%) | |
| Mediana (mín., máx.) | 3 (2; 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥4 | 40 (31) |
| Clasificación de Ann Arbor; (%) | |
| Estadio III/IV | 109 (85) |
| Índice FLIPI basal, n (%) | |
| 2 | 31 (24) |
| 3-5 | 78 (61) |
| Enfermedad voluminosa, n (%) | 33 (26) |
| Tratamiento previo; n (%) | |
| Trasplante autólogo de células madre | 24 (19) |
| Terapia con células T receptoras de antígeno quimérico (CAR) | 6 (5) |
| Tratamiento con rituximab más lenalidomida | 27 (21) |
| Inhibidor de PI3K | 29 (23) |
| Progresión de la enfermedad en los 24 meses siguientes al primer tratamiento sistémico | 67 (52) |
| Refractaria a: | |
| ≥2 líneas previas consecutivas de tratamiento contra el linfoma | 70 (55) |
| La última línea de tratamiento antineoplásico sistémico | 88 (69) |
| Un tratamiento anti-CD20 anterior | 101 (79) |
| Tanto el anticuerpo monoclonal anti-CD20 como el tratamiento con alquilantes | 90 (70) |
La eficacia se estableció en función de la tasa de respuesta global (TRG) determinada por los criterios de Lugano (2014) y evaluada por el Comité de Revisión Independiente (CRI). La mediana de seguimiento de la duración de la respuesta fue de 16,2 meses. Los resultados de eficacia se resumen en la Tabla 15.
Tabla 15 Resultados de eficacia del estudio GCT3013-01 en pacientes con LF
Variablea Evaluación del CRI | Epcoritamab (N = 128) |
| TRGb, n (%) | 106 (83) |
| (IC 95 %) | (75,1; 88,9) |
| RCb, n (%) | 81 (63) |
| (IC 95 %) | (54,3; 71,6) |
Variablea Evaluación del CRI | Epcoritamab (N = 128) |
| RPb, n (%) | 25 (20) |
| (IC 95 %) | (13,1; 27,5) |
| DdRb | |
| Mediana (IC 95 %), meses | 21,4 (13,7; NR) |
| DdRCb | |
| Mediana (IC 95 %), meses | NR (21,4; NR) |
| Estimación a los 12 meses, % (IC 95 %) | 78,6 (67,3; 86,4) |
| ThR, mediana (intervalo), meses | 1,4 (1; 3) |
IC = intervalo de confianza; RC = respuesta completa; DdR = duración de respuesta; DdRC = duración de respuesta completa; CRI = comité de revisión independiente; TRG = tasa de respuesta global; ThR = tiempo hasta respuesta a Determinada por los criterios de Lugano (2014), según la evaluación del Comité de Revisión Independiente (CRI). b Incluidos los pacientes con PE inicial según Lugano o RI según LYRIC que más tarde alcanzaron RP/RC. | |
La mediana de tiempo hasta RC fue de 1,5 meses (intervalo: 1,2 a 11,1 meses).
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con epcoritamab en uno o más grupos de la población pediátrica en el tratamiento de neoplasias de células B maduras, según la decisión sobre el Plan de Investigación Pediátrico (PIP), para la indicación autorizada (ver sección 4.2 para consultar la información sobre el uso en población pediátrica).
Aprobación condicional
Este medicamento se ha autorizado con una «aprobación condicional». Esta modalidad de aprobación significa que se espera obtener más información sobre este medicamento. La Agencia Europea de Medicamentos revisará la información nueva de este medicamento al menos una vez al año y esta ficha técnica o resumen de las características del producto (RCP) se actualizará cuando sea necesario.
5.2 Propiedades farmacocinéticas
Monoterapia con epcoritamab
La farmacocinética de la población tras la administración subcutánea de epcoritamab se ha descrito mediante un modelo bicompartimental con absorción subcutánea de primer orden y eliminación del fármaco mediada por la diana. Se observó y caracterizó una variabilidad farmacocinética de moderada a alta para epcoritamab, que se refleja en una variabilidad interindividual (VII) con un rango entre el 25,7% y el 137,5% del coeficiente de variación (CV) para los parámetros farmacocinéticos de epcoritamab.
En pacientes con LBCG del estudio GCT3013-01, sobre la base de exposiciones estimadas de manera individual mediante el modelado farmacocinético de la población, siguiendo la dosis SC de la pauta posológica escalonada recomendada en 2 fases de epcoritamab de 48 mg, la media geométrica (% CV) Cmáx de epcoritamab es de 10,8 µg/ml (41,7%) y AUC0-7d es de 68,9 día*µg/ml (45,1%) al final del periodo de dosificación semanal. El valor de Cmín en la Semana 12 es 8,4 (53,3%) µg/ml. La media geométrica (% CV) Cmáx de epcoritamab es 7,52 µg/ml (41,1%) y AUC0-14d es 82,6 día*µg/ml (49,3%) al final de la pauta cada dos semanas. El valor de Cmín para la pauta cada dos semanas es 4,1 (73,9%) µg/ml. La media geométrica (% CV) Cmáx de epcoritamab es 4,76 µg/ml (51,6%) y AUC0-28d es 74,3 día*µg/ml (69,5%) en estado estacionario durante la pauta cada cuatro semanas. El valor de Cmín para la pauta cada 4 semanas es 1,2 (130%) µg/ml.
Los parámetros de exposición de epcoritamab en pacientes con LF fueron consistentes con los parámetros de exposición observados en los pacientes con LBCG. Las exposiciones a epcoritamab son similares entre los sujetos con LF que recibieron la pauta posológica escalonada en 3 fases y la pauta posológica escalonada en 2 fases, excepto por las concentraciones mínimas transitoriamente más bajas, como era de esperar, en el Día 15 del Ciclo 1 después de la segunda dosis intermedia (3 mg) a la pauta posológica escalonada en 3 fases en comparación con la primera dosis completa de 48 mg a la pauta posológica escalonada en 2 fases.
Absorción
Los picos de concentración se produjeron alrededor de los 3-4 días (Tmáx) en pacientes con LBCG recibiendo la dosis completa de 48 mg.
Distribución
La media geométrica (% CV) del volumen central de distribución es 8,27 l (27,5%) y el volumen aparente de distribución en estado estacionario es 25,6 l (81,8%) según el modelado PK de la población.
Biotransformación
La ruta metabólica de epcoritamab no se ha estudiado directamente. Como otros agentes terapéuticos proteicos, se prevé que epcoritamab se degrade en péptidos pequeños y aminoácidos a través de rutas catabólicas.
Eliminación
Se prevé que epcoritamab experimente aclaramiento mediado por la diana saturable. La media geométrica (% CV) del aclaramiento (l/día) es 0,441 (27,8 %). La semivida de epcoritamab depende de la concentración. La media geométrica de la semivida derivada de modelo PK de la dosis completa de epcoritamab (48 mg) con un rango entre 22 y 25 días en función de la frecuencia de administración.
Epcoritamab en combinación con lenalidomida y rituximab
No hubo diferencias clínicamente significativas en la farmacocinética de epcoritamab (AUC del Ciclo 1 y Cmed de los Ciclos 1-3 una diferencia de la media geométrica de 2% y 23,7%, respectivamente) cuando epcoritamab se administró en combinación con lenalidomida y rituximab en comparación con epcoritamab administrado como monoterapia.
Poblaciones especiales
No se han observado efectos clínicamente importantes sobre la farmacocinética de epcoritamab (AUC del Ciclo 1 dentro de aproximadamente el 36%) en función de la edad (20 a 89 años), sexo, raza o grupo étnico (blancos, asiáticos y otros), insuficiencia renal de leve a moderada (aclaramiento de creatinina CLcr ≥ 30 ml/min a CLcr <90 ml/min) e insuficiencia hepática leve (bilirrubina total ≤ LSN y AST > LSN o bilirrubina total de 1 a 1,5 veces LSN y cualquier AST) después de tener en cuenta las diferencias en peso corporal. No se ha estudiado a ningún paciente con enfermedad renal en fase terminal (CLcr < 30 ml/min) o insuficiencia hepática grave (bilirrubina total > 3 veces LSN y cualquier AST). Los datos con insuficiencia hepática moderado son muy limitados (bilirrubina total > 1,5 a 3 veces LSN y cualquier AST, N = 1). En consecuencia, se desconoce la farmacocinética de epcoritamab en estas poblaciones.
Como otras proteínas terapéuticas, el peso corporal (39 a 172 kg) tiene un efecto estadísticamente significativo sobre la farmacocinética de epcoritamab. Sobre la base del análisis de exposición-respuesta y los datos clínicos, considerando las exposiciones en pacientes con bajo peso corporal (p. ej., 46 kg) o alto peso corporal (p. ej., 105 kg) y entre categorías de peso corporal (< 65 kg, 65-< 85, ≥85), el efecto sobre la exposición no tiene relevancia clínica.
Población pediátrica
No se ha establecido la farmacocinética de epcoritamab en pacientes pediátricos.
5.3 Datos preclínicos sobre seguridad
Farmacología y/o toxicología animal
No se han realizado estudios de toxicidad reproductiva o del desarrollo en animales con epcoritamab. Se han observado efectos consistentes en general con el mecanismo de acción farmacológico de epcoritamab en monos Cynomolgus. Estos resultados incluyeron signos clínicos adversos relacionados con la dosis (incluyendo vómitos, actividad disminuida y mortalidad a dosis altas) y liberación de citoquinas, alteraciones hematológicas reversibles, depleción reversible de linfocitos B en sangre periférica y disminución reversible de la celularidad linfocítica en tejidos linfoides secundarios.
Mutagenicidad
No se han realizado estudios de mutagenicidad con epcoritamab.
Carcinogenicidad
No se han realizado estudios de carcinogenicidad con epcoritamab.
Deterioro de la fertilidad
No se han llevado a cabo estudios de fertilidad animal con epcoritamab; no obstante, en un estudio de toxicidad general intravenosa de 5 semanas de duración en monos Cynomolgus machos y hembras, epcoritamab no causó cambios toxicológicos en los órganos reproductores con dosis de hasta 1 mg/kg/semana. Las exposiciones AUC (promediadas en el tiempo a lo largo de 7 días) con la dosis alta en monos Cynomolgus fueron similares a las de los pacientes (AUC0-7d) que recibieron la dosis recomendada.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Trihidrato de acetato de sodio
Ácido acético
Sorbitol (E420)
Polisorbato 80
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros medicamentos ni con diluyentes, excepto los que se enumeran en la sección 6.6.
6.3 Periodo de validez
Vial sin abrir
2 años.
Epcoritamab diluido o preparado
Se ha demostrado la estabilidad química y física en uso durante 24 horas entre 2 °C y 8 °C, incluidas hasta 12 horas a temperatura ambiente (20-25 °C).
Desde un punto de vista microbiológico, el producto se debe usar inmediatamente. Si no se usa inmediatamente, el tiempo y condiciones de conservación en uso son responsabilidad del usuario y, normalmente, no deben superar las 24 horas a entre 2 °C y 8 °C, a menos que la dilución haya tenido lugar en condiciones asépticas y validadas.
Minimice la exposición a la luz natural. Permita que la solución de epcoritamab se equilibre con la temperatura ambiente antes de la administración. Deseche la solución de epcoritamab que no se haya usado después del tiempo de conservación admitido.
6.4 Precauciones especiales de conservación
Conservar y transportar refrigerado (entre 2 °C y 8 °C).
No congelar.
Conservar el vial en el embalaje exterior para protegerlo de la luz.
Para las condiciones de conservación tras la dilución/primera apertura del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Vial de vidrio de tipo I con tapón de goma de bromobutilo revestido con fluoropolímero en el sitio de contacto y sello de aluminio con cápsula de cierre a presión de plástico azul claro, que contiene 4 mg por 0,8 ml de solución inyectable.
Cada caja contiene 1 vial.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Preparación de epcoritamab
Esta sección se debe leer atentamente en su totalidad antes de preparar epcoritamab. Es necesario diluir algunas dosis (la dosis de preparación (0,16 mg) y la dosis intermedia (0,8 mg)) de epcoritamab antes de su administración. Epcoritamab se puede diluir utilizando dos métodos distintos que son el método del vial o el método de la jeringa.
Se deben seguir todas las instrucciones que se proporcionan a continuación, ya que una preparación inadecuada puede dar como resultado una dosis incorrecta.
Epcoritamab debe ser preparado y administrado por un profesional sanitario como una inyección subcutánea.
Cada vial de epcoritamab es para un solo uso únicamente.
Cada vial contiene un sobrellenado que permite la extracción de la cantidad indicada.
La administración de epcoritamab tiene lugar a lo largo de ciclos de 28 días, de acuerdo con la pauta de administración de la sección 4.2.
Epcoritamab se debe inspeccionar visualmente para detectar partículas y cambios de color antes de su administración. La solución inyectable debe ser una solución incolora a ligeramente amarilla. No utilizar si la solución presenta cambios de color, está turbia o contiene partículas extrañas.
Epcoritamab se debe preparar utilizando una técnica aséptica. No es necesario filtrar la solución diluida.
Preparación de la dilución de epcoritamab con el método del vial estéril vacío
Instrucciones de preparación de la dosis de preparación de 0,16 mg - se requieren 2 diluciones -método del vial estéril vacío
Utilice una jeringa, un vial y una aguja del tamaño adecuado para cada paso de transferencia.
- 1)
Preparar el vial de epcoritamab
- a) Saque un vial de 4 mg/0,8 ml de epcoritamab con la cápsula de cierre azul claro de la nevera.
- b) Deje que el vial alcance la temperatura ambiente durante no más de 1 hora.
- c) Agite suavemente el vial de epcoritamab.
NO agite en un vórtice ni agite vigorosamente el vial.
- 2)
Realizar la primera dilución
- a) Etiquete un vial vacío del tamaño adecuado como “dilución A”.
- b) Transfiera 0,8 ml de epcoritamab al vial de dilución A.
- c) Transfiera 4,2 ml de solución estéril de cloruro de sodio 9 mg/ml (0,9%) al vial de dilución A. La solución diluida inicial contiene 0,8 mg/ml de epcoritamab.
- d) Agite suavemente el vial de dilución A durante 30-45 segundos.
- 3)
Realizar la segunda dilución
- a) Etiquete un vial vacío del tamaño adecuado como “dilución B”.
- b) Transfiera 2 ml de solución del vial de dilución A al vial de dilución B. El vial de dilución A ya no es necesario y se debe desechar.
- c) Transfiera 8 ml de solución estéril de cloruro de sodio 9 mg/ml (0,9 %) al vial de dilución B para obtener una concentración final de 0,16 mg/ml.
- d) Agite suavemente el vial de dilución B durante 30-45 segundos.
- 4)
Extraer la dosis
Extraiga 1 ml de epcoritamab diluido del vial de dilución B con una jeringa. El vial de dilución B ya no es necesario y se debe desechar.
- 5)
Etiquetar la jeringa
Etiquete la jeringa con el nombre del producto, la concentración de dosis (0,16 mg), la fecha y la hora del día. Para la conservación de epcoritamab diluido, ser sección 6.3.
- 6) Deseche el vial y la parte de epcoritamab que no se haya utilizado de acuerdo con la normativa local.
Instrucciones de preparación de la dosis intermedia de 0,8 mg - se requiere 1 dilución - método del vial estéril vacío
Utilice una jeringa, un vial y una aguja del tamaño adecuado para cada paso de transferencia.
- 1)
Preparar el vial de epcoritamab
- a) Saque un vial de 4 mg/0,8 ml de epcoritamab con la cápsula de cierre azul claro de la nevera.
- b) Deje que el vial alcance la temperatura ambiente durante no más de 1 hora.
- c) Agite suavemente el vial de epcoritamab.
NO agite en vórtice ni agite vigorosamente el vial.
- 2)
Realizar la dilución
- a) Etiquete un vial vacío del tamaño adecuado como “dilución A”.
- b) Transfiera 0,8 ml de epcoritamab al vial de dilución A.
- c) Transfiera 4,2 ml de solución estéril de cloruro de sodio 9 mg/ml (0,9 %) al vial de dilución A para obtener una concentración final de 0,8 mg/ml.
- d) Agite suavemente el vial de dilución A durante 30-45 segundos.
- 3)
Extraer la dosis
Extraiga 1 ml de epcoritamab diluido del vial de dilución A con una jeringa. El vial de dilución A ya no es necesario y se debe desechar.
- 4)
Etiquetar la jeringa
Etiquete la jeringa con el nombre del producto, la concentración de dosis (0,8 mg), la fecha y la hora del día. Para la conservación de epcoritamab diluido, ver sección 6.3.
- 5) Deseche el vial y la parte de epcoritamab que no se haya utilizado de acuerdo con la normativa local.
Preparación de la dilución de epcoritamab con el método de la jeringa estéril
Instrucciones de preparación de la dosis de preparación de 0,16 mg - se requieren 2 diluciones - método de la jeringa estéril
Utilice una jeringa y una aguja del tamaño adecuado para cada paso de transferencia.
- 1.
Preparar el vial de epcoritamab
a. Saque un vial de 4 mg/0,8 ml de epcoritamab con la cápsula de cierre azul claro de la nevera. b. Deje que el vial alcance la temperatura ambiente durante no más de 1 hora. c. Agite suavemente el vial de epcoritamab.
NO agite en vórtice ni agite vigorosamente el vial.
- 2.
Realizar la primera dilución
a. Etiquete una jeringa del tamaño adecuado como “dilución A”.
b. Extraiga 4,2 ml de solución estéril de cloruro de sodio 9 mg/ml (0,9 %) a la jeringa de dilución A. Incluya aproximadamente 0,2 ml de aire en la jeringa.
c. Con una jeringa nueva etiquetada como “jeringa 1”, extraiga 0,8 ml de epcoritamab. d. Conecte las dos jeringas e inyecte los 0,8 ml de epcoritamab en la jeringa de dilución A. La solución diluida inicialmente contiene 0,8 mg/ml de epcoritamab.
e. Mezcle suavemente invirtiendo las jeringas conectadas 180 grados 5 veces. f. Desconecte las jeringas y deseche la jeringa 1.
- 3.
Realizar la segunda dilución
a. Etiquete una jeringa del tamaño adecuado como “dilución B”.
b. Extraiga 8 ml de solución estéril de cloruro de sodio 9 mg/ml (0,9 %) a la jeringa de dilución B. Incluya aproximadamente 0,2 ml de aire en la jeringa.
c. Etiquete otra jeringa del tamaño adecuado como “jeringa 2”.
d. Conecte la jeringa 2 a la jeringa de dilución A y transfiera 2 ml de la solución a la jeringa 2.
La jeringa de dilución A ya no es necesaria y se debe desechar.
e. Conecte la jeringa 2 a la jeringa de dilución B e inyecte los 2 ml de la solución en la jeringa de dilución B para obtener una concentración final de 0,16 mg/ml.
f. Mezcle suavemente invirtiendo las jeringas conectadas 180 grados 5 veces. g. Desconecte las jeringas y deseche la jeringa 2.
- 4.
Extraer la dosis
Conecte y transfiera 1 ml de epcoritamab diluido de la jeringa de dilución B a una nueva jeringa. La jeringa de dilución B ya no es necesaria y se debe desechar.
- 5.
Etiquetar la jeringa
Etiquete la jeringa con el nombre del producto, la concentración de dosis (0,16 mg), la fecha y la hora del día.
- 6. Deseche el vial y la parte de epcoritamab que no se haya utilizado de acuerdo con la normativa local.
Instrucciones de preparación de la dosis intermedia de 0,8 mg - se requiere 1 dilución - método de la jeringa estéril
Utilice una jeringa y una aguja del tamaño adecuado para cada paso de transferencia.
- 1.
Preparar el vial de epcoritamab
a. Saque un vial de 4 mg/0,8 ml de epcoritamab con la cápsula de cierre azul claro de la nevera.
b. Deje que el vial alcance la temperatura ambiente durante no más de 1 hora. c. Agite suavemente el vial de epcoritamab.
NO agite en vórtice ni agite vigorosamente el vial.
- 2.
Realizar la dilución
a. Etiquete una jeringa del tamaño adecuado como “dilución A”.
b. Extraiga 4,2 ml de solución estéril de cloruro de sodio 9 mg/ml (0,9 %) a la jeringa de dilución A. Incluya aproximadamente 0,2 ml de aire en la jeringa. c. Con una jeringa nueva etiquetada como “jeringa 1”, extraiga 0,8 ml de epcoritamab. d. Conecte las dos jeringas e inyecte los 0,8 ml de epcoritamab en la jeringa de dilución A para obtener una concentración final de 0,8 mg/ml.
e. Mezcle suavemente invirtiendo las jeringas conectadas 180 grados 5 veces. f. Desconecte las jeringas y deseche la jeringa 1.
- 3.
Extraer la dosis
Conecte una nueva jeringa a la jeringa de dilución A y transfiera 1 ml de epcoritamab diluido a la nueva jeringa. La dilución A ya no es necesaria y se debe desechar.
- 4.
Etiquetar la jeringa
Etiquete la jeringa con el nombre del producto, la concentración de dosis (0,8 mg), la fecha y la hora del día.
- 5. Deseche el vial y la parte de epcoritamab que no se haya utilizado de acuerdo con la normativa local.
Preparación de la dosis de 3 mg de epcoritamab
Instrucciones de preparación de la segunda dosis intermedia de 3 mg - No se requiere dilución Se requiere la dosis de 3 mg de epcoritamab únicamente para pacientes con LF (ver sección 4.2).
- 1)
Preparar el vial de epcoritamab
- a) Saque un vial de 4 mg/0,8 ml de epcoritamab con la cápsula de cierre azul claro de la nevera.
- b) Deje que el vial alcance la temperatura ambiente durante no más de 1 hora.
- c) Agite suavemente el vial de epcoritamab.
NO agite en vórtice ni agite vigorosamente el vial.
- 2)
Extraer la dosis
Extraiga 0,6 ml de epcoritamab con una jeringa.
- 3)
Etiquetar la jeringa
Etiquete la jeringa con el nombre del producto, la concentración de dosis (3 mg), la fecha y la hora del día. Para la conservación de epcoritamab preparado, ver sección 6.3.
- 4) Deseche el vial y la parte de epcoritamab que no se haya utilizado de acuerdo con la normativa local.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/23/1759/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 22/Septiembre/2023
Fecha de la última renovación: 17/Julio/2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.
Tepkinly 48 mg solución inyectable
1. NOMBRE DEL MEDICAMENTO
Tepkinly 48 mg solución inyectable
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada vial de 0,8 ml contiene 48 mg de epcoritamab a una concentración de 60 mg/ml.
Cada vial contiene un sobrellenado que permite la extracción de la cantidad indicada.
Epcoritamab es un anticuerpo biespecífico de inmunoglobulina humanizada G1 (IgG1) contra los antígenos CD3 y CD20, producido en células de ovario de hámster chino (CHO, de sus siglas en inglés) mediante tecnología de ADN recombinante.
Excipiente con efecto conocido
Cada vial de Tepkinly contiene 28,8 mg de sorbitol y 0,42 mg de polisorbato 80. Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable (inyectable)
Solución entre incolora y ligeramente amarilla, pH 5,5 y osmolalidad de
aproximadamente 211 mOsm/kg.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Tepkinly como monoterapia está indicado para el tratamiento de pacientes adultos con linfoma B difuso de células grandes (LBDCG) en recaída o refractario después de dos o más líneas de tratamiento sistémico.
Tepkinly en combinación con lenalidomida y rituximab está indicado para el tratamiento de pacientes adultos con linfoma folicular (LF) en recaída o refractario.
Tepkinly como monoterapia está indicado para el tratamiento de pacientes adultos con linfoma folicular (LF) en recaída o refractario después de dos o más líneas de tratamiento sistémico.
4.2 Posología y forma de administración
Tepkinly solo debe administrarse bajo la supervisión de un profesional sanitario cualificado en el uso de tratamientos contra el cáncer. Se debe disponer de al menos 1 dosis de tocilizumab para su uso en caso de SLC antes de la administración de epcoritamab en el Ciclo 1. Se debe tener acceso a una dosis adicional de tocilizumab en las 8 horas siguientes al uso de la dosis anterior de tocilizumab.
Posología
Premedicación recomendada y pauta posológica
Tepkinly como monoterapia
Tepkinly se debe administrar de acuerdo con la siguiente pauta posológica escalonada en ciclos de 28 días descrita en la Tabla 1 para pacientes con linfoma B difuso de células grandes y en la Tabla 2 para pacientes con linfoma folicular.
Tabla 1 Pauta posológica escalonada en 2 fases de Tepkinly para pacientes con linfoma B difuso de células grandes
| Pauta posológica | Ciclo de tratamiento | Días | Dosis de epcoritamab (mg)a |
| Semanal | Ciclo 1 | 1 | 0,16 mg (dosis escalonada 1) |
| 8 | 0,8 mg (dosis escalonada 2) | ||
| 15 | 48 mg (primera dosis completa) | ||
| 22 | 48 mg | ||
| Semanal | Ciclos 2-3 | 1, 8, 15, 22 | 48 mg |
| Cada dos semanas | Ciclos 4-9 | 1, 15 | 48 mg |
| Cada cuatro semanas | Ciclos 10 + | 1 | 48 mg |
| a 0,16 mg es una dosis de preparación; 0,8 mg es una dosis intermedia y 48 mg es una dosis completa. | |||
Tabla 2 Pauta posológica escalonada en 3 fases de Tepkinly para pacientes con linfoma folicular
Tepkinly se debe administrar hasta que se produzca progresión de la enfermedad o toxicidad inaceptable.
Tepkinly en combinación con lenalidomida y rituximab
Tepkinly se debe administrar en ciclos de 28 días durante un total de 12 ciclos o hasta que se produzca progresión de la enfermedad o toxicidad inaceptable, lo que ocurra primero.
Tabla 3 Pauta posológica de escalado de dosis en 3 fases de Tepkinly en combinación con lenalidomida y rituximab en pacientes con linfoma folicular
| Pauta posológica | Ciclo de tratamiento | Días | Dosis de epcoritamab (mg)a |
| Semanal | Ciclo 1 | 1 | 0,16 mg (dosis escalonada 1) |
| 8 | 0,8 mg (dosis escalonada 2) | ||
| 15 | 3 mg (dosis escalonada 3) | ||
| 22 | 48 mg (primera dosis completa) | ||
| Semanal | Ciclos 2-3 | 1, 8, 15, 22 | 48 mg |
| Cada dos semanas | Ciclos 4-9 | 1, 15 | 48 mg |
| Cada cuatro semanas | Ciclos 10 + | 1 | 48 mg |
| a 0,16 mg es una dosis de preparación; 0,8 mg es una dosis intermedia; 3 mg es una segunda dosis intermedia y 48 mg es una dosis completa. | |||
| Pauta posológica | Ciclo de tratamiento | Días | Dosis de epcoritamab (mg) |
| Semanal | Ciclo 1 | 1 | 0,16 mg (dosis escalonada 1) |
| 8 | 0,8 mg (dosis escalonada 2) | ||
| 15 | 3 mg (dosis escalonada 3) | ||
| 22 | 48 mg (primera dosis completa) | ||
| Ciclos 2 y 3 | 1, 8, 15 y 22 | 48 mg |
Tepkinly se debe administrar en combinación con lenalidomida 20 mg por vía oral una vez al día (del Día 1 al 21) en los Ciclos 1-12 y rituximab 375 mg/m2 por vía intravenosa cada semana en el Ciclo 1 (los Días 1, 8, 15 y 22) y cada 4 semanas en los Ciclos 2-5 (el Día 1).
Para información adicional, consultar la Ficha Técnica de lenalidomida y rituximab.
Premedicación y profilaxis
En la Tabla 4 se proporciona información detallada sobre la premedicación recomendada para el síndrome de liberación de citoquinas (SLC).
Tabla 4 Premedicación de epcoritamab
| Ciclo | Paciente que requiere premedicación | Premedicacióna | Administración |
| Ciclo 1 | Todos los pacientes | Dexametasona (15 mg por vía oral o intravenosa) o Prednisolona (100 mg por vía oral o intravenosa) o equivalente
|
|
|
| ||
| Ciclo 2 y posteriores | Pacientes que hayan experimentado SLC de grado 2 o 3b SLC con la dosis anterior | Dexametasona (15 mg por vía oral o intravenosa) o Prednisolona (100 mg por vía oral o intravenosa) o equivalente
|
|
a La premedicación utilizada para los agentes en combinación puede servir como premedicación para epcoritamab según el criterio del médico tratante, siempre que las dosis administradas sean al menos equivalentes. b Después de un acontecimiento de SLC de Grado 4, el paciente interrumpirá permanentemente epcoritamab. c Según el estudio de optimización GCT3013-01. | |||
Para información adicional, consultar la Ficha Técnica de lenalidomida y la Ficha Técnica de rituximab para las recomendaciones de premedicación respectivas.
| Cada cuatro semanas | Ciclos 4 al 12 | 1 | 48 mg |
Es muy recomendable la profilaxis contra la neumonía por Pneumocystis jirovecii (NPJ) y las infecciones por virus herpes durante el tratamiento con epcoritamab.
Tepkinly se debe administrar a pacientes adecuadamente hidratados.
Es muy recomendable que todos los pacientes sigan las siguientes pautas de ingesta de líquidos durante el Ciclo 1, a menos que esté médicamente contraindicado:
- 2-3 L de ingesta de líquidos durante las 24 horas previas a cada administración de epcoritamab
- Suspender la medicación antihipertensiva durante las 24 horas previas a cada administración de epcoritamab.
- Administrar 500 ml de líquidos isotónicos intravenosos (IV) el día de la administración de epcoritamab antes de la administración de la dosis; Y
- Ingerir 2-3 L de líquidos durante las 24 horas siguientes a cada administración de epcoritamab.
Se recomienda administrar hidratación y tratamiento profiláctico con un agente reductor del ácido úrico a los pacientes con riesgo incrementado de síndrome de lisis tumoral clínico (SLTC).
Los pacientes deben ser supervisados para detectar signos y síntomas de SLC y/o del síndrome de neurotoxicidad asociada a células inmunoefectoras (ICANS, de sus siglas en inglés) y ser tratados de acuerdo con las guías de práctica clínica actuales tras la administración de epcoritamab. Se debe informar a los pacientes sobre los signos y síntomas asociados al SLC y al ICANS y que acudan inmediatamente al médico en caso de presentar signos o síntomas en cualquier momento (ver sección 4.4).
Modificaciones de dosis y tratamiento de reacciones adversas
Síndrome de liberación de citoquinas (SLC)
Los pacientes tratados con epcoritamab pueden desarrollar SLC. Evalúe y trate otras causas de fiebre, hipoxia e hipotensión. Si hay sospecha de SLC, trate de acuerdo con las recomendaciones de la Tabla 5. A los pacientes que experimenten SLC, se les debe supervisar con más frecuencia durante la siguiente administración de epcoritamab.
Tabla 5 Grados de SLC y guía de manejo
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabh |
Grado 1
| Proporcionar tratamiento de soporte, como antipiréticos e hidratación intravenosa Se puede iniciar dexametasonab En casos de edad avanzada, elevada carga tumoral, células tumorales circulantes, fiebre refractaria a antipiréticos
Si no hay mejoría después de 24 horas, considerar tocilizumabd Para SLC con ICANS concurrente, consultar la Tabla 6 | Suspender epcoritamab hasta la resolución del acontecimiento de SLC |
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabh |
Grado 2
e
y/o
| Proporcionar tratamiento de soporte, como antipiréticos e hidratación intravenosa Se debe considerar dexametasonab Se recomienda el tratamiento anticitoquinas, tocilizumabd Si el SLC es refractario a dexametasona y a tocilizumab:
Para SLC con ICANS concurrente, consultar la Tabla 6 | Suspender epcoritamab hasta la resolución del acontecimiento de SLC |
Grado 3
e
y/o
| Proporcionar tratamiento de soporte, como antipiréticos e hidratación intravenosa Se debe administrar dexametasonac Se recomienda tratamiento anticitoquinas, tocilizumabd Si el SLC es refractario a dexametasona y a tocilizumab:
Para SLC con ICANS concurrente, consultar la Tabla 6 | Suspender epcoritamab hasta la resolución del acontecimiento de SLC En caso de SLC de Grado 3 que dure más de 72 horas, epcoritamab debe interrumpirse Si más de 2 acontecimientos separados de SLC de Grado 3, incluso si cada acontecimiento se ha resuelto a Grado 2 en 72 horas, epcoritamab debe interrumpirse |
Grado 4
e
y/o
| Proporcionar tratamiento de soporte, como antipiréticos e hidratación intravenosa Se debe administrar dexametasonac Se recomienda tratamiento anticitoquinas, tocilizumabd Si el SLC es refractario a dexametasona y a tocilizumab:
| Interrumpir permanentemente epcoritamab |
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabh |
| Para SLC con ICANS concurrente, consultar la Tabla 6 | ||
a Grados de SLC según los criterios consensuados de la ASTCT. b Se debe administrar dexametasona a 10-20 mg al día (o equivalente). c Se debe administrar dexametasona a 10-20 mg por vía intravenosa cada 6 horas. d Tocilizumab 8 mg/kg por vía intravenosa a lo largo de 1 hora (sin superar 800 mg por dosis). Repetir tocilizumab tras al menos 8 horas si es necesario. Máximo de 2 dosis en un periodo de 24 horas. e El oxígeno a bajo flujo se define como oxígeno administrado a ≤ 6 L/minuto. f El oxígeno a alto flujo se define como oxígeno administrado a ≥ 6 L/minuto. g Riegler L et al. (2019). h Cuando epcoritamab se administra en combinación para el LF en recaída o refractario, considerar suspender lenalidomida hasta la resolución del acontecimiento | ||
Síndrome de neurotoxicidad asociada a células inmunoefectoras (ICANS)
Los pacientes deben ser supervisados para signos y síntomas de ICANS. Otras causas de síntomas neurológicos deben ser descartadas. Si hay sospecha de ICANS, trate de acuerdo con las recomendaciones de la Tabla 6.
Tabla 6 Grados de ICANS y guía de manejo
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabg |
Grado 1a Escala ICEb 7-9 a o, nivel de consciencia disminuidoa: despierta de manera espontánea | Tratamiento con dexametasonac Considerar medicamentos anticonvulsivantes no sedantes (p. ej., levetiracetam) hasta resolución del ICANS Sin SLC concurrente:
Para ICANS con SLC concurrente:
| Suspender epcoritamab hasta la resolución del acontecimiento |
Grado 2a Escala ICEb 3-6 o, nivel de consciencia disminuidoa: despierta en respuesta a la voz | Tratamiento con dexametasonae Considerar medicamentos anticonvulsivantes no sedantes (p. ej., levetiracetam) hasta la resolución del ICANS Sin SLC concurrente:
Para ICANS con SLC concurrente:
| Suspender epcoritamab hasta la resolución del acontecimiento |
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabg |
Grado 3a Escala ICEb 0-2 o, nivel de consciencia disminuidoa: despierta solo en respuesta a un estímulo táctil, o crisisa, ya sea:
o
o presión intracraneal elevada: edemaa focal/local en neurodiagnóstico por imagenb | Tratamiento con dexametasonaf
Sin SLC concurrente:
Para ICANS con SLC concurrente:
| Interrumpir permanentemente epcoritamab |
Grado 4a Escala ICEa, b 0 o, nivel de consciencia disminuidoa, en cualquiera de los casos siguientes:
crisisa, ya sean:
hallazgos motoresa:
| Tratamiento con dexametasonaf
Considerar medicamentos anticonvulsivantes no sedantes (p. ej., levetiracetam) hasta la resolución del ICANS Sin SLC concurrente:
Para ICANS con SLC concurrente:
| Interrumpir permanentemente epcoritamab |
| Gradoa | Tratamiento recomendado | Modificación de la dosis de epcoritamabg |
o
| ||
a Grados de ICANS según la gradación consensuada de ICANS de la ASTCT. El grado de ICANS viene determinado por el acontecimiento más grave (escala ICE, nivel de consciencia, crisis, hallazgos motores, PIC elevada/edema cerebral) no atribuible a ninguna otra causa. b Si es posible despertar al paciente y es capaz de realizar la evaluación de encefalopatía asociada a células inmunoefectoras (ICE), evaluar: orientación (orientado para año, mes, ciudad, hospital = 4 puntos); nombres (nombrar 3 objetos, p. ej., apuntar a reloj, bolígrafo, botón = 3 puntos); seguir instrucciones (p. ej., “muéstreme 2 dedos” o “cierre los ojos y saque la lengua” = 1 punto); escritura (capacidad para escribir una frase estándar = 1 punto); y atención (contar hacia atrás desde 100 de diez en diez = 1 punto). Si no es posible despertar al paciente y no es capaz de realizar la evaluación ICE (ICANS de grado 4) = 0 puntos. c Se debe administrar dexametasona a 10 mg intravenosa cada 12 horas. d Las alternativas incluyen anakinra o siltuximab. Riegler L et al. (2019). e Se debe administrar dexametasona a 10-20 mg intravenosa cada 12 horas. f Se debe administrar dexametasona a 10-20 mg intravenosa cada 6 horas. g Cuando epcoritamab se administra en combinación para el LF en recaída o refractario, considerar suspender lenalidomida hasta la resolución del acontecimiento | ||
Tabla 7 Modificaciones de dosis recomendadas para otras reacciones adversas
| Reacción Adversa | Gravedad1 | Acción |
| Infecciones (ver sección 4.4) | Grados 1-4 |
|
| Neutropenia o neutropenia febril (ver sección 4.8) | Recuento absoluto de neutrófilos inferior a 0,5 x 10⁹/L |
|
| Trombocitopenia (ver sección 4.8) | Recuento plaquetario inferior a 50 x 109/L |
|
| Otras reacciones adversas (ver sección 4.8) | Grado 3 o superior |
|
| 1 Basado en terminología del National Cancer Institute Common Criterios para Reacciones Adversas (NCI CTCAE), Version 5.0. | ||
En caso de neutropenia febril y neutropenia recurrente de Grado ≥ 3, considerar factor estimulante de colonias de granulocitos (G-CSF). Consultar la Ficha Técnica de lenalidomida para instrucciones específicas sobre modificaciones de dosis en caso de neutropenia. Consultar la Ficha Técnica de rituximab para recomendaciones sobre la determinación de los niveles de inmunoglobulinas.
Dosis omitida o retrasada
Linfoma B difuso de células grandes
Se requiere una repetición del ciclo de preparación (idéntico al Ciclo 1 con profilaxis de SLC estándar):
Si transcurren más de 8 días entre la dosis de preparación (0,16 mg) y la dosis intermedia
(0,8 mg), o
- Si transcurren más de 14 días entre la dosis intermedia (0,8 mg) y la primera dosis completa (48 mg), o
- Si transcurren más de 6 semanas entre dosis completas (48 mg)
Después de la repetición del ciclo de preparación, el paciente debe reanudar el tratamiento en el Día 1 del siguiente ciclo de tratamiento planificado (posterior al ciclo durante el que se retrasó la dosis).
Linfoma folicular
Se requiere una repetición del ciclo de preparación (idéntico al Ciclo 1 con profilaxis de SLC estándar):
Si transcurren más de 8 días entre la dosis de preparación (0,16 mg) y la dosis intermedia
(0,8 mg), o
- Si transcurren más de 8 días entre la dosis intermedia (0,8 mg) y la segunda dosis intermedia (3 mg), o
- Si transcurren más de 14 días entre la segunda dosis intermedia (3 mg) y la primera dosis completa (48 mg), o
- Si transcurren más de 6 semanas entre cualquiera de dos dosis completas (48 mg) Después de la repetición del ciclo de preparación, el paciente debe reanudar el tratamiento en el Día 1 del siguiente ciclo de tratamiento planificado (posterior al ciclo durante el que se retrasó la dosis).
Poblaciones especiales
Insuficiencia renal
No se requieren ajustes de dosis en pacientes con insuficiencia renal de leve a moderada. No se ha estudiado epcoritamab en pacientes con insuficiencia renal de grave a enfermedad renal en fase terminal. No existe una dosis recomendada para pacientes con insuficiencia renal de grave a enfermedad renal en fase terminal (ver sección 5.2).
Insuficiencia hepática
No se requieren ajustes de dosis en pacientes con insuficiencia hepática de leve a moderada. No se ha estudiado epcoritamab en pacientes con insuficiencia hepática grave (definido como bilirrubina total >3 veces LSN y cualquier AST) y los datos en pacientes con insuficiencia hepática moderada (definido como bilirrubina total > 1,5 a 3 veces LSN y cualquier AST) son limitados. No existe una dosis recomendada para pacientes con insuficiencia hepática de moderada a grave (ver sección 5.2).
Personas de edad avanzada
No se requiere ningún ajuste de dosis en pacientes ≥ 65 años de edad (ver las secciones 5.1 y 5.2).
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de Tepkinly en niños de menos de 18 años de edad. No se dispone de datos.
Forma de administración
Tepkinly se administra por vía subcutánea. Se debe administrar mediante inyección subcutánea únicamente, preferiblemente en la parte inferior del abdomen o en el muslo. Se recomienda especialmente cambiar el punto de inyección del lado izquierdo al derecho o viceversa durante la pauta de administración semanal (esto es, Ciclos 1-3).
Para consultar las instrucciones de reconstitución del medicamento antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Síndrome de liberación de citoquinas (SLC)
Se produjo SLC, que puede ser una amenaza para la vida o mortal, en pacientes que recibieron epcoritamab. Los signos y síntomas más frecuentes del SLC incluyen pirexia, hipotensión e hipoxia. Otros signos y síntomas del SLC en más de dos pacientes incluyen escalofríos, taquicardia, cefalea y disnea.
La mayoría de los acontecimientos de SLC ocurrieron en el Ciclo 1 y se asociaron a la primera dosis completa de epcoritamab. Administre corticoesteroides profilácticos para mitigar el riesgo de SLC (ver sección 4.2).
Los pacientes deben ser supervisados para detectar signos y síntomas de SLC tras la administración de epcoritamab.
Ante los primeros signos o síntomas de SLC, se debe instaurar un tratamiento de soporte con tocilizumab y/o corticoesteroides, según proceda (ver sección 4.2, Tabla 5). Se debe informar a los pacientes sobre los signos y síntomas asociados al SLC e indicarles que se pongan en contacto con su profesional sanitario y acudan inmediatamente al médico en caso de presentar signos o síntomas en cualquier momento. El manejo del SLC puede requerir el retraso temporal o la interrupción de epcoritamab en función de la gravedad del SLC (ver sección 4.2).
Linfohistiocitosis hemofagocítica (HLH)
Se han notificado casos de linfohistiocitosis hemofagocítica (HLH), incluidos casos mortales, en pacientes tratados con epcoritamab. La HLH es un síndrome potencialmente mortal que se caracteriza por fiebre, erupción cutánea, linfadenopatía, hepatomegalia y/o esplenomegalia y citopenias. Se debe considerar la HLH cuando la presentación de un SLC sea atípico o prolongado. Se debe supervisar a los pacientes para detectar los signos y síntomas clínicos de la HLH. En caso de sospecha de HLH, se debe interrumpir el tratamiento con epcoritamab para realizar un diagnóstico e iniciar el tratamiento de la HLH. Si se confirma la HLH, se debe interrumpir permanentemente la administración de Tepkinly.
Síndrome de neurotoxicidad asociada a células inmunoefectoras (ICANS)
Se ha producido ICANS, incluidos acontecimientos mortales, en pacientes que han recibido epcoritamab. El ICANS puede manifestarse como afasia, nivel alterado de la consciencia, deterioro de habilidades cognitivas, debilidad motora, crisis y edema cerebral.
La mayoría de los casos de ICANS ocurrieron en el Ciclo 1 del tratamiento con epcoritamab. Sin embargo, algunos se produjeron con inicio retrasado.
Los pacientes deben ser supervisados para detectar signos y síntomas de ICANS tras la administración de epcoritamab.
Ante los primeros signos o síntomas de ICANS, se debe instaurar un tratamiento con corticoesteroides y medicamentos anticonvulsivantes no sedantes, según proceda (ver sección 4.2, Tabla 6). Se debe
informar a los pacientes sobre los signos y síntomas del ICANS y sobre la posibilidad de que el inicio de estos acontecimientos se retrase. Se debe indicar a los pacientes que se pongan en contacto con su profesional sanitario y acudan inmediatamente al médico en caso de presentar signos o síntomas en cualquier momento. Epcoritamab se debe retrasar o interrumpir según las recomendaciones (ver sección 4.2).
Infecciones graves
El tratamiento con epcoritamab puede provocar un riesgo incrementado de infecciones. En estudios clínicos, se observaron infecciones graves o mortales en pacientes tratados con epcoritamab (ver sección 4.8).
Se debe evitar la administración de epcoritamab en pacientes con infecciones sistémicas activas clínicamente significativas.
Según sea apropiado, se debe administrar antimicrobianos profilácticos antes y durante el tratamiento con epcoritamab (ver sección 4.2). Se debe supervisar a los pacientes para detectar signos y síntomas de infección, antes y después de la administración de epcoritamab, y tratar de la manera adecuada. En caso de neutropenia febril, se debe evaluar si los pacientes presentan infección y tratarlos con antibióticos, líquidos y otros tratamientos de soporte, de acuerdo con las directrices locales.
También se ha notificado hipogammaglobulinemia en pacientes que recibieron epcoritamab (ver sección 4.8). Los niveles de inmunoglobulinas (Ig) deben vigilarse antes y durante el tratamiento. Los pacientes deben ser tratados de acuerdo con las guías institucionales locales, incluidas las precauciones para evitar infecciones y la profilaxis antimicrobiana.
Se han notificado casos de leucoencefalopatía multifocal progresiva (LMP), incluidos acontecimientos mortales, en pacientes tratados con epcoritamab que también habían recibido tratamiento previo con otros medicamentos inmunosupresores. Si durante el tratamiento con epcoritamab aparecen síntomas neurológicos sugestivos de LMP, se debe suspender el tratamiento con epcoritamab e iniciar las medidas diagnósticas adecuadas.
Síndrome de Lisis Tumoral (SLT)
Se ha notificado SLT en pacientes que reciben epcoritamab (ver sección 4.8). Se recomienda que los pacientes con un mayor riesgo de SLT reciban hidratación y tratamiento profiláctico con un medicamento reductor del ácido úrico. Se debe supervisar a los pacientes para detectar signos o síntomas de SLT, especialmente a los pacientes con una carga tumoral elevada o tumores que proliferan rápidamente, y a los pacientes con función renal reducida. Se debe controlar la bioquímica sanguínea de los pacientes y las anomalías deben tratarse con prontitud.
Brote tumoral
Se han notificado casos de brote tumoral en pacientes tratados con epcoritamab (ver sección 4.8). Las manifestaciones podrían incluir dolor localizado e hinchazón. Consistente con el mecanismo de acción de epcoritamab, el brote tumoral es probablemente debido al influjo de las células T en las zonas del tumor tras la administración de epcoritamab.
No hay factores de riesgo específicos para el brote tumoral que hayan sido identificados; sin embargo, existe un mayor riesgo de compromiso y morbilidad debido al efecto de masa secundario al brote tumoral en pacientes con tumores voluminosos ubicados muy cerca de las vías respiratorias y/o de un órgano vital. Los pacientes tratados con epcoritamab deben ser vigilados y evaluados por brote tumoral en zonas anatómicas críticas.
Enfermedad negativa para CD20
Los datos disponibles sobre pacientes con LBDCG negativo para CD20 y pacientes con LF negativo para CD20 tratados con epcoritamab son limitados y es posible que los pacientes con LBDCG negativo para CD20 y los pacientes con LF negativo para CD20 obtengan un menor beneficio
comparado con los pacientes con LDCBG positivo para CD20 y los pacientes con LF positivo para CD20, respectivamente. Los posibles riesgos y beneficios asociados con el tratamiento de pacientes con LBDCG y FL negativo para CD20 con epcoritamab deben ser considerados.
Tarjeta para pacientes
El médico debe informar al paciente sobre el riesgo de SLC e ICANS y cualquier signo y síntoma de SLC e ICANS. Los pacientes deben ser instruidos para buscar atención médica inmediata si experimentan signos y síntomas de SLC y/o ICANS. Los pacientes deben ser provistos con una tarjeta para pacientes y deben ser instruidos para llevarla consigo en todo momento. Esta tarjeta describe síntomas de SLC e ICANS que, si son experimentados, debe indicar al paciente que busque atención médica inmediata.
Inmunización
No se deben administrar vacunas vivas y/o atenuadas simultáneamente con epcoritamab. No se han realizado estudios en pacientes que recibieron recientemente vacunas vivas.
Excipientes con efecto conocido
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por vial; esto es, esencialmente “exento de sodio”.
Este medicamento contiene 28,8 mg de sorbitol por vial, equivalentes a 27,33 mg/ml.
Este medicamento contiene 0,42 mg de polisorbato 80 en cada vial, equivalente a 0,4 mg/ml. El polisorbato 80 puede causar reacciones alérgicas.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones.
La elevación transitoria de ciertas citoquinas proinflamatorias debida a epcoritamab puede suprimir la actividad de la enzima CYP450. Al iniciar el tratamiento con epcoritamab en pacientes tratados con sustratos de CYP450 con una ventana terapéutica estrecha, se debe considerar una supervisión terapéutica.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/Anticoncepción en mujeres
Se debe aconsejar a las mujeres en edad fértil que utilicen métodos anticonceptivos efectivos durante el tratamiento con epcoritamab y hasta al menos 4 meses tras la última dosis. Antes de iniciar el tratamiento con epcoritamab, se debe comprobar si las mujeres en edad fértil están embarazadas.
Embarazo
De acuerdo con su mecanismo de acción, epcoritamab puede provocar daño fetal, incluyendo linfocitopenia de células B y alteraciones en la respuesta inmunitaria normal si se administra a mujeres embarazadas. No hay datos sobre el uso de epcoritamab en mujeres embarazadas. No se han realizado estudios de reproducción en animales con epcoritamab. Los anticuerpos IgG1, como epcoritamab, pueden atravesar la placenta resultando en exposición fetal. Avise a las mujeres embarazadas del riesgo potencial para el feto.
No se recomienda utilizar epcoritamab durante el embarazo, ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Lactancia
Se desconoce si epcoritamab se excreta en la leche humana ni sus efectos sobre la producción de leche. Dado que se sabe que las IgGs están presentes en la leche, puede producirse exposición neonatal a epcoritamab a través de transferencia por lactancia. Se debe interrumpir la lactancia durante el tratamiento con epcoritamab y hasta al menos 4 meses tras la última dosis.
Fertilidad
No se han realizado estudios de fertilidad con epcoritamab (ver sección 5.3). Se desconoce el efecto de epcoritamab sobre la fertilidad de hombres y mujeres.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de epcoritamab sobre la capacidad para conducir y utilizar máquinas es importante.
| Debido a la posibilidad de ICANS, los pacientes que reciben epcoritamab están en riesgo de sufrir | ||
| alteraciones en el nivel de consciencia (ver sección 4.4). Se debe aconsejar a los pacientes que actúen | ||
| con precaución (o evitar, si presentan síntomas) al conducir, montar en bicicleta o usar maquinaria | ||
| pesada o potencialmente peligrosa. | ||
4.8 Reacciones adversas
Resumen del perfil de seguridad
Monoterapia con epcoritamab
La seguridad de epcoritamab fue evaluada en el estudio GCT3013-01 no aleatorizado de un solo grupo en 382 pacientes con linfoma B de células grandes (N = 167), linfoma folicular (N = 129) y linfoma folicular (pauta posológica escalonada en 3 fases, N = 86) en recaída o refractario después de dos o más líneas de tratamiento sistémico y se incluyeron todos los pacientes reclutados con la dosis de 48 mg y que recibieron al menos una dosis de epcoritamab. Las siguientes reacciones adversas se han reportado con epcoritamab durante los estudios clínicos y la experiencia posterior a la comercialización.
La mediana de la duración de la exposición a epcoritamab fue 4,9 meses (intervalo: <1 a 30 meses).
Las reacciones adversas más frecuentes (≥20 %) fueron SLC, reacciones en la zona de inyección, cansancio, infección vírica, neutropenia, dolor musculoesquelético, pirexia y diarrea.
Se produjeron reacciones adversas graves en el 50% de los pacientes. La reacción adversa grave más frecuente (≥10 %) fue el síndrome de liberación de citoquinas (34 %). Catorce pacientes (3,7 %) experimentaron una reacción adversa mortal (neumonía en 9 pacientes (2,4 %), infección vírica en 4 pacientes (1,0 %) e ICANS en 1 paciente (0,3 %)).
Se produjeron reacciones adversas que llevaron a la interrupción del tratamiento en el 6,8 % de los pacientes. La interrupción del tratamiento con epcoritamab debido a neumonía ocurrió en 14 pacientes (3,7%), infección vírica en 8 pacientes (2,1%), cansancio en 2 pacientes (0,5 %) y se produjo SLC, ICANS, o diarrea en 1 paciente (0,3 %) cada una.
Se produjeron retrasos de dosis debidos a reacciones adversas en el 42 % de los pacientes. Las reacciones adversas que provocaron retrasos de dosis (≥3 %) fueron infecciones víricas (17%), SLC (11 %), neutropenia (5,2%), neumonía (4,7 %), infección del tracto respiratorio superior (4,2%) y pirexia (3,7%).
Epcoritamab en combinación con lenalidomida y rituximab
La seguridad de epcoritamab en combinación con lenalidomida y rituximab fue evaluada en el estudio M20-638 aleatorizado, abierto, multicéntrico que incluyó a pacientes con linfoma folicular (LF) en
recaída o refractario después de una línea de tratamiento previo. Los pacientes recibieron epcoritamab en combination con lenalidomida y rituximab (N = 243) o lenalidomida y rituximab solos (N = 238).
Con la excepción del SLC e ICANS, los resultados de seguridad que se presentan a continuación y en la Tabla 9 representan el conjunto de datos de seguridad total de 243 pacientes que recibieron epcoritamab después de la pauta posológica escalonada en 2 fases o la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab. Los datos presentados para el SLC e ICANS reflejan los 133 pacientes que recibieron epcoritamab con la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab.
Pauta posológica escalonada recomendada en 3 fases
En el estudio M20-638, se produjo SLC de cualquier grado en el 26 % (35/133) de los pacientes tratados con epcoritamab con la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab.
Se produjeron reacciones adversas graves debidas al SLC en el 12 % de los pacientes que recibieron epcoritamab en combinación con lenalidomida y rituximab. Se produjeron retrasos en la administración (interrupciones) debido al SLC en el 11 % de los pacientes que recibieron epcoritamab. Se produjo ICANS en el 0,8 % de los pacientes, con un solo acontecimiento notificado como Grado 1.
Conjunto total de seguridad
De los 243 pacientes que recibieron epcoritamab después de la pauta posológica escalonada en 2 fases
o la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab, las reacciones adversas más frecuentes (≥ 20 %) fueron neutropenia, erupción, infecciones del tracto respiratorio superior, fatiga, diarrea, reacciones en la zona de inyección, anemia, estreñimiento, trombocitopenia, SLC, hipogammaglobulinemia, COVID-19, pirexia y neumonía.
Se produjeron reacciones adversas graves en el 44% de los pacientes que recibieron epcoritamab en combinación con lenalidomida y rituximab. Las reacciones adversas graves en ≥ 5% de los pacientes incluyeron SLC, neumonía, COVID-19 y neutropenia febril.
Se produjo la interrupción permanente de epcoritamab debido a una reacción adversa en el 6,6 % de los pacientes que recibieron epcoritamab en combinación con lenalidomida y rituximab. Las reacciones adversas que llevaron a la interrupción permanente de epcoritamab en más de 1 paciente incluyeron neumonía, COVID-19, infecciones del tracto respiratorio superior y neutropenia.
Se produjeron retrasos de dosis de epcoritamab debidos a una reacción adversa en el 70 % de los pacientes que recibieron epcoritamab en combinación con lenalidomida y rituximab. Las reacciones adversas que llevaron a retrasos de dosis de epcoritamab en el ≥ 5 % de los pacientes incluyeron neutropenia, infecciones del tracto respiratorio superior, COVID-19, neumonía, erupción y trombocitopenia.
Tabla de reacciones adversas
Las reacciones adversas que se producen con epcoritamab se enumeran en la Tabla 8.
Las reacciones adversas que se producen con epcoritamab en combinación con lenalidomida y rituximab se enumeran en la Tabla 9.
Las reacciones adversas de los estudios clínicos para epcoritamab (Tabla 8 y Tabla 9) están enumeradas por la clasificación por órganos y sistemas de MedDRA de acuerdo con la siguiente convención: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); y muy raras (<1/10 000).
Dentro de cada categoría de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 8 Reacciones adversas notificadas en pacientes con LCBG o LF en recaída o refractario tratados con epcoritamab
Clasificación por órganos y sistemas/término preferente o reacción adversa | Todos los grados | Grado 3-4 |
| Infecciones e infestaciones | ||
| Infección víricaa | Muy frecuente | Frecuente |
| Neumoníab | Muy frecuente | Frecuente |
| Infección del tracto respiratorio superiorc | Muy frecuente | Frecuente |
| Infección fúngicad | Frecuente | |
| Sepsise | Frecuente | Frecuente |
| Celulitis | Frecuente | Frecuente |
| Neoplasias benignas, malignas y no especificadas (incl. quistes y pólipos) | ||
| Brote tumoral | Frecuente | |
| Trastornos de la sangre y del sistema linfático | ||
| Neutropeniaf | Muy frecuente | Muy frecuente |
| Anemiag | Muy frecuente | Frecuente |
| Trombocitopeniah | Muy frecuente | Frecuente |
| Linfocitopeniai | Muy frecuente | Frecuente |
| Neutropenia febril | Frecuente | Frecuente |
| Linfohistiocitosis hemofagocíticaj | Poco frecuente | Raro |
| Trastornos del sistema inmunológico | ||
| Síndrome de liberación de citoquinasj | Muy frecuente | Frecuente |
| Hipogammaglobulinemia | Muy frecuente | Poco frecuente |
| Trastornos del metabolismo y de la nutrición | ||
| Disminución del apetito | Muy frecuente | Poco frecuente |
| Hipopotasemia | Frecuente | Frecuente |
| Hipofosfatemia | Frecuente | Frecuente |
| Hipomagnesemia | Frecuente | Poco frecuente |
| Síndrome de lisis tumoralk | Frecuente | Poco frecuente |
| Trastornos del sistema nervioso | ||
| Cefalea | Muy frecuente | Poco frecuente |
Síndrome de neurotoxicidad asociada a células inmunoefectorasj | Frecuente | Poco frecuente |
| Trastornos cardiacos | ||
| Arritmias cardiacasl | Frecuente | Poco frecuente |
| Trastornos respiratorios, torácicos y mediastínicos | ||
| Derrame pleural | Frecuente | Frecuente |
| Trastornos gastrointestinales | ||
| Diarrea | Muy frecuente | Poco frecuente |
| Dolor abdominalm | Muy frecuente | Frecuente |
| Náuseas | Muy frecuente | Poco frecuente |
| Vómitos | Frecuente | Poco frecuente |
| Trastornos de la piel y del tejido subcutáneo | ||
| Erupciónn | Muy frecuente | |
| Prurito | Frecuente | |
| Trastornos musculoesqueléticos y del tejido conjuntivo | ||
| Dolor musculoesqueléticoo | Muy frecuente | Frecuente |
| Trastornos generales y alteraciones en el lugar de administración | ||
| Reacciones en la zona de | Muy frecuente | |
Clasificación por órganos y
sistemas/término preferente o
reacción adversa
Todos los grados
Grado 3-4 inyecciónp
Cansancioq Muy frecuente Frecuente Pirexiar Muy frecuente Frecuente Edema Muy frecuente Frecuente Exploraciones complementarias
Alanina-transaminasa
incrementada
Frecuente Frecuente
Aspartato-transaminasa
incrementada
Frecuente Frecuente
Creatinina sérica incrementada Frecuente
Niveles de sodio disminuidost Frecuente Poco frecuente Fosfatasa alcalina incrementada Frecuente
Grados de las reacciones adversas según NCI CTCAE versión 5.0.
a La infección vírica incluye COVID-19, coriorretinitis por citomegalovirus, colitis por citomegalovirus, infección por citomegalovirus, reactivación de infección por citomegalovirus, gastroenteritis vírica, herpes simple, reactivación del herpes simple, infección por el virus del herpes, herpes zóster, herpes oral, síndrome posCOVID-19 agudo e infección por varicela zóster.
b Neumonía incluye neumonía por COVID-19 y neumonía.
c Infección del tracto respiratorio superior incluye laringitis, faringitis, infección por el virus respiratorio sincitial, rinitis, infección por rinovirus e infección del tracto respiratorio superior. d Infección fúngica incluye infección por cándida, candidiasis esofágica, candidiasis oral y candidiasis orofaríngea.
e Sepsis incluye bacteremia, sepsis y shock séptico.
f Neutropenia incluye neutropenia y recuento de neutrófilos disminuido.
g Anemia incluye anemia y ferritina sérica disminuida.
h Trombocitopenia incluye recuento plaquetario disminuido y trombocitopenia. i Linfocitopenia incluye recuento linfocítico disminuido y linfocitopenia
j Acontecimientos clasificados según los criterios de consenso de la American Society for Transplantation and Cellular Therapy (ASTCT).
k El síndrome clínico de lisis tumoral se clasificó según Cairo-Bishop.
l Arritmias cardiacas incluye bradicardia, bradicardia sinusal, taquicardia sinusal, taquicardia supraventricular y taquicardia.
m Dolor abdominal incluye malestar abdominal, dolor abdominal, dolor abdominal inferior, dolor abdominal superior y sensibilidad abdominal.
n Erupción incluye erupción, erupción eritematosa, erupción macular, erupción maculopapular, erupción papular, erupción prurítica, erupción pustular y erupción vesicular.
o Dolor musculoesquelético incluye dolor de espalda, dolor de huesos, dolor en el costado, dolor musculoesqulético en el pecho, dolor musculoesquelético, mialgia, dolor en el cuello, dolor en el pecho no cardiaco, dolor, dolor en las extremidades y dolor espinal.
p Reacciones en la zona de inyección incluye hematoma en la zona de inyección, eritema en la zona de inyección, hipertrofia en la zona de inyección, inflamación en la zona de inyección, masa en la zona de inyección, nódulo en la zona de inyección, edema en la zona de inyección, dolor en la zona de inyección, prurito en la zona de inyección, erupción en la zona de inyección, reacción en la zona de inyección, hinchazón de la zona de inyección y urticaria en la zona de inyección. q Cansancio incluye astenia, cansancio y letargia.
r Pirexia incluye temperatura corporal incrementada y pirexia.
s Edema incluye edema facial, edema generalizado, edema, edema periférico, hinchazón periférica, hinchazón e hinchazón facial.
t Niveles en sangre de sodio disminuidos incluyen niveles de sodio disminuidos e hiponatremia.
Tabla 9 Reacciones adversas notificadas en pacientes con LF en recaída o refractario tratados con epcoritamab en combinación con lenalidomida y rituximab
Clasificación por órganos y sistemas/término preferente o reacción adversa | Todos los grados | Grado 3-4 |
| Infecciones e infestaciones | ||
| Infecciones del tracto respiratorio superiora | Muy frecuente | Frecuente |
| COVID-19b | Muy frecuente | Frecuente# |
| Neumoníac | Muy frecuente | Muy frecuente |
| Infección por citomegalovirusd | Frecuente | Frecuente# |
| Infección por el virus del herpese | Frecuente | Poco frecuente# |
| Infección fúngica | Frecuente | Poco frecuente |
| Trastornos de la sangre y del sistema linfático | ||
| Neutropeniag | Muy frecuente | Muy frecuente |
| Anemiah | Muy frecuente | Frecuente# |
| Trombocitopeniai | Muy frecuente | Frecuente |
| Linfopeniaj | Muy frecuente | Muy frecuente |
| Neutropenia febril | Frecuente | Frecuente |
| Trastornos del sistema inmunológico | ||
| Síndrome de liberación de citoquinas‡ | Muy frecuente | |
| Hipogammaglobulinemiak | Muy frecuente | Poco frecuente |
| Trastornos psiquiátricos | ||
| Insomnio | Muy frecuente | |
| Trastornos del sistema nervioso | ||
| Cambios neurológicosl | Muy frecuente | |
| Cefalea | Muy frecuente | |
Síndrome de neurotoxicidad asociada a células inmunoefectoras‡ | Poco frecuente | |
| Trastornos gastrointestinales | ||
| Diarrea | Muy frecuente | Frecuente# |
| Estreñimiento | Muy frecuente | Poco frecuente# |
| Náuseas | Muy frecuente | |
| Mucositism | Frecuente | |
| Trastornos de la piel y del tejido subcutáneo | ||
| Erupciónn | Muy frecuente | Muy frecuente# |
| Trastornos generales y alteraciones en el lugar de administración | ||
| Fatigao | Muy frecuente | Frecuente# |
| Reacciones en la zona de inyecciónp | Muy frecuente | |
| Pirexia | Muy frecuente | Poco frecuente# |
| Exploraciones complementarias | ||
| Potasio en sangre disminuidoq | Muy frecuente | Frecuente# |
| Alanina aminotransferasa incrementada | Muy frecuente | Frecuente# |
| Aspartato aminotransferasa incrementada | Muy frecuente | Frecuente# |
§Grados de las reacciones adversas según CTCAE versión 5.0. ‡SLC e ICANS clasificados según los criterios de consenso ASTCT (Lee et al., 2019). #Solo se produjeron reacciones adversas de grado 3. a Las infecciones del tracto respiratorio superior incluyen sinusitis aguda, laringitis, nasofaringitis, faringitis, infección por el virus respiratorio sincitial, rinitis, infección por rinovirus, sinusitis, infección del tracto respiratorio superior. b COVID-19 incluye COVID-19, neumonía por COVID-19, infección por coronavirus, neumonía por coronavirus. | ||
Clasificación por órganos y
sistemas/término preferente o
reacción adversa
Todos los grados Grado 3-4 c Neumonía incluye neumonía atípica, aspergilosis broncopulmonar, bronquiectasia con exacerbación infecciosa, neumonía por Pneumocystis jirovecii, neumonía, neumonía por acinetobacter, neumonía bacteriana, neumonía por citomegalovirus, neumonía por hongos, neumonía por haemophilus, neumonía por influenza, neumonía por legionella, neumonía por micoplasma, neumonía por virus de la parainfluenza, neumonía neumocócica, neumonía por pseudomonas, neumonía por el virus respiratorio sincitial, neumonía vírica.
d Infección por citomegalovirus incluye coriorretinitis por citomegalovirus, colitis por citomegalovirus, infección por citomegalovirus, reactivación de infección por citomegalovirus, viremia por citomegalovirus.
e Infección por el virus del herpes incluye infección congénita por herpes simple, herpes simple, reactivación del herpes simple, infección por el virus del herpes, herpes zóster, herpes oral, infección por Varicela zoster.
f Infección fúngica incluye infección por cándida, candidiasis oral, candidiasis cutánea, candidiasis vulvovaginal.
g Neutropenia incluye neutropenia, recuento de neutrófilos disminuido.
h Anemia incluye anemia, ferritina sérica disminuida.
i Trombocitopenia incluye recuento plaquetario disminuido, trombocitopenia.
j Linfocitopenia incluye recuento linfocítico disminuido, linfocitopenia.
k Hipogammaglobulinemia incluye inmunoglobulina G en sangre disminuida, hipogammaglobulinemia, hipoglobulinemia, inmunoglobulinas disminuidas.
l Cambios neurológicos incluyen trastorno del equilibrio, niebla mental, trastorno cognitivo, estado confusional, alteración de la atención, disfonía, temblor esencial, hipoacusia, deterioro de la memoria, temblor, vértigo.
m Mucositis incluye úlcera aftosa, ulceración de la boca, infección de mucosa, inflamación de mucosa, dolor orofaríngeo, estomatitis.
n Erupción incluye erupción en la zona de aplicación, ampolla, erupción en la localización de un catéter, dermatitis, eritema, erupción, erupción eritematosa, erupción macular, erupción maculopapular, erupción papular, erupción prurítica, erupción pustular, exfoliación de la piel, reacción cutánea, erupción cutánea tóxica, urticaria.
o Fatiga incluye astenia, fatiga, letargia, malestar.
p Reacciones en la zona de inyección incluyen celulitis en la zona de la inyección, eritema en la zona de inyección, inflamación en la zona de inyección, nódulo en la zona de inyección, dolor en la zona de inyección, prurito en la zona de inyección, reacción en la zona de inyección, hinchazón en la zona de inyección.
q Potasio en sangre disminuido incluye hipocalemia.
Descripción de reacciones adversas seleccionadas
Síndrome de liberación de citoquinas
Monoterapia con epcoritamab
Pauta posológica escalonada en 2 fases en (linfoma B de células grandes y linfoma folicular) En el estudio GCT3013-01, se produjo SLC de cualquier grado en el 58 % (171/296) de los pacientes con linfoma B de células grandes y linfoma folicular tratados con epcoritamab a la pauta posológica escalonada en 2 fases. La incidencia de Grado 1 fue del 35 %, de Grado 2 fue del 21 % y de Grado 3 en el 2,4 % de los pacientes. Se produjo SLC recurrente en el 21 % de los pacientes. Se produjo SLC de cualquier grado en el 9,8 % de los pacientes tras la dosis de preparación (Ciclo 1, Día 1); 13% después de la dosis intermedia (Ciclo 1, Día 8); 51 % después de la primera dosis completa (Ciclo 1, Día 15), 6,5 % después de la segunda dosis completa (Ciclo 1, Día 22) y 3,7% después de la tercera dosis completa (Ciclo 2, Día 1) o más tarde. La mediana de tiempo hasta el inicio del SLC desde la dosis completa de epcoritamab más reciente administrada fue de 2 días (intervalo: 1 a 12 días). La mediana de tiempo hasta el inicio después de la primera dosis completa fue de 19,3 horas (intervalo:
<0,1 a 7 días). El SLC se resolvió en el 99 % de los pacientes y la mediana de duración de los acontecimientos de SLC fue de 2 días (intervalo de 1 a 54 días).
De los 171 pacientes que experimentaron SLC, los signos y síntomas más frecuentes de SLC fueron pirexia (99%), hipotensión (32%) e hipoxia (16 %). Otros signos y síntomas de SLC en ≥3 % de los pacientes fueron escalofríos (11 %), taquicardia (incluyendo taquicardia sinusal (11 %)), cefalea (8,2 %), náusea (4,1 %) y vómitos (4,1 %). Se observó un aumento de las enzimas hepáticas de manera transitoria (ALT o AST > 3 x LSN) de manera concurrente con SLC en el 4,7 % de los pacientes con SLC. Ver las secciones 4.2 y 4.4 para la guía de manejo y supervisión.
Pauta posológica escalonada en 3 fases en linfoma folicular
En el estudio GCT3013-01, se produjo SLC de cualquier grado en el 49 % (42/86) de los pacientes tratados con epcoritamab a la pauta posológica escalonada recomendada en 3 fases para el linfoma folicular. La incidencia de Grado 1 fue del 40 % y de Grado 2 fue del 9 %. No se notificaron acontecimientos de SLC de Grado ≥3. Se produjo SLC recurrente en el 23 % de los pacientes. La mayoría de los acontecimientos de SLC se produjeron durante el Ciclo 1, en el que el 48 % de los pacientes presentó un acontecimiento. En el Ciclo 1, se produjo SLC en el 12 % de los pacientes tras la dosis de preparación (Ciclo 1, Día 1); en el 5,9 % de los pacientes después de la dosis intermedia (Ciclo 1, Día 8); en el 15 % de los pacientes después de la segunda dosis intermedia (Ciclo 1, Día 15) y en el 37 % de los pacientes después de la primera dosis completa (Ciclo 1, Día 22). La mediana de tiempo hasta el inicio del SLC desde la dosis de epcoritamab más reciente administrada fue de 59 horas (intervalo: 1 a 8 días). La mediana de tiempo hasta el inicio después de la primera dosis completa fue de 61 horas (intervalo: 1 a 8 días). El SLC se resolvió en el 100 % de los pacientes y la mediana de duración de los acontecimientos de SLC fue de 2 días (intervalo de 1 a 14 días).
Se produjeron reacciones adversas graves debidas al SLC en el 28 % de los pacientes que recibieron epcoritamab.
Se produjeron retrasos en la administración debido al SLC en el 19 % de los pacientes que recibieron epcoritamab.
De los 42 pacientes que experimentaron SLC a la dosis recomendada, los signos y síntomas más frecuentes (>10 %) de SLC fueron pirexia (100 %) e hipotensión (14 %). Además del uso de corticoesteroides, se utilizó tocilizumab para tratar el acontecimiento de SLC en el 12 % de los pacientes.
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se produjo SLC de cualquier grado en el 26 % (35/133) de los pacientes tratados con epcoritamab con la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab. La incidencia de SLC de Grado 1 fue del 21 % (28/133) y de Grado 2 fue del 5,3 % (7/133). En el momento del análisis, no se notificaron acontecimientos de SLC de Grado ≥ 3. Se produjo SLC recurrente en el 10 % (13/133) de los pacientes. De todos los acontecimientos de SLC, la mayoría (88 %) se produjeron durante el Ciclo 1. En el Ciclo 1, se produjo SLC en el 6 % (8/133) de los pacientes tras la dosis de preparación (Ciclo 1 Día 1); en el 3,8 % (5/133) de los pacientes después de la primera dosis intermedia (Ciclo 1 Día 8); en el 2,3 % (3/132) de los pacientes después de la segunda dosis intermedia (Ciclo 1 Día 15) y en el 19 % (25/132) de los pacientes después de la primera dosis completa (Ciclo 1 Día 22). La mediana de tiempo hasta el inicio del SLC desde la dosis de epcoritamab más reciente administrada en todas las dosis fue de 78 horas (intervalo: 0,2 a 12 días). La mediana de tiempo hasta el inicio después de la primera dosis completa de 48 mg fue de 41 horas (intervalo: 0,3 a 12 días). El SLC se resolvió en el 100 % de los pacientes y la mediana de duración de los acontecimientos de SLC fue de 2 días (intervalo: 0,1 a 26 días).
Síndrome de neurotoxicidad asociada a células inmunoefectoras
Monoterapia con epcoritamab
En el estudio GCT3013-01, se produjo ICANS en el 4,7 % (18/382) de los pacientes tratados con epcoritamab; el 3,1 % experimentaron Grado 1 y el 1,3 % experimentaron Grado 2. Un paciente
(0,3 %) experimentó un acontecimiento de ICANS de Grado 5 (mortal). La mediana de tiempo hasta el inicio del ICANS desde el inicio del tratamiento con epcoritamab (Ciclo, 1 Día 1) fue 18 días (intervalo: 8 a 141 días). El ICANS se resolvió en el 94 % (17/18) de los pacientes con tratamiento de soporte. La mediana de tiempo hasta la resolución del ICANS fue de 2 días (intervalo: 1 a 9 días). En los 18 pacientes con ICANS, el inicio del ICANS fue anterior al SLC en el 11 % de los pacientes, concurrente con SLC en el 44 %, posterior al inicio del SLC en el 17 % y en ausencia de SLC en el 28%.
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se produjo ICANS en el 0,8 % (1/133) de los pacientes con LF tratados con epcoritamab con la pauta posológica escalonada recomendada en 3 fases en combinación con lenalidomida y rituximab, con un solo acontecimiento notificado como Grado 1. El acontecimiento se produjo después de la dosis de 48 mg el día 22 del Ciclo 1 e ICANS se resolvió en 3 días.
Infecciones graves
Monoterapia con epcoritamab
Linfoma B de células grandes
En el estudio GCT3013-01, se produjeron infecciones graves de cualquier grado en el 25 % (41/167) de los pacientes con linfoma B de células grandes tratados con epcoritamab. Las infecciones graves más frecuentes incluyeron COVID-19 (6,6%), neumonía por COVID-19 (4,2%), neumonía (3,6%), sepsis (2,4%), infección del tracto respiratorio superior (1,8%), bacteremia (1,2%) y shock séptico (1,2%). La mediana de tiempo hasta el inicio de la primera infección grave tras el comienzo del tratamiento con epcoritamab (día 1 del ciclo 1) fue de 56 días (intervalo: 4 a 631 días), con una mediana de duración de 15 días (intervalo: 4 a 125 días). Se produjeron acontecimientos de infecciones de Grado 5 en 7 (4,2 %) pacientes.
Linfoma folicular
En el estudio GCT3013-01, se produjeron infecciones graves de cualquier grado en el 32 % (68/215) de los pacientes con linfoma folicular tratados con epcoritamab. Las infecciones graves más frecuentes incluyeron COVID-19 (8.8 %), neumonía por COVID-19 (5,6 %), neumonía (3,7 %), infección del tracto urinario (1,9 %) y neumonía por Pneumocystis jirovecii (1,4 %). La mediana de tiempo hasta el inicio de la primera infección grave desde el comienzo del tratamiento con epcoritamab (Ciclo 1, Día 1) fue de 81 días (intervalo: 1 a 636 días), con una mediana de duración de 18 días (intervalo: 4 a 249 días). Se produjeron acontecimientos de infección de Grado 5 en 8 (3,7 %) pacientes, 6 (2,8 %) de los cuales se atribuyeron a COVID-19 o a neumonía por COVID-19.
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se notificaron infecciones graves, incluidas infecciones oportunistas, en el 33 % (81/243) de los pacientes con LF tratados con epcoritamab en combinación con lenalidomida y rituximab. Las más frecuentes fueron neumonía (10 %), COVID-19 (4,5 %) y neumonía por COVID-19 (3,7 %). La mediana de tiempo hasta el inicio de la primera infección grave tras el comienzo de epcoritamab en combinación con lenalidomida y rituximab (día 1 del ciclo 1) fue de 91 días (intervalo: 2 a 418 días), con una mediana de duración de 13 días (intervalo: 1 a 123 días). Neutropenia
Monoterapia con epcoritamab
En el estudio GCT3013-01, se produjo neutropenia de cualquier grado en el 28 % (105/382) de los pacientes, incluidos un 23% de acontecimientos de Grado 3-4. La mediana de tiempo hasta el inicio del primer acontecimiento de neutropenia/recuento de neutrófilos disminuido fue de 65 días (intervalo: 2 a 750 días), con una mediana de duración de 15 días (intervalo: 2 a 415 días). De los 105 pacientes que presentaron acontecimientos de neutropenia/recuento de neutrófilos disminuido, el 61 % recibió factor estimulante de colonias de granulocitos (G-CSF) para tratar los acontecimientos.
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se produjo neutropenia de cualquier grado en el 74 % (180/243) de los pacientes, incluidos un 27 % (66/243) de acontecimientos de Grado 3 y un 42 % (101/243) de Grado 4. La mediana de tiempo hasta el inicio del primer acontecimiento de neutropenia/recuento de neutrófilos disminuido fue de 57 días (intervalo: 2 a 377 días), con una mediana de duración de 22 días (intervalo: 3 a 219 días). De los 167 pacientes que presentaron acontecimientos de neutropenia/recuento de neutrófilos disminuido de Grado 3-4, el 87 % (146/167) recibió factor estimulante de colonias de granulocitos (G-CSF) para tratar los acontecimientos. Síndrome de Lisis Tumoral
Monoterapia con epcoritamab
En el estudio GCT3013-01, se produjo SLT en el 1,0% (4/382) de los pacientes. La mediana de tiempo hasta el inicio fue de 18 días (intervalo: 8 a 33 días) y la mediana de duración fue de 3 días (intervalo: 2 a 4 días).
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, se produjo SLT de laboratorio en un (1) paciente. El acontecimiento se produjo el día 10 del Ciclo 1 y se resolvió en 6 días. No se observó SLT clínico en pacientes con LF tratados con epcoritamab en combinación con lenalidomida y rituximab.
Brote tumoral
Monoterapia con epcoritamab
En el estudio GCT3013-01, el brote tumoral ocurrió en el 1,6% (6/382) de los pacientes, todos los cuales fueron grado 2. La mediana de tiempo hasta el inicio fue de 19,5 días (rango de 9 a 34 días) y la mediana de duración fue de 9 días (rango de 1 A 50 días).
Epcoritamab en combinación con lenalidomida y rituximab
En el estudio M20-638, el brote tumoral ocurrió en el 1,2 % (3/243) de los pacientes, el 0,8 % (2/243) experimentó Grado 2 y el 0,4 % (1/243) Grado 3. La mediana de tiempo hasta el inicio fue de 8 días (intervalo: 7 a 20 días) y la mediana de duración fue de 7,5 días (intervalo: 3 a 12 días).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En caso de sobredosis, supervise al paciente para detectar cualquier signo o síntoma de reacciones adversas y administre el tratamiento de soporte adecuado.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Agentes antineoplásicos, Otros anticuerpos monoclonales y anticuerpos conjugados con fármacos, Código ATC: L01FX27
Mecanismo de acción
Epcoritamab es un anticuerpo biespecífico IgG1 humanizado que se une a un epítopo extracelular específico de CD20 en células B y a CD3 en células T. La actividad de epcoritamab depende de la unión simultánea de las células cancerosas que expresan CD20 y de las células T endógenas que expresan CD3 con epcoritamab, que induce la activación específica de las células T y la eliminación mediada por células T de las células que expresan CD20.
La región Fc de epcoritamab está silenciada para prevenir mecanismos inmunoefectores independientes de la diana, como la citotoxicidad celular dependiente de anticuerpos (CCDA, la citotoxicidad celular dependiente del complemento (CDC), y la fagocitosis celular dependiente de anticuerpos (FCDA).
En estudios preclínicos, la combinación de epcoritamab y rituximab no condujo a interferencia funcional y dio lugar a una citotoxicidad celular complementaria dependiente de anticuerpos (CCDA) mediada por células NK y a citotoxicidad mediada por células T.
Efectos farmacodinámicos
Epcoritamab indujo la depleción rápida y mantenida de las células B circulantes (definida como recuentos de células B CD19 ≤10 células/µl) en los sujetos con células B detectables al principio del tratamiento. Un 21% de los sujetos (n=33) con LBDCG y un 50 % de los sujetos (n = 56) con LF presentaban células B circulantes detectables al comienzo del tratamiento. Se observó una reducción transitoria de las células T circulantes inmediatamente después de cada dosis del ciclo 1, seguida por la expansión de células T en los ciclos posteriores.
En el estudio GCT3013-01, tras la administración subcutánea de epcoritamab a la pauta posológica escalonada recomendada en 2 fases en los pacientes con LBCG, se produjeron elevaciones transitorias y moderadas de los niveles circulantes de determinadas citoquinas (IFN-γ, TNFα, IL-6, IL-2 e IL-10), mayoritariamente tras la primera dosis completa (48 mg), con picos en el nivel entre 1 y 4 días después de la dosis. Los niveles de citoquinas volvieron a su estado basal antes de la siguiente dosis completa, sin embargo, tras el Ciclo 1 se pudieron observar también citoquinas elevadas. En el estudio GCT3013-01, tras la administración subcutánea de epcoritamab a la pauta posológica escalonada recomendada en 3 fases en los pacientes con LF, la mediana de los niveles de IL-6 asociada al riesgo de SLC se mantuvo sistemáticamente baja después de cada dosis del Ciclo 1 y posteriores, especialmente después de la primera dosis completa, en comparación con los pacientes que recibieron la dosis escalonada en 2 fases.
Inmunogenicidad
Se detectaron frecuentemente anticuerpos antimedicamento (ADA, de sus siglas en inglés). La incidencia de ADA relacionados con el tratamiento a la pauta posológica escalonada en 2 fases (0,16/0,8/48 mg) en la población combinada de LBDCG y LF fue del 3,4 % (3,4 % positivo, 93,9 % negativo y 2,7 % indeterminado, N = 261 pacientes evaluables) y del 3,3 % (3,3 % positivo, 95 % negativo y 1,7 % indeterminado, N = 60 pacientes evaluables) en los estudios GCT3013-01 y GCT3013-04, respectivamente.
La incidencia de ADA relacionados con el tratamiento a la pauta posológica escalonada en 3 fases (0,16/0,8/3/48 mg) en la cohorte de optimización de LF fue del 7 % (7 % positivo, 91,5 % negativo y 1,4 % indeterminado, N = 71 pacientes evaluables) en el estudio GCT3013-01. Un sujeto se clasifica como indeterminado si el paciente es positivo confirmado a ADA en la situación basal, pero no presenta ningún registro positivo confirmado durante el tratamiento o si los registros de títulos positivos confirmados a ADA durante el tratamiento son iguales o inferiores a los de la situación basal.
Se desarrollaron anticuerpos contra epcoritamab en el 2,1 % de los pacientes (5 de 238) con LF tratados con epcoritamab en combinación con lenalidomida y rituximab en el estudio M20-638 (hasta 12 ciclos).
No se observó evidencia del impacto de ADA en farmacocinética, eficacia y seguridad, pero los datos son todavía limitados. No se evaluaron los anticuerpos neutralizantes.
Eficacia clínica y seguridad
Linfoma B difuso de células grandes
El estudio GCT3013-01 fue un estudio abierto, de varias cohortes, multicéntrico, de un solo grupo en el que se evaluó epcoritamab como monoterapia en pacientes con linfoma B de células grandes (LBCG) en recaída o refractario después de dos o más líneas de tratamiento sistémico, incluido el linfoma B difuso de células grandes (LBDCG). El estudio incluyó una parte de escalada de dosis y una parte de expansión. La parte de expansión del estudio incluyó una cohorte con linfoma no Hodgkin agresivo (LNHa), una cohorte con LNH indolente (LNHi) y una cohorte con linfoma de células del manto (LCM). La cohorte pivotal LNHa estaba formada por pacientes con LCBG (N=157), incluidos pacientes con LBDCG (N=139, de los cuales 12 pacientes tenían reordenamientos de MYC, BCL2 y/o BCL6, por ejemplo: DH/TH), con linfoma de células B de alto grado (LCBAG) (N=9), con linfoma folicular de grado 3B (LF) (N=5) y pacientes con linfoma primario mediastínico de células B (LPMCB) (N=4). En la cohorte LBDCG, el 29% de los pacientes (40/139) son LBDCG transformados desde un linfoma indolente. Los pacientes incluidos en el estudio debían tener una neoplasia de células B maduras CD20+ según la clasificación de la OMS 2016 o clasificación de la OMS 2008 documentada en informe histopatológico representativo, haber fracasado previamente a un trasplante autólogo de progenitores hematopoyéticos (TPH autólogo) o no ser elegibles para TPH autólogo, tener recuentos de linfocitos < 5 × 10⁹/L y haber recibido al menos 1 tratamiento previo con anticuerpos monoclonales anti-CD20.
El estudio excluyó pacientes con linfoma con afectación del sistema nervioso central (SNC), tratamiento previo con TPH alogénico o trasplante de órgano sólido, enfermedades infecciosas crónicas en curso, cualquier paciente con la inmunidad de células T deteriorada, un aclaramiento de creatinina inferior a 45 ml/min, alanina aminotransferasa >3 veces el límite superior de la normalidad, fracción de eyección cardiaca inferior al 45% y enfermedad cardiovascular de significancia clínica. La eficacia se evaluó en 139 pacientes con LBDCG que habían recibido al menos una dosis de epcoritamab SC en ciclos de 4 semanas, es decir, 28 días. La monoterapia con epcoritamab se administró a la pauta posológica escalonada recomendada en 2 fases de la manera siguiente:
- Ciclo 1: epcoritamab 0,16 mg el Día 1, 0,8 mg el Día 8, 48 mg el Día 15 y el Día 22
- Ciclos 2-3: epcoritamab 48 mg los Días 1, 8, 15 y 22
- Ciclos 4-9: epcoritamab 48 mg los Días 1 y 15
- Ciclos 10 y subsiguientes: epcoritamab 48 mg el Día 1
Los pacientes continuaron recibiendo epcoritamab hasta la progresión de la enfermedad o toxicidad inaceptable.
Las características demográficas y basales se muestran en la Tabla 10.
Tabla 10 Características demográficas y basales de los pacientes con LBDCG en el estudio GCT3013-01
| Características | (N=139) |
| Edad | |
| Mediana, años (mín., máx.) | 66 (22, 83) |
| < 65 años, n (%) | 66 (47) |
| 65 a < 75 años, n (%) | 44 (32) |
| ≥ 75 años, n (%) | 29 (21) |
| Hombres, n (%) | 85 (61) |
| Raza, n (%) | |
| Blanca | 84 (60) |
| Asiática | 27 (19) |
| Otras | 5 (4) |
| No notificada | 23 (17) |
| Estado funcional del ECOG; n (%) | |
| 0 | 67 (48) |
| 1 | 67 (48) |
| 2 | 5 (4) |
| Estadio de la enfermedadc en el diagnóstico inicial, n (%) | |
| III | 16 (12) |
| IV | 86 (62) |
| Número de líneas previas de tratamiento contra el linfoma | |
| Mediana (mín., máx.) | 3 (2, 11) |
| 2, n (%) | 41 (30) |
| 3, n (%) | 47 (34) |
| ≥4, n (%) | 51 (37) |
| Antecedentes de enfermedad LBDCG; n (%) | |
| LBDCG de nueva aparición | 97 (70) |
| LBDCG transformado a partir de linfoma indolente | 40 (29) |
| Análisis FISH por laboratorio centralizadod, N=88 | |
| Linfoma doble hit/triple hit, n (%) | 12 (14) |
| TPH autólogo previo | 26 (19) |
| Tratamiento previo; n (%) | |
| CAR-T previo | 53 (38) |
| Enfermedad refractaria primariaa | 82 (59) |
| Refractaria a ≥2 líneas previas consecutivas de tratamiento contra el linfomab | 104 (75) |
| Refractaria a una última línea de tratamiento antineoplásico sistémicob | 114 (82) |
| Refractaria a un tratamiento anti-CD20 anterior | 117 (84) |
| Refractaria a CAR-T | 39 (28) |
a Se considera que un paciente es refractario primario si el paciente es refractario al tratamiento contra el linfoma de primera línea. b Se considera que un paciente es refractario si el paciente experimenta progresión de la enfermedad durante el tratamiento o progresión de la enfermedad en un plazo <6 meses tras completar el tratamiento. Se considera que un paciente está en recaída si el paciente ha tenido una recaída de la enfermedad en un plazo ≥6 meses tras completar el tratamiento. c Según la clasificación Ann Arbor. d Se realizó un análisis FISH post hoc en el laboratorio centralizado sobre cortes de tejido tumoral inicial disponibles para el diagnóstico procedentes de 88 pacientes con LBDCG. | |
La variable primaria de eficacia fue la tasa de respuesta global (TRG) determinada por los criterios de Lugano (2014) y evaluada por un Comité de Revisión Independiente (CRI). La mediana de tiempo de seguimiento fue de 15,7 meses (intervalo: 0,3 a 23,5 meses). La mediana de duración de la exposición fue de 4,1 meses (intervalo: 0 a 23 meses).
Tabla 11 Resultados de eficacia del estudio GCT3013-01 en pacientes con LBDCGa
Variable Evaluación del CRI | Epcoritamab (N = 139) |
| TRGb, n (%) | 86 (62) |
| (IC 95 %) | (53,3; 70) |
| RCb, n (%) | 54 (39) |
| (IC 95 %) | (30,7; 47,5) |
| RP, n (%) | 32 (23) |
| (IC 95 %) | (16,3; 30,9) |
| DdRb | |
| Mediana (IC 95 %), meses | 15,5 (9,7; NR) |
| DdRCb | |
| Mediana (IC 95 %), meses | NR (12,0; NR) |
| ThR, mediana (intervalo), meses | 1,4 (1; 8,4) |
IC = intervalo de confianza; RC = respuesta completa; DdR = duración de respuesta; DdRC = duración de respuesta completa; CRI = comité de revisión independiente; TRG = tasa de respuesta global; RP = respuesta parcial; ThR = tiempo hasta respuesta a Determinado por los criterios de Lugano (2014), según la evaluación del Comité de Revisión Independiente (CRI). b Incluidos los pacientes con PE inicial según Lugano o RI según LYRIC que más tarde alcanzaron RP/RC. | |
La mediana de tiempo hasta RC fue de 2,6 meses (intervalo: 1,2 a 10,2 meses).
Linfoma folicular
M20-638
El estudio M20-638 fue un ensayo abierto, aleatorizado, multicéntrico en el que se evaluó epcoritamab en combinación con lenalidomida y rituximab en pacientes con linfoma folicular (LF) en recaída o refractario después de una línea de tratamiento previo. Los pacientes se aleatorizaron para recibir epcoritamab en combinación con lenalidomida y rituximab o lenalidomida y rituximab solos. El estudio incluyó a pacientes con LF clásico confirmado histológicamente (previamente Grado 1 a LF 3a) estadio II, III o IV sin evidencia de transformación histológica a un linfoma agresivo y enfermedad CD20+ basado en el informe patológico representativo más reciente, según la 5ª edición de la clasificación de la OMS, enfermedad R/R tras recibir tratamiento con al menos un régimen contra el linfoma previo que contenía un anticuerpo monoclonal antiCD20 en combinación con quimioterapia, estado funcional del Grupo Oncológico Cooperativo del Este (ECOG) de 0 a 2, refractariedad no documentada a lenalidomida, sin exposición a lenalidomida dentro de los 12 meses anteriores a la aleatorización y la necesidad de iniciar el tratamiento determinado por los criterios del investigador en función de los síntomas y/o carga de la enfermedad (p. ej., criterios GELF). El estudio excluyó a pacientes con linfoma con afectación del sistema nervioso central (SNC) conocida, transplante alogénico previo, infección activa conocida, inmunidad de células T deteriorada conocida, un aclaramiento de creatinina de < 50 ml/min, alanina transaminasa > 3 veces el límite superior de la normalidad y enfermedad cardiovascular clínicamente significativa. Los pacientes recibieron epcoritamab en ciclos de 28 días durante un total de 12 ciclos o hasta la progresión de la enfermedad o toxicidad inaceptable, lo que ocurra primero.
La pauta posológica escalonada recomendada en 3 fases de epcoritamab fue:
- Ciclo 1: epcoritamab 0,16 mg el Día 1, 0,8 mg el Día 8, 3 mg el Día 15 y 48 mg el Día 22
- Ciclos 2-3: epcoritamab 48 mg los Días 1, 8, 15 y 22
- Ciclos 4-12: epcoritamab 48 mg el Día 1
En ambos grupos de tratamiento, lenalidomida se administró por vía oral a una dosis de 20 mg una vez al día desde el Día 1 al 21 durante 12 Ciclos mientras que rituximab se administró por vía intravenosa a una dosis de 375 mg/m2 los Días 1, 8, 15 y 22 del Ciclo 1, seguido de la administración el Día 1 de los Ciclos 2 al 5.
Las características demográficas basales y relacionadas con la enfermedad que se muestran en la Tabla 12 se basan en la población por intención de tratar (ITT).
Tabla 12 Características demográficas basales y relacionadas con la enfermedad de los pacientes con LF en recaída o refractario en el estudio M20-638
| Parámetro | Epcoritamab + Lenalidomida y Rituximab (N = 243) | Lenalidomida y Rituximab (N = 245) |
| Edad, años | ||
| Mediana (intervalo) | 60 (30, 84) | 63 (24, 89) |
| Distribución de la edad, n (%) | ||
| <65 años | 155 (64) | 139 (57) |
| 65 a <75 años | 68 (28) | 71 (29) |
| ≥75 años | 20 (8) | 35 (14) |
| Sexo, n (%) | ||
| Hombres | 139 (57) | 138 (56) |
| Raza, n (%) | ||
| Blanca | 168 (71) | 184 (76) |
| Asiática | 63 (27) | 54 (22) |
| Negra o afroamericana | 6 (3) | 2 (0,8) |
| Nativo americano o nativo de Alaska | 0 | 1 (0,4) |
| Varias | 1 (0,4) | 1 (0,4) |
| Desconocida | 5 | 3 |
| Estado funcional del ECOG, n (%) | ||
| 0 | 166 (68) | 170 (69) |
| 1 | 72 (30) | 68 (28) |
| 2 | 5 (2) | 7 (3) |
| Clasificación de Ann Arbor, n (%) | ||
| II | 37 (15) | 44 (18) |
| III | 74 (31) | 68 (28) |
| IV | 132 (54) | 133 (54) |
| Enfermedad voluminosaa, n (%) | 76 (32) | 84 (35) |
| Puntuación FLIPI basal, n (%) | ||
| 0-1 | 63 (26) | 56 (23) |
| 2 | 79 (33) | 76 (31) |
| 3-5 | 100 (41) | 113 (46) |
| Número de líneas previas de tratamiento | ||
| Mediana (mín., máx.) | 1 (1, 7) | 1 (1, 6) |
| 1, n (%) | 145 (60) | 141 (58) |
| 2, n (%) | 58 (24) | 61 (25) |
| ≥3, n (%) | 40 (17) | 43 (18) |
| TPH previo, n (%) | 23 (10) | 18 (7) |
| Refractaria a la última línea de tratamiento, n (%) | 84 (35) | 82 (34) |
| Parámetro | Epcoritamab + Lenalidomida y Rituximab (N = 243) | Lenalidomida y Rituximab (N = 245) |
| Refractaria tanto a tratamiento anti-CD20 como al tratamiento con alquilantes, n (%) | 91 (37) | 91 (37) |
| POD24, n (%) | 106 (44) | 93 (38) |
ECOG = grupo oncológico cooperativo del este; FLIPI = índice internacional de pronóstico de linfoma folicular; TPH = trasplante de células madre; POD24 = progresión de la enfermedad en 24 meses. a Nodal o extranodal >6 cm. | ||
La eficacia se estableció en función de variables primarias duales, que fueron supervivencia libre de progresión (SLP) y tasa de respuesta global (TRG) determinadas por los criterios de Lugano 2014 y evaluadas por un Comité de Revisión Independiente (CRI). Las medidas de resultados de eficacia adicionales incluyeron respuesta completa (RC) y supervivencia global (SG). El estudio M20-638 demostró una mejoría estadísticamente significativa en la SLP y TRG según la evaluación del CRI para epcoritamab en combinación con lenalidomida y rituximab, en comparación con lenalidomida y rituximab solos. En la población ITT, la mediana de tiempo de seguimiento del estudio en pacientes que se aleatorizaron para recibir epcoritamab en combinación con lenalidomida y rituximab fue de 14,8 meses (intervalo: 0 a 31). La mediana de tiempo de seguimiento del estudio en pacientes que se aleatorizaron para recibir lenalidomida y rituximab solos fue de 14,6 meses (intervalo: 0 a 30). Los resultados de eficacia se resumen en la Tabla 13.
Tabla 13: Resultados de eficacia en M20-638 en pacientes con LF en recaída o refractario
| Variablea | Epcoritamab + Lenalidomida y Rituximab | Lenalidomida y Rituximab |
| (N = 243) | (N = 245) | |
| SLPb | ||
| Número de acontecimientos, n (%) | 23 (9) | 75 (31) |
| Progresión de la enfermedad | 19 (83) | 63 (84) |
| Muerte | 4 (17) | 12 (16) |
| Mediana (IC 95 %), meses | NR (21,9- NR) | 11,2 (10,5- NR) |
| Hazard ratioc (IC 95 %) | 0,21 (0,13- 0,33) | |
| Valor de pd | <0,0001 | |
| TRGb, e, n (%) | 111 (96) | 94 (81) |
| (IC 95 %) | (90,2- 98,6) | (72,7- 87,7) |
| Valor de pf | <0,0001 | |
| TRCb, n (%) | 181 (74) | 106 (43) |
| (IC 95 %) | (68,5- 79,8) | (37,0- 49,7) |
| Valor de pf | <0,0001 | |
| SG | ||
| Número de acontecimientos, n (%) | 10 (4,1) | 25 (10,2) |
| Mediana (IC 95 %), meses | NR (NR; NR) | NR (NR; NR) |
| HR (IC 95 %)g | 0,38 (0,18- 0,80) | |
| SLP = supervivencia libre de progresión; IC = intervalo de confianza; NA = no alcanzado; RC = respuesta completa; TRG = tasa de respuesta global; SG = Supervivencia global; a Determinado por los criterios de Lugano con PET-CT (2014), según la evaluación del Comité de Revisión Independiente (CRI). | ||
| Variablea | Epcoritamab + Lenalidomida y Rituximab | Lenalidomida y Rituximab |
b La SLP, TRG y TRC demostraron una superioridad estadística para el epcoritamab en combinación con el grupo de lenalidomida y rituximab en comparación con el grupo de lenalidomida y rituximab en el momento del corte de datos del 10 de enero de 2025, con una mediana de seguimiento de 10,4 mesescHazard ratio de riesgos proporcionales de Cox estratificado por antecedentes de enfermedad y región. d Valor de p de la prueba de rangos logarítmicos (unilateral) estratificado por antecedentes de enfermedad y región. e TRG definida como la proporción de pacientes con Mejor Respuesta Global (MRG) de RC o RP determinada por los criterios de Lugano con PET-CT (2014). La TRG fue evaluada en los primeros 232 pacientes aleatorizados, 116 en cada grupo. f El valor de p (unilateral) se obtiene a partir de una prueba de Cochran-Mantel estratificada por antecedentes de enfermedad y región. g Estimación de Kaplan-Meier. h El análisis de SG no alcanzó significación estadística en el corte de datos del 24 de mayo de 2025 y se volverá a evaluar en un momento posterior. | ||
La curva de Kaplan-Meier para la SLP determinada por los criterios de Lugano (2014) y evaluada por el CRI se muestra en la Figura 1.
Figura 1: Gráfico de Kaplan-Meier de SLP (población ITT) Estudio M20-638
La curva de Kaplan-Meier para la SG se muestra en la Figura 2.
Figura 2: Gráfico de Kaplan-Meier de SG (población ITT) en el Estudio M20-638
GCT3013-01
El estudio GCT3013-01 fue un estudio abierto, de varias cohortes, multicéntrico, de un solo grupo en el que se evaluó epcoritamab como monoterapia en pacientes con linfoma folicular (LF) en recaída o refractario después de dos o más líneas de tratamiento sistémico. El estudio incluye una parte de escalada de dosis, una parte de expansión y una parte de optimización de la dosis escalonada en 3 fases. La parte de expansión del estudio incluyó una cohorte con linfoma no Hodgkin agresivo (LNHa), una cohorte con LNH indolente (LNHi) y una cohorte con linfoma de células del manto (LCM). La cohorte pivotal LNHi incluyó a pacientes con LF. Los pacientes incluidos en el estudio debían tener una neoplasia de células B maduras CD20+ según la clasificación de la OMS 2016 o clasificación de la OMS 2008 documentada en informe histopatológico representativo con LF 1-3A histológico confirmado en el diagnóstico inicial sin evidencia clínica o patológica de transformación. Todos los pacientes presentaban enfermedad en recaída o refractaria a la última línea de tratamiento previo y habían sido tratados previamente con al menos 2 líneas de tratamiento antineoplásico sistémico, incluido al menos 1 tratamiento con anticuerpos monoclonales anti-CD20 y un agente alquilante o lenalidomida. El estudio excluyó a los pacientes con afectación del sistema nervioso central (SNC) por el linfoma, tratamiento previo con TPH alogénico o trasplante de órgano sólido, enfermedades infecciosas activas en curso, cualquier paciente con la inmunidad de células T deteriorada, un aclaramiento de creatinina inferior a 45 ml/min, alanina aminotransferasa >3 veces el límite superior de la normalidad y fracción de eyección cardiaca inferior al 45 %. La eficacia se evaluó en 128 pacientes que habían recibido epcoritamab por vía subcutánea (SC) en ciclos de 4 semanas, es decir, 28 días. La monoterapia con epcoritamab se administró a la pauta posológica escalonada recomendada en 2 fases de la manera siguiente:
- Ciclo 1: epcoritamab 0,16 mg el Día 1, 0,8 mg el Día 8, 48 mg el Día 15 y el Día 22
- Ciclos 2-3: epcoritamab 48 mg los Días 1, 8, 15 y 22
- Ciclos 4-9: epcoritamab 48 mg los Días 1 y 15
- Ciclos 10 y subsiguientes: epcoritamab 48 mg el Día 1
Los pacientes continuaron recibiendo epcoritamab hasta la progresión de la enfermedad o toxicidad inaceptable.
La mediana del número de ciclos iniciados fue de 8 y el 60 % recibió 6 ciclos.
Las características demográficas y basales se muestran en la Tabla 14.
Tabla 14 Características demográficas y basales de los pacientes con LF en el estudio GCT3013-01
| Características | (N = 128) |
| Edad | |
| Mediana, años (mín., máx.) | 65 (39; 84) |
| <65 años, n (%) | 61 (48) |
| 65 a <75 años, n (%) | 50 (39) |
| ≥75 años, n (%) | 17 (13) |
| Hombres, n (%) | 79 (62) |
| Raza, n (%) | |
| Blanca | 77 (60) |
| Asiática | 7 (6) |
| Otras | 2 (1,6) |
| No notificada | 42 (33) |
| Estado funcional del ECOG; n (%) | |
| 0 | 70 (55) |
| 1 | 51 (40) |
| 2 | 7 (6) |
| Número de líneas previas de tratamiento, n (%) | |
| Mediana (mín., máx.) | 3 (2; 9) |
| 2 | 47 (37) |
| 3 | 41 (32) |
| ≥4 | 40 (31) |
| Clasificación de Ann Arbor; (%) | |
| Estadio III/IV | 109 (85) |
| Índice FLIPI basal, n (%) | |
| 2 | 31 (24) |
| 3-5 | 78 (61) |
| Enfermedad voluminosa, n (%) | 33 (26) |
| Tratamiento previo; n (%) | |
| Trasplante autólogo de células madre | 24 (19) |
| Terapia con células T receptoras de antígeno quimérico (CAR) | 6 (5) |
| Tratamiento con rituximab más lenalidomida | 27 (21) |
| Inhibidor de PI3K | 29 (23) |
| Progresión de la enfermedad en los 24 meses siguientes al primer tratamiento sistémico | 67 (52) |
| Refractaria a: | |
| ≥2 líneas previas consecutivas de tratamiento contra el linfoma | 70 (55) |
| La última línea de tratamiento antineoplásico sistémico | 88 (69) |
| Un tratamiento anti-CD20 anterior | 101 (79) |
| Tanto el anticuerpo monoclonal anti-CD20 como el tratamiento con alquilantes | 90 (70) |
La eficacia se estableció en función de la tasa de respuesta global (TRG) determinada por los criterios de Lugano (2014) y evaluada por el Comité de Revisión Independiente (CRI). La mediana de seguimiento de la duración de la respuesta fue de 16,2 meses. Los resultados de eficacia se resumen en la Tabla 15.
Tabla 15 Resultados de eficacia del estudio GCT3013-01 en pacientes con LF
Variablea Evaluación del CRI | Epcoritamab (N = 128) |
| TRGb, n (%) | 106 (83) |
| (IC 95 %) | (75,1; 88,9) |
| RCb, n (%) | 81 (63) |
| (IC 95 %) | (54,3; 71,6) |
| RPb, n (%) | 25 (20) |
| (IC 95 %) | (13,1; 27,5) |
Variablea Evaluación del CRI | Epcoritamab (N = 128) |
| DdRb | |
| Mediana (IC 95 %), meses | 21,4 (13,7; NR) |
| DdRCb | |
| Mediana (IC 95 %), meses | NR (21,4; NR) |
| Estimación a los 12 meses, % (IC 95 %) | 78,6 (67,3; 86,4) |
| ThR, mediana (intervalo), meses | 1,4 (1; 3) |
IC = intervalo de confianza; RC = respuesta completa; DdR = duración de respuesta; DdRC = duración de respuesta completa; CRI = comité de revisión independiente; TRG = tasa de respuesta global; ThR = tiempo hasta respuesta a Determinada por los criterios de Lugano (2014), según la evaluación del Comité de Revisión Independiente (CRI). b Incluidos los pacientes con PE inicial según Lugano o RI según LYRIC que más tarde alcanzaron RP/RC. | |
La mediana de tiempo hasta RC fue de 1,5 meses (intervalo: 1,2 a 11,1 meses).
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con epcoritamab en uno o más grupos de la población pediátrica en el tratamiento de neoplasias de células B maduras, según la decisión sobre el Plan de Investigación Pediátrico (PIP), para la indicación autorizada (ver sección 4.2 para consultar la información sobre el uso en población pediátrica).
Aprobación condicional
Este medicamento se ha autorizado con una «aprobación condicional». Esta modalidad de aprobación significa que se espera obtener más información sobre este medicamento. La Agencia Europea de Medicamentos revisará la información nueva de este medicamento al menos una vez al año y esta ficha técnica o resumen de las características del producto (RCP) se actualizará cuando sea necesario.
5.2 Propiedades farmacocinéticas
Monoterapia con epcoritamab
La farmacocinética de la población tras la administración subcutánea de epcoritamab se ha descrito mediante un modelo bicompartimental con absorción subcutánea de primer orden y eliminación del fármaco mediada por la diana. Se observó y caracterizó una variabilidad farmacocinética de moderada a alta para epcoritamab, que se refleja en una variabilidad interindividual (VII) con un rango entre el 25,7% y el 137,5% del coeficiente de variación (CV) para los parámetros farmacocinéticos de epcoritamab.
En pacientes con LBCG del estudio GCT3013-01, sobre la base de exposiciones estimadas de manera individual mediante el modelado farmacocinético de la población, siguiendo la dosis SC de la pauta posológica escalonada recomendada en 2 fases de epcoritamab de 48 mg, la media geométrica (% CV) Cmáx de epcoritamab es de 10,8 µg/ml (41,7%) y AUC0-7d es de 68,9 día*µg/ml (45,1%) al final del periodo de dosificación semanal. El valor de Cmín en la Semana 12 es 8,4 (53,3%) µg/ml. La media geométrica (% CV) Cmáx de epcoritamab es 7,52 µg/ml (41,1%) y AUC0-14d es 82,6 día*µg/ml (49,3%) al final de la pauta cada dos semanas. El valor de Cmín para la pauta cada dos semanas es 4,1 (73,9%) µg/ml. La media geométrica (% CV) Cmáx de epcoritamab es 4,76 µg/ml (51,6%) y AUC0-28d es 74,3 día*µg/ml (69,5%) en estado estacionario durante la pauta cada cuatro semanas. El valor de Cmín para la pauta cada 4 semanas es 1,2 (130%) µg/ml.
Los parámetros de exposición de epcoritamab en pacientes con LF fueron consistentes con los parámetros de exposición observados en los pacientes con LBCG. Las exposiciones a epcoritamab son
similares entre los sujetos con LF que recibieron la pauta posológica escalonada en 3 fases y la pauta posológica escalonada en 2 fases, excepto por las concentraciones mínimas transitoriamente más bajas, como era de esperar, en el Día 15 del Ciclo 1 después de la segunda dosis intermedia (3 mg) a la pauta posológica escalonada en 3 fases en comparación con la primera dosis completa de 48 mg a la pauta posológica escalonada en 2 fases.
Absorción
Los picos de concentración se produjeron alrededor de los 3-4 días (Tmáx) en pacientes con LBCG recibiendo la dosis completa de 48 mg.
Distribución
La media geométrica (% CV) del volumen central de distribución es 8,27 l (27,5%) y el volumen aparente de distribución en estado estacionario es 25,6 l (81,8%) según el modelado PK de la población.
Biotransformación
La ruta metabólica de epcoritamab no se ha estudiado directamente. Como otros agentes terapéuticos proteicos, se prevé que epcoritamab se degrade en péptidos pequeños y aminoácidos a través de rutas catabólicas.
Eliminación
Se prevé que epcoritamab experimente aclaramiento mediado por la diana saturable. La media geométrica (% CV) del aclaramiento (l/día) es 0,441 (27,8 %). La semivida de epcoritamab depende de la concentración. La media geométrica de la semivida derivada de modelo PK de la dosis completa de epcoritamab (48 mg) con un rango entre 22 y 25 días en función de la frecuencia de administración.
Epcoritamab en combinación con lenalidomida y rituximab
No hubo diferencias clínicamente significativas en la farmacocinética de epcoritamab (AUC del Ciclo 1 y Cmed de los Ciclos 1-3 una diferencia de la media geométrica de 2% y 23,7%, respectivamente) cuando epcoritamab se administró en combinación con lenalidomida y rituximab en comparación con epcoritamab administrado como monoterapia.
Poblaciones especiales
No se han observado efectos clínicamente importantes sobre la farmacocinética de epcoritamab (AUC del Ciclo 1 dentro de aproximadamente el 36%) en función de la edad (20 a 89 años), sexo, raza o grupo étnico (blancos, asiáticos y otros), insuficiencia renal de leve a moderada (aclaramiento de creatinina CLcr ≥ 30 ml/min a CLcr <90 ml/min) e insuficiencia hepática leve (bilirrubina total ≤ LSN y AST > LSN o bilirrubina total de 1 a 1,5 veces LSN y cualquier AST) después de tener en cuenta las diferencias en peso corporal. No se ha estudiado a ningún paciente con enfermedad renal en fase terminal (CLcr < 30 ml/min) o insuficiencia hepática grave (bilirrubina total > 3 veces LSN y cualquier AST). Los datos con insuficiencia hepática moderado son muy limitados (bilirrubina total > 1,5 a 3 veces LSN y cualquier AST, N = 1). En consecuencia, se desconoce la farmacocinética de epcoritamab en estas poblaciones.
Como otras proteínas terapéuticas, el peso corporal (39 a 172 kg) tiene un efecto estadísticamente significativo sobre la farmacocinética de epcoritamab. Sobre la base del análisis de exposición-respuesta y los datos clínicos, considerando las exposiciones en pacientes con bajo peso corporal (p. ej., 46 kg) o alto peso corporal (p. ej., 105 kg) y entre categorías de peso corporal (< 65 kg, 65-< 85, ≥85), el efecto sobre la exposición no tiene relevancia clínica.
Población pediátrica
No se ha establecido la farmacocinética de epcoritamab en pacientes pediátricos.
5.3 Datos preclínicos sobre seguridad
Farmacología y/o toxicología animal
No se han realizado estudios de toxicidad reproductiva o del desarrollo en animales con epcoritamab. Se han observado efectos consistentes en general con el mecanismo de acción farmacológico de epcoritamab en monos Cynomolgus. Estos resultados incluyeron signos clínicos adversos relacionados con la dosis (incluyendo vómitos, actividad disminuida y mortalidad a dosis altas) y liberación de citoquinas, alteraciones hematológicas reversibles, depleción reversible de linfocitos B en sangre periférica y disminución reversible de la celularidad linfocítica en tejidos linfoides secundarios.
Mutagenicidad
No se han realizado estudios de mutagenicidad con epcoritamab.
Carcinogenicidad
No se han realizado estudios de carcinogenicidad con epcoritamab.
Deterioro de la fertilidad
No se han llevado a cabo estudios de fertilidad animal con epcoritamab; no obstante, en un estudio de toxicidad general intravenosa de 5 semanas de duración en monos Cynomolgus machos y hembras, epcoritamab no causó cambios toxicológicos en los órganos reproductores con dosis de hasta 1 mg/kg/semana. Las exposiciones AUC (promediadas en el tiempo a lo largo de 7 días) con la dosis alta en monos Cynomolgus fueron similares a las de los pacientes (AUC0-7d) que recibieron la dosis recomendada.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Trihidrato de acetato de sodio
Ácido acético
Sorbitol (E420)
Polisorbato 80
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros medicamentos ni con diluyentes, excepto los que se enumeran en la sección 6.6.
6.3 Periodo de validez
Vial sin abrir
2 años.
Epcoritamab preparado
Se ha demostrado la estabilidad química y física en uso durante 24 horas entre 2 °C y 8 °C, incluidas hasta 12 horas a temperatura ambiente (20-25 °C).
Desde un punto de vista microbiológico, el producto se debe usar inmediatamente. Si no se usa inmediatamente, el tiempo y condiciones de conservación en uso son responsabilidad del usuario y, normalmente, no deben superar las 24 horas a entre 2 °C y 8 °C, a menos que la dilución haya tenido lugar en condiciones asépticas y validadas.
Minimice la exposición a la luz natural. Permita que la solución de epcoritamab se equilibre con la temperatura ambiente antes de la administración. Deseche la solución de epcoritamab que no se haya usado después del tiempo de conservación admitido.
6.4 Precauciones especiales de conservación
Conservar y transportar refrigerado (entre 2 °C y 8 °C).
No congelar.
Conservar el vial en el embalaje exterior para protegerlo de la luz.
Para las condiciones de conservación tras la primera apertura del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Vial de vidrio de tipo I con tapón de goma de bromobutilo revestido con fluoropolímero en el sitio de contacto y sello de aluminio con cápsula de cierre a presión de plástico naranja, que contiene 48 mg por 0,8 ml de solución inyectable.
Cada caja contiene 1 vial.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Epcoritamab debe ser preparado y administrado por un profesional sanitario como una de inyección subcutánea.
Cada vial de epcoritamab es para un solo uso únicamente.
Cada vial contiene un sobrellenado que permite la extracción de la cantidad indicada.
La administración de epcoritamab tiene lugar a lo largo de ciclos de 28 días, de acuerdo con la pauta de administración de la sección 4.2.
Epcoritamab se debe inspeccionar visualmente para detectar partículas y cambios de color antes de su administración. El concentrado debe ser una solución incolora a ligeramente amarilla. No utilizar si la solución presenta cambios de color, está turbia o contiene partículas extrañas.
Instrucciones de preparación de la dosis completa de 48 mg - No se requiere dilución El vial de Tepkinly 48 mg se suministra como una solución lista para usarse que no requiere dilución antes de la administración.
Epcoritamab se debe preparar utilizando una técnica aséptica. No es necesario filtrar la solución.
- 1)
Preparar el vial de epcoritamab
- a) Saque un vial de 48 mg de epcoritamab con la cápsula de cierre naranja de la nevera.
- b) Deje que el vial alcance la temperatura ambiente durante no más de 1 hora.
- c) Agite suavemente el vial de epcoritamab.
NO agite en vórtice ni agite vigorosamente el vial.
- 2)
Extraer la dosis
Extraiga 0,8 ml de epcoritamab con una jeringa.
- 3)
Etiquetar la jeringa
Etiquete la jeringa con el nombre del producto, la concentración de dosis (48 mg), la fecha y la hora del día. Para la conservación de epcoritamab preparado, ver sección 6.3.
- 4) Deseche el vial y la parte de epcoritamab que no se haya utilizado de acuerdo con la normativa local.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/23/1759/002
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 22/Septiembre/2023
Fecha de la última renovación: 17/Julio/2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.