


Ficha técnica - Vafseo
1. NOMBRE DEL MEDICAMENTO
Vafseo 150 mg comprimidos recubiertos con película
Vafseo 300 mg comprimidos recubiertos con película
Vafseo 450 mg comprimidos recubiertos con película
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Vafseo 150 mg comprimidos recubiertos con película
Cada comprimido recubierto con película de 150 mg contiene 150 mg de vadadustat
Vafseo 300 mg comprimidos recubiertos con película
Cada comprimido recubierto con película de 300 mg contiene 300 mg de vadadustat
Vafseo 450 mg comprimidos recubiertos con película
Cada comprimido recubierto con película de 450 mg contiene 450 mg de vadadustat
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película
Vafseo 150 mg comprimidos recubiertos con película
Comprimidos redondos de color blanco, de 8 mm de diámetro, con la inscripción “VDT” en una cara y “150” en la otra.
Vafseo 300 mg comprimidos recubiertos con película
Comprimidos ovalados de color amarillo, de 8 mm de ancho y 13 mm de largo, con la inscripción “VDT” en una cara y “300” en la otra.
Vafseo 450 mg comprimidos recubiertos con película
Comprimidos ovalados de color rosa, de 9 mm de ancho y 15 mm de largo, con la inscripción “VDT” en una cara y “450” en la otra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Vafseo está indicado para el tratamiento de la anemia sintomática asociada a enfermedad renal crónica (ERC) en adultos en diálisis de mantenimiento crónica.
4.2 Posología y forma de administración
El tratamiento con vadadustat debe iniciarlo un médico con experiencia en el tratamiento de la anemia. Antes de iniciar el tratamiento con Vafseo y al tomar una decisión que implique un aumento de la dosis, se deben evaluar todas las demás causas de la anemia.
Los síntomas de la anemia y sus secuelas pueden variar en función de la edad, el sexo y la carga global de la enfermedad; es necesario que el médico evalúe la evolución clínica y el estado de cada paciente. Además de la presencia de síntomas de anemia, se podrían considerar criterios como la tasa de disminución de la concentración de hemoglobina (Hb), la respuesta previa al tratamiento con hierro y el riesgo de necesitar transfusión de eritrocitos en la evaluación de la evolución clínica y el estado de cada paciente.
Posología
Evaluación antes de la administración
Evaluación de las reservas de hierro y factores nutricionales
Se debe evaluar el estado de hierro en todos los pacientes antes y durante el tratamiento. Se deben administrar suplementos de hierro cuando la ferritina sérica sea inferior a 100 μg/l o cuando la saturación de ferritina sérica sea inferior al 20 %.
Inicio de la administración
La dosis inicial recomendada es de 300 mg una vez al día. No se debe aumentar la dosis con una frecuencia superior a una vez cada 4 semanas. Las reducciones de dosis se pueden realizar con mayor frecuencia.
Pacientes que pasan de un agente estimulante de la eritropoyesis (AEE)
Al pasar de un AEE a Vafseo, la dosis inicial recomendada es de 300 mg una vez al día.
Aquellos pacientes que pasan de una dosis basal alta de AEE pueden presentar un descenso inicial de los niveles de Hb antes de volver gradualmente a los niveles basales de Hb entre las semanas 16 y 20 (ver sección 5.1 para conocer la evolución de la Hb durante el tratamiento en estudios individuales). Teniendo en cuenta el aumento gradual de la Hb con Vafseo, se puede considerar el tratamiento de rescate en forma de transfusión de glóbulos rojos o el tratamiento con AEE durante la fase de transición si los valores de Hb caen por debajo de 9,0 g/dl o si se considera que la respuesta no es aceptable (ver sección 4.4). Se recomienda a los pacientes que reciban transfusiones de glóbulos rojos que continúen el tratamiento con Vafseo durante el periodo de transfusión. Se debe interrumpir el tratamiento con Vafseo en aquellos pacientes que reciban temporalmente tratamiento de rescate con AEE y se puede reanudar cuando los niveles de Hb sean ≥10 g/dl. En función del AEE empleado, la interrupción del tratamiento con Vafseo se debe prolongar hasta:
- 2 días después de la última dosis de epoetina;
- 7 días después de la última dosis de darbepoetina alfa;
- 14 días después de la última dosis de metoxi-polietilenglicol-epoetina beta. Tras el rescate con AEE, se debe reanudar el tratamiento con Vafseo a la dosis previa o a una dosis superior, ajustando posteriormente la dosis de acuerdo con las pautas de ajuste de dosis indicadas a continuación en esta sección.
Ajuste de la dosis
Al iniciar o ajustar el tratamiento, se deben controlar los niveles de Hb cada dos semanas hasta que se estabilicen, y después se deben controlar al menos mensualmente. El ajuste de la dosis se debe realizar en incrementos de 150 mg dentro del intervalo de 150 mg hasta una dosis diaria máxima recomendada de 600 mg para alcanzar o mantener los niveles de Hb entre 10 y 12 g/dl. No se debe aumentar la dosis con una frecuencia superior a una vez cada 4 semanas. Las reducciones de dosis se pueden realizar con mayor frecuencia.
No se debe prolongar el tratamiento más de 24 semanas si no se consigue un aumento clínicamente significativo de los niveles de Hb. Se deben buscar explicaciones alternativas para una respuesta inadecuada y tratarlas antes de reiniciar el tratamiento con Vafseo (ver Tabla 1).
Tabla 1: Ajuste de la dosis de Vafseo
| Cambio en el valor de Hb | Inferior a 10 g/dl | 10 a 12 g/dl | Superior a 12 g/dl, pero inferior a 13 g/dl | 13 g/dl o mayor |
Sin un aumento de Hb superior a 1 g/dl en un periodo de 2 semanas o más de 2 g/dl en 4 semanas | Aumento de 150 mg si no se ha aumentado la dosis en las últimas 4 semanas | Mantener la dosis | Reducción de 150 mg | Interrumpir la dosis de Vafseo hasta que la Hb sea inferior o igual a 12 g/dl y luego reanudar con una dosis 150 mg menor que la dosis anterior a la interrupción. Si el paciente recibía 150 mg antes de la interrupción, entonces reanudar con 150 mg. |
Aumento de Hb superior a 1 g/dl en cualquier periodo de 2 semanas o más de 2 g/dl en 4 semanas | Reducción de 150 mg o mantener* la dosis | Reducción de 150 mg o mantener* la dosis | Reducción de 150 mg |
* Puede que no sea necesario reducir la dosis en caso de un único valor anómalo de Hb.
Control
Al iniciar o ajustar el tratamiento, se deben controlar los niveles de Hb cada 2 semanas hasta que se estabilicen y, posteriormente, al menos mensualmente.
Se deben evaluar los niveles de ALT, AST y bilirrubina antes de iniciar el tratamiento con Vafseo, mensualmente durante los 3 meses siguientes al inicio del tratamiento y, posteriormente, según esté clínicamente indicado (ver sección 4.4).
Dosis olvidada
Si se olvida una dosis, los pacientes deben tomarla en cuanto se acuerden el mismo día, y luego deben tomar la siguiente dosis a la hora habitual del día siguiente. Los pacientes no deben tomar una dosis doble.
Poblaciones especiales
Personas de edad avanzada
No se recomienda ningún ajuste de la dosis en pacientes de edad avanzada (ver sección 5.2).
Insuficiencia renal
No es necesario realizar ningún ajuste de la dosis en pacientes con insuficiencia renal (ver sección 5.2).
Insuficiencia hepática
No es necesario realizar ningún ajuste de la dosis en pacientes con insuficiencia hepática leve o moderada. No se recomienda el uso de Vafseo en pacientes con insuficiencia hepática grave (clase C según la clasificación de Child-Pugh), ya que no se han evaluado la seguridad y la eficacia en esta población (ver las secciones 4.4 y 5.2).
Población pediátrica
No se ha establecido la seguridad y eficacia de Vafseo en la población pediátrica. No se dispone de datos.
Forma de administración
Los comprimidos recubiertos con película se administran por vía oral con o sin alimentos y se deben tragar enteros sin masticar.
Vafseo se puede tomar en cualquier momento antes, durante o después de la diálisis.
Vafseo se debe tomar al menos 1 hora antes de la administración de suplementos de hierro orales, medicamentos cuyo componente principal sea hierro o quelantes de fosfato que contienen hierro. Como vadadustat puede formar un quelato con cationes multivalentes, Vafseo se debe tomar al menos 1 hora antes o 2 horas después de la administración de quelantes de fosfato que no contienen hierro o de otros medicamentos cuyo componente principal sean cationes multivalentes como el calcio, el magnesio o el aluminio (ver sección 4.5).
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Riesgo cardiovascular y de mortalidad
En los ensayos clínicos controlados, los pacientes con ERC dependiente de diálisis tratados con Vafseo presentaron un riesgo similar de muerte, infarto de miocardio e ictus que los tratados con darbepoetina alfa (ver sección 5.1).
Se debe evaluar con prontitud a los pacientes con signos y síntomas de reacciones adversas cardiovasculares graves o ictus y tratarlos de acuerdo con las normas asistenciales. La decisión de interrumpir o suspender el tratamiento se debe basar en una evaluación de los beneficios y los riesgos para el paciente en particular.
Acontecimientos tromboembólicos
Se comunicaron acontecimientos tromboembólicos muy frecuentes entre los pacientes de dos ensayos clínicos controlados con activo para la ERC (ver sección 4.8). Por lo tanto, se debe supervisar estrechamente a los pacientes con factores de riesgo preexistentes de acontecimientos tromboembólicos y antecedentes de acontecimientos tromboembólicos (p. ej., trombosis venosa profunda, embolia pulmonar y accidente cerebrovascular).
Se debe evaluar con prontitud a los pacientes con signos y síntomas de acontecimientos tromboembólicos y tratarlos de acuerdo con las normas asistenciales. La decisión de interrumpir o suspender el tratamiento se debe basar en una evaluación de los beneficios y los riesgos para el paciente en particular.
Insuficiencia hepática
No se recomienda el uso de Vafseo en pacientes con insuficiencia hepática grave (clase C según la clasificación de Child-Pugh) (ver las secciones 4.2 y 5.2).
Hepatotoxicidad
Se ha comunicado un aumento de la ALT, la AST (frecuente) o la bilirrubina (poco frecuente) atribuido a Vafseo (ver sección 4.8). Se deben evaluar los niveles de ALT, AST y bilirrubina antes de iniciar el tratamiento con Vafseo, mensualmente durante los 3 meses siguientes al inicio del tratamiento y, posteriormente, según esté clínicamente indicado (ver sección 4.2).
Se debe suspender Vafseo si las elevaciones de la ALT o la AST son >3 veces el LSN y van acompañadas de un aumento de la bilirrubina >2 veces el LSN, o si hay una persistencia de la ALT o la AST >3 veces el LSN (ver las secciones 4.2 y 4.8).
Empeoramiento de la hipertensión
La administración de Vafseo en pacientes con ERC se puede asociar a un empeoramiento de la hipertensión (ver sección 4.8). Se debe controlar la tensión arterial antes de iniciar el tratamiento y periódicamente a partir de entonces, con una frecuencia que la determinarán la situación concreta del paciente y la práctica clínica local. Se debe advertir a los pacientes sobre la importancia de cumplir con el tratamiento antihipertensivo y con el control de la tensión arterial.
Convulsiones
Se comunicaron con frecuencia convulsiones en pacientes que recibieron vadadustat (ver sección 4.8). Vadadustat se debe utilizar con precaución en pacientes con antecedentes de convulsiones o crisis epilépticas, epilepsia o afecciones médicas asociadas con una predisposición a la actividad convulsiva, como las infecciones del sistema nervioso central (SNC). La decisión de interrumpir o suspender el tratamiento se debe basar en una evaluación de los beneficios y los riesgos para el paciente en particular.
Disminución inicial de los niveles de Hb en pacientes que pasan de un AEE
Los niveles de Hb pueden disminuir inicialmente cuando los pacientes pasan de un AEE a Vafseo, especialmente en los pacientes que recibían dosis basales altas de AEE. En general, cuanto mayor sea la dosis basal de AEE, más acusado será el descenso inicial de los niveles de Hb antes de que vuelvan gradualmente a los valores basales de Hb entre las semanas 16 y 20 (ver sección 5.1 para conocer la evolución de la Hb durante el tratamiento en estudios individuales). Se puede considerar el tratamiento de rescate, como la transfusión de glóbulos rojos o el tratamiento con AEE, durante la fase de transición si los valores de Hb caen por debajo de 9,0 g/dl o si se considera que la respuesta no es aceptable. Se recomienda a los pacientes que reciban transfusiones de glóbulos rojos que continúen el tratamiento con Vafseo durante el periodo de transfusión. Se debe interrumpir temporalmente el tratamiento con Vafseo durante el tratamiento de rescate con AEE y se puede reanudar cuando los niveles de Hb sean ≥10 g/dl (ver sección 4.2).
Respuesta inadecuada al tratamiento
Una respuesta inadecuada al tratamiento con vadadustat debe propiciar la búsqueda de factores causales. Como parte de la evaluación, se debe considerar un recuento de los reticulocitos. Si se excluyen las causas típicas de la falta de respuesta y el paciente presenta reticulocitopenia, se debe considerar la realización de una prueba de médula ósea. En ausencia de una causa abordable de una respuesta inadecuada a las 24 semanas de tratamiento, se debe suspender Vafseo.
Uso indebido
El uso indebido puede llevar a un aumento excesivo del volumen de eritrocitos. Esto se puede asociar a complicaciones potencialmente mortales.
Excipientes
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por comprimido recubierto con película; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Vadadustat fue metabólicamente estable in vitro y el metabolismo mediante el citocromo P450 (CYP) fue mínimo. Las vías metabólicas implicadas fueron la oxidación y principalmente la glucuronidación. El metabolito principal circulante vadadustat-O-glucurónido fue catalizado por múltiples uridina 5`-difosfato-glucuronosiltransferasas (UGT, UGT1A1, 1A7, 1A8 y 1A9).
Vadadustat tiene interacciones potencialmente relevantes desde el punto de vista clínico con sustratos de la proteína de resistencia del cáncer de mama (BCRP), sustratos de la OAT3, inhibidores de OAT1/3 y sustratos de CYP2C9 con un índice terapéutico estrecho.
Vadadustat indujo el CYP2B6, inhibió el CYP2C8 y produjo una regulación a la baja del CYP3A4 en experimentos in vitro. Sin embargo, estas interacciones no se han estudiado in vivo.
Efectos de otros medicamentos en la farmacocinética de vadadustat
Suplementos de hierro, quelantes de fosfato y otros medicamentos cuyo componente principal sean cationes multivalentes.
La administración junto con suplementos orales de hierro (p. ej., citrato férrico, sulfato ferroso, citrato ferroso de sodio), productos que contienen hierro, quelantes de fosfato que contienen hierro (p. ej., citrato férrico, oxihidróxido sucroferrico) y quelantes de fosfato que no contienen hierro (acetato de calcio, carbonato de sevelámero) disminuye la exposición (Cmáx y AUC) de vadadustat.
La administración junto con medicamentos de hierro orales redujo la biodisponibilidad de vadadustat hasta un 90 % y un 92 % respecto al AUC∞ y la Cmáx.
La administración junto con quelantes de fosfato que no contienen hierro redujo la biodisponibilidad de vadadustat hasta un 55 % y un 52 % respecto al AUC∞ y la Cmáx.
Vafseo se debe administrar al menos 1 hora antes de los suplementos de hierro orales, los medicamentos cuyo componente principal sea hierro o quelantes de fosfato que contienen hierro. Como vadadustat puede formar un quelato con cationes multivalentes, Vafseo se debe administrar al menos 1 hora antes o 2 horas después de los quelantes de fosfato que no contienen hierro u otros medicamentos cuyo componente principal sean cationes multivalentes como el calcio, el magnesio o el aluminio.
Inhibidores de los transportadores de aniones orgánicos (OAT) OAT1/OAT3
La administración junto con probenecid, un inhibidor de OAT1/OAT3, aumentó los valores de AUC de vadadustat casi 2 veces. Si se administra junto con inhibidores potentes o moderados de OAT1 u OAT3 (p. ej., bencilpenicilina, teriflunomida o ácido p-aminohipúrico), los pacientes se deben tratar con precaución y evaluar por si presentan efectos excesivos de vadadustat. Para conocer las posibles reacciones adversas y el ajuste de la dosis en caso de aumento rápido de la Hb, consulte las secciones 4.8 y 4.2.
Efecto de vadadustat en la farmacocinética de otros medicamentos
Sustratos de BCRP y algunas estatinas
Vadadustat puede aumentar el AUC de los sustratos de BCRP y algunas estatinas cuando se coadministran. Puede ser necesario un ajuste de la dosis de los sustratos de BCRP prescritos de forma conjunta. Se ha estudiado lo siguiente (ver Tabla 2).
Tabla 2: Posibles interacciones farmacológicas clínicamente significativas entre vadadustat y sustratos de BCRP y estatinas seleccionadas
| Medicamento coadministrado | Efecto en la concentración | Comentario clínico |
| Sulfasalazina | ↑ 4,5 veces el AUC de sulfasalazina; sin cambios importantes en la exposición de los metabolitos activos | Controlar por si se presentan signos de acontecimientos adversos de sulfasalazina. |
| Simvastatina | ↑ ~2 veces el AUC de simvastatina | Limitar la dosis máxima de simvastatina a 20 mg al día en pacientes con ERC en tratamiento con Vafseo. Controlar por si se presentan signos de acontecimientos adversos de simvastatina. |
| Rosuvastatina | ↑ 2 a 3 veces el AUC y la Cmáx de rosuvastatina | Limitar la dosis máxima de rosuvastatina a 10 mg en pacientes con ERC en tratamiento con Vafseo. Controlar por si se presentan signos de acontecimientos adversos de rosuvastatina. |
Además de sulfasalazina, simvastatina y rosuvastatina, controlar por si se presentan signos de efectos excesivos de los sustratos de BCRP administrados de forma conjunta, como fluvastatina, nelfinavir, pitavastatina y topotecán, y por si es necesario reducir su dosis.
Sustratos de OAT3
Vadadustat puede aumentar el AUC de los sustratos de OAT3 cuando se administran de forma conjunta. El AUC de furosemida (40 mg) aumentó 2 veces tras dosis múltiples de Vafseo (600 mg una vez al día). Controlar por si se presentan signos de efectos excesivos de los sustratos de OAT3 administrados de forma conjunta, como famotidina, furosemida, metotrexato, olmesartán, sitagliptina y zidovudina.
Puede ser necesario ajustar la dosis del sustrato de OAT3 administrado de forma concomitante.
Sustratos de CYP2C9
La administración conjunta de vadadustat (600 mg) con celecoxib (200 mg) aumentó la Cmáx y el AUC de celecoxib un 60 % y un 11 %, respectivamente. Por tanto, los pacientes que reciban warfarina u otros sustratos de CYP2C9 con estrecho margen terapéutico (p. ej., fenitoína) se deben tratar con precaución y evaluar por si presentan efectos excesivos durante el tratamiento con vadadustat.
Sustratos de CYP2B6
Vadadustat es un inductor de CYP2B6 in vitro. La administración conjunta de vadadustat con sustratos sensibles de CYP2B6 (p. ej., efavirenz, bupropión) puede alterar su farmacocinética, por lo que se debe tener precaución cuando se administre vadadustat con sustratos de CYP2B6 de forma conjunta.
Sustratos de CYP3A4
Según los datos in vitro, vadadustat puede tener potencial para regular a la baja CYP3A4. La administración conjunta de vadadustat con sustratos de CYP3A4 puede alterar su farmacocinética, por lo que se debe tener precaución cuando se administre vadadustat con sustratos de CYP3A4 de forma conjunta.
Sustratos de CYP2C8
Según los datos in vitro, vadadustat puede inhibir CYP2C8 y, por lo tanto, puede aumentar la exposición a los sustratos de CYP2C8, por lo que se debe tener precaución cuando se administre vadadustat con sustratos de CYP2C8 de forma conjunta.
4.6 Fertilidad, embarazo y lactancia
Embarazo
Los datos relativos al uso de vadadustat en mujeres embarazadas son limitados. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción (ver sección 5.3). Como medida de precaución, es preferible evitar el uso de vadadustat durante el embarazo.
Lactancia
Se desconoce si vadadustat se excreta en la leche materna. Los datos farmacocinéticos disponibles en animales muestran que vadadustat se excreta en la leche (para mayor información, ver sección 5.3). No se puede excluir el riesgo en niños. Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
Los estudios realizados en animales no han mostrado efectos de vadadustat en la fertilidad (ver sección 5.3).
Se desconoce el posible riesgo para los seres humanos.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Vafseo sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas se basan en los datos agrupados de dos estudios controlados con activo para la enfermedad renal crónica (ERC) dependiente de diálisis de 1947 pacientes tratados con Vafseo y 1955 pacientes tratados con darbepoetina alfa, incluidos 1514 pacientes expuestos durante al menos 6 meses y 1047 pacientes expuestos durante más de 1 año a Vafseo.
Las reacciones adversas más frecuentes (>10 %) en los pacientes tratados con vadadustat son acontecimientos tromboembólicos (13,7 %), diarrea (12,7 %) e hipertensión (11,1 %).
Las reacciones adversas graves más frecuentes (≥1 %) en los pacientes tratados con vadadustat son acontecimientos tromboembólicos (10,0 %), hipotensión (1,6 %) e hipertensión (1,1 %).
Tabla de reacciones adversas
Todas las reacciones adversas (RAM) se enumeran de acuerdo con la clasificación por órganos y sistemas (SOC) y la frecuencia: muy frecuentes (≥1/10), frecuentes (≥1/100 a <1/10), poco frecuentes (≥1/1000 a <1/100), raras (≥1/10 000 a <1/1000), muy raras (<1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles) y se muestran en la Tabla 3.
Tabla 3: Reacciones adversas
| Muy frecuentes | Frecuentes | Poco frecuentes | |
| Trastornos del sistema nervioso | Cefalea Convulsionesa | ||
| Trastornos vasculares | Hipertensión Acontecimientos tromboembólicosa | Hipotensión Hipersensibilidad | |
| Trastornos respiratorios, torácicos y mediastínicos | Tos | ||
Trastornos gastrointestinales | Diarrea | Estreñimiento Náuseas Vómitos Dolor en la zona superior del abdomen | |
| Exploraciones complementarias | Enzimas hepáticas aumentadasb | Bilirrubina en sangre elevada |
- a) Para más información, consulte “Acontecimientos tromboembólicos” y “Convulsiones” más adelante.
- b) Incluye los términos preferentes de transaminasa elevada, ALT elevada, AST elevada, enzimas hepáticas aumentadas, prueba de función hepática anormal.
Descripción de reacciones adversas seleccionadas
Acontecimientos tromboembólicos
Se produjeron acontecimientos de accidente cerebrovascular en el 0,8 % frente al 0,9 % (0,5 frente a 0,5 acontecimientos/100 años-paciente) en los grupos de vadadustat y darbepoetina alfa, respectivamente.
Se produjeron acontecimientos de trombosis venosa profunda (TVP) en el 0,7 % frente al 0,5 % (0,4 frente a 0,3 acontecimientos/100 años-paciente) en los grupos de vadadustat y darbepoetina alfa, respectivamente.
Se produjeron acontecimientos de embolia pulmonar en el 0,3 % frente al 0,5 % (0,2 frente a 0,3 acontecimientos/100 años-paciente) en los grupos de vadadustat y darbepoetina alfa, respectivamente.
Se produjeron acontecimientos de ataque isquémico transitorio en el 0,8 % frente al 0,4 % (0,5 frente a 0,3 acontecimientos/100 años-paciente) en los grupos de vadadustat y darbepoetina alfa, respectivamente.
Se produjeron acontecimientos de infarto agudo de miocardio en el 4,3 % frente al 4,2 % (3,1 frente a 2,9 acontecimientos/100 años-paciente) en los grupos de vadadustat y darbepoetina alfa, respectivamente.
Se produjeron acontecimientos de trombosis del injerto arteriovenoso en el 1,1 % frente al 1,1 % (0,9 frente a 1,0 acontecimientos/100 años-paciente) en los grupos de vadadustat y darbepoetina alfa, respectivamente.
Se produjeron acontecimientos de trombosis de la fístula arteriovenosa en el 3,0 % frente al 2,3 % (2,1 frente a 1,6 acontecimientos/100 años-paciente) en los grupos de vadadustat y darbepoetina alfa, respectivamente.
Para obtener información sobre el riesgo cardiovascular y de mortalidad, y el tromboembolismo, consultar las secciones 4.4 y 5.1.
Enzimas hepáticas aumentadas y bilirrubina en sangre elevada
Las lesiones hepatocelulares atribuidas a Vafseo se comunicaron con poca frecuencia (en menos del 0,2 % de los pacientes). La mayoría de los acontecimientos fueron no graves y asintomáticos y remitieron tras la suspensión de Vafseo. El tiempo hasta la aparición fue generalmente en los primeros 3 meses de tratamiento. Resultados anómalos de las enzimas hepáticas: se observaron valores séricos elevados de la ALT (3 veces el LSN), la AST (3 veces el LSN) y la bilirrubina (2 veces el LSN) en el 1,8 %, 1,4 % y 0,3 % de los pacientes tratados con Vafseo, respectivamente.
Hubo un acontecimiento adverso grave de lesión hepatocelular con ictericia en un paciente del ensayo clínico para la ERC no dependiente de diálisis que se produjo aproximadamente 8 semanas después de iniciar Vafseo. Este caso fue multifactorial y remitió tras la suspensión de Vafseo y de otros medicamentos concomitantes. Este caso aislado no cumplió los criterios de la ley de Hy debido a una fosfatasa alcalina (FA) significativamente elevada, que precedió al aumento de la bilirrubina, lo que indica que la colestasis es un factor que contribuye al aumento de la bilirrubina.
Convulsiones
En los pacientes con ERC dependiente de diálisis, se produjeron convulsiones en el 1,6 % (1,1 pacientes con acontecimientos por cada 100 años-paciente de exposición) en el grupo de vadadustat y en el 1,6 % (1,3 pacientes con acontecimientos por cada 100 años-paciente de exposición) en el grupo de darbepoetina alfa (ver sección 4.4).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
La sobredosis de vadadustat puede producir una prolongación de los efectos farmacológicos, como un aumento de la Hb y policitemia secundaria. Los síntomas de la sobredosis de vadadustat se deben abordar según corresponda desde el punto de vista clínico (p. ej., reducción o suspensión de la dosis de Vafseo) y se deben supervisar y tratar según esté clínicamente indicado. Aproximadamente el 16 % de la dosis de vadadustat se elimina mediante diálisis.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Preparados antianémicos, otros preparados antianémicos, código ATC: B03XA08
Mecanismo de acción
Vadadustat es un inhibidor de la prolil-hidroxilasa del factor inducible por hipoxia que produce un aumento de los niveles celulares del factor inducible por hipoxia, estimulando así la producción endógena de eritropoyetina (EPO), lo que aumenta la movilización del hierro y la producción de eritrocitos, y que, a su vez, da lugar a una tasa gradual de aumento de la Hb (ver Figuras 1 y 2).
Electrofisiología cardiaca
Vadadustat no produjo ninguna prolongación clínicamente significativa del intervalo QTc tras una dosis de 600 mg y 1200 mg en sujetos sanos.
Eficacia clínica y seguridad
Se estudió la eficacia y la seguridad de vadadustat administrado una vez al día para el tratamiento de la anemia en pacientes adultos con ERC en comparación con darbepoetina alfa en dos estudios globales, multicéntricos, aleatorizados, controlados con tratamiento activo, de no inferioridad y abiertos en pacientes dependientes de diálisis.
La población con ERC dependiente de diálisis tratada con Vafseo tenía entre 19 y 93 años de edad, el 55,9 % eran hombres, y el porcentaje de pacientes caucásicos, hispanos, negros (incluidos los afroamericanos) y asiáticos era del 64,5 %, 38,5 %, 24,1 % y 4,5 %, respectivamente.
En ambos estudios, debía concluirse la no inferioridad de vadadustat frente a darbepoetina alfa si el límite inferior del IC del 95 % para la diferencia en el cambio medio estimado en la Hb media desde el inicio en los 2 grupos de tratamiento era mayor que el margen de no inferioridad preespecificado de −0,75 g/dl.
Los pacientes fueron aleatorizados 1:1 para recibir Vafseo con una dosis inicial de 300 mg una vez al día o darbepoetina alfa administrada por vía subcutánea o intravenosa de acuerdo con la información de prescripción durante 52 semanas para evaluar las variables de eficacia. Se ajustó gradualmente la dosis de Vafseo en incrementos/reducciones de 150 mg hasta 600 mg para alcanzar el valor objetivo de Hb del paciente. Después de 52 semanas, los pacientes continuaron con el tratamiento del estudio para evaluar la seguridad a largo plazo hasta que se alcanzaron las variables de acontecimientos cardiovasculares adversos mayores. La variable primaria de eficacia en cada estudio fue la diferencia en el cambio medio de la Hb desde el inicio hasta el periodo de evaluación primario (semanas 24 a 36). La variable secundaria clave de eficacia fue la diferencia en el cambio medio de la Hb desde el inicio hasta el periodo de evaluación secundario (semanas 40 a 52). La variable primaria de seguridad fue el tiempo transcurrido hasta el primer acontecimiento cardiovascular adverso mayor. Los acontecimientos cardiovasculares adversos mayores se definieron como mortalidad por todas las causas, infarto de miocardio (IM) no mortal e ictus no mortal.
Tratamiento de la anemia
Los dos estudios INNO2VATE 1 e INNO2VATE 2 se llevaron a cabo en pacientes adultos con ERC dependiente de diálisis con valores iniciales de Hb entre 8,0 y 11,0 g/dl en Estados Unidos y entre 9,0 y 12,0 g/dl fuera de Estados Unidos. INNO2VATE 1 incluyó a pacientes con ERC dependiente de diálisis incidente que iniciaron la diálisis en las 16 semanas siguientes al comienzo de su participación en el ensayo y que no habían recibido ningún agente estimulante de la eritropoyesis (AEE), tenían un uso previo limitado de AEE o se mantenían con AEE. INNO2VATE 2 incluyó a pacientes en diálisis crónica de mantenimiento durante más de 12 semanas que habían pasado de un tratamiento previo con AEE. En ambos estudios, Vafseo alcanzó la variable primaria de la Hb de acuerdo con el margen de no inferioridad predefinido (−0,75 g/dl). Los resultados de las variables primaria y secundaria de eficacia se presentan en la Tabla 4. En la Figura 1 y la Figura 2 se proporciona la evolución de la Hb durante el tratamiento en los estudios individuales.
Tabla 4: Estudios INNO2VATE
| INNO2VATE 1 | INNO2VATE 2 | |||
| Hb (g/dl) | Vafseo N = 181 | Darbepoetina alfa N = 188 | Vafseo N = 1777 | Darbepoetina alfa N = 1777 |
| Media al inicio (DE) | 9,37 (1,07) | 9,19 (1,14) | 10,25 (0,85) | 10,23 (0,83) |
Variable primaria: semanas 24 a 36; media (DE) | 10,36 (1,13) | 10,61 (0,94) | 10,36 (1,01) | 10,53 (0,96) |
| Cambio medio ajustado desde el inicio (MMC) [IC del 95 %] | 1,26 [1,05; 1,48] | 1,58 [1,37; 1,79] | 0,19 [0,12; 0,25] | 0,36 [0,29; 0,42] |
| Variable secundaria clave: semanas 40 a 52; media (DE) | 10,51 (1,19) | 10,55 (1,14) | 10,40 (1,04) | 10,58 (0,98) |
| Cambio medio ajustado desde el inicio (MMC) [IC del 95 %] | 1,42 [1,17; 1,68] | 1,50 [1,23; 1,76] | 0,23 [0,16; 0,29] | 0,41 [0,34; 0,48] |
IC: intervalo de confianza; MMC: media de mínimos cuadrados; DE: desviación estándar
Figura 1: Media (+/–DE) del cambio con respecto al valor basal en la Hb (g/dl) en INNO2VATE 1 correction
Figura 2: Media (+/–DE) del cambio con respecto al valor basal en la Hb (g/dl) en INNO2VATE 2 conversion
Resultados cardiovasculares
Se evaluó la incidencia de acontecimientos cardiovasculares adversos mayores como parte de la evaluación de seguridad a largo plazo de los dos estudios de eficacia globales en pacientes con ERC dependiente de diálisis. Vafseo alcanzó la variable primaria de seguridad compuesta definida como la no inferioridad de Vafseo con respecto a darbepoetina alfa en el tiempo hasta la aparición de acontecimientos cardiovasculares adversos mayores para la población del estudio global (margen de no inferioridad de 1,3 (HR [IC del 95 %] fue de 0,96 [0,83; 1,11]) (ver Tabla 5). 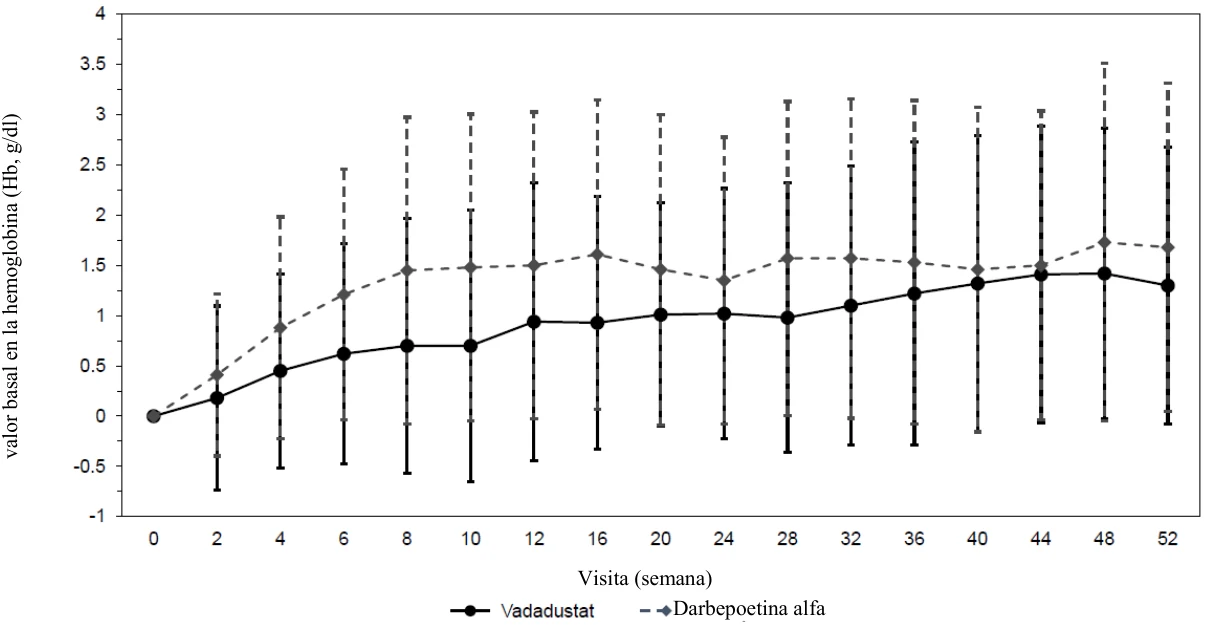
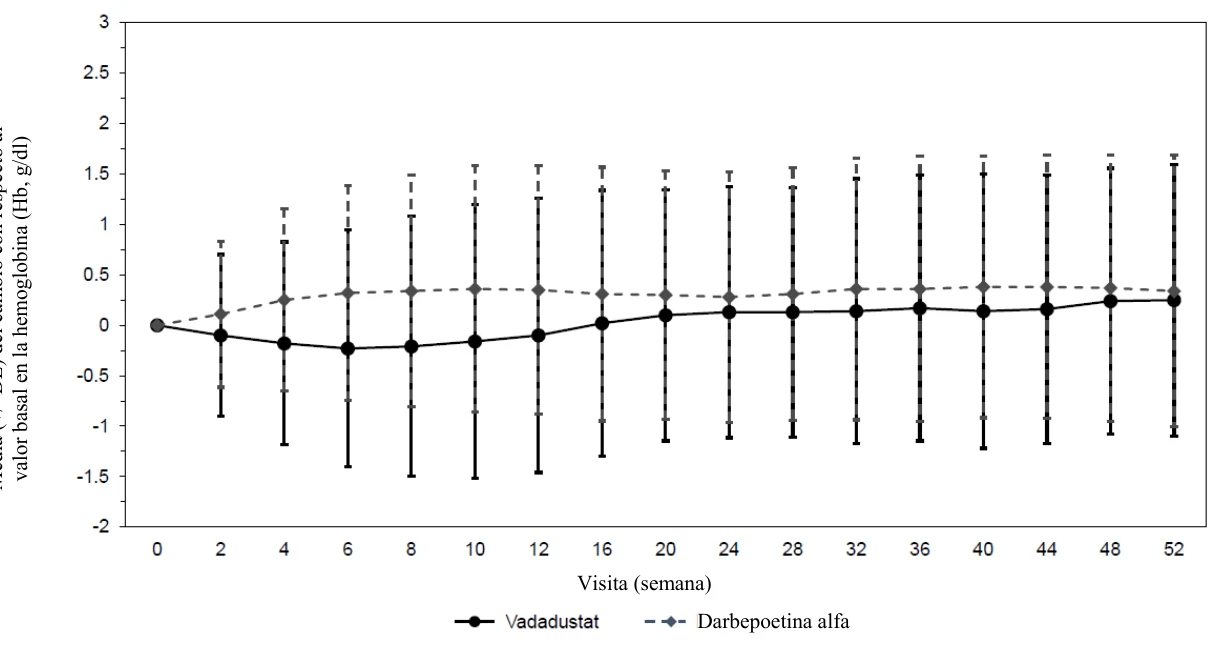
Tabla 5: Análisis* de INNO2VATE de la combinación de acontecimientos cardiovasculares adversos mayores de 3 puntos y de las variables cardiovasculares individuales
Vafseo N = 1947 n (%) | Darbepoetina alfa N = 1955 n (%) | Cociente de riesgos (HR) [IC del 95 %] | |
| Cualquier acontecimiento cardiovascular adverso mayor | 355 (18,2) | 377 (19,3) | 0,96 [0,83; 1,11] |
| Mortalidad por todas las causas | 253 (13,0) | 253 (12,9) | |
| Infarto de miocardio no mortal | 76 (3,9) | 87 (4,5) | |
| Ictus no mortal | 26 (1,3) | 37 (1,9) |
*Los análisis de los acontecimientos cardiovasculares adversos mayores se realizaron en los sujetos aleatorizados que recibieron al menos 1 dosis del tratamiento del estudio.
IC: intervalo de confianza.
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Vafseo en uno o más grupos de la población pediátrica en el tratamiento de la anemia asociada a trastornos crónicos (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
Vadadustat se absorbe rápidamente tras dosis únicas y repetidas por vía oral. La mediana de tiempo hasta las concentraciones plasmáticas máximas (Tmáx) es de aproximadamente 2 a 3 horas.
No se ha observado ninguna acumulación significativa tras la administración de dosis repetidas en sujetos sanos.
Vafseo se puede administrar con o sin alimentos. La administración de un comprimido de 450 mg de Vafseo con una comida normal rica en grasas disminuyó la Cmáx en un 27 % y el AUC en un 6 %, en relación con las condiciones preprandiales.
Distribución
Vadadustat se une en gran medida a las proteínas (unión superior o igual al 99,5 % en el plasma humano). El cociente medio entre la sangre y el plasma fue inferior a 1 (0,50 a 0,55), lo que sugiere un secuestro mínimo en los eritrocitos. En los pacientes con ERC, el volumen aparente de distribución (Vd/F) fue de 11,6 l.
Biotransformación
Vadadustat se metaboliza principalmente mediante la glucuronidación directa por las enzimas UDP-glucuronosiltransferasas (UGT) a conjugados de O-glucurónidos. El metabolito principal es vadadustat-O-glucurónido (el 15 % del AUC de la radiactividad plasmática). Vadadustat acilglucurónido (0,047 % de la radiactividad plasmática total) es un metabolito menor. Los metabolitos de vadadustat no son activos.
Eliminación
La semivida de vadadustat en los pacientes con ERC dependiente de diálisis fue de 9,2 horas. Tras una dosis única por vía oral de vadadustat 650 mg radiomarcado en adultos sanos, se recuperó el 85,9 % de la dosis (el 58,9 % en la orina y el 26,9 % en las heces). La excreción de vadadustat (forma inalterada) fue de menos del 1 % en la orina y aproximadamente del 9 % en las heces.
Farmacocinética en poblaciones especiales
Insuficiencia renal
Las exposiciones de vadadustat en los pacientes con ERC dependiente de diálisis fueron aproximadamente 2 veces mayores que en los sujetos sanos. No se observaron diferencias significativas en la farmacocinética (Cmáx, AUC o semivida media) cuando se administró Vafseo 4 horas antes de la diálisis o 2 horas después de la diálisis.
Insuficiencia hepática
La insuficiencia hepática moderada (clase B según la clasificación de Child-Pugh) no afectó significativamente al AUC o a la Cmáx de vadadustat en comparación con los sujetos sanos. La semivida y el aclaramiento corporal total aparente de vadadustat fueron comparables entre los sujetos con función hepática normal y los sujetos con función hepática moderada. Vadadustat no se ha estudiado en sujetos con insuficiencia hepática grave (clase C según la clasificación de Child-Pugh).
Edad, sexo, raza y peso corporal
El análisis de farmacocinética poblacional no indicó ningún efecto clínicamente significativo de la edad (19 a 104 años de edad), el sexo, la raza o el peso corporal (47 a 118 kg) sobre la farmacocinética de vadadustat.
Un análisis de sensibilidad en los extremos del peso corporal (30,1 a 204 kg) mostró que el algoritmo de ajuste de la dosis dio lugar a niveles de Hb predichos en los límites de la ventana predefinida de 10 a 12 g/dl. Por lo tanto, no se propone ningún ajuste de la dosis en los extremos del peso corporal.
5.3 Datos preclínicos sobre seguridad
En estudios preclínicos, se observaron mortalidades en ratones, ratas, conejos y perros debido a efectos farmacológicos exagerados como la policitemia y la hiperviscosidad de la sangre, que provocaron trombosis e infarto de órganos a niveles de dosis clínicamente relevantes (a partir de múltiplos de exposición de 0,04 hasta la dosis terapéutica máxima recomendada de 600 mg).
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad a dosis repetidas, genotoxicidad o potencial carcinogénico.
Vadadustat no fue teratogénico ni en la rata ni en el conejo hasta el nivel de dosis más alto analizado (160 mg/kg/día y 50 mg/kg/día, respectivamente), lo que corresponde a 1,7 y 0,16 veces la exposición humana a la dosis de 600 mg (basada en el AUC en pacientes con ERC no dependiente de diálisis), respectivamente, en las madres. Solo se observaron efectos sobre el desarrollo en la rata a niveles de dosis correspondientes a 1,7 veces la exposición humana a la dosis de 600 mg. Los efectos consistieron en una disminución del peso corporal del feto y un aumento en la incidencia de la reducción de la osificación del esqueleto, que se consideraron secundarios a la disminución del peso corporal y del consumo de alimentos en las madres gestantes. Sin embargo, en un estudio de búsqueda de dosis en ratas, a dosis que causaron una toxicidad materna significativa, se produjo un aumento de la pérdida posimplantación a ≥120 mg/kg/día y una disminución del peso corporal del feto a 240 mg/kg/día, pero no se observó teratogenicidad.
Vadadustat se excretó en la leche de las ratas con una proporción de leche a plasma de hasta 14,49.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Celulosa microcristalina (E460)
Almidón glicolato sódico
Hipromelosa (E464)
Sílice coloidal anhidra (E551)
Estearato de magnesio
Recubrimiento del comprimido
Alcohol polivinílico (E1203)
Macrogol (E1521)
Talco (E553b)
Dióxido de titanio (E171)
Óxido de hierro amarillo (E172) (Vafseo 300 mg comprimidos recubiertos con película) Óxido de hierro rojo (E172) (Vafseo 450 mg comprimidos recubiertos con película) Óxido ferroso-férrico (E172) (Vafseo 450 mg comprimidos recubiertos con película)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
5 años
6.4 Precauciones especiales de conservación
No requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Vafseo 150 mg comprimidos recubiertos con película
28 comprimidos en 2 blísteres de PVC/aluminio de 14 comprimidos recubiertos con película de 150 mg
98 comprimidos en 7 blísteres de PVC/aluminio de 14 comprimidos recubiertos con película de 150 mg
Vafseo 300 mg comprimidos recubiertos con película
28 comprimidos en 2 blísteres de PVC/aluminio de 14 comprimidos recubiertos con película de 300 mg
98 comprimidos en 7 blísteres de PVC/aluminio de 14 comprimidos recubiertos con película de 300 mg
Vafseo 450 mg comprimidos recubiertos con película
28 comprimidos en 2 blísteres de PVC/aluminio de 14 comprimidos recubiertos con película de 450 mg
98 comprimidos en 7 blísteres de PVC/aluminio de 14 comprimidos recubiertos con película de 450 mg
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Medice Arzneimittel Pütter GmbH & Co. KG
Kuhloweg 37
D-58638 Iserlohn
Alemania
Teléfono +49 2371 937-0
Fax +49 2371 937-106
info@medice.de
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/23/1725/001
EU/1/23/1725/002
EU/1/23/1725/003
EU/1/23/1725/004
EU/1/23/1725/005
EU/1/23/1725/006
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 24 de abril de 2023
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.