


Ficha técnica - Aqneursa
1. NOMBRE DEL MEDICAMENTO
Aqneursa 1 g granulado para suspensión oral en sobre
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada sobre contiene 1 g de levacetileucina.
Excipientes con efecto conocido
Cada sobre contiene 642,2 mg de isomaltosa y 0,153 mg de propilenglicol.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Granulado para suspensión oral.
Granulado de color blanco a blanquecino.
4. DATOS CLÍNICOS
4.1. Indicaciones terapéuticas
Aqneursa está indicado para el tratamiento de las manifestaciones neurológicas de la enfermedad de Niemann-Pick de tipo C (NPC), en combinación con miglustat o como monoterapia en pacientes que no toleran miglustat, en adultos y niños a partir de 6 años y con un peso mínimo de 20 kg.
4.2 Posología y forma de administración
Posología
Adultos y población pediátrica a partir de 6 años y con un peso mínimo de 20 kg La dosis recomendada se basa en el peso corporal del paciente en kg de acuerdo con la Tabla 1. Se deben evitar los alimentos y las bebidas media hora antes y 2 horas después de la administración (ver sección 5.2).
| Tabla 1: Dosis recomendada | ||||
| Peso corporal del paciente | Dosis de la mañana | Dosis del mediodía | Dosis de la noche | |
| De 20 a 24 kg | 1 g (1 sobre) | Ninguna dosis | 1 g (1 sobre) | |
| De 25 a 34 kg | 1 g (1 sobre) | 1 g (1 sobre) | 1 g (1 sobre) | |
| 35 kg o más | 2 g (2 sobres) | 1 g (1 sobre) | 1 g (1 sobre) | |
Si se olvida una dosis, se debe omitir y tomar la siguiente dosis a la hora prevista.
Población pediátrica menor de 6 años o con un peso inferior a 20 kg
No se ha establecido todavía la seguridad y eficacia de Aqneursa en niños menores de 6 años o con un peso inferior a 20 kg. No se dispone de datos.
Forma de administración
Administración oral con líquidos
Se debe verter el contenido de un sobre en 40 ml (3 cucharadas) de agua y remover hasta que se disperse por completo. No se recomienda utilizar líquidos calientes. La suspensión completa se debe tomar inmediatamente después de su preparación (en un plazo de 30 minutos). Si la suspensión no se toma inmediatamente, se debe remover de nuevo antes de su ingesta. Puede quedar una cantidad visible de suspensión residual después de tomarla; en ese caso, no se debe añadir más agua para tomar la suspensión restante.
Se deben repetir todos los pasos si se necesita un segundo sobre.
Administración a través de una sonda de gastrostomía
Aqneursa se puede administrar a través de una sonda de gastrostomía (calibre 18F o mayor). El contenido de un sobre se debe vaciar en un recipiente con 40 ml de agua y mezclarse hasta que se disperse todo el granulado. A continuación, se debe extraer la suspensión con una jeringa con punta de catéter. El contenido de la jeringa se inyecta en la sonda de gastrostomía aplicando una presión constante. Posteriormente, se rellena la jeringa dosificadora con agua y la sonda se enjuaga con al menos 20 ml de agua. La suspensión se debe utilizar inmediatamente (en un plazo de 30 minutos).
Ver la sección 6.6 «Información adicional sobre la administración a través de un tubo de gastrostomía».
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Anafilaxia y reacciones de hipersensibilidad
Si bien ningún paciente experimentó reacciones anafilácticas o de hipersensibilidad durante los estudios clínicos, se pueden producir reacciones anafilácticas y de hipersensibilidad tras la administración de levacetileucina. Si se producen estas reacciones, se debe suspender inmediatamente el tratamiento con Aqneursa y administrar el tratamiento de urgencia necesario.
Excipientes
Cada sobre contiene 642,2 mg de isomaltosa. Los pacientes con intolerancia hereditaria a la fructosa no deben tomar este medicamento.
Este medicamento contiene 0,153 mg de propilenglicol en cada sobre.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones.
Interacciones con levacetileucina
Se ha detectado una interacción de levacetileucina (N-acetil-L-leucina) con N-acetil-DL-leucina y N-acetil-D-leucina en los estudios farmacológicos, lo que indica que N-acetil-D-leucina puede competir con levacetileucina por la absorción a través de los transportadores de monocarboxilato. Se debe evitar el uso concomitante de levacetileucina con N-acetil-DL-leucina y N-acetil-D-leucina.
Interacciones con sustratos de los transportadores P-gp, BCRP o BSEP
Levacetileucina puede ser un inhibidor de la glucoproteína P (P-gp), de la proteína de resistencia del cáncer de mama (BCRP) o de la bomba exportadora de sales biliares (BSEP) (ver sección 5.2). La relevancia para los seres humanos es dudosa. No se puede descartar una posible interacción de levacetileucina con otros medicamentos que son sustratos de la P-gp (p. ej., digoxina, dabigatrán, loperamida, irinotecán, doxorubicina, vinblastina, paclitaxel, fexofenadina, seliciclib, quinidina, talinolol), la BCRP (p. ej., sulfasalazina, rosuvastatina) o la BSEP.
Se debe tener precaución cuando se administre levacetileucina junto con sustratos de la BSEP.
Se desconoce el posible efecto inhibidor de levacetileucina sobre los transportadores de extrusión de múltiples fármacos y toxinas (MATE); por tanto, se recomienda precaución cuando se administre levacetileucina junto con sustratos de los transportadores MATE.
4.6 Fertilidad, embarazo y lactancia
Embarazo
No hay datos relativos al uso de levacetileucina en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3).
No se recomienda utilizar Aqneursa durante el embarazo, ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Lactancia
Se desconoce si levacetileucina o sus metabolitos se excretan en la leche materna. No se puede excluir el riesgo en recién nacidos/niños.
Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
No se dispone de datos en seres humanos relativos al efecto de levacetileucina sobre la fertilidad. Los estudios en animales no indican efectos de levacetileucina sobre la fertilidad masculina o femenina (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Aqneursa sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
La reacción adversa más frecuente, con una frecuencia del 1,2 %, es la flatulencia.
Tabla de reacciones adversas
Las reacciones adversas observadas durante un estudio clínico cruzado, aleatorizado y controlado con placebo y un estudio abierto con enmascaramiento del evaluador, incluida la fase de extensión, en pacientes con NPC se basan en un total de 84 pacientes con una mediana de duración del tratamiento de 86 días.
Dentro de la clasificación por órganos y sistemas, las reacciones adversas se enumeran según las siguientes categorías de frecuencia: muy frecuentes (≥1/10), frecuentes (≥1/100 a <1/10), poco frecuentes (≥1/1 000 a <1/100), raras (≥1/10 000 a < 1/1 000), muy raras (<1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
| Tabla 2: Reacciones adversas en pacientes con enfermedad de Niemann-Pick de tipo C tratados | ||
| con levacetileucina | ||
| Clasificación por órganos y sistemas | Frecuencia | Reacción adversa |
| Trastornos gastrointestinales | Frecuentes | Flatulencia |
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En caso de sobredosis, se recomienda administrar un tratamiento sintomático.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Otros fármacos que actúan sobre el sistema nervioso, código ATC: N07XX27.
Efectos farmacodinámicos
Aqneursa contiene levacetileucina, que actúa sobre los procesos subyacentes de la disfunción neurológica. Los estudios preclínicos han demostrado que levacetileucina corrige el metabolismo energético, incluida la mejora de la producción de trifosfato de adenosina.
Eficacia clínica y seguridad
La eficacia y la seguridad de levacetileucina para el tratamiento de la NPC se estudiaron en un estudio cruzado de dos periodos, aleatorizado, doble ciego y controlado con placebo en el que se evaluó la eficacia de levacetileucina en pacientes con NPC. Para poder participar en el estudio, los pacientes debían tener 4 años o más y un diagnóstico confirmado de NPC, una puntuación inicial en la escala SARA de 7 a 34 puntos y no estar recibiendo ningún otro tratamiento experimental; se permitió a los pacientes recibir tratamiento con miglustat.
Los pacientes fueron aleatorizados en una proporción 1:1 para recibir levacetileucina o placebo durante 12 semanas en el periodo I. En el periodo II, los pacientes cambiaron de grupo de tratamiento (levacetileucina o placebo) durante 12 semanas. Los pacientes de 13 años o más recibieron 4 g/día (en dosis de 2 g por la mañana, 1 g por la tarde y 1 g por la noche). La dosis de levacetileucina en niños menores de 13 años se basó en el peso corporal del paciente (ver sección 4.2).
Un total de 60 pacientes fueron aleatorizados y tratados, y 59 (98 %) completaron ambos periodos de tratamiento con levacetileucina y placebo.
De los 60 pacientes aleatorizados (37 adultos y 23 pacientes pediátricos), 27 eran de sexo femenino y 33 eran de sexo masculino. La mediana de edad al inicio del tratamiento era de 25 años (intervalo: 5 a 67 años). El 90 % de los pacientes eran blancos, el 3 % asiáticos y el 7 % de otras razas. En total, 51 (85 %) pacientes recibieron tratamiento con miglustat antes de la aleatorización y durante el estudio.
La variable principal fue la medición de los signos, síntomas y función neurológicos según la escala para la evaluación y clasificación de la ataxia (SARA).
La escala SARA se evaluó al inicio del estudio, al final del periodo I (semana 12) y al final del periodo II (semana 24). El tratamiento con levacetileucina mostró una diferencia estadísticamente significativa a favor de levacetileucina en comparación con placebo en la escala SARA (Tabla 3).
| Tabla 3. Resumen de los resultados de eficacia de la escala para la evaluación y clasificación de | |||||
| la ataxia (SARA)* | |||||
| Efecto/variable | Diferencia media (DE) | Estimación (EE) | IC del 95 % | Valor de p** | |
| Valor inicial | -- | 0,95 (0,04) | (0,86; 1,04) | <0,001 | |
| Efecto del tratamiento (levacetileucina frente a placebo) | -- | –1,28 (0,31) | (–1,91; –0,65) | <0,001 | |
| Cambio total de levacetileucina con respecto al valor inicial | –1,97 (2,43) | -- | -- | -- | |
| Cambio total del placebo con respecto al valor inicial | –0,60 (2,39) | -- | -- | -- | |
IC = intervalo de confianza; DE = desviación estándar; EE = error estándar.
* El cambio con respecto al valor inicial se evaluó al final del periodo I (semana 12) y al final del periodo II (semana 24).
** Valor de p bilateral.
Los 30 pacientes que recibieron placebo en el periodo I no presentaron ningún cambio significativo en la puntuación media de la escala SARA (–0,60) en comparación con los pacientes tratados con levacetileucina, que presentaron un cambio considerable de –1,93. Los 30 pacientes restantes que recibieron levacetileucina en el periodo I seguido de placebo en el periodo II experimentaron un empeoramiento significativo de los síntomas durante el tratamiento con placebo, que actuó eficazmente como un lavado de levacetileucina (diferencia en la puntuación media de la escala SARA entre el final del periodo I [semana 12] y el final del periodo II [semana 24] de +1,55), lo que refleja un deterioro de los signos y síntomas neurológicos asociado a la interrupción del tratamiento con levacetileucina (Figura 1).
En total, 9 pacientes (15%) no estaban en tratamiento con miglustat antes de la aleatorización ni durante el estudio. En estos pacientes, también se observó un cambio en la puntuación media de la escala SARA durante el tratamiento con levacetileucina de –2,06.
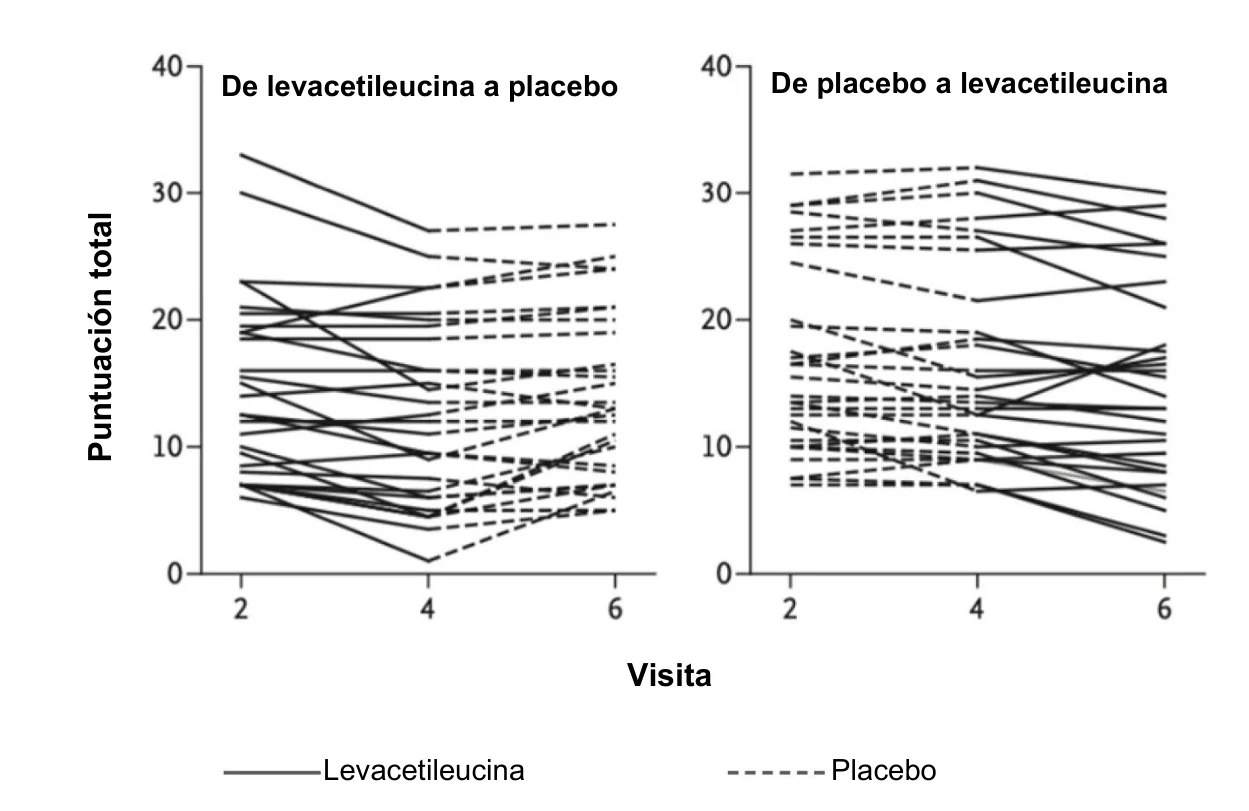
Figura 1. Puntuaciones totales en la escala SARA para cada paciente al inicio del estudio, al final del periodo I y al final del periodo II
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con levacetileucina en uno o más grupos de la población pediátrica en el tratamiento de la enfermedad de Niemann-Pick de tipo C (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
Tras la administración oral, levacetileucina se absorbe rápidamente. La mediana de tiempo hasta alcanzar la concentración máxima (Tmáx) es de 1 hora (intervalo de 0,5 a 2,5 horas). La media de la concentración máxima (Cmáx) normalizada por dosis (por gramo de levacetileucina) y el área bajo la curva de concentración plasmática-tiempo de 0 a 24 horas (AUC0-24h) fueron de 4 μg/ml/g y 9 h*μg/ml/g. Se desconoce la biodisponibilidad oral absoluta.
No se han realizado estudios sobre el efecto de los alimentos en la absorción.
Distribución
La media (desviación estándar [DE]) del volumen de distribución en estado de equilibrio (Vee) fue de 253 (125) l.
Levacetileucina es absorbida por los transportadores de monocarboxilato expresados de forma ubicua, lo que permite su distribución por todos los tejidos, incluido el sistema nervioso central.
Eliminación
El aclaramiento medio (DE) es de 139 (59) l/h. La semivida estimada es de aproximadamente 1 hora. No se observó acumulación o solo se observó una acumulación mínima tras la administración repetida.
Características en grupos específicos de sujetos o de pacientes
No se observaron diferencias clínicamente significativas en la farmacocinética de levacetileucina en función de la edad (intervalo: 6 a 67 años), el sexo, la raza/origen étnico o el peso corporal (intervalo: 20,5 a 98,4 kg).
Insuficiencia renal o hepática
No se ha estudiado el efecto de la insuficiencia renal o hepática en la farmacocinética de levacetileucina.
Interacción con otros medicamentos
Los estudios in vitro demostraron que levacetileucina, a concentraciones terapéuticas, no inhibe significativamente la actividad enzimática de las isoformas del citocromo P450 (CYP450). Levacetileucina no tiene potencial de inducción sobre las enzimas del CYP450.
In vitro, levacetileucina inhibió los transportadores de salida de la glucoproteína P (P-gp), la proteína de resistencia del cáncer de mama (BCRP) o la bomba exportadora de sales biliares (BSEP) (ver sección 4.5).
Levacetileucina es un sustrato y un inhibidor in vitro del transportador de aniones orgánicos (OAT) 1 y OAT3. La probabilidad de que se produzcan interacciones farmacológicas clínicamente significativas se considera baja.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad a dosis repetidas y genotoxicidad.
No se observó ningún efecto sobre la fertilidad en ratas con dosis de hasta 1 000 mg/kg/día (entre 1,5 y 2,3 veces la exposición en seres humanos). En los estudios de desarrollo embriofetal, levacetileucina no indujo efectos adversos sobre el desarrollo con dosis de hasta 1 000 mg/kg/día en ratas (2,0 veces la exposición en seres humanos). En conejos, se observaron malformaciones externas y esqueléticas con dosis de 1 250 mg/kg/día (7,1 veces la exposición en seres humanos), con una concentración sin efecto adverso observado de 675 mg/kg/día (4,9 veces la exposición en seres humanos). En un estudio de desarrollo prenatal y posnatal en ratas, no se observaron efectos adversos con dosis de hasta 1 000 mg/kg/día.
Carcinogénesis
No se han realizado estudios de potencial carcinógeno. Se desconoce el riesgo de carcinogénesis.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Isomaltosa (E 953)
Hipromelosa
Aroma de fresa (contiene propilenglicol [E 1520])
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
2 años.
6.4 Precauciones especiales de conservación
No requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Aqneursa se presenta en sobres monodosis de aluminio/polietileno con soporte de papel.
Tamaños de envases:
- 28 sobres monodosis.
- Envase múltiple con 112 (4 paquetes de 28) sobres monodosis.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y otras manipulaciones
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
El aspecto de Aqneursa tras la reconstitución es una suspensión acuosa, líquida, homogénea, blanca y turbia de partículas finas sin aglomeración.
Información adicional sobre la administración a través de una sonda de gastrostomía (calibre 18F o mayor)
- La alimentación enteral se debe interrumpir si el paciente se alimenta de forma continua.
- Se deben extraer al menos 20 ml de agua en una jeringa con punta de catéter y se debe enjuagar la sonda para evitar interacciones entre la alimentación enteral y Aqneursa.
- Se debe introducir toda la suspensión con la dosis necesaria preparada de acuerdo con la sección 4.2 en la jeringa con punta de catéter.
La suspensión se debe inyectar inmediatamente por la sonda de gastrostomía (en un plazo de
30 minutos) aplicando una presión constante.
- La jeringa con punta de catéter se debe rellenar con al menos 20 ml de agua para enjuagar la sonda.
- La alimentación se puede reanudar cuando sea apropiado.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
IntraBio Ireland Ltd
10 Earlsfort Terrace
Dublín 2
Irlanda
8. NÚMEROS DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/25/1928/001
EU/1/25/1928/002
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización:
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.