


Ficha técnica - Aucatzyl
1. NOMBRE DEL MEDICAMENTO
Aucatzyl 410 × 106 células dispersión para perfusión
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
2.1 Descripción general
Aucatzyl (obecabtagén autoleucel) es un producto basado en células autólogas modificadas genéticamente que contiene linfocitos T transducidos ex vivo utilizando un vector lentivírico que expresa un receptor de antígeno quimérico (chimeric antigen receptor, CAR) anti-CD19, que comprende un fragmento variable de cadena única anti-CD19 murino unido a un dominio coestimulador 4‐1BB y un dominio de señalización CD3-zeta.
2.
2 Composición cualitativa y cuantitativa
Cada bolsa de perfusión de Aucatzyl específica del paciente contiene obecabtagén autoleucel a una concentración de linfocitos T con CAR viables dependiente del lote. Aucatzyl contiene linfocitos T autólogos modificados genéticamente para expresar linfocitos T viables con CAR anti-CD19. El medicamento se acondiciona en 3 o más bolsas de perfusión que contienen una dispersión celular para perfusión de una dosis total recomendada de 410 × 106 linfocitos T CAR positivos viables suspendidos en una solución de crioconservante. El intervalo de dosis es de 308 a 513 × 106 linfocitos T viables con CAR.
El volumen total del tratamiento se divide en 3 o más bolsas de volumen variable que contienen (10 + 100 + 300) × 106 linfocitos T viables con CAR, de acuerdo con la posología (ver sección 4.2).
La información cuantitativa del medicamento, incluido el número de bolsas de perfusión (ver sección 6) a administrar, se presenta en el Certificado de Liberación para Perfusión (Release for Infusion Certificate, RfIC) y se puede encontrar dentro de la tapa del recipiente criogénico utilizado para transportar el medicamento.
Excipiente(s) con efecto conocido
Este medicamento contiene un 7,5 % de dimetilsulfóxido (DMSO), hasta 1131 mg de sodio y 39 mg de potasio por dosis total (ver sección 4.4).
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Dispersión para perfusión.
Dispersión muy opalescente de incolora a amarillo pálido.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Aucatzyl está indicado para el tratamiento de pacientes adultos de 26 años y mayores con leucemia linfoblástica aguda de precursores de linfocitos B (LLA B) refractaria o en recaída (r/r).
4.2 Posología y forma de administración
Aucatzyl debe administrarse en un centro de tratamiento cualificado por un médico con experiencia en el tratamiento de neoplasias malignas hematológicas y que haya recibido formación para la administración y el control de pacientes tratados con el medicamento.
En caso de síndrome de liberación de citocinas (SLC), debe estar disponible antes de la perfusión al menos una dosis de tocilizumab y un equipo de asistencia urgente. El centro de tratamiento debe tener acceso a dosis adicionales de tocilizumab en un plazo de 24 horas (ver sección 4.4). En el caso excepcional de que no se disponga de tocilizumab (p. ej., debido a una escasez que figure en el catálogo de escasez de la Agencia Europea de Medicamentos), debe estar disponible un tratamiento alternativo adecuado contra la interleucina (IL)-6 (p. ej., siltuximab) para tratar el SLC en lugar de tocilizumab antes de la perfusión.
Posología
Aucatzyl está indicado sólo para uso autólogo e intravenoso (ver sección 4.4).
La dosis objetivo es de 410 × 106 linfocitos T viables con CAR anti-CD19 (intervalo: 308‐513 × 106 linfocitos T viables con CAR) suministrados en 3 o más bolsas de perfusión.
La pauta de tratamiento consiste en una dosis dividida que se administrará el día 1 y el día 10 (±2 días). La pauta posológica se determinará por la carga tumoral evaluada mediante el porcentaje de mieloblastos a partir de una muestra obtenida en los 7 días anteriores al inicio de la linfodepleción (Figura 1).
Se debe seguir la RfIC y el Planificador posológico (Anexo IIIA), que aparecen en el interior de la tapa del recipiente criogénico, para los recuentos y volúmenes celulares reales que se deben perfundir y para guiar la pauta posológica adecuada.
Evaluación de la médula ósea
Debe estar disponible una evaluación de médula ósea (MO) de una muestra de biopsia y/o aspirado obtenida en los 7 días anteriores al inicio de la quimioterapia linfodepletiva. La evaluación de la MO se utilizará para determinar la pauta posológica de Aucatzyl: pauta de carga tumoral alta si el porcentaje de blastos es >20 % o pauta de carga tumoral baja si el porcentaje de blastos es ≤20 % (ver Figura 1).
Si los resultados de la evaluación de MO no son concluyentes, la biopsia o el aspirado se deben repetir (pero sólo una vez). Sólo se debe repetir la biopsia o el aspirado antes de la quimioterapia linfodepletiva.
Si los resultados siguen sin ser concluyentes, se debe administrar la pauta de carga tumoral alta (es decir, administración de la dosis de 10 × 106 el día 1 según la Figura 1).
Figura 1: Pauta posológica dividida ajustada según la carga tumoral de Aucatzyl
Pauta posológica de carga tumoral alta
(Mieloblastos >20 % o no concluyente)
| Día 1 |
| Día 10 (±2 días) |
| Dosis de 10 × 106 administrada mediante jeringa* |
Dosis de 100 × 106 administrada mediante perfusión en bolsa+ y Dosis de 300 × 106 administrada mediante perfusión en bolsa+ |


Pauta posológica de carga tumoral baja
(Mieloblastos ≤20 %)
| Día 1 |
| Día 10 (±2 días) |
| Dosis de 100 × 106administrada mediante perfusión en bolsa+ |
Dosis de 10 × 106 administrada mediante jeringa* y Dosis de 300 × 106 administrada mediante perfusión en bolsa+ |
* El volumen exacto que se debe administrar mediante jeringa se indica en el RfIC. La configuración de la bolsa de 10 × 106 linfocitos T viables con CAR anti-CD19 contiene un sobrellenado y, por lo tanto, es importante retirar sólo el volumen especificado.
+ Las dosis de 100 × 106 y 300 × 106 se suspenderán en una o más bolsas de perfusión sin sobrellenado.
Tratamiento puente
Se puede considerar el tratamiento puente de acuerdo con la elección del prescriptor antes de la perfusión para reducir la carga tumoral o estabilizar la enfermedad (ver sección 5.1).
Pretratamiento (quimioterapia linfodepletiva)
La pauta de quimioterapia linfodepletiva se debe administrar antes de la perfusión de Aucatzyl: fludarabina (FLU) 30 mg/m2/día por vía intravenosa y ciclofosfamida (CY) 500 mg/m2/día por vía intravenosa los días ‐6 y ‐5, seguido de fludarabina los días -4 y ‐3 (dosis total: FLU 120 mg/m2; CY 1000 mg/m2). Para las modificaciones de la dosis de ciclofosfamida y fludarabina, véanse los resúmenes de las características del producto correspondientes de ciclofosfamida y fludarabina.
Se podría considerar el retratamiento con quimioterapia linfodepletiva en pacientes que no pudieron recibir la dosis de Aucatzyl el día 1 según lo previsto, si se produce un retraso de la dosis de Aucatzyl de más de 10 días. La quimioterapia linfodepletiva no se debe repetir después de administrar la primera dosis de Aucatzyl.
Aucatzyl se perfunde 3 días (±1 día) después de completar la quimioterapia linfodepletiva (día 1), lo que permite un reposo farmacológico mínimo de 48 horas.
El tratamiento con Aucatzyl se debe retrasar en algunos grupos de pacientes en riesgo (ver sección 4.4). Puede ser necesario retrasar la administración de la segunda dosis dividida para tratar las toxicidades.
Premedicación
Para minimizar el riesgo de una reacción a la perfusión, se recomienda premedicar a los pacientes con paracetamol (1000 mg por vía oral) y difenhidramina de 12,5 a 25 mg por vía intravenosa u oral (o medicamentos equivalentes) aproximadamente 30 minutos antes de la perfusión de Aucatzyl.
No se recomienda el uso profiláctico de corticoesteroides sistémicos.
Motivos para retrasar el tratamiento
Se debe retrasar el tratamiento con Aucatzyl si hay reacciones adversas graves no resueltas de quimioterapias anteriores, si el paciente está experimentando una infección intercurrente grave o si tiene enfermedad de injerto contra huésped activa. Si el paciente necesita oxígeno suplementario, Aucatzyl sólo se debe perfundir, si se considera apropiado, en función de la evaluación del beneficio/riesgo del médico responsable del tratamiento.
Motivos para retrasar la segunda dosis dividida
Puede ser necesario retrasar o interrumpir el tratamiento después de la primera dosis dividida para tratar las reacciones adversas, tal como se describe en la Tabla 1.
Tabla 1: Retraso o interrupción de la dosis: orientación destinada a reducir el riesgo de reacciones adversas
| Reacción adversa | Gradoa | Acciones |
Segunda dosis dividida Día 10 (±2 días) | ||
| Síndrome de liberación de citocinas (SLC) después de la primera dosis dividida | Grado 2 | Considere posponer la perfusión de Aucatzyl hasta el día 21 para permitir que el SLC se resuelva a grado 1 o inferior. Si el SLC persiste después del día 21, no administre la segunda dosis. |
| Grado ≥3 | Interrumpir el tratamiento. | |
Síndrome de neurotoxicidad asociada a células efectoras inmunitarias (Immune Effector Cell-Associated Neurotoxicity Syndrome, ICANS) tras la primera dosis dividida (ver sección 4.4) | Grado 1 | Considere posponer la perfusión de Aucatzyl hasta el día 21 para permitir que el ICANS se resuelva por completo. Si el ICANS persiste después del día 21, no administre la segunda dosis. |
| Grado ≥2 | Interrumpir el tratamiento. | |
| Toxicidades pulmonares o cardíacas tras la primera dosis divididab,c | Grado ≥3 | Interrumpir el tratamiento. |
Infección intercurrente grave en el momento de la perfusión de Aucatzyl (puede afectar a la primera y a la segunda dosis) (ver sección 4.4)b | Grado ≥3 | Considere posponer la perfusión de Aucatzyl hasta el día 21 hasta que la infección intercurrente grave se considere controlada. Si la infección intercurrente grave persiste después del día 21, no administre la segunda dosis. |
| Necesidad de oxígeno suplementario (puede afectar a la primera y segunda dosis)b,c | Grado ≥3 | Considere posponer el tratamiento con Aucatzyl hasta el día 21 sólo si el SLC se ha resuelto a grado 1 o inferior y el ICANS se ha resuelto por completo. Si la reacción adversa persiste después del día 21, no administre la segunda dosis. |
| Otras reacciones adversas clínicamente relevantes tras la primera dosis divididab, | Grado ≥3 | Considere posponer la perfusión de Aucatzyl hasta el día 21 sólo si el SLC se ha resuelto a grado 1 o inferior y el ICANS se ha resuelto por completo. Si la reacción adversa persiste después del día 21, no administre la segunda dosis. |
a Basado en los Criterios terminológicos comunes para acontecimientos adversos (Common
Terminology Criteria for Adverse Events, CTCAE) v5.0. El grado 1 es leve, el grado 2 es moderado, el grado 3 es grave y el grado 4 es potencialmente mortal. Adaptado de las Directrices de tratamiento de la de la Red Oncológica Nacional v2.2024: “Manejo de las toxicidades relacionadas con los linfocitos T con CAR” y Consenso de ASTCT/ASBMT. b Sin aplazamiento de la segunda dosis por acontecimientos de grado 1 o 2.
c Si la saturación de O2 es inferior al 92 % debido a afecciones médicas.
Supervisión
Se debe monitorizar a los pacientes a diario durante 14 días después de la primera perfusión para detectar signos y síntomas de posible SLC, síndrome de neurotoxicidad asociada a células efectoras inmunitarias (ICANS) y otras toxicidades (ver sección 4.4).
La frecuencia de la supervisión después de los primeros 14 días se debe realizar a discreción del médico y debe continuar durante al menos 4 semanas después.
Se debe indicar a los pacientes que permanezcan cerca del centro de tratamiento cualificado (a un máximo de 2 horas de viaje) durante al menos 4 semanas después de la primera perfusión.
Poblaciones especiales
Personas de edad avanzada
No es necesario ajustar la dosis en pacientes mayores de 65 años.
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de Aucatzyl en niños y adolescentes menores de 18 años. No se dispone de datos.
Forma de administración
Aucatzyl es sólo para uso autólogo e intravenoso.
Se deben seguir estrictamente las instrucciones de administración para minimizar los errores de administración.
- No se debe utilizar un filtro leucodepletivo. El medicamento no se debe irradiar.
- El Planificador posológico de Aucatzyl (completado con el porcentaje de mieloblastos del paciente y los datos del RfIC) se proporciona con el RfIC y ayuda a determinar la pauta posológica adecuada que se administrará el día 1 y el día 10 (±2 días). El RfIC y el planificador posológico se encuentran en el interior de la tapa del recipiente criogénico.
- Se debe coordinar el momento de la descongelación de Aucatzyl, la transferencia y el tiempo de perfusión.
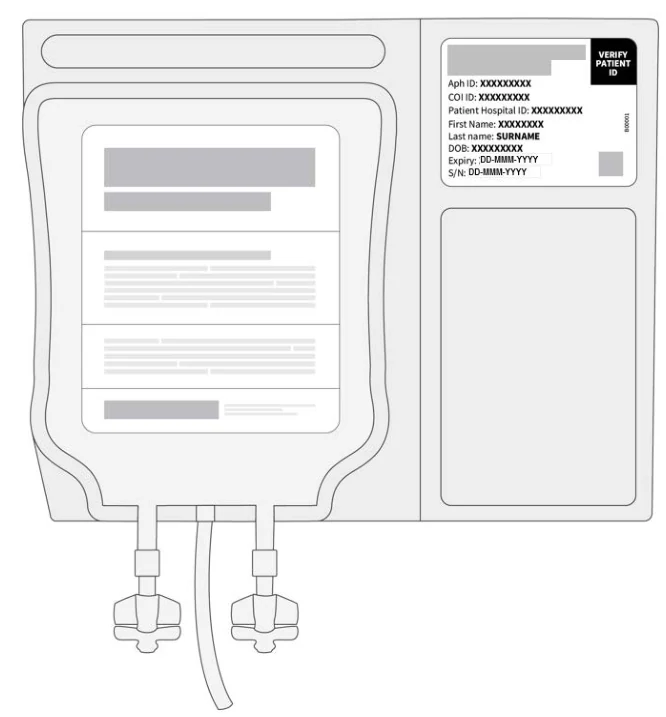
- Se debe confirmar que la identidad del paciente coincide con los identificadores del paciente en la bolsa de perfusión y el RfIC. No realice la perfusión si la información de la etiqueta específica del paciente no coincide.
- El número total de bolsas de perfusión que se administrarán también se debe confirmar con la información específica del paciente en el RfIC, ver sección 6.6.
- El volumen que se administrará para la dosis de 10 × 106 se especifica en el RfIC. Utilice la jeringa de punta Luer-lock más pequeña necesaria dependiendo del volumen posológico especificado en el RfIC.
- Si se necesita más de una bolsa, las bolsas posteriores se deben descongelar sólo después de que se haya administrado completamente la bolsa anterior.
- El contenido completo de la bolsa de perfusión de Aucatzyl (100 × 106 y 300 × 106) se debe perfundir a temperatura ambiente en los 60 minutos posteriores a la descongelación (velocidad de perfusión en el rango de 0,1 a 27 ml/minuto) utilizando una bomba peristáltica o de gravedad.
Administración de dosis para 10 × 106 linfocitos T viables con CAR anti-CD19 (perfusión mediante jeringa)
La dosis de 10 × 106 células se debe administrar mediante jeringa, ya que esta es la única forma de administrar el volumen especificado en el RfIC. La retirada de la dosis de 10 × 106 células en la jeringa se debe llevar a cabo de la siguiente manera:
| |
| protección ocular para evitar la posible transmisión de enfermedades infecciosas. | |
| |
| |
| |
| bolsa Luer-lock (o equivalente) para extraer el volumen especificado en el RfIC. | |
| |
| |
| |
| perfusión. | |
| |
| perfusión intravenosa (mediante un bolo lento de aproximadamente 0,5 ml/minuto) a través de | |
| una vía venosa central (o una vía de acceso venoso periférica grande adecuada para | |
| hemoderivados). | |
| |
| y enjuague la línea de tubo con 60 ml de solución inyectable de cloruro sódico 9 mg/ml (0,9 %). | |
| |
Administración de la dosis de 100 × 106 y/o 300 × 106 linfocitos T viables con CAR anti-CD19
| |
| |
| cada bolsa de perfusión. | |
| |
| del paciente, la dosis se puede suspender en una o más bolsas de perfusión que se | |
| administrarán el día 1 o el día 10. Consulte el RfIC y el Planificador posológico para | |
| saber la dosis que se administrará el día de la administración y el número de bolsas | |
| necesarias para administrar la dosis de linfocitos T viables con CAR anti-CD19 | |
| especificada. Si se necesita más de una bolsa, descongele las bolsas posteriores sólo | |
| después de que se haya administrado completamente la bolsa anterior. | |
| |
| perfusión. | |
| |
| gravedad a través de una vía venosa central (o una vía de acceso venoso periférica grande | |
| adecuada para hemoderivados). | |
| |
| |
| los puertos y durante del proceso de administración de células. | |
| |
| agregados celulares. | |
| |
| 60 minutos posteriores a la descongelación utilizando una bomba de gravedad o peristáltica. | |
| |
| 30 ml de solución inyectable de cloruro sódico 9 mg/ml (0,9 %) y, a continuación, | |
| enjuague la línea de tubo con 60 ml de solución inyectable de cloruro sódico 9 mg/ml | |
| (0,9 %). | |
| |
| administración de la dosis indicado. NO inicie la descongelación de la siguiente bolsa | |
| hasta que se haya completado la perfusión de la bolsa anterior. | |
Para obtener instrucciones detalladas sobre la preparación, la administración, las medidas que deben adoptarse en caso de exposición accidental y eliminación de Aucatzyl, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1. Se deben considerar las contraindicaciones de la quimioterapia linfodepletiva.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Se deben aplicar los requisitos de trazabilidad de los medicamentos de terapia celular avanzada. Con objeto de garantizar la trazabilidad, el nombre y el número de lote del producto, así como el nombre del paciente tratado, deben conservarse durante un periodo de 30 años después de la fecha de caducidad del producto.
Uso autólogo
Aucatzyl está destinado exclusivamente a un uso autólogo y no debe administrarse, bajo ninguna circunstancia, a otros pacientes. Aucatzyl no debe administrarse si la información de las etiquetas del producto y el RfIC no coincide con la identidad del paciente.
Generales
Se debe confirmar la disponibilidad de Aucatzyl antes de iniciar la pauta de quimioterapia linfodepletiva.
Se debe volver a evaluar clínicamente a los pacientes antes de la administración de quimioterapia linfodepletiva y Aucatzyl para asegurarse de que no hay motivos para retrasar el tratamiento.
Se deben considerar las advertencias y precauciones de la quimioterapia linfodepletiva.
Motivos para retrasar o interrumpir el tratamiento
Aucatzyl no se debe administrar a pacientes con infecciones sistémicas activas clínicamente significativas, en presencia de problemas de seguridad significativos tras la quimioterapia linfodepletiva o pacientes que necesiten oxígeno suplementario para el tratamiento de su afección médica (ver la sección 4.2).
Síndrome de liberación de citocinas (SLC)
Se notificó SLC después del tratamiento con Aucatzyl (ver sección 4.8). El SLC es más probable en pacientes con una carga tumoral elevada. El SLC puede aparecer hasta 23 días después de la perfusión. Se han notificado reacciones adversas graves después de la perfusión de Aucatzyl. En general, el SLC después del tratamiento con linfocitos T con CAR puede ser potencialmente mortal.
Se debe aconsejar a los pacientes que busquen atención médica inmediata en caso de que presenten signos o síntomas de SLC en cualquier momento.
Al primer signo de SLC, se debe evaluar oportunamente al paciente para su hospitalización y tratamiento según las directrices de la Tabla 2 y para la administración de cuidados paliativos. Se debe evitar el uso de factores de crecimiento mieloide, como el factor estimulante de colonias de granulocitos (G-CSF) o el factor estimulante de colonias de granulocitos y macrófagos (GM-CSF) durante el SLC, dado el potencial de empeoramiento de los síntomas del SLC.
Se debe monitorizar a los pacientes a diario durante 14 días después de la primera perfusión para detectar signos y síntomas de posible SLC. Las manifestaciones más frecuentes del SLC fueron fiebre, hipotensión e hipoxia. La frecuencia de la supervisión después de los primeros 14 días se debe realizar a discreción del médico y debe continuar durante al menos 4 semanas después de la perfusión (ver sección 4.2).
El SLC se debe tratar en función de la presentación clínica del paciente y de acuerdo con la clasificación del SLC y las directrices de tratamiento proporcionadas en la Tabla 2. Al primer signo de SLC, se debe instaurar el tratamiento con tocilizumab o tocilizumab y corticoesteroides.
Asegúrese de que cada paciente tenga acceso inmediato a tocilizumab durante 24 horas antes de la perfusión de Aucatzyl. En el caso excepcional de que no se disponga de tocilizumab, debe estar disponible un tratamiento alternativo adecuado anti-IL-6 (p. ej., siltuximab) para tratar el SLC antes de la perfusión.
Se debe considerar la evaluación de la linfohistiocitosis hemofagocítica (LHH)/síndrome de activación de los macrófagos (SAM) en pacientes con SLC grave o sin respuesta.
Se debe garantizar la resolución de cualquier SLC de grado >2 a grado 1 o inferior antes de iniciar la segunda perfusión/dosis dividida.
Tabla 2: Clasificación del SLC y orientación sobre el tratamiento
| Grado del SLCa | Tratamiento anti-IL-6b | Corticoesteroidesc |
Grado 1 Fiebre (≥38 °C). | Para el SLC prolongado (>3 días) en pacientes o con síntomas significativos, comorbilidades y/o personas de edad avanzada, administre 1 dosis de 8 mg/kg de tocilizumab por vía intravenosa durante 1 hora (sin superar los 800 mg). | N/P |
Grado 2 Fiebre con hipotensión que no requiere vasopresores, y/o Hipoxia que requiere una cánula nasal de bajo flujo o nebulizador. | 8 mg/kg de tocilizumab por vía intravenosa durante 1 hora (sin superar los 800 mg/dosis). En caso de que no haya mejoría, se debe repetir tocilizumab; no más de 3 dosis en 24 horas, con un máximo total de 4 dosis. Si no hay respuesta al tratamiento con tocilizumab ± corticoesteroides, se puede añadir siltuximab. | Para la hipotensión persistente resistente al tratamiento después de 1-2 dosis de terapia anti-IL-6: considerar dexametasona 10 mg por vía intravenosa cada 12-24 horas. |
| Grado del SLCa | Tratamiento anti-IL-6b | Corticoesteroidesc |
Grado 3 Fiebre con hipotensión que requiere un vasopresor con o sin vasopresina, y/o Hipoxia que requiere oxígeno a través de cánula nasal de alto flujo, mascarilla facial, mascarilla con reservorio o mascarilla Venturi. | Tocilizumab por grado 2c, si la dosis máxima no se alcanza en un periodo de 24 horas. | 10 mg de dexametasona por vía intravenosa cada 6-12 horas. Si es resistente al tratamiento, tratar como grado 4. |
Grado 4 Fiebre con hipotensión que requiere múltiples vasopresores (excepto vasopresina), y/o Hipoxia que requiere presión positiva (p. ej., CPAP, BiPAP, intubación y ventilación mecánica). | Tocilizumab por grado 2c, si la dosis máxima no se alcanza en un periodo de 24 horas. | 10 mg de dexametasona por vía intravenosa cada 6 horas. Si es resistente al tratamiento, considerar 3 dosis de metilprednisolona 1000 mg por vía intravenosa. Si es resistente al tratamiento, considerar la administración cada 12 horas. |
BiPAP = bipresión positiva en las vías respiratorias (bilevel positive airway pressure); CPAP = presión positiva continua en las vías respiratorias (continuous positive airways pressure); SLC = síndrome de liberación de citocinas; CTCAE = Criterios terminológicos comunes para acontecimientos adversos (Common Terminology Criteria for Adverse Events); IL = interleucina; N/P = no procede; NCI = Instituto Nacional del Cáncer (National Cancer Institute). a Basado en la clasificación de consenso de la ASTCT/ASBMT = Sociedad Americana de
Trasplantes y Terapia Celular (American Society for Transplantation and Cellular Therapy)/Sociedad Americana de Trasplante de Sangre y Médula Ósea (American Society for Blood and Marrow Transplantation) y los CTCAE del NCI versión 5.0. b Consulte la ficha técnica de cada agente.
c Después de cada dosis, evaluar la necesidad de administración posterior.
Síndrome de neurotoxicidad asociada a células inmunoefectoras (Immune effector cell-associated neurotoxicity syndrome, ICANS)
Se han observado reacciones adversas neurológicas graves, potencialmente mortales o mortales, también conocidas como ICANS, en pacientes tratados con Aucatzyl (ver sección 4.8).
Se debe supervisar a los pacientes para detectar signos y síntomas de ICANS y se les debe aconsejar que busquen atención médica inmediata en caso de que se produzcan signos o síntomas de neurotoxicidad en cualquier momento. Los síntomas neurológicos transitorios pueden ser heterogéneos e incluir encefalopatía, afasia, letargo, cefalea, temblores, ataxia, trastorno del sueño, ansiedad, agitación y signos de psicosis. Las reacciones graves incluyen convulsiones y nivel de conciencia deprimido.
Se deben descartar otras causas de signos o síntomas neurológicos. Tenga cuidado al recetar medicamentos que puedan causar depresión del sistema nervioso central (SNC), aparte del tratamiento anticonvulsivo, que se debe tratar de acuerdo con el ICANS en la Tabla 3. Se debe realizar un electroencefalograma (EEG) para la actividad convulsiva en caso de neurotoxicidad de grado ≥2.
Si se sospecha de SLC concurrente durante el acontecimiento de ICANS, se deben administrar los siguientes tratamientos:
- Corticoesteroides según la intervención más agresiva basada en los grados de SLC e ICANS, de la Tabla 2 y la Tabla 3.
- Tocilizumab según el grado del SLC en la Tabla 2.
- Tratamiento anticonvulsivo de acuerdo con ICANS en la Tabla 3.
Si se sospecha de ICANS, se debe realizar una evaluación neurológica y una clasificación al menos dos veces al día para incluir la evaluación cognitiva y la debilidad motora. Se debe proporcionar una consulta de neurología ante primer signo de neurotoxicidad, así como una RM con y sin contraste (o TAC cerebral si la RM no es viable) para la neurotoxicidad de grado ≥2.
Si se sospecha de ICANS, se debe tratar de acuerdo con las recomendaciones de la Tabla 3. Se recomienda la hidratación intravenosa en pacientes como precaución de aspiración. Se debe proporcionar tratamiento sintomático intensivo para las toxicidades neurológicas graves o potencialmente mortales.
Se debe proporcionar un tratamiento terapéutico adecuado y se debe garantizar la resolución de cualquier ICANS de grado >1 en curso antes de iniciar la segunda perfusión/dosis dividida (ver sección 4.2).
Tabla 3: Clasificación de reacciones adversas de ICANS y guía de tratamiento (todos los grados)
| Grado de ICANSa | SLC concurrente | Sin SLC concurrente | |||
Grado 1 Puntuación ICEb: 7-9 sin nivel de consciencia deprimido. | 8 mg/kg de tocilizumab por vía intravenosa durante 1 hora (sin superar los 800 mg).c |
| |||
Grado 2 Puntuación ICEb: 3-6 y/o somnolencia leve al despertarse con la voz. | Tocilizumab por grado 1c, Tratamiento adicional, véase la columna “Sin SLC concurrente”. Se debe considerar la transferencia del paciente a la UCI si la neurotoxicidad se asocia a un SLC de grado ≥2. |
| |||
Grado 3 Puntuación ICEb: 0‐2 y/o Nivel de conciencia deprimido que se despierta sólo con el estímulo táctil y/o Cualquier crisis clínica focal o generalizada que se resuelve rápidamente o crisis no convulsivas en el EEG que se resuelven con intervención. y/o Edema focal o local en neuroimagen. | Tocilizumab por grado 1c. Tratamiento adicional, véase la columna “Sin SLC concurrente”. |
| |||
Grado 4 Puntuación ICEb: 0 (el paciente | Tocilizumab por grado 1c. |
| |||
| considerar la respiración mecánica | |||||
| para proteger las vías respiratorias. | |||||
no puede despertarse y no puede realizar el ICE) y/o Estupor o coma y/o Crisis prolongadas potencialmente mortales (≥5 minutos) o crisis repetitivas clínicas o eléctricas sin vuelta al valor inicial entre ellas y/o Edema cerebral difuso en neuroimagen, postura descerebrada o postura decorticada o papiledema, parálisis del sexto nervio craneal o tríada de Cushing. | Tratamiento adicional, véase la columna “Sin SLC concurrente”. |
|
TCAST = Sociedad Americana de Trasplante y Tratamiento Celular (American Society for Transplantation and Cellular Therapy;); ASBMT = Sociedad Americana de Trasplante de Sangre y Médula Ósea (American Society for Blood and Marrow Transplantation); CAT = receptor de antígeno quimérico (chimeric antigen receptor); SLC = síndrome de liberación de citocinas; TAC = tomografía axial computarizada; ICE = encefalopatía asociada a células efectoras inmunitarias (immune effector cell-associated encephalopathy); EEG = electroencefalograma; ICANS = síndrome de neurotoxicidad asociada a células efectoras inmunitarias (immune effector cell-associated neurotoxicity syndrome); PIC = presión intracraneal; UCI = unidad de cuidados intensivos; IL = interleucina; i.v. = intravenoso; RM = resonancia magnética; NCCN = Red Nacional Integral del Cáncer (National Comprehensive Cancer Network).
a Adaptado del consenso de ICANS de la ASTCT/ASBMT y las directrices de la NCCN v1.2025 sobre el tratamiento de las toxicidades relacionadas con los linfocitos T con CAR. El grado del ICANS se determina por el acontecimiento más grave (puntuación de ICE, nivel de consciencia, convulsiones, hallazgos motores, aumento de la PIC/edema cerebral) no atribuible a ninguna otra causa.
b El nivel de consciencia deprimido no debe ser atribuible a ninguna otra causa (p. ej., sin sedación).
c Se debe repetir tocilizumab cada 8 horas según sea necesario si no responde a líquidos i.v. o al aumento de oxígeno suplementario. Se limita a un máximo de 3 dosis en un periodo de 24 horas; máximo total de 4 dosis. En caso de falta de disponibilidad de tocilizumab, se debe administrar un tratamiento alternativo anti-IL-6 adecuado (p. ej., siltuximab).
Citopenias prolongadas
En el estudio FELIX, se produjeron con mucha frecuencia citopenias prolongadas de grado 3 o superior tras la perfusión de Aucatzyl e incluyeron trombocitopenia y neutropenia (ver sección 4.8). Los pacientes pueden presentar citopenias durante varias semanas después de la quimioterapia linfodepletiva y la perfusión de Aucatzyl. La mayoría de los pacientes que experimentaron citopenias de grado 3 en el mes 1 después del tratamiento con Aucatzyl se resolvieron a grado 2 o inferior en el mes 3.
Se deben supervisar los hemogramas de los pacientes después de la perfusión de Aucatzyl. Las citopenias prolongadas se deben tratar de acuerdo con las directrices institucionales.
Infecciones graves
Aucatzyl no se debe administrar a pacientes con infecciones sistémicas activas clínicamente significativas. Se debe supervisar a los pacientes para detectar signos y síntomas de infección antes, durante y después de la perfusión de Aucatzyl y tratarlos adecuadamente. Se debe proporcionar un tratamiento profiláctico y terapéutico adecuado para las infecciones (ver sección 4.2) y se debe garantizar la resolución completa de la infección intercurrente grave antes de iniciar la segunda dosis.
Se produjeron infecciones graves, incluidas infecciones potencialmente mortales o mortales, en los pacientes después de recibir Aucatzyl. Se observó neutropenia febril de grado 3 o superior en los pacientes después de la perfusión de Aucatzyl (ver sección 4.8) y puede ser concurrente con SLC. En caso de neutropenia febril, la infección se debe evaluar y tratar con antibióticos de amplio espectro, líquidos y otros tratamientos complementarios según esté médicamente indicado.
En pacientes inmunodeprimidos, se han notificado infecciones oportunistas potencialmente mortales y mortales, incluidas infecciones fúngicas diseminadas y reactivación vírica (p. ej., HHV-6). Se debe considerar la posibilidad de estas infecciones en pacientes con acontecimientos neurológicos y se deben realizar evaluaciones diagnósticas adecuadas.
Reactivación vírica
La reactivación vírica, p. ej., la reactivación del VHB, puede ocurrir en pacientes tratados con medicamentos dirigidos contra los linfocitos B y podría dar lugar a hepatitis fulminante, insuficiencia hepática y muerte.
Hipogammaglobulinemia
La hipogammaglobulinemia está causada por aplasia de linfocitos B y se ha observado como consecuencia del agotamiento de los linfocitos B normales por la terapia T con CAR anti-CD19. Se notificó hipogammaglobulinemia en pacientes tratados con Aucatzyl (ver sección 4.8).
La hipogammaglobulinemia predispone a los pacientes a volverse más sensibles a las infecciones. Los niveles de inmunoglobulina se deben controlar después del tratamiento con Aucatzyl y tratarse de acuerdo con las directrices institucionales, incluidas las precauciones para infecciones, la profilaxis antivírica o antibiótica y la sustitución de inmunoglobulinas.
Linfohistiocitosis hemofagocítica y síndrome de activación de los macrófagos
Se notificó síndrome de LHH/SAM después del tratamiento con Aucatzyl (ver sección 4.8). El tratamiento se debe administrar según las normas institucionales.
Trasplante previo de células madre (EICH)
No se recomienda que los pacientes reciban Aucatzyl en los 3 meses siguientes a someterse a un trasplante alogénico de células madre hematopoyéticas (TCMH) debido al riesgo de empeoramiento de la EICH con Aucatzyl.
La leucoféresis para la fabricación de Aucatzyl se debe realizar al menos 3 meses después del TCMH alogénico.
Neoplasias malignas secundarias, incluido el origen de los linfocitos T
Los pacientes tratados con Aucatzyl pueden desarrollar neoplasias malignas secundarias. Se han notificado neoplasias malignas de linfocitos T después del tratamiento de neoplasias malignas hematológicas con un tratamiento de linfocitos T con CAR dirigidos al BCMA o al CD19. Se han notificado neoplasias malignas de linfocitos T, incluidas neoplasias malignas con CAR, en el plazo de semanas y hasta varios años después de la administración de un tratamiento con linfocitos T con CAR dirigidos a CD19 o al BCMA. Ha habido desenlaces mortales.
Se debe supervisar a los pacientes durante toda la vida para detectar signos de neoplasias malignas secundarias. En caso de que se produzca una neoplasia maligna secundaria, se debe contactar con la empresa para obtener instrucciones sobre la recogida de muestras de pacientes para análisis.
Síndrome de lisis tumoral (SLT)
Se ha observado SLT, que puede ser grave, en el ensayo FELIX. Para minimizar el riesgo de SLT, los pacientes con una carga tumoral elevada deben recibir profilaxis para el SLT según las directrices estándar antes de la perfusión de Aucatzyl. Los signos y síntomas de SLT después de las perfusiones de Aucatzyl se deben controlar y los acontecimientos se deben gestionar de acuerdo con las directrices estándar.
Reacciones de hipersensibilidad
Pueden producirse reacciones de hipersensibilidad graves, incluida anafilaxia, debido al DMSO en Aucatzyl.
Transmisión de un agente infeccioso
Aunque Aucatzyl se somete a pruebas de esterilidad y detección de micoplasmas, existe un riesgo de transmisión de agentes infecciosos. Por consiguiente, los profesionales sanitarios que administran Aucatzyl deben realizar un seguimiento de los pacientes para detectar los signos y síntomas de las infecciones después del tratamiento y proporcionarles el tratamiento adecuado según sea necesario.
Interferencia con las pruebas virológicas
Debido a los intervalos limitados y cortos en los que la información genética es idéntica entre el vector lentiviral utilizado para crear Aucatzyl y el VIH, algunas pruebas de ácidos nucleicos del VIH pueden dar un resultado falso positivo.
Pruebas serológicas
El cribado del VHB, VHC, VIH y otros agentes infecciosos se debe realizar de acuerdo con las directrices clínicas antes de la recogida de células para su fabricación (ver sección 4.2). El material de leucoféresis de pacientes con infección activa por VIH, VHB o VHC no se aceptará para la fabricación.
Donación de sangre, órganos, tejidos y células
Los pacientes tratados con Aucatzyl no deben donar sangre, órganos, tejidos ni células para trasplante. Esta información se proporciona en la tarjeta de información para el paciente, que debe entregarse al paciente después del tratamiento.
Linfoma activo del SNC
Se dispone de experiencia limitada sobre el uso de este medicamento en pacientes con linfoma activo del SNC, definido como metástasis cerebral confirmada por imágenes. Los pacientes asintomáticos con un máximo de enfermedad del SNC-2 (definida como leucocitos <5/μl en el líquido cefalorraquídeo con presencia de linfoblastos) sin cambios neurológicos clínicamente evidentes fueron tratados con Aucatzyl; sin embargo, los datos son limitados en esta población. Por lo tanto, no se ha establecido el beneficio/riesgo de Aucatzyl en estas poblaciones.
Enfermedad concomitante
Se excluyó de los estudios a los pacientes con antecedentes de trastorno activo del SNC o insuficiencia renal, hepática, pulmonar o cardíaca. Es probable que estos pacientes sean más vulnerables a las consecuencias de las reacciones adversas descritas a continuación y requieran una atención especial.
Tratamiento previo con tratamiento anti-CD19
No se recomienda la administración de Aucatzyl si el paciente presenta enfermedad negativa para CD19 o un estado de CD19 sin confirmar.
Seguimiento a largo plazo
Se espera que se incluyan pacientes en un estudio o registro de seguimiento a largo plazo para comprender mejor la seguridad y la eficacia a largo plazo de Aucatzyl.
Contenido de sodio
Este medicamento contiene 1131 mg de sodio por dosis objetivo, equivalente al 57 % de la ingesta diaria mínima de 2 g de sodio recomendada por la Organización Mundial de la Salud (OMS) para un adulto.
Contenido de potasio
Este medicamento contiene 39 mg de potasio por dosis objetivo, equivalente a 1 % de la ingesta diaria mínima de 3,51 g de potasio recomendada por la OMS para un adulto.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones.
El uso profiláctico de corticoesteroides sistémicos puede interferir en la actividad de Aucatzyl. Por tanto, no se recomienda el uso profiláctico de corticoesteroides sistémicos antes de la perfusión (ver sección 4.2).
La administración de tocilizumab o corticoesteroides para el tratamiento del SLC y el ICANS no afectó a la tasa ni al alcance de la expansión y la persistencia.
Vacunas vivas
No se ha estudiado la seguridad de la inmunización con vacunas víricas vivas durante o después del tratamiento con Aucatzyl. Como medida de precaución, no se recomienda la vacunación con vacunas vivas durante al menos 6 semanas antes del inicio de la quimioterapia de linfodepleción, durante el tratamiento con Aucatzyl y hasta la recuperación inmunitaria después del tratamiento.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/Anticoncepción en hombres y mujeres
Se debe verificar si las mujeres en edad fértil están embarazadas antes de iniciar el tratamiento con Aucatzyl. No se recomienda utilizar Aucatzyl en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Consulte la ficha técnica del tratamiento linfodepletivo para obtener información sobre la necesidad de un método anticonceptivo eficaz en pacientes que reciben quimioterapia linfodepletiva.
No hay datos de exposición suficientes para proporcionar una recomendación sobre la duración de la anticoncepción después del tratamiento con Aucatzyl.
Embarazo
Hay datos limitados relativos al uso de obecabtagén autoleucel en mujeres embarazadas. No se han realizado estudios de toxicidad para la reproducción y el desarrollo en animales con Aucatzyl para evaluar si puede causar daño fetal cuando se administra a una mujer embarazada (ver sección 5.3).
Se desconoce si obecabtagén autoleucel tiene el potencial de ser transferido al feto. Según el mecanismo de acción, si las células transducidas atraviesan la placenta, pueden causar toxicidad fetal, incluida la linfocitopenia de linfocitos B. Por lo tanto, no se recomienda el uso de Aucatzyl en mujeres embarazadas. Se debe informar a las mujeres embarazadas sobre los posibles riesgos para el feto.
El embarazo después del tratamiento con Aucatzyl, se debe comentar con el médico responsable del tratamiento.
Se debe considerar la evaluación de los niveles de inmunoglobulina y linfocitos B en recién nacidos de madres tratadas con Aucatzyl.
Lactancia
Se desconoce si las células de obecabtagén autoleucel se excretan en la leche materna o se transfieren al lactante. No se puede excluir el riesgo en niños lactantes. El médico responsable del tratamiento debe advertir a las mujeres en periodo de lactancia del posible riesgo para el lactante.
Fertilidad
No hay datos clínicos sobre el efecto de Aucatzyl sobre la fertilidad. Los efectos sobre la fertilidad masculina y femenina no se han evaluado en estudios con animales.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Aucatzyl sobre la capacidad para conducir y utilizar máquinas es importante.
Debido a la posibilidad de acontecimientos neurológicos, incluido el estado mental alterado o las convulsiones, los pacientes se deben abstener de conducir o utilizar máquinas pesadas o potencialmente peligrosas hasta al menos 8 semanas después de la perfusión o hasta la resolución del acontecimiento neurológico por parte del médico responsable del tratamiento.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas no analíticas más frecuentes de cualquier grado fueron SLC (68,5 %), infecciones por patógenos no especificados (44,9 %), dolor musculoesquelético (31,5 %), pirexia (29,1 %), dolor (27,6 %), náuseas (26,0 %), diarrea (25,2 %), cefalea (23,6 %), fatiga (22,0 %) y hemorragia (21,3 %).
Las reacciones adversas de grado 3 o superior no analíticas más frecuentes fueron infecciones: patógeno no especificado (24,4 %), neutropenia febril (23,6 %), infecciones víricas (13,4 %) y trastornos infecciosos bacterianos (11,0 %).
Las reacciones adversas graves de cualquier grado más frecuentes fueron infecciones: patógeno no especificado (20,5 %), neutropenia febril (13,4 %), ICANS (9,4 %), SLC (7,9 %), sepsis (7,9 %) y pirexia (7,1 %).
Las anomalías analíticas de grado 3 o 4 más frecuentes fueron neutropenia (98,4 %), disminución de los leucocitos (97,6 %), disminución de los linfocitos (95,3 %), trombocitopenia (77,2 %) y anemia (65,4 %).
La quimioterapia linfodepletiva previa a la administración de Aucatzyl también contribuye a las anomalías analíticas.
Lista tabulada de reacciones adversas
En la Tabla 4 se resumen las reacciones adversas en un total de 127 pacientes expuestos a Aucatzyl en el estudio de fase Ib y fase II FELIX. Estas reacciones se presentan según la clasificación de órganos y sistemas del Diccionario Médico para Actividades Reguladoras y por frecuencia. Las frecuencias se definen como: muy frecuentes (≥1/10) y frecuentes (≥1/100 a <1/10). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden de gravedad decreciente.
Tabla 4: Reacciones adversas al fármaco identificadas con Aucatzyl
| Clasificación por órganos y sistemas (SOC) | Frecuencia | Reacción adversa |
| Infecciones e infestaciones | ||
| Muy frecuentes | Infecciones: patógeno no especificado Trastornos infecciosos bacterianos COVID-19 Trastornos víricos infecciosos excluyendo la COVID-19 Trastornos infecciosos fúngicos Septicemia | |
| Trastornos de la sangre y del sistema linfático | ||
| Muy frecuentes | Neutropeniaa Leucopeniaa Linfopeniaa Trombocitopeniaa Anemiaa Neutropenia febril Coagulopatía | |
| Trastornos del sistema inmunológico | ||
| Muy frecuentes | Síndrome de liberación de citocinas | |
| Frecuentes | Hipogammaglobulinemia Linfohistiocitosis hemofagocítica Enfermedad de injerto contra huésped | |
| Trastornos del metabolismo y de la nutrición | ||
| Muy frecuentes | Disminución del apetito | |
| Trastornos psiquiátricos | ||
| Frecuentes | Deliriob | |
| Trastornos del sistema nervioso | ||
| Muy frecuentes | Cefalea Síndrome de neurotoxicidad asociada a células inmunoefectoras Encefalopatíac Mareos | |
| Frecuentes | Temblor | |
| Trastornos cardiacos | ||
| Muy frecuentes | Taquicardia | |
| Frecuentes | Arritmia Insuficiencia cardiaca Palpitaciones | |
| Trastornos vasculares | ||
| Muy frecuentes | Hipotensión Hemorragia | |
| Trastornos respiratorios, torácicos y mediastínicos | ||
| Clasificación por órganos y sistemas (SOC) | Frecuencia | Reacción adversa |
| Muy frecuentes | Tos | |
| Trastornos gastrointestinales | ||
| Muy frecuentes | Náuseas Diarrea Vómitos Dolor abdominal Estreñimiento | |
| Frecuentes | Estomatitis | |
| Trastornos de la piel y del tejido subcutáneo | ||
| Muy frecuentes | Erupción cutánea | |
| Trastornos musculoesqueléticos y del tejido conjuntivo | ||
| Muy frecuentes | Dolor musculoesquelético | |
| Trastornos generales y alteraciones en el lugar de administración | ||
| Muy frecuentes | Pirexia Dolor Fatiga Edema | |
| Frecuentes | Escalofríos | |
| Exploraciones complementarias | ||
| Muy frecuentes | Alanina aminotransferasa elevadaa Pérdida de peso Hiperferritinemia Aspartato aminotransferasa elevadaa | |
| Lesiones traumáticas, intoxicaciones y complicaciones de procedimientos terapéuticos | ||
| Frecuentes | Reacción relacionada con la perfusión | |
a Frecuencia basada en parámetros analíticos de grado 3 o superior.
b El delirio incluye agitación, delirio, desorientación, alucinaciones e irritabilidad. c La encefalopatía incluye afasia, trastorno cognitivo, estado de confusión, nivel de conciencia deprimido, alteración de la atención, disartria, disgrafía, encefalopatía, letargo, deterioro de la memoria, cambios en el estado mental, síndrome de encefalopatía reversible posterior, somnolencia.
Descripción de reacciones adversas seleccionadas
Síndrome de liberación de citocinas (SLC)
Se notificó SLC en el 68,5 % de los pacientes, incluido el SLC de grado 3 en el 2,4 % de los pacientes. La mediana del tiempo hasta la aparición de SLC de cualquier grado fue de 8 días después de la primera perfusión (intervalo: 1‐23 días) con una mediana de duración de 5 días (intervalo: 1‐21 días).
En el estudio FELIX, el 80 % de los pacientes que experimentaron SLC tuvieron ≥5 % de mieloblastos en el momento de la linfodepleción, con un 39 % de los pacientes que presentaron >75 % de mieloblastos. Las manifestaciones más frecuentes del SLC entre los pacientes que experimentaron SLC fueron fiebre (68,5 %), hipotensión (25,2 %) e hipoxia (11,8 %).
La mayoría de los pacientes experimentaron SLC después de la primera, pero antes de la segunda perfusión de Aucatzyl. De los 87 pacientes que experimentaron SLC, para el 64,3 % de los pacientes se produjo después de la primera, pero antes de la segunda perfusión de Aucatzyl con una mediana del tiempo hasta la aparición de 6 días (intervalo: 3-9 días). La mediana del tiempo hasta la aparición después de la segunda perfusión fue de 2 días (intervalo: 1-2 días). El tratamiento principal para el SLC fue tocilizumab (75,9 %), con pacientes que también recibieron corticoesteroides (22,9 %) y otros tratamientos anticitocinas (13,8 %), ver sección 4.4.
Linfohistiocitosis hemofagocítica (LHH)/síndrome de activación de los macrófagos (SAM)
Puede producirse LHH/SAM, incluidas reacciones graves y potencialmente mortales, después del
| tratamiento con Aucatzyl. Se notificó LHH/SAM en el 1,6 % de los pacientes e incluyó | |||
| acontecimientos de grado 3 y grado 4 con un momento de aparición en el día 22 y el día 41, | |||
| respectivamente. Un paciente experimentó un episodio de ICANS concurrente después de la perfusión | |||
| de Aucatzyl | |||
(ver sección 4.4).
Síndrome de neurotoxicidad asociada a células inmunoefectoras
Se notificó ICANS en 29 pacientes (22,8 %). Se produjeron ICANS de grado ≥3 en 9 pacientes (7,1 %) después del tratamiento con Aucatzyl. Un paciente (1,1 %) experimentó ICANS de grado 4. Los síntomas más frecuentes incluyeron estado de confusión (9,4 %) y temblor (4,7 %).
En el estudio FELIX, la mayoría de los pacientes que experimentaron ICANS (89,7 %) y todos los pacientes que experimentaron ICANS de grado ≥3 presentaron >5 % de mieloblastos en el momento del tratamiento linfodepletivo. Entre los pacientes que experimentaron ICANS de grado ≥3, 5 pacientes presentaron >75 % de mieloblastos.
La mediana del tiempo hasta la aparición de los acontecimientos de ICANS fue de 12 días (intervalo: 1‐31 días) con una mediana de duración de 8 días (intervalo: 1‐53 días). La mediana del tiempo hasta la aparición de los acontecimientos de ICANS después de la primera perfusión y antes de la segunda perfusión fue de 8 días (intervalo: 1-10 días) y de 6,5 días (intervalo: 2-22 días) después de la segunda perfusión. Se produjo inicio del ICANS después de la segunda perfusión en la mayoría de los pacientes (62,1 %).
Veinticuatro pacientes recibieron tratamiento para ICANS. Todos los pacientes tratados recibieron dosis altas de corticoesteroides y 12 pacientes recibieron antiepilépticos de forma profiláctica (ver sección 4.4).
Citopenia prolongada
Entre el conjunto de análisis de seguridad (N = 127), la mediana del tiempo desde el día de la perfusión de Aucatzyl hasta la recuperación de neutrófilos a ≥0,5 × 10⁹/l y ≥1 × 10⁹/l (según los recuentos en la selección) fue de 0,8 meses y 1,9 meses, respectivamente.
Se observaron citopenias de grado ≥3 en el mes 1 después de la perfusión en el 68,5 % de los pacientes e incluyeron neutropenia (57,5 %) y trombocitopenia (52,0 %). Se observaron citopenias de grado 3 o superior en el mes 3 después de la perfusión de Aucatzyl en el 21,3 % de los pacientes e incluyeron neutropenia (13,4 %) y trombocitopenia (13,4 %) (ver sección 4.4).
Infecciones
Se produjeron infecciones tras la perfusión de Aucatzyl (todos los grados) en el 70,9 % de los pacientes. Se produjeron infecciones de grado 3 o 4 no relacionadas con la COVID-19 en el 44,9 % de los pacientes, incluidas infecciones por patógenos no especificados (24,4 %), bacterianas (11,0 %), septicemia (10,2 %), víricas (5,5 %) y fúngicas (4,7 %).
Se notificaron infecciones mortales por patógenos no especificados en el 0,8 % de los pacientes. Se produjo sepsis mortal en el 3,9 % de los pacientes.
Se observó neutropenia febril de grado 3 o superior en el 23,6 % de los pacientes después de la perfusión de Aucatzyl y puede ser concurrente con el SLC (ver sección 4.4).
Hipogammaglobulinemia
Se notificó hipogammaglobulinemia en el 9,4 % de los pacientes tratados con Aucatzyl, incluidos 2 casos (1,6 %) de hipogammaglobulinemia de grado 3 (ver sección 4.4).
Inmunogenicidad
La inmunogenicidad humoral de Aucatzyl se midió mediante un análisis para la detección de anticuerpos antifármaco contra Aucatzyl. En el estudio FELIX, el 8,7 % de los pacientes dio positivo para anticuerpos anti-CD19 antes de la perfusión. Se detectaron anticuerpos CAR anti-CD19 inducidos por el tratamiento en el 1,6 % de los pacientes. No hay pruebas de que la presencia de anticuerpos CAR anti-CD19 preexistentes o posteriores a la perfusión afecte a la eficacia, la seguridad, la expansión inicial y la persistencia de Aucatzyl.
La inmunogenicidad celular de Aucatzyl se midió mediante un análisis de inmunoadsorción enzimática para la detección de respuestas de linfocitos T, medida mediante la producción de interferón gamma (IFN-γ) al CAR anti-CD19 de longitud completa. Sólo el 3,1 % (3/96) de los pacientes dio positivo en la lectura de inmunogenicidad celular (IFN-γ) después de la perfusión. No hay pruebas de que la inmunogenicidad celular afecte a la cinética de la expansión inicial y la persistencia de Aucatzyl, ni a la seguridad o eficacia de Aucatzyl.
Neoplasias malignas secundarias
Se han notificado las siguientes reacciones adversas después del tratamiento con otros productos de linfocitos T con CAR, que también podrían producirse después del tratamiento con Aucatzyl: neoplasia maligna secundaria de origen en los linfocitos T.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Durante los estudios clínicos, se observaron casos de sobredosis en la administración de la primera dosis en el 3,9 % de los pacientes. Los 5 pacientes tenían una carga tumoral alta y debían haber recibido una primera dosis de 10 × 106, pero habían recibido una dosis más alta entre 68 y 103 × 106 linfocitos T con CAR. Se observaron SLC, ICANS y LHH, incluidos acontecimientos graves, en pacientes que experimentaron sobredosis. En caso de sospecha de sobredosis, cualquier reacción adversa se debe tratar de acuerdo con las directrices proporcionadas (ver sección 4.4).
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Agentes antineoplásicos, terapia génica y de células antineoplásicas, código ATC: L01XL12.
Mecanismo de acción
Obecabtagén autoleucel es una inmunoterapia autóloga que consiste en los propios linfocitos T del paciente diseñados para expresar un CAR que reconoce células CD19 dentro del objetivo a través del dominio de unión murino del hibridoma CAT13.1E10 (CAT). La participación de los linfocitos T con CAR anti-CD19 (CAT) con células diana expresadas en CD19, como las células cancerosas y los linfocitos B normales, conduce a la activación de los linfocitos T con CAR anti-CD19 (CAT) y a la señalización posterior a través del dominio CD3-zeta. La proliferación y persistencia de los linfocitos T con CAR anti-CD19 (CAT) tras la activación se ven potenciadas por la presencia del dominio coestimulador 4‐1BB. Esta unión a CD19 da lugar a la actividad antitumoral y a la destrucción de las células diana que expresan CD19.
Los estudios demuestran que obecabtagén autoleucel tiene una tasa de eliminación rápida de 3,1 × 10‐3s‐1 de su dominio de unión a CD19.
Efectos farmacodinámicos
Se evaluaron las concentraciones séricas de citocinas como IL-2, IL-5, IL-6, IL-7, IL-8, IL-10, IL-15, TNF-α, IFN-γ y factores estimulantes de colonias de granulocitos y macrófagos antes y hasta 3 meses después de la perfusión de obecabtagén autoleucel. Se observó una elevación máxima de las citocinas plasmáticas en el día 28 de la perfusión de obecabtagén autoleucel y los niveles volvieron a los valores iniciales en el mes 3.
Debido al efecto sobre la diana del obecabtagén autoleucel, se espera un periodo de aplasia de linfocitos B.
Eficacia clínica y seguridad
La eficacia y la seguridad de obecabtagén autoleucel se basa en los resultados del estudio FELIX (número EU CT 2024‐512903‐38‐00), un estudio en fase Ib/II abierto, multicéntrico y de un solo grupo de obecabtagén autoleucel en pacientes adultos con LLA B r/r.
El criterio de valoración principal de la cohorte IIA fue la tasa de remisión completa global definida como la proporción de pacientes que lograron la remisión completa (RC) o la remisión completa con recuperación hematológica incompleta (RCi) evaluada por un comité independiente de revisión de la respuesta (CRRI) y los criterios de valoración secundarios incluyeron la duración de la remisión (DR), la tasa de remisión completa (TRC) y la proporción de pacientes que lograron una respuesta negativa de enfermedad residual mínima (ERM).
Los pacientes del estudio fundamental eran adultos (≥18 años) con LLA B CD19+ r/r, presencia de ≥5 % de mieloblastos en la selección y expresión confirmada de CD19 después del tratamiento con blinatumomab. El estado de recidivante o resistente al tratamiento se definió como: enfermedad refractaria primaria, primera recidiva tras una remisión que duró ≤12 meses, leucemia linfoblástica aguda (LLA) r/r después de 2 o más líneas previas de tratamiento sistémico, o LLA r/r al menos más de 3 meses después del TCMH alógeno. Los pacientes con LLA positiva para el cromosoma Filadelfia fueron elegibles si eran intolerantes o habían experimentado fracaso del tratamiento después de dos líneas de tratamiento con cualquier inhibidor de la tirosina quinasa (tyrosine kinase inhibitor, TKI) o tras una línea de tratamiento con un TKI de segunda generación, o si el tratamiento con TKI estaba contraindicado. Se excluyó a los pacientes con tratamiento previo dirigido a CD19 distinto de blinatumomab. El tratamiento consistió en quimioterapia linfodepletiva seguida de obecabtagén autoleucel como perfusión de dosis dividida con una dosis objetivo total de 410 × 106 linfocitos T viables con CAR dirigidos a CD19 (ver sección 4.2).
En la cohorte fundamental IIA, 113 pacientes se sometieron a leucaféresis (conjunto de leucaféresis) y 94 (83,2 %) pacientes recibieron tratamiento con al menos una perfusión de obecabtagén autoleucel (conjunto de perfusión): 19 pacientes interrumpieron el tratamiento sin recibir perfusión por motivos relacionados con la muerte (12 pacientes), reacción adversa (septicemia neutropénica relacionada con la enfermedad subyacente [1 paciente]) y decisión del médico (1 paciente). Cinco de 113 pacientes que se sometieron a leucaféresis (4,4 %) no recibieron perfusión de obecabtagén autoleucel debido a problemas relacionados con la fabricación.
La mediana de edad de los 94 pacientes perfundidos fue de 50 años; de ellos, 83 pacientes tenían 26 años o más. La distribución por sexos de pacientes de ambos sexos en los que se administró
| obecabtagén autoleucel fue idéntica con 47 hombres y 47 mujeres. Setenta pacientes eran de raza | |
| blanca (74,5 %); 29 pacientes (30,9 %) eran de etnia hispana o latina ( | |
Tabla 5).
Ochenta y ocho pacientes (93,6 %) recibieron tratamiento puente (p. ej., quimioterapia, inotuzumab ozogamicina, TKI) entre la leucoféresis y la quimioterapia linfodepletiva para controlar la carga tumoral. Todos los pacientes recibieron la perfusión de obecabtagén autoleucel el día 1 y fueron hospitalizados hasta el día 10 como mínimo.
Tabla 5: Características demográficas y relacionadas con la enfermedad iniciales para el estudio FELIX (cohorte IIA)
Conjunto de perfusión (N = 94) | Conjunto de leucaféresis (N = 113) | |
| Mediana de edad, intervalo (años) | 50 (20 – 81) | 49 (20 – 81) |
| Categoría de edad (años), n (%) | ||
| ≥18 años y ≤25 años | 11 (11,7) | 13 (11,5) |
| ≥25 años | 83 (88,3) | 100 (88,5) |
| Sexo, n (H/M) | 47 H/47 M | 61 H/52 M |
| Raza, n (%) | ||
| Caucásico | 70 (74,5) | 87 (77,0) |
| Estado de cromosoma Filadelfia positivo (positivo para BCR-ABL), n (%) | 25 (26,6) | 26 (23,0) |
| Mediana de líneas previas de tratamiento, n (intervalo) | 2 (1 – 6) | 2 (1 – 6) |
| ≥3 líneas previas, n (%) | 29 (30,9) | 35 (31,0) |
| Resistente a la última línea de tratamiento anterior, n (%) | 51 (54,3) | 60 (53,1) |
| TCMH previo, n (%) | 36 (38,3) | 43 (38,1) |
| Blinatumomab previo, n (%) | 33 (35,1) | 42 (37,2) |
| Inotuzumab previo, n (%) | 30 (31,9) | 37 (32,7) |
| Porcentaje de mieloblastos en la linfodepleción, mediana (intervalo) | 43,5 (0-100) | 43,5 (0-100) |
| % mieloblastos en linfodepleción, n (%) | ||
| >75 % | 30 (31,9) | 30 (26,5) |
| >20 % a 75 % | 27 (28,7) | 27 (23,9) |
| De 5 a 20 % | 14 (14,9) | 14 (12,4) |
| <5 % | 23 (24,5) | 23 (20,4) |
| No disponible | 0 | 19 (16,8) |
| Enfermedad extramedular en la linfodepleción, n (%) | 19 (20,2) | 21 (18,6) |
ABL = leucemia murina de Abelson (Abelson murine leukaemia); BCR = región del grupo del punto de ruptura (breakpoint cluster region); MO = médula ósea; M = mujer; TCMH = trasplante de células madre hematopoyéticas; H = hombre.
El análisis principal de la eficacia se evaluó en pacientes que recibieron al menos una perfusión de obecabtagén autoleucel (conjunto de perfusión) en la cohorte fundamental IIA del estudio FELIX (Tabla 6). De los 94 pacientes del conjunto de perfusión, la mediana de la dosis recibida fue de 410 × 106 linfocitos T viables con CAR dirigidos a CD19 (intervalo: 10‐480 × 106 linfocitos T viables con CAR dirigidos a CD19). Ochenta y cinco pacientes (90,4 %) recibieron la dosis objetivo total de 410 × 106 linfocitos T viables con CAR dirigidos a CD19. Seis pacientes (6,4 %) recibieron sólo la primera dosis, principalmente debido a reacciones adversas (3,2 %), progresión de la enfermedad (1,1 %), problemas relacionados con la fabricación (1,1 %) y muerte (1,1 %). La mediana del tiempo de fabricación desde la recepción de la leucoféresis hasta la certificación del producto fue de 20 días (intervalo: 17‐43 días) y la mediana del tiempo desde la leucoféresis hasta la perfusión de obecabtagén autoleucel fue de 35,5 días (intervalo: 25‐92 días). La mediana del seguimiento (duración desde la primera perfusión hasta la fecha de corte de los datos del 7 de febrero de 2024) fue de 20,25 meses (intervalo: 13‐30 meses).
La tasa de resultados secundarios negativos para ERM entre los sujetos con tasa de remisión global (TRG = RC o RCi) se evaluó mediante secuenciación de nueva generación, reacción en cadena de la polimerasa y citometría de flujo.
Tabla 6: Análisis de la eficacia (cohorte IIA)
Conjunto de perfusión (N = 94) | Conjunto de leucaféresis (N = 113) | |
| Tasa de remisión general (TRG: RC + RCi) | ||
| n (%) | 72 (76,6) | 72 (63,7) |
| IC del 95 % (%) | (66,7, 84,7) | (54,1, 72,6) |
| Remisión completa (RC) en cualquier momento | ||
| n (%) | 52 (55,3) | 55 (48,7) |
| IC del 95 % (%) | (44,7, 65,6) | (39,2, 58,3) |
| Tasa de ERM negativa entre RC o RCi (NGS/PCR/citometría de flujo)a | ||
| Nb | 72 | 72 |
| n (%) | 64 (88,9) | 64 (88,9) |
| IC del 95 % (%) | (79,3, 95,1) | (79,3, 95,1) |
| Duración de la remisión (DR) | ||
| Nb | 72 | 72 |
| Mediana en mesesc | 14,06 | 14,06 |
| IC del 95 % (intervalo en meses) | (8,18, NE) | (8,18, NE) |
MO = médula ósea; MRG = mejor respuesta global después de la perfusión de Aucatzyl; IC = intervalo de confianza; RC = remisión completa; RCi = remisión completa con recuperación incompleta de recuentos; DR = duración de la remisión; FACS = clasificación de células activadas por fluorescencia (fluorescence-activated cell sorting); ERM = enfermedad residual mínima; CRRI = Comité independiente de revisión de la respuesta; NE = no estimable; NGS = secuenciación de nueva generación (next-generation sequencing); TRG = tasa de remisión global; PCR = reacción en cadena de la polimerasa (polymerase chain reaction); TCM = trasplante de células madre. a Pacientes en remisión según el CRRI con MO negativa para ERM según el ClonoSEQ
NGS/PCR/FACS central.
b Pacientes que lograron una MRG de RC o RCi.
c Con censura para TCM y otro tratamiento nuevo contra el cáncer.
Entre los pacientes de 26 años o más del conjunto de perfusión (N = 83), la TRG fue del 78,3 % (IC [intervalo de confianza] del 95 %: 67,9, 86,6) con una tasa de RC del 57,8 % (IC del 95 %: 46,5, 68,6). La mediana de la DR fue de 14,1 meses (IC del 95 %: 8,1, NE [no estimable] en los pacientes que respondieron.
Entre los pacientes que recibieron la dosis total recomendada de 410 × 106 linfocitos T viables con CAR, la tasa de TRG fue del 81,2 % con una tasa de RC del 61,2 %. La mediana de la DR fue de 14,1 meses (IC del 95 %: 8,2, NE) en los pacientes que respondieron. En 9 pacientes (9,6 %) que no recibieron la dosis objetivo, incluidos 6 pacientes que sólo recibieron la primera dosis, la tasa de TRG fue del 33,3 % con una tasa de RC del 0 %. La mediana de la DR fue de 5,2 meses (IC del 95 %: NE, NE) en los pacientes con respuesta (RCi).
En el caso de los pacientes que recibieron ambas dosis (N = 88; 93,6 %), los pacientes que recibieron una primera dosis inferior de 10 × 106 células (>20 % de mieloblastos, carga alta de la enfermedad, N = 56) tuvieron una TRG numéricamente inferior (75,0 %; IC del 95 %: 61,6, 85,6) que los pacientes que recibieron una primera dosis superior de 100 × 106 células (≤20 % de mieloblastos, carga baja de la enfermedad, N = 32) (87,5 %; IC del 95 %: 71,0, 96,5). La mediana de la DR fue de 12,5 meses (IC del 95 %: 7,1, NE) en los pacientes con respuesta que recibieron una primera dosis inferior de 10 × 106 células y de 14,2 meses (IC del 95 %: 10,7, NE) en los pacientes con respuesta que recibieron una primera dosis superior de 100 × 106 células.
Entre los pacientes que experimentaron una recidiva antes del inicio de nuevos tratamientos antineoplásicos, el 46,4 % presentó una recidiva negativa para CD19, el 10,7 % tuvo una recidiva mixta para CD19 y el 42,9 % tuvo una recidiva positiva para CD19.
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con Aucatzyl en todos los grupos de la población pediátrica con LLA B. Ver sección 4.2 para consultar la información sobre el uso en la población pediátrica.
Aprobación condicional
Este medicamento se ha autorizado con una «aprobación condicional». Esta modalidad de aprobación significa que se espera obtener más información sobre este medicamento. La Agencia Europea de Medicamentos revisará la información nueva de este medicamento al menos una vez al año y esta Ficha Técnica o Resumen de las Características del Producto (RCP) se actualizará cuando sea necesario.
5.2 Propiedades farmacocinéticas
Cinética celular
Se evaluó la farmacocinética (FC) de obecabtagén autoleucel en 94 pacientes con LLA B CD19+ r/r que recibieron una mediana de dosis de 410 × 106 linfocitos T viables con CAR anti-CD19 (intervalo: 10‐480 × 106 linfocitos T viables con CAR anti-CD19).
Se produjo una expansión rápida después de la perfusión de la primera dosis en la mayoría de los pacientes y continuó después de la segunda dosis hasta la mediana del tiempo de expansión máxima hasta el pico (Tmáx.) en el día 14 (intervalo: 2‐55 días).
La disminución de las concentraciones de linfocitos T con CAR comenzó poco después del día 28 y alcanzó una concentración estabilizada desde el mes 6; se observó una persistencia máxima a los 27,7 meses.
Por lo general, se observó un nivel elevado de expansión independientemente del estado de respuesta (RC/RCi frente a sin RC/sin RCi). Un total del 84,6 % (22/26) de los pacientes que presentaban remisión continua presentaban persistencia de linfocitos T con CAR en la última evaluación analítica.
Tabla 7: Resumen de los parámetros FC en sangre periférica por MRG (cohorte IIA, conjunto de perfusión)
| Parámetro métrico | Mejor respuesta global | Global (N = 94) | |
| RC/RCi (N = 72) | Sin RC/RCi (N = 22) | ||
| Cmáx. (copias/μg de ADN) | |||
| N | 72 | 22 | 94 |
| Media geométrica (Geo-CV%) | 117 381 (206,0) | 107 465 (832,7) | 114 982 (287,6) |
| Intervalo (mín. - máx.) | 2120-478 000 | 129‐600 000 | 129‐600 000 |
| Tmáx. (días) | |||
| N | 72 | 22 | 94 |
| Mediana | 14 | 17 | 14 |
| Intervalo (mín. - máx.) | 2-55 | 6-28 | 2-55 |
AUC(0‐28d) (copias/μg de ADN*días) | |||
| N | 68 | 14 | 82 |
| Media geométrica (Geo-CV%) | 1 089 908 (236,0) | 1 404 899 (186,4) | 1 138 188 (225,6) |
| Intervalo (mín. - máx.) | 17 900‐6 730 000 | 176 000-7 230 000 | 17 900-7 230 000 |
AUC(0‐28d) = área bajo la curva de concentración-tiempo desde el día 0 hasta el día 28; MRG = mejor respuesta global; Cmáx. = concentración máxima; RC = remisión completa; RCi = remisión completa con recuperación incompleta de recuentos; ADN = ácido desoxirribonucleico; Geo-CV% = coeficiente de variación geométrica; FC = farmacocinética; Tmáx. = tiempo hasta la concentración máxima.
Los pacientes que recibieron una primera dosis dividida de 10 × 106 células (>20 % de blastos) mostraron una mayor expansión de los linfocitos T con CAR (Cmáx. y AUC0‐28d) en comparación con los pacientes que recibieron una primera dosis dividida de 100 × 106 células (≤20 % de blastos). A su vez, los pacientes con una gran expansión tendían a tener mayores tasas de SLC e ICANS. Por lo tanto, una carga tumoral elevada es el principal factor de riesgo de aparición de SLC e ICANS.
En el estudio FELIX, la mediana del peso corporal fue de 75,75 kg (rango: 42,6‐230,6 kg). El perfil FC fue comparable entre los pacientes con un peso corporal más bajo (<75,75 kg) y más alto (≥75,75 kg).
Poblaciones especiales
El sexo o la edad (menos de 65 años, entre 65 y 74 años, y entre 75 y 84 años) no tuvieron un impacto significativo en la FC de Aucatzyl (Cmáx., AUC0‐28d o persistencia).
Los datos de la población no blanca (Tabla 5) son demasiado limitados para extraer conclusiones sobre el impacto de la raza en los parámetros FC.
No se realizaron estudios de insuficiencia hepática y renal de Aucatzyl.
5.3 Datos preclínicos sobre seguridad
Aucatzyl está compuesto por linfocitos T humanos modificados genéticamente; por lo tanto, no hay ensayos representativos in vitro, modelos ex vivo o modelos in vivo que puedan abordar con precisión las características toxicológicas del producto humano. Por lo tanto, no se realizaron estudios tradicionales de toxicología utilizados para el desarrollo de medicamentos.
No se han realizado estudios de carcinogenicidad o genotoxicidad con Aucatzyl. No se han realizado estudios para evaluar los efectos de Aucatzyl sobre la fertilidad, la reproducción y el desarrollo.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Edetato disódico
Tampón fosfato salino (phosphate buffered saline, PBS): fosfato de dihidrógeno potásico, cloruro sódico, fosfato disódico, cloruro potásico, agua para inyecciones
Solución de albúmina humana
Dimetilsulfóxido (DMSO)
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
6 meses a ≤-150 °C.
Una vez descongelado: 1 hora a temperatura ambiente.
6.4 Precauciones especiales de conservación
Aucatzyl debe conservarse en la fase de vapor del nitrógeno líquido (≤ -150 °C) y debe permanecer congelado hasta que el paciente esté listo para el tratamiento, a fin de garantizar la disponibilidad de células viables para administrarlas al paciente. El medicamento descongelado no debe volver a congelarse. El producto no se debe irradiar antes ni durante su uso, ya que podría provocar la inactivación del producto.
Para las condiciones de conservación y la duración tras la descongelación del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase y de los equipos especiales para su utilización,
administración o implantación
Bolsa(s) de perfusión de acetato de vinilo de etileno con un tubo de llenado sellado y 2 puertos de adición disponibles, que contienen dispersión celular de 10-20 ml (bolsas de 50 ml) o 30-70 ml (bolsas de 250 ml). Una pauta de tratamiento individual incluye 3 o más bolsas de perfusión para la dosis total de 410 × 106 linfocitos T viables con CAR anti-CD19. Cada bolsa de perfusión se envasa individualmente dentro de un envoltorio exterior en un cartucho de metal. Los casetes metálicos se empaquetan en un kit de embalaje criogénico modular ModPak. En un solo ModPak se pueden colocar hasta 4 casetes. Es posible que se necesiten dos ModPak para transportar el número máximo de 7 casetes.
6.6 Precauciones especiales de eliminación y otras manipulaciones
El producto no se debe irradiar antes ni durante su uso, ya que podría provocar la inactivación del producto.
Recepción y conservación de Aucatzyl
Aucatzyl se suministra en la fase de vapor de un recipiente criogénico de nitrógeno líquido
(≤‐150 °C).
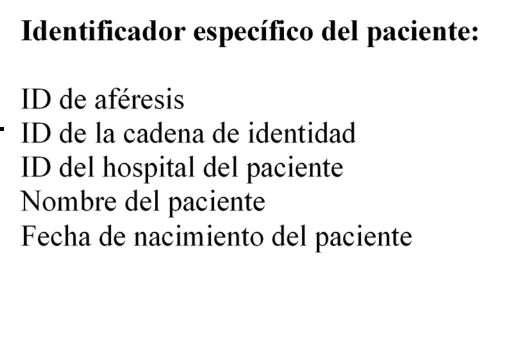
- Confirme la identidad del paciente. Abra el recipiente criogénico, recupere el RfIC y el/los casetes de metal. Abra el/los casete(s) de metal para recuperar las bolsas de perfusión en su envoltorio exterior transparente. La identidad del paciente debe coincidir con los identificadores del paciente en el RfIC de Aucatzyl situado en el interior del recipiente criogénico y en las etiquetas de las bolsas de perfusión (ver Figura 2).
- El tiempo fuera del entorno de la fase de vapor del nitrógeno líquido se debe mantener al mínimo absoluto para evitar la descongelación prematura del producto (se recomienda no superar los 90 segundos).
- Cuando la identidad del paciente no coincide con el RfIC o con la etiqueta: No perfunda el producto. Póngase en contacto con Autolus en el 00800 0825 0829 si hay discrepancias entre las etiquetas y los identificadores del paciente.
- Conserve la(s) bolsa(s) de perfusión en el casete de metal, transfiera Aucatzyl a la fase de vapor del nitrógeno líquido de acceso controlado en el centro para su almacenamiento a ≤-150 °C (hasta que esté listo para su transferencia, descongelación y perfusión).
Figura 2: Identificadores específicos del paciente
Precauciones que se deben tomar antes de manipular o administrar el medicamento
Aucatzyl debe transportarse dentro del centro de tratamiento en recipientes cerrados, a prueba de rotura y a prueba de fugas.
Este medicamento contiene células sanguíneas humanas genéticamente modificadas. Los profesionales sanitarios que manipulen Aucatzyl deben tomar las precauciones adecuadas (usar guantes, ropa de protección y protección ocular) para evitar la posible transmisión de enfermedades infecciosas.
Planificación previa a la preparación de Aucatzyl
El RfIC específico del lote del paciente y el Planificador posológico se proporcionarán en el recipiente criogénico.
Confirme que los identificadores del paciente en el RfIC y las bolsas de perfusión coinciden (ver Figura 2).
- 1. Asegúrese de que los resultados de la evaluación de la MO del paciente estén disponibles (ver sección 4.2, Evaluación de la médula ósea).
- 2.
El Planificador posológico de Aucatzyl, suministrado con el RfIC, ayuda a determinar la pauta posológica adecuada que se administrará el día 1 (3 días [±1 día] después de completar la quimioterapia linfodepletiva) y el día 10 (±2 días). Registre la siguiente información en el Planificador posológico:
a. El porcentaje de blastos de la evaluación de la MO del paciente. b. El/los número(s) de serie de la bolsa de Aucatzyl; el número de tipo de bolsa necesario para cada dosis; y el volumen especificado para administrar mediante jeringa (para la dosis de 10 × 106) transcrito del RfIC.
- 3. La cumplimentación del Planificador posológico de Aucatzyl guiará al médico responsable del tratamiento en cuanto al número de bolsas y la dosis respectiva requerida, y la preparación de Aucatzyl para la dosis del día 1 y del día 10 (±2 días), ver Figura 1.
Transferir y descongelar antes de la perfusión
- Utilizando el Planificador posológico cumplimentado como orientación, transfiera SÓLO el/los casete(s)/bolsa(s) de perfusión necesarios para el día de administración dado del lugar de conservación de nitrógeno líquido en fase de vapor en el centro a un recipiente de transferencia adecuado (es decir, un recipiente de criotransporte de nitrógeno líquido en fase de vapor, manteniendo una temperatura ≤-150 °C) para su transporte a la ubicación de descongelación de la bolsa.
Transfiera los casetes necesarios uno a uno, confirmando los números de serie de la bolsa de
Aucatzyl y los identificadores del paciente en cada etiqueta de la bolsa de perfusión (ver Figura 1).
- El tiempo fuera del entorno de la fase de vapor del nitrógeno líquido se debe mantener al mínimo absoluto para evitar la descongelación prematura del producto (se recomienda no superar los 90 segundos).
- Si se ha requerido más de una bolsa de perfusión en un día de administración determinado, descongele cada bolsa de perfusión de una en una; no retire las bolsas posteriores del almacenamiento en la fase de vapor del nitrógeno líquido (≤‐150 °C) hasta que se complete la perfusión de la bolsa anterior.
- Deje la bolsa de perfusión de Aucatzyl en su envoltorio exterior y descongele a 37 °C al baño maría o con un dispositivo de descongelación hasta que no queden grumos congelados visibles en la bolsa de perfusión. Cada bolsa se debe masajear suavemente hasta que las células se hayan descongelado. La descongelación de cada bolsa de perfusión tarda entre 2 y 8 minutos. Retire del baño maría o del dispositivo de descongelación inmediatamente después de finalizar la descongelación. Retire con cuidado la bolsa de perfusión del envoltorio exterior para evitar dañar la bolsa y los puertos.
- Mezcle suavemente el contenido de la bolsa para dispersar los grumos de material celular y administrarlo inmediatamente al paciente.
- No vuelva a congelar ni refrigerar el producto descongelado.
Medidas que deben adoptarse en caso de exposición accidental
En caso de exposición accidental, deben seguirse las directrices locales sobre la manipulación de materiales de origen humano. Las superficies de trabajo y los materiales que hayan podido estar en contacto con Aucatzyl deben descontaminarse con un desinfectante adecuado.
Precauciones que se deben tomar en la eliminación del medicamento
El medicamento no utilizado y todo el material que haya estado en contacto con Aucatzyl (residuos sólidos y líquidos) deben manipularse y eliminarse como residuos potencialmente infecciosos de conformidad con las orientaciones locales sobre la manipulación de material de origen humano.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Autolus GmbH
Im Schwarzenbach 4
79576 Weil am Rhein
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/25/1951/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización:
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos: http://www.ema.europa.eu