


Ficha técnica - Carvykti
1. NOMBRE DEL MEDICAMENTO
CARVYKTI 3,2 × 10⁶ – 1 × 10⁸ células, dispersión para perfusión
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
2.1 Descripción general
CARVYKTI (ciltacabtagén autoleucel) es un producto basado en células autólogas modificadas genéticamente, que contiene linfocitos T transducidos ex vivo utilizando un vector lentiviral no replicativo que expresa un receptor quimérico para el antígeno (CAR) frente al antígeno de maduración de los linfocitos B (BCMA), que comprende dos anticuerpos de dominio único vinculados a un dominio de coestimulación 4-1BB y un dominio de señalización CD3-zeta.
2.
- 2. Composición cualitativa y cuantitativa
Cada bolsa de perfusión de CARVYKTI específica del paciente contiene ciltacabtagén autoleucel a una concentración dependiente del lote de linfocitos T autólogos modificados genéticamente para expresar un receptor quimérico para el antígeno anti-BCMA (linfocitos T-CAR positivos viables) (ver sección 4.2). El medicamento se acondiciona en una bolsa de perfusión que contiene una dispersión celular para perfusión de 3,2 × 10⁶ a 1 × 10⁸ linfocitos T-CAR positivos viables suspendidos en una solución de crioconservante.
Una bolsa de perfusión contiene 30 ml o 70 ml de dispersión para perfusión.
La composición celular y el número de células final dependen del peso corporal del paciente y varían entre lotes de pacientes individuales. Además de los linfocitos T, puede haber presentes células citotóxicas naturales (natural killer, NK por sus siglas en inglés).
La información cuantitativa del medicamento, incluida la concentración total de células viables, el volumen de dispersión y el número total de linfocitos CAR positivos por bolsa y la dosis suministrada se presenta en la ficha de información del lote que se puede encontrar dentro del recipiente criogénico utilizado para el transporte de CARVYKTI.
Excipiente(s) con efecto conocido
Cada dosis de CARVYKTI contiene 0,05 ml de dimetilsulfóxido (DMSO) por ml y kanamicina residual (ver sección 4.4).
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Dispersión para perfusión
Una dispersión de incolora a blanca, con tonalidades de blanco, amarillo y rosado.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
CARVYKTI está indicado para el tratamiento de pacientes adultos con mieloma múltiple en recaída y refractario que han recibido al menos un tratamiento previo, incluidos un agente inmunomodulador y un inhibidor del proteasoma, han presentado progresión de la enfermedad al último tratamiento y son refractarios a lenalidomida.
4.2 Posología y forma de administración
CARVYKTI debe administrarse en un centro de tratamiento cualificado.
El tratamiento se debe iniciar bajo la dirección y supervisión de un profesional sanitario con experiencia en el tratamiento de neoplasias malignas hematológicas y que haya recibido formación para la administración y el control de pacientes tratados con CARVYKTI.
Antes de la perfusión, el centro de tratamiento cualificado debe tener disponible al menos 1 dosis de tocilizumab para usarla en caso de síndrome de liberación de citocinas (SLC) y acceso a otra dosis en un plazo de 8 horas tras la dosis anterior (ver sección 4.4). En el caso excepcional de que no hubiera tocilizumab debido a un desabastecimiento que apareciera en el listado de desabastecimientos de la Agencia Europea de Medicamentos, antes de la perfusión se deben tener medidas alternativas adecuadas para el tratamiento del SLC en lugar de tocilizumab.
Debe estar disponible un equipo de emergencia antes de la perfusión y durante el período de recuperación.
Posología
CARVYKTI está indicado para uso autólogo (ver sección 4.4).
El tratamiento consiste en una dosis única para perfusión que contiene una dispersión de linfocitos T-CAR positivos viables en una bolsa de perfusión.
La dosis prevista es de 0,75 × 10⁶ linfocitos T-CAR positivos viables/kg de peso corporal (sin superar 1 × 10⁸ linfocitos T-CAR positivos viables).
Pacientes de 100 kg o menos: 0,5 - 1 × 10⁶ linfocitos T-CAR positivos viables/kg de peso corporal. Pacientes de más de 100 kg: 0,5 - 1 × 10⁸ linfocitos T-CAR positivos viables (no basado en el peso).
Para más información sobre la dosis, consulte la ficha de información del lote (LIS) que se adjunta.
Tratamiento puente
Considere la administración de un tratamiento puente a elección del facultativo antes de la perfusión con CARVYKTI para reducir la carga tumoral o estabilizar la enfermedad (ver sección 4.4).
Pretratamiento (régimen de linfodepleción)
El régimen de linfodepleción se debe retrasar si el paciente presenta reacciones adversas graves del tratamiento puente anterior (incluida una infección activa que sea significativa desde un punto de vista clínico, toxicidad cardíaca y toxicidad pulmonar) (ver sección 5.1).
Es necesario confirmar la disponibilidad de CARVYKTI antes de iniciar el régimen de linfodepleción. Se debe administrar un régimen de linfodepleción con ciclofosfamida 300 mg/m2 intravenosa y fludarabina 30 mg/m2 intravenosa, todos los días, durante 3 días. La perfusión de CARVYKTI se debe administrar de 5 a 7 días después de iniciar el régimen de linfodepleción. Si la resolución de las toxicidades a causa del régimen de linfodepleción a grado 1 o inferior requiere más de 14 días, lo que ocasiona retrasos en la administración de CARVYKTI, el régimen de linfodepleción se debe volver a administrar tras un mínimo de 21 días después de la primera dosis del primer régimen de linfodepleción.
Para modificación de la dosis de ciclofosfamida y fludarabina, consulte las correspondientes fichas técnicas de ciclofosfamida y fludarabina.
Premedicación
Los siguientes medicamentos previos a la perfusión se deben administrar a todos los pacientes de 30 a 60 minutos antes de iniciar la perfusión de CARVYKTI:
- Antipirético (paracetamol oral o intravenoso de 650 a 1.000 mg).
- Antihistamínico (difenhidramina oral o intravenosa de 25 a 50 mg o equivalente).
Se debe evitar el uso profiláctico de corticoides sistémicos, ya que pueden interferir con la actividad de CARVYKTI.
Poblaciones especiales
Personas de edad avanzada
No es necesario ajustar la dosis en pacientes ≥ 65 años.
Pacientes seropositivos para el virus de la hepatitis B (VHB), el virus de la hepatitis C (VHC) o el virus de la inmunodeficiencia humana (VIH)
Actualmente no hay experiencia en la fabricación de CARVYKTI para pacientes que dan positivo para el VIH, el VHB activo o el VHC activo. La detección de VHB, VHC y VIH y otros agentes infecciosos se debe realizar antes de obtener las células para la fabricación.
Población pediátrica
No se ha establecido la seguridad y eficacia de CARVYKTI en niños menores de 18 años. No se dispone de datos.
Forma de administración
CARVYKTI es únicamente para vía intravenosa.
NO utilice un filtro de leucodepleción.
Preparación de la perfusión de CARVYKTI
Antes de la perfusión y durante el periodo de recuperación, se debe garantizar la disponibilidad de tocilizumab, o alternativas adecuadas, en el caso excepcional de que no hubiera tocilizumab debido a un desabastecimiento que apareciera en el listado de desabastecimientos de la Agencia Europea de Medicamentos y de un equipo de emergencia.
Antes de la perfusión, debe confirmarse que los datos identificativos del paciente coinciden con la información que figura para ese paciente únicamente en el recipiente criogénico de CARVYKTI, en la bolsa de perfusión y en la ficha de información del lote (ver sección 4.4).
El medicamento no se debe descongelar hasta que se esté listo para su uso. El momento de descongelación y de la perfusión de CARVYKTI se debe coordinar; la hora de la perfusión se debe confirmar con antelación y la hora de inicio de la descongelación se debe ajustar de forma que CARVYKTI esté disponible para la perfusión cuando el paciente esté preparado. El medicamento se debe administrar inmediatamente después de la descongelación y la perfusión debe finalizar en las 2,5 horas posteriores a la descongelación.
Para obtener instrucciones detalladas sobre la preparación, la administración, las medidas que deben adoptarse en caso de exposición accidental y la eliminación de CARVYKTI, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al (a los) principio(s) activo(s) o a alguno de los excipientes incluidos en la sección 6.1.
Hay que tener en cuenta las contraindicaciones de la quimioterapia de linfodepleción y el tratamiento de soporte.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Se deben aplicar los requisitos de trazabilidad de los medicamentos de terapia celular avanzada. Con objeto de garantizar la trazabilidad, el nombre y el número de lote del medicamento, así como el nombre del paciente tratado, deben conservarse durante un periodo de 30 años después de la fecha de caducidad del medicamento.
General
Uso autólogo
CARVYKTI está destinado exclusivamente a un uso autólogo y no debe administrarse bajo ninguna circunstancia a otros pacientes. CARVYKTI no debe perfundirse si la información de las etiquetas del producto y de la ficha de información del lote no coincide con la identidad del paciente.
Evaluación clínica previa a la perfusión de CARVYKTI
La perfusión de CARVYKTI se debe retrasar si el paciente presenta alguna de las siguientes situaciones:
- Infección activa clínicamente significativa o trastornos inflamatorios,
- toxicidades no hematológicas de grado ≥ 3 a causa del régimen de linfodepleción con ciclofosfamida y fludarabina, excepto náuseas, vómitos, diarrea o estreñimiento de grado 3. La perfusión de CARVYKTI se debe retrasar hasta que estos acontecimientos se resuelvan a grado ≤ 1,
- enfermedad de injerto contra huésped activa.
Los pacientes con historia previa o patologías activas significativas del sistema nervioso central (SNC)
o una función renal, hepática, pulmonar o cardíaca inadecuada probablemente sean más vulnerables a las consecuencias de las reacciones adversas que se describen a continuación y que precisen atención especial. No hay experiencia del uso de CARVYKTI en pacientes con afectación del SNC por mieloma u otras patologías del SNC preexistentes clínicamente relevantes.
Se desconoce la eficacia/seguridad de CARVYKTI en pacientes previamente expuestos a otros tratamientos dirigidos contra el BCMA.
La evidencia disponible sobre la eficacia/seguridad de CARVYKTI en pacientes retratados es limitada.
Enfermedad de rápida progresión
A la hora de considerar a los pacientes para el tratamiento con CARVYKTI, los médicos deben valorar el impacto de la enfermedad de rápida progresión en la capacidad del paciente para recibir la perfusión del CAR-T. Algunos pacientes pueden no beneficiarse del tratamiento con CARVYKTI debido al aumento del riesgo potencial de muerte temprana si la enfermedad progresa rápidamente durante el tratamiento puente.
Monitorización después de la perfusión
Se debe monitorizar a los pacientes diariamente durante 14 días después de la perfusión de CARVYKTI y luego periódicamente durante otras 2 semanas adicionales después de la perfusión de CARVYKTI para detectar signos y síntomas de SLC, acontecimientos neurológicos y otras toxicidades (ver sección 4.4).
Se debe advertir a los pacientes que deben permanecer cerca de un centro cualificado durante al menos 4 semanas después de la perfusión.
Síndrome de liberación de citocinas
Después de la perfusión de CARVYKTI se puede producir un síndrome de liberación de citocinas (SLC), que incluye reacciones mortales o potencialmente mortales.
Casi todos los pacientes presentaron un SLC después de la perfusión de CARVYKTI, siendo la mayoría de grado 1 o de grado 2 (ver sección 4.8). La mediana de tiempo desde la perfusión de CARVYKTI (día 1) hasta el inicio del SLC fue de 7 días (intervalo: 1 a 23 días). Aproximadamente el 83 % de los pacientes experimentaron la aparición de SLC después del día 3 tras recibir la perfusión de CARVYKTI.
En casi todos los casos, la duración del SLC fue de 1 a 18 días (mediana de duración, 4 días). El ochenta y nueve por ciento de los pacientes tuvo una duración del SLC de ≤ 7 días.
Los signos y síntomas clínicos del SLC pueden incluir, entre otros, fiebre (con o sin tiritona), escalofríos, hipotensión, hipoxia y enzimas hepáticas aumentadas. Las complicaciones potencialmente mortales del SLC pueden incluir disfunción cardíaca, toxicidad neurológica y linfohistiocitosis hemofagocítica (HLH, por sus siglas en inglés). Los pacientes que desarrollan HLH pueden tener un mayor riesgo de desarrollar hemorragia grave. Se debe monitorizar estrechamente a los pacientes para detectar signos o síntomas de estos acontecimientos, fiebre incluida. Los factores de riesgo del SLC grave incluyen una carga tumoral elevada antes de la perfusión, infección activa y fiebre de inicio precoz o fiebre persistente después de 24 horas de tratamiento sintomático.
La perfusión de CARVYKTI se debe retrasar si el paciente muestra reacciones adversas graves no resueltas a causa del régimen de linfodepleción previo o de la terapia puente (incluidas toxicidad cardíaca y toxicidad pulmonar), progresión rápida de la enfermedad e infección activa clínicamente significativa (ver sección 4.2). Se debe proporcionar un tratamiento profiláctico y terapéutico adecuado para las infecciones y garantizar la resolución completa de cualquier infección activa antes de realizar la perfusión de CARVYKTI. Las infecciones también se pueden producir al mismo tiempo que el SLC y pueden aumentar el riesgo de un acontecimiento mortal.
Antes de la perfusión se debe garantizar la disponibilidad de al menos una dosis de tocilizumab para usarla en caso de SLC. El centro cualificado debe poder acceder a otra dosis adicional de tocilizumab en las 8 horas posteriores a la dosis anterior. En el caso excepcional de que no hubiera tocilizumab debido a un desabastecimiento que apareciera en el listado de desabastecimientos de la Agencia Europea de Medicamentos, el centro de tratamiento debe tener acceso a medidas alternativas adecuadas para el tratamiento del SLC en lugar de tocilizumab. Se debe supervisar a los pacientes a diario para detectar signos y síntomas de SLC durante 14 días después de la perfusión de CARVYKTI y después periódicamente durante otras dos semanas adicionales después de la perfusión de CARVYKTI.
Se debe aconsejar a los pacientes que soliciten atención médica de inmediato si en algún momento presentan signos o síntomas de SLC. Al primer signo de SLC, se debe evaluar inmediatamente al paciente para ver si necesita hospitalización y tratamiento de soporte, se debe instaurar tocilizumab o tocilizumab y corticoides tal y como se indica en la tabla 1 más abajo.
Se debe considerar la evaluación de HLH en pacientes con SLC grave o que no respondan al tratamiento. En el caso de los pacientes con una carga tumoral elevada antes de la perfusión, fiebre de inicio precoz o fiebre persistente después de 24 horas, se debe considerar el uso temprano de tocilizumab. El uso de factores de crecimiento mieloide, en particular el factor estimulante de colonias de granulocitos y macrófagos (GM-CSF), se debe evitar durante el SLC. Considere la posibilidad de reducir la carga de la enfermedad basal con un tratamiento puente antes de la perfusión con CARVYKTI en pacientes con una carga tumoral elevada (ver sección 4.2).
Manejo del síndrome de liberación de citocinas asociado a CARVYKTI
Si se sospecha de SLC, manéjelo de acuerdo con las recomendaciones de la tabla 1. El tratamiento de soporte para el SLC (incluidos, entre otros, fármacos antipiréticos, sueroterapia intravenosa, vasopresores, oxígeno complementario, etc.) se debe administrar como corresponda. Se deben tener en cuenta las pruebas analíticas para monitorizar la coagulación intravascular diseminada (CID), los parámetros hematológicos y la función pulmonar, cardíaca, renal y hepática. Se pueden considerar otros anticuerpos monoclonales dirigidos contra citocinas (por ejemplo, anti-IL1 y/o anti-TNFα), o el tratamiento dirigido a la reducción y a la eliminación de los linfocitos CAR-T, en pacientes que presentan SLC en un grado elevado y HLH que sigan siendo graves o potencialmente mortales después de la administración previa de tocilizumab y corticoides.
Si se sospecha de toxicidad neurológica concurrente durante el SLC, administrar: • Corticoides según la intervención más agresiva basada en los grados de la toxicidad del SLC y neurológica de las tablas 1 y 2,
- Tocilizumab según el grado del SLC de la tabla 1,
- Medicación anticonvulsiva según la toxicidad neurológica de la tabla 2.
Tabla 1: Guía para la clasificación y el manejo del SLC
| Grado del SLCa | Tocilizumabb | Corticoidesf | ||||||
Grado 1 Temperatura ≥ 38 °Cc | Se puede considerar la administración de tocilizumab 8 mg/kg por vía intravenosa (IV) durante 1 hora (sin superar los 800 mg). | N/A | ||||||
Grado 2 Los síntomas requieren y responden a una intervención moderada. Temperatura ≥ 38 °Cc con: Hipotensión que no requiere vasopresores, y/o, Hipoxia que requiere oxígeno a través de cánulae o soplado, o, Toxicidad orgánica de grado 2. | Administrar tocilizumab 8 mg/kg IV durante 1 hora (sin superar los 800 mg). Repetir tocilizumab cada 8 horas si fuera necesario si no responde a líquidos intravenosos de hasta 1 litro, o al aumento de oxigenoterapia. | Considerar la administración de metilprednisolona 1 mg/kg por vía intravenosa (IV) dos veces al día o dexametasona (p. ej., 10 mg IV cada 6 horas). | ||||||
Si no se observa mejoría durante 24 horas o la progresión es rápida, repetir la administración de tocilizumab y aumentar la dosis de dexametasona (20 mg IV cada 6 a 12 horas). Después de 2 dosis de tocilizumab, considerar la administración de otros agentes anticitocinas.d No superar 3 dosis de tocilizumab en 24 horas, o 4 dosis en total. | ||||||||
Grado 3 Los síntomas requieren y responden a una intervención agresiva. Temperatura ≥ 38 °Cc con: Hipotensión que requiere un vasopresor con o sin vasopresina, y/o, Hipoxia que requiere oxígeno a través de cánula nasal de alto flujoe, máscara facial, mascarilla con reservorio o mascarilla Venturi, o, Toxicidad orgánica de grado 3 o transaminitis de grado 4. | Para grado 2 | Administrar metilprednisolona 1 mg/kg IV dos veces al día o dexametasona (p. ej., 10 mg IV cada 6 horas). | ||||||
Si no se observa mejoría durante 24 horas o la progresión es rápida, repetir la administración de tocilizumab y aumentar la dosis de dexametasona (20 mg IV cada 6 a 12 horas). Si no se observa mejoría durante 24 horas o la progresión rápida continúa, cambiar a metilprednisolona 2 mg/kg IV cada 12 horas. Después de 2 dosis de tocilizumab, considerar la administración de otros agentes anticitocinas.d No superar 3 dosis de tocilizumab en 24 horas, o 4 dosis en total. | ||||||||
Grado 4 Síntomas potencialmente mortales. | Para grado 2 | Administrar dexametasona 20 mg IV cada 6 horas. | ||||||
Necesidad de soporte
ventilatorio, hemodiálisis
venovenosa continua (HDVVC).
Temperatura ≥ 38 °Cc con:
Hipotensión que requiere varios
vasopresores (excluyendo
vasopresina),
y/o,
Hipoxia que requiere presión
positiva (p. ej., CPAP, BiPAP,
intubación y ventilación
mecánica),
o,
Toxicidad orgánica de grado 4
(excluyendo transaminitis).
Después de 2 dosis de tocilizumab, considerar la administración de otros agentes anticitocinasd. No superar 3 dosis de tocilizumab en 24 horas, o 4 dosis en total.
Si no se observa mejoría durante 24 horas, considerar la administración de metilprednisolona (1-2 g IV, repetir cada 24 horas si es necesario; reducir progresivamente la dosis como esté clínicamente indicado) u otros inmunosupresores (p. ej., otros tratamientos anti-linfocitos T).
a Basado en el sistema de clasificación ASTCT 2019 (Lee et.al, 2019), modificado para incluir toxicidad orgánica. b Consulte la ficha técnica de tocilizumab para más detalles. Considere medidas alternativas (ver secciones 4.2 y 4.4). c Atribuido al SLC. Es posible que no siempre haya fiebre al mismo tiempo que hipotensión o hipoxia, ya que puede estar enmascarada por intervenciones como los antipiréticos o tratamiento con anticitocinas (p. ej., tocilizumab o esteroides). La ausencia de fiebre no debe afectar a la decisión que se tome para el manejo del SLC. En este caso, el manejo del SLC se debe realizar en función de la hipotensión y/o la hipoxia y del síntoma más grave que no sea atribuible a ninguna otra causa. d Se puede considerar la administración de anticuerpos monoclonales dirigidos frente a citocinas (por ejemplo, anti-IL1 como anakinra) para el SLC que no responde al tratamiento, en base a la práctica clínica del centro. e La cánula nasal de bajo flujo es de ≤ 6 l/min; la cánula nasal de alto flujo es de > 6 l/min.
f Continuar administrando corticoides hasta que el acontecimiento sea de grado 1 o menos; reducir gradualmente los esteroides si la exposición total a corticoides es superior a 3 días.
Toxicidades neurológicas
Con frecuencia se producen toxicidades neurológicas después del tratamiento con CARVYKTI que pueden ser mortales o potencialmente mortales (ver sección 4.8). Las toxicidades neurológicas incluyeron ICANS, toxicidad motora y neurocognitiva (TMN) con signos y síntomas de parkinsonismo, síndrome de Guillain-Barré, neuropatías periféricas y parálisis de los pares craneales. Se debe advertir a los pacientes acerca de los signos y síntomas de estas toxicidades neurológicas y sobre la naturaleza tardía en la aparición de algunas de estas toxicidades. Se debe recomendar a los pacientes que busquen atención médica inmediata para una evaluación y manejo adicionales si se presentan signos o síntomas de alguna de estas toxicidades neurológicas en cualquier momento.
Síndrome de neurotoxicidad asociada a células inmunoefectoras (ICANS)
Los pacientes que reciben CARVYKTI pueden presentar ICANS mortal o potencialmente mortal después del tratamiento con CARVYKTI, incluyendo antes de la aparición del SLC, a la vez que el SLC, después de solucionarse el SLC, o en ausencia de SLC. Los síntomas incluyeron afasia, habla enlentecida, disgrafía, encefalopatía, disminución del nivel de consciencia y estado confusional.
Se debería considerar la reducción de la carga de enfermedad inicial con un tratamiento puente antes de la perfusión con CARVYKTI en pacientes con una carga tumoral elevada, que podría mitigar el riesgo de desarrollar toxicidad neurológica (ver sección 4.8). Durante cuatro semanas después de la perfusión, se debe monitorizar a los pacientes para detectar signos o síntomas de ICANS. Al primer signo de ICANS, es necesario evaluar al paciente de inmediato para valorar su hospitalización e instaurar el tratamiento de soporte, como se indica en la tabla 2 a continuación. La detección temprana y un tratamiento agresivo del SLC o del ICANS pueden ser importantes para prevenir que la toxicidad neurológica se produzca o empeore. Siga supervisando a los pacientes para detectar signos y síntomas de toxicidad neurológica después de la recuperación del SLC y/o del ICANS.
Manejo de la toxicidad neurológica asociada con CARVYKTI
Al primer signo de toxicidad neurológica, incluido el ICANS, se debe considerar la evaluación neurológica. Se deben descartar otras causas de los síntomas neurológicos. Proporcione cuidados intensivos y tratamiento de soporte para las toxicidades neurológicas graves o potencialmente mortales.
Si se sospecha de SLC concurrente durante el acontecimiento de la toxicidad neurológica, administrar: • Corticoides según la intervención más agresiva basada en los grados de la toxicidad de SLC y neurológica de las tablas 1 y 2,
- Tocilizumab según el grado de SLC de la tabla 1,
Medicación anticonvulsiva según la toxicidad neurológica de la tabla 2.
Tabla 2: Guía para el manejo del ICANS
| Grado del ICANSa | Corticoides | ||||
Grado 1 Puntuación ICE 7-9b o disminución del nivel de consciencia: se despierta espontáneamente. | Considerar la administración de 10 mg de dexametasonac por vía intravenosa cada 6 a 12 horas durante 2 a 3 días. Considerar la administración de medicación no sedante, anticonvulsivante (p. ej., levetiracetam) para la profilaxis de las convulsiones. | ||||
Grado 2 Puntuación ICE-3-6b o disminución del nivel de consciencia: se despierta con el sonido de la voz | Administrar 10 mg de dexametasonac por vía intravenosa cada 6 horas durante 2-3 días, o más en caso de síntomas persistentes. Considerar la reducción gradual de los esteroides si la exposición total a los corticoides es superior a 3 días. Considerar la administración de medicación no sedante, anticonvulsivantes (p. ej., levetiracetam) para la profilaxis de las convulsiones. | ||||
Grado 3 Puntuación ICE-0-2b (Si la puntuación ICE es 0, pero el paciente se puede despertar [p. ej., despierto con afasia global] y puede realizar una evaluación) o disminución del nivel de consciencia: se despierta solo ante estímulo táctil, o convulsiones, ya sea:
o aumento de la presión intracraneal (PIC): edema focal/localizado en la neuroimagend. | Administrar 10 mg-20 mg de dexametasonac por vía intravenosa cada 6 horas. Si no se observa mejoría después de 48 horas o la toxicidad neurológica empeora, aumentar la dosis de dexametasonac al menos a 20 mg por vía intravenosa cada 6 horas; reducir gradualmente la dosis durante 7 días, O aumentar a dosis altas de metilprednisolona (1 g/día, repetir cada 24 horas si es necesario; reducir gradualmente la dosis como esté clínicamente indicado). Considerar la administración de medicación no sedante, anticonvulsivante (p. ej., levetiracetam) para la profilaxis de las convulsiones. | ||||
Grado 4
Puntuación ICE-0b (el paciente no se
puede despertar y no puede realizar la
evaluación ICE)
o diminución del nivel de consciencia ya
sea:
que el paciente no se puede despertar o
necesita estímulos táctiles vigorosos o
repetitivos para despertarse, o
- estupor o coma,
o convulsiones, ya sea:
convulsión prolongada potencialmente
mortal (> 5 min), o
convulsiones clínicas o eléctricas
repetitivas sin volver a la situación
basal entremedias,
o hallazgos motorese:
debilidad motora focalizada profunda
tal como hemiparesia o paraparesia,
o aumento de la PIC/edema cerebral con
signos/síntomas tales como:
edema cerebral difuso en la
neuroimagen, o
postura de descerebración o
decorticación, o
- parálisis del VI par craneal, o
- papiledema, o
tríada de Cushing
Administrar 10 mg-20 mg de dexametasonac por vía intravenosa cada 6 horas.
Si no se observa mejoría después de 24 horas o la toxicidad neurológica empeora, aumentar a una dosis alta de metilprednisolona (1-2 g/día, repetir cada 24 horas si es necesario; reducir gradualmente la dosis como esté clínicamente indicado).
Considerar la administración de medicación no sedante, anticonvulsivante (p. ej., levetiracetam) para la profilaxis de las convulsiones.
Si se sospecha de un aumento de la PIC/edema cerebral, considerar la instauración de hiperventilación y tratamiento hiperosmolar. Administrar dosis altas de metilprednisolona (1-2 g/día, repetir cada 24 horas si es necesario; reducir gradualmente la dosis como esté clínicamente indicado) y considerar consultar a neurología y/o neurocirugía.
EEG = Electroencefalograma; ICE = Encefalopatía asociada a células inmunoefectoras
Nota: El grado y el manejo del ICANS están determinados por el acontecimiento más grave (puntuación ICE, nivel de consciencia, convulsiones, hallazgos motores, elevación de la PIC/edema cerebral), no atribuible a ninguna otra causa. a Criterios de la ASTCT 2019 para la clasificación de la toxicidad neurológica (Lee et.al, 2019). b Si el paciente se puede despertar y se le puede realizar una evaluación de la encefalopatía asociada a células inmunoefectoras (ICE), evaluar como se indica a continuación en la tabla 3.
c Todas las referencias a la administración de dexametasona son dexametasona o equivalente. d La hemorragia intracraneal con o sin edema asociado no se considera una característica de neurotoxicidad y se excluye de la clasificación de ICANS. Se puede clasificar según CTCAE v5.0.
e Los temblores y las mioclonías asociados a los tratamientos con células inmunoefectoras se pueden clasificar según
CTCAE v5.0, pero no influyen en la clasificación del ICANS.
Tabla 3: Evaluación de la encefalopatía asociada a células inmunoefectoras (ICE)
| Herramienta de la encefalopatía asociada a células inmunoefectoras (ICE)a | |
| Puntos | |
| Orientación: orientación sobre el año, mes, ciudad, hospital | 4 |
| Nominación: nombrar 3 objetos (p. ej., señalar el reloj, bolígrafo, botón) | 3 |
| Seguir órdenes: (p. ej., “Levante 2 dedos” o “Cierre los ojos y saque la lengua”) | 1 |
| Escritura: capacidad de escribir una oración normal | 1 |
Atención: contar hacia atrás desde 100 de diez
en diez
a Puntuación de la herramienta ICE:
- Puntuación 10: sin deterioro
- Puntuación 7-9: ICANS de grado 1
- Puntuación 3-6: ICANS de grado 2
- Puntuación 0-2: ICANS de grado 3
- Puntuación 0: el paciente no se puede despertar y no se le puede realizar una evaluación ICE: ICANS de grado 4
Toxicidad motora y neurocognitiva con signos y síntomas de parkinsonismo
En los ensayos con CARVYKTI se ha notificado toxicidad neurológica motora y neurocognitiva con signos y síntomas de parkinsonismo. Se observó un grupo de síntomas con un inicio variable, que abarcaba más de un dominio de síntomas, incluyendo el movimiento (p. ej., micrografía, temblor, bradicinesia, rigidez, postura encorvada, marcha arrastrando los pies), cognitivos (p. ej., pérdida de memoria, alteración de la atención, confusión) y cambios de personalidad (p. ej., expresión facial disminuida, afecto plano, facies parkinsoniania, apatía), a menudo con un inicio sutil (p. ej., micrografía, afecto plano), que en algunos pacientes progresó hasta la incapacidad para trabajar o cuidar de sí mismos. La mayoría de estos pacientes presentaban una combinación de dos o más factores, tales como una elevada carga tumoral al inicio (células plasmáticas de médula ósea ≥ 80 % o componente monoclonal sérico ≥ 5 g/dl o cadena ligera libre en suero ≥ 5.000 mg/l), SLC de grado 2 o superior previo, ICANS previo y alta expansión y persistencia de células CAR-T. El tratamiento con levodopa/carbidopa (n = 4), no resultó eficaz para mejorar la sintomatología de estos pacientes.
Los pacientes deben ser monitorizados para detectar signos y síntomas de parkinsonismo cuyo inicio se puede retrasar y manejarse con medidas de soporte.
Síndrome de Guillain-Barré
Después del tratamiento con CARVYKTI se ha notificado síndrome de Guillain-Barré (SGB). Los síntomas notificados incluyen aquellos compatibles con la variante Miller-Fisher de SGB, debilidad motora, alteraciones del habla y polirradiculoneuritis (ver sección 4.8).
Los pacientes deben ser monitorizados para detectar SGB. Se debe evaluar a los pacientes que presenten neuropatía periférica para detectar SGB. En función de la gravedad de la toxicidad, se debe considerar el tratamiento con inmunoglobulina intravenosa (IgIV) y el escalado a plasmaféresis.
Neuropatía periférica
En los ensayos de CARVYKTI se ha notificado la aparición de neuropatía periférica, incluyendo neuropatía sensitiva, motora o sensitivomotora.
Se debe vigilar a los pacientes para detectar signos y síntomas de neuropatías periféricas. En función de la gravedad y la progresión de los signos y síntomas, se debe considerar el manejo con corticoides sistémicos de corta duración.
Parálisis de los pares craneales
En los ensayos con CARVYKTI se ha notificado la aparición de parálisis de los pares craneales 7º, 3º, 5º y 6º, algunas de las cuales fueron bilaterales, el empeoramiento de la parálisis del par craneal después de la mejoría y la aparición de neuropatía periférica en pacientes con parálisis de los pares craneales.
Se deben vigilar a los pacientes para detectar signos y síntomas de parálisis de los pares craneales. En función de la gravedad y la progresión de los signos y síntomas, se puede considerar el manejo con corticoides sistémicos de corta duración.
Citopenias prolongadas y recurrentes
Los pacientes pueden presentar citopenias durante varias semanas después de la quimioterapia de linfodepleción y de la perfusión de CARVYKTI y se deben manejar de acuerdo con las guías locales. En ensayos de CARVYKTI, casi todos los pacientes presentaron una o más reacciones adversas citopénicas de grado 3 o 4. La mediana de tiempo desde la perfusión hasta la primera aparición de la citopenia de grado 3 o 4 para la mayoría de los pacientes fue de menos de dos semanas y la mayoría de ellos se recuperaron a grado 2 o menos para el día 30 (ver sección 4.8).
Se deben supervisar los recuentos celulares sanguíneos antes y después de la perfusión de CARVYKTI. Para la trombocitopenia, se debe considerar el tratamiento de soporte con transfusiones. La neutropenia prolongada se ha asociado con un mayor riesgo de infección. Los factores de crecimiento mieloide, en particular GM-CSF, pueden empeorar los síntomas del SLC y no se recomiendan durante las primeras 3 semanas después de administrar CARVYKTI o hasta que el SLC se haya resuelto.
Infecciones graves y neutropenia febril
Después de la perfusión de CARVYKTI se produjeron infecciones graves, incluidas infecciones potencialmente mortales o mortales (ver sección 4.8).
Se debe supervisar a los pacientes para detectar signos y síntomas de infección antes y durante el tratamiento con CARVYKTI y se les debe tratar adecuadamente. Se deben administrar antibióticos profilácticos de acuerdo con las guías locales. Se sabe que las infecciones complican el curso y el manejo del SLC concomitante. Los pacientes con una infección activa clínicamente significativa no deben iniciar el tratamiento con CARVYKTI hasta que la infección esté controlada.
En caso de neutropenia febril, se debe evaluar la infección y tratarla adecuadamente con antibióticos de amplio espectro, líquidos y otros tratamientos de soporte, como esté médicamente indicado.
Los pacientes tratados con CARVYKTI pueden tener un riesgo mayor de presentar infecciones graves/mortales por COVID-19. Se debe recordar a los pacientes la importancia de las medidas de prevención.
Reactivación viral
En pacientes tratados con medicamentos dirigidos contra los linfocitos B se puede producir una reactivación del VHB, que en algunos casos produce hepatitis fulminante, insuficiencia hepática y la muerte.
Actualmente no hay experiencia en la fabricación de CARVYKTI para pacientes que dan positivo para el VIH, el VHB activo o el VHC activo. La detección de VHB, VHC y VIH y otros agentes infecciosos se debe realizar antes de obtener las células para la fabricación (ver sección 4.2).
Se ha notificado la reactivación del virus John Cunningham (JC), causante de leucoencefalopatía multifocal progresiva (LMP), en pacientes tratados con CARVYKTI que también han recibido tratamiento previo con otros medicamentos inmunosupresores. Se han notificado casos con desenlace mortal.
Hipogammaglobulinemia
En pacientes a los que se administra CARVYKTI se puede producir hipogammaglobulinemia.
Los niveles de inmunoglobulina se deben monitorizar después del tratamiento con CARVYKTI; se debe administrar IgIV para niveles de IgG < 400 mg/dl. Manejar de acuerdo con las guías estándares, incluyendo la profilaxis con antibióticos o antivirales y la vigilancia de infección.
Enterocolitis inmunomediada
Los pacientes pueden desarrollar enterocolitis inmunomediada, que puede aparecer varios meses después de la perfusión de Carvykti. Algunos casos pueden ser refractarios al tratamiento con corticosteroides, y puede ser pertinente tener en cuenta otras opciones de tratamiento. Se produjeron acontecimientos de perforación gastrointestinal, incluidos desenlaces mortales.
Neoplasias malignas secundarias incluyendo las de origen mieloide y de células T Los pacientes tratados con CARVYKTI pueden desarrollar neoplasias malignas secundarias. Se han notificado neoplasias malignas de células T después del tratamiento de neoplasias hematológicas con terapia de células T con CAR dirigidas a BCMA o CD19, incluyendo CARVYKTI. Se han notificado neoplasias malignas de células T, incluyendo neoplasias CAR-positivas, en el plazo de semanas y hasta varios años después de la administración de una terapia de células T con CAR dirigida a CD19 o BCMA dirigida. Se han producido desenlaces mortales.
Se debe vigilar a los pacientes de por vida para detectar neoplasias malignas secundarias. En caso de que se produzca una neoplasia maligna secundaria, se debe poner en contacto con la empresa para informar y obtener instrucciones sobre las muestras del paciente que se deben recoger para la prueba de malignidad secundaria de origen en células T. En pacientes con infección por VIH, se debe contactar a la empresa para la prueba de malignidades secundarias, incluyendo a las que no sean de origen de células T.
Se han producido casos de síndrome mielodisplásico (SMD) y leucemia mieloide aguda (LMA), incluyendo casos con desenlaces mortales, en pacientes después de la perfusión de CARVYKTI (ver sección 4.8).
Interferencia con las pruebas virológicas
Debido a los intervalos limitados y cortos en los que la información genética es idéntica entre el vector lentiviral utilizado para crear CARVYKTI y el VIH, algunas pruebas de ácidos nucleicos (NAT) del VIH pueden dar un resultado falso positivo.
Donación de sangre, órganos, tejidos y células
Los pacientes tratados con CARVYKTI no deben donar sangre, órganos, tejidos ni células para trasplante. Esta información se proporciona en la Tarjeta de Información para el Paciente que debe entregarse a éste.
Hipersensibilidad
La perfusión de CARVYKTI puede producir reacciones alérgicas. Reacciones de hipersensibilidad graves, incluida la anafilaxia, pueden ocurrir debido al dimetilsulfóxido (DMSO) o la kanamicina residual presentes en CARVYKTI. Se debe vigilar estrechamente a los pacientes durante 2 horas tras la perfusión para detectar signos y síntomas de una reacción grave. Se debe tratar rápidamente y manejar a los pacientes de manera adecuada en función de la gravedad de la reacción de hipersensibilidad.
Seguimiento a largo plazo
Se espera que se incluyan y se haga seguimiento de los pacientes en un registro para comprender mejor la seguridad y la eficacia a largo plazo de CARVYKTI.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones farmacocinéticas o farmacodinámicas con CARVYKTI.
La administración conjunta de fármacos que se sabe que inhiben la función de los linfocitos T no se ha estudiado formalmente. La administración conjunta de fármacos que se sabe que estimulan la función de los linfocitos T no se ha investigado y los efectos son desconocidos.
Algunos pacientes en los ensayos clínicos con CARVYKTI necesitaron tocilizumab, corticoides y anakinra para tratar el SLC. CARVYKTI sigue expandiéndose y persiste después de la administración de tocilizumab. En el estudio MMY2001, los pacientes tratados con tocilizumab (n = 68) tuvieron una Cmáx y un AUC0-28d de CARVYKTI un 81 % y un 72 % superiores, respectivamente, en comparación con los pacientes (n = 29) que no recibieron tocilizumab. Los pacientes que recibieron corticoides (n = 28) tuvieron una Cmáx y un AUC0-28d un 75 % y un 112 % superiores, respectivamente, en comparación con los pacientes que no recibieron corticoides (n = 69). Además, los pacientes que recibieron anakinra (n = 20) tuvieron una Cmáx y un AUC0-28d un 41 % y un 72 % superiores, respectivamente, en comparación con los pacientes que no recibieron anakinra (n = 77). En el estudio MMY3002, los resultados relacionados con tocilizumab y corticoides fueron consistentes con el estudio MMY2001.
Vacunas vivas
No se ha estudiado la seguridad de la inmunización con vacunas víricas vivas durante o después del tratamiento con CARVYKTI. Como medida de precaución, no se recomienda la vacunación con vacunas víricas vivas durante al menos 6 semanas antes del inicio de la quimioterapia de linfodepleción, durante el tratamiento con CARVYKTI y hasta la recuperación inmunitaria después del tratamiento con CARVYKTI.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/Anticoncepción en hombres y mujeres
Antes de iniciar el tratamiento con CARVYKTI se debe verificar el estado de embarazo en las mujeres en edad fértil.
No hay suficientes datos de exposición para recomendar la duración de la anticoncepción después del tratamiento con CARVYKTI.
En los ensayos clínicos, se recomendó a las mujeres en edad fértil que utilizaran un método anticonceptivo altamente eficaz, y a los hombres con parejas en edad fértil o que estaban embarazadas se les pidió que usaran un método anticonceptivo de barrera hasta un año después de que el paciente hubiese recibido CARVYKTI.
Consulte la ficha técnica de la quimioterapia de linfodepleción para saber si es necesaria la anticoncepción en los pacientes que la reciben.
Embarazo
No hay datos disponibles sobre el uso de CARVYKTI en mujeres embarazadas. No se han realizado con CARVYKTI estudios de toxicidad para la reproducción y el desarrollo en animales. No se conoce si CARVYKTI puede pasar al feto y causar toxicidad fetal.
Así pues, CARVYKTI no se recomienda en mujeres embarazadas ni en mujeres en edad fértil que no utilicen métodos anticonceptivos. Se debe advertir a las mujeres embarazadas que puede haber riesgos para el feto. El embarazo después del tratamiento con CARVYKTI se debe comentar con el médico responsable.
Las mujeres embarazadas que han recibido CARVYKTI pueden tener hipogammaglobulinemia. En los recién nacidos de madres tratadas con CARVYKTI se debe considerar la evaluación de los niveles de inmunoglobulinas.
Lactancia
Se desconoce si CARVYKTI se excreta en la leche materna. Se debe advertir a las mujeres que están amamantando acerca del posible riesgo para el lactante.
Después de la administración de CARVYKTI, la decisión de amamantar se debe comentar con el médico responsable.
Fertilidad
No hay datos sobre el efecto de CARVYKTI en la fertilidad. Los efectos de CARVYKTI sobre la fertilidad en ambos sexos no se han evaluado en los estudios con animales (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de CARVYKTI sobre la capacidad para conducir y utilizar máquinas es importante. Debido a la posibilidad de acontecimientos neurológicos, los pacientes que reciben CARVYKTI corren el riesgo de sufrir alteración o disminución de la consciencia o coordinación en las 8 semanas posteriores a la perfusión de CARVYKTI (ver sección 4.4). Se debe advertir a los pacientes que se abstengan de conducir y participar en tareas o actividades peligrosas, como manejar maquinaria pesada o potencialmente peligrosa durante este periodo inicial, y en el caso de una nueva aparición de cualquier síntoma neurológico.
4.8 Reacciones adversas
Resumen del perfil de seguridad
La seguridad de CARVYKTI se evaluó en 396 pacientes adultos con mieloma múltiple a los que se perfundió CARVYKTI en tres ensayos clínicos abiertos: estudio MMY2001 (N = 106), que incluyó pacientes de la cohorte principal de la fase 1b/2 (Estados Unidos; n = 97) y una cohorte adicional (Japón; n = 9), el estudio fase 2 MMY2003 (N = 94) y el estudio fase 3 MMY3002 (N = 196). Los pacientes que completen los estudios MMY2001, MMY2003 o MMY3002 podrán ser incluidos en otro estudio de seguimiento a largo plazo (MMY4002).
Las reacciones adversas más frecuentes de CARVYKTI (≥ 20 %) fueron neutropenia (90 %), pirexia (85 %), SLC (83 %), trombocitopenia (60 %), anemia (60 %), dolor musculoesquelético (40 %), linfopenia (38 %), fatiga (35 %), leucopenia (34 %), hipotensión (34 %), hipogammaglobulinemia (33 %), diarrea (32 %), infección del tracto respiratorio superior (32 %), aumento de transaminasas (26 %), cefalea (25 %), náuseas (23 %) y tos (22 %).
Se produjeron reacciones adversas graves en el 44 % de los pacientes; las reacciones adversas graves notificadas en ≥ 2 % de los pacientes fueron SLC (11 %), neumonía (9 %), sepsis (5 %), infección vírica (5 %), neutropenia (4 %), parálisis de los pares craneales (4 %), ICANS (4 %), encefalopatía (3 %), infección del tracto respiratorio superior (3 %), infecciones bacterianas (2 %), gastroenteritis (2 %), neutropenia febril (2 %), trombocitopenia (2 %), linfohistiocitosis hemofagocítica (2 %), disfunción motora (2 %), disnea (2 %), diarrea (2 %) e insuficiencia renal (2 %).
Las reacciones adversas no hematológicas de grado ≥ 3 más frecuentes (≥ 5 %) fueron aumento de transaminasas (11 %), neumonía (11 %), neutropenia febril (8 %), sepsis (7 %), pirexia (7 %), aumento de la gamma-glutamiltransferasa (6 %), hipotensión (6 %), infección bacteriana (5 %) e hipogammaglobulinemia (5 %).
Las anomalías hematológicas de grado ≥ 3 más frecuentes (≥ 20 %) fueron neutropenia (89 %), trombocitopenia (45 %), anemia (44 %), linfopenia (36 %) y leucopenia (33 %).
Tabla de reacciones adversas
En la tabla 4 se resumen las reacciones adversas que se produjeron en los pacientes a los que se administró CARVYKTI.
Las reacciones adversas se clasifican por frecuencia, dentro de cada clasificación por órganos y sistemas. Dentro de cada grupo de frecuencia, cuando sea relevante, las reacciones adversas se presentan en orden de gravedad decreciente mediante la siguiente convención: muy frecuentes (≥ 1/10); frecuentes (≥ 1/100 a < 1/10); poco frecuentes (≥ 1/1.000 a < 1/100); raras (≥ 1/10.000 a < 1/1.000); muy raras (< 1/10.000); frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
| Tabla 4: Reacción adversa en pacientes con mieloma múltiple tratados con CARVYKTI | |||||||||
| Clasificación por órganos y sistemas | Frecuencia | Reacción adversa | Incidencia (%) | ||||||
| Todos los grados | grado ≥ 3 | ||||||||
| Infecciones e infestaciones | Muy frecuentes | Infección bacteriana*# | 14 | 5 | |||||
| Infección del tracto respiratorio | 32 | 2 | |||||||
| superior* | |||||||||
| Infección viral* | 19 | 4 | |||||||
| Neumonía*# | 14 | 11 | |||||||
| Frecuentes | Sepsis1# | 9 | 7 | ||||||
| Gastroenteritis2 | 6 | 1 | |||||||
| Infección del tracto urinario3 | 5 | 2 | |||||||
| Infección fúngica* | 3 | < 1 | |||||||
| Neoplasias benignas, | Frecuentes | Neoplasia maligna secundaria | 4 | 4 | |||||
| malignas y no | de origen mieloide # | ||||||||
especificadas (incluidos
quistes y pólipos)
Poco frecuentes Neoplasia maligna secundaria
de origen de células T
Trastornos de la sangre
y del sistema linfático
Muy frecuentes Neutropenia* 90 89
Trombocitopenia 60 45 Anemia4 60 44 Leucopenia 34 33 Linfopenia 38 36 Coagulopatía5 12 3 Frecuentes Neutropenia febril 8 8
Linfocitosis 3 1 Trastornos del sistema
inmunológico
Muy frecuentes Hipogammaglobulinemia* 33 5
Síndrome de liberación de
citocinas#
Frecuentes Linfohistiocitosis
hemofagocítica#
Reacciones asociadas a la
perfusión
Trastornos del
metabolismo y de la
nutrición
Muy frecuentes Hipocalcemia 16 3
Hipofosfatemia 17 4 Apetito disminuido 16 1 Hipopotasemia 17 2 Hipoalbuminemia 11 < 1 Hiponatremia 10 2 Hipomagnesemia 12 < 1 Hiperferritinemia6 10 2 Trastornos
psiquiátricos
Frecuentes Delirio7 3 < 1
Cambios de personalidad8 3 1 Trastornos del sistema
nervioso
Muy frecuentes Encefalopatía9# 14 3
Síndrome de neurotoxicidad
asociado a células inmuno-
efectoras#
Disfunción motora10 13 2 Mareo* 13 1 Cefalea 25 0 Trastorno del sueño11 10 1 Frecuentes Afasia12 5 < 1
Parálisis de los pares
craneales13
Paresia14 1 < 1 Ataxia15 4 < 1 Temblor* 5 < 1 Neurotoxicidad# 1 1 Neuropatía periférica16 7 1 Poco frecuentes Síndrome de Guillain-Barré < 1 < 1 Trastornos cardiacos Muy frecuentes Taquicardia* 14 1
Frecuentes Arritmias cardíacas17 4 2 Trastornos vasculares Muy frecuentes Hipotensión* 34 6
Hipertensión 11 4 Hemorragia18# 11 2 Frecuentes Trombosis* 4 1
Síndrome de fuga capilar 1 0 Trastornos
respiratorios, torácicos
y mediastínicos
Muy frecuentes Hipoxia* 13 4
Disnea19# 14 3 Tos* 22 0 Muy frecuentes Diarrea20 32 3
Trastornos gastrointestinales | Náuseas | 23 | < 1 | |||||||
| Vómitos | 12 | 0 | ||||||||
| Estreñimiento | 15 | 0 | ||||||||
| Frecuentes | Dolor abdominal* | 9 | 0 | |||||||
| Enterocolitis inmunomediada | ||||||||||
| Trastornos | Frecuentes | Hiperbilirrubinemia | 3 | 1 | ||||||
| hepatobiliares | ||||||||||
| Trastornos de la piel y | Frecuentes | Erupción cutánea* | 9 | 0 | ||||||
| del tejido subcutáneo | ||||||||||
| Trastornos | Muy frecuentes | Dolor musculoesquelético* | 40 | 3 | ||||||
| musculoesqueléticos y | ||||||||||
| del tejido conjuntivo | ||||||||||
| Trastornos renales y | Frecuentes | Insuficiencia renal21 | 7 | 4 | ||||||
| urinarios | ||||||||||
| Trastornos generales y alteraciones en el lugar de administración | Muy frecuentes | Pirexia | 85 | 7 | ||||||
| Fatiga* | 35 | 4 | ||||||||
| Escalofríos | 15 | 0 | ||||||||
| Edema22 | 16 | 1 | ||||||||
| Dolor* | 11 | 1 | ||||||||
| Exploraciones complementarias | Muy frecuentes | Elevación de transaminasas* | 26 | 11 | ||||||
| Gamma glutamiltransferasa | 10 | 6 | ||||||||
| elevada | ||||||||||
| Frecuentes | Proteína C reactiva elevada | 7 | 1 | |||||||
| Fosfatasa alcalina en sangre | 8 | 3 | ||||||||
| aumentada | ||||||||||
| Las reacciones adversas se notifican utilizando la versión 26.1 de MedDRA | ||||||||||
| # Incluye desenlace(s) mortal(es). | ||||||||||
| * Basado en término agrupado. | ||||||||||
| 1 La sepsis incluye bacteriemia, sepsis bacteriana, sepsis por Candida, bacteriemia relacionada con el dispositivo, | ||||||||||
| bacteriemia enterocócica, sepsis enterocócica, sepsis por Haemophilus, sepsis neutropénica, bacteriemia por | ||||||||||
| pseudomonas, sepsis por pseudomonas, sepsis, shock séptico, bacteriemia estafilocócica, sepsis estreptocócica, candida | ||||||||||
| sistémica y urosepsis. | ||||||||||
| 2 La gastroenteritis incluye enterocolitis bacteriana, enterocolitis infecciosa, enterocolitis vírica, infección por | ||||||||||
| enterovirus, gastroenteritis, gastroenteritis criptosporídica, gastroenteritis por rotavirus, gastroenteritis por Salmonella, | ||||||||||
| gastroenteritis vírica, gastroenteritis por Escherichia coli, infección gastrointestinal e infección en el intestino grueso. | ||||||||||
| 3 La infección del tracto urinario incluye cistitis, infección del tracto urinario por Escherichia, infección del tracto | ||||||||||
| urinario, infección bacteriana del tracto urinario e infección vírica del tracto urinario. | ||||||||||
| 4 La anemia incluye anemia, anemia hipocrómica, anemia por deficiencia de hierro y palidez. | ||||||||||
| 5 La coagulopatía incluye tiempo de tromboplastina parcial activada prolongado, fibrinógeno en sangre disminuido, test | ||||||||||
| de coagulación anormal, tiempo de coagulación prolongado, coagulopatía, coagulación intravascular diseminada, | ||||||||||
| hipofibrinogenemia, aumento del ratio internacional normalizado, nivel de protrombina aumentado y tiempo de | ||||||||||
| protrombina prolongado. | ||||||||||
| 6 La hiperferritinemia incluye hiperferritinemia y elevación de la ferritina en suero. | ||||||||||
| 7 El delirio incluye agitación, delirio, desorientación, estado de ánimo eufórico, alucinación, irritabilidad e inquietud. | ||||||||||
| 8 Los cambios de personalidad incluyen inestabilidad afectiva, apatía, afecto plano, indiferencia, cambio en la | ||||||||||
| personalidad y expresión facial reducida. | ||||||||||
| 9 La encefalopatía incluye amnesia, bradifrenia, trastorno cognitivo, estado confusional, nivel de consciencia disminuido, | ||||||||||
| alteración de la atención, encefalopatía, letargia, deterioro de la memoria, deterioro mental, cambios de estado mental, | ||||||||||
| retraso psicomotor y respuesta lenta a los estímulos. | ||||||||||
| 10 La disfunción motora incluye bradicinesia, rigidez en rueda dentada, coordinación anormal, agrafia, disgrafia, trastorno | ||||||||||
| extrapiramidal, ptosis palpebral, micrografia, disfunción motora, rigidez muscular, espasmos musculares, tensión | ||||||||||
| muscular, debilidad muscular, mioclonos parkinsonismo, postura anormal y estereotipia. | ||||||||||
| 11 El trastorno del sueño incluye hipersomnia, insomnio, trastorno del sueño y somnolencia. | ||||||||||
| 12 La afasia incluye afasia, disartria, habla enlentecida y trastorno del habla. | ||||||||||
| 13 Las parálisis de los pares craneales incluyen la parálisis de Bell, la parálisis de par craneal, alteración del nervio facial, | ||||||||||
| la parálisis facial, la paresia facial, la parálisis del III par craneal, la parálisis trigeminal y la parálisis del VI par craneal. | ||||||||||
| 14 La paresia incluye paresia, hemiparesia y parálisis del nervio peroneo. | ||||||||||
| 15 La ataxia incluye ataxia, trastorno del equilibrio, dismetría y alteración de la marcha. | ||||||||||
| 16 La neuropatía periférica incluye neuropatía periférica, neuropatía motora periférica, neuropatía sensitivomotora | ||
| periférica, neuropatía sensitiva periférica y polineuropatía. | ||
| 17 Las arritmias cardíacas incluyen fibrilación auricular, aleteo auricular, bloqueo auriculoventricular completo, bloqueo | ||
| auriculoventricular de segundo grado, taquicardia supraventricular, extrasístoles ventriculares y taquicardia ventricular. | ||
| 18 La hemorragia incluye hemorrogia en la localización de un catéter, hemorragia cerebral, hemorragia conjuntival, | ||
| contusión, epistaxis, contusión del ojo, hemorragia gastrointestinal, hematemesis, hematoquecia, hematoma, hematuria, | ||
| hemoptisis, hematoma en el lugar de la perfusión, hemorragia digestiva baja, contusión oral, hemorragia | ||
| posprocedimiento, hemorragia pulmonar, hemorragia retiniana, hemorragia retroperitoneal, hemorragia subaracnoidea y | ||
| hematoma subdural. | ||
| 19 La disnea incluye insuficiencia respiratoria aguda, disnea, disnea de esfuerzo, insuficiencia respiratoria, taquipnea y | ||
| sibilancias. | ||
| 20 La diarrea incluye colitis y diarrea. | ||
| 21 La insuficiencia renal incluye lesión renal aguda, creatinina en sangre elevada, enfermedad renal crónica, insuficiencia | ||
| renal y deterioro renal. | ||
| 22 El edema incluye edema facial, retención de líquidos, edema generalizado, hipervolemia, edema localizado, edema, | ||
| edema periférico, edema del paladar, edema periorbitario, hinchazón periférica, congestión pulmonar, edema pulmonar, | ||
| edema escrotal e hinchazón de la lengua. |
De los 196 pacientes del estudio MMY3002, 20 pacientes que tenían enfermedad de alto riesgo progresaron de forma temprana y rápida con el tratamiento puente antes de la perfusión de CARVYKTI y recibieron CARVYKTI como tratamiento posterior (ver sección 5.1). En estos pacientes, se notificó TMN en un paciente (5 %) de gravedad leve (grado 1 o 2). Se notificó una tasa más alta de pacientes con SLC de grado 3 y 4 (25 %), incluidos acontecimientos de SLC complicados con HLH (10 %) o CID (10 %). El ICANS fue notificado en una mayor tasa (35 %) y gravedad (10 %) para grado 3. Cinco pacientes fallecieron a causa de acontecimientos mortales relacionados con CARVYKTI (2 debido a hemorragia en el contexto de la HLH o CID y 3 debido a infecciones mortales).
Descripción de reacciones adversas seleccionadas
Síndrome de liberación de citocinas
En el 83 % de los pacientes (n = 330) se notificó SLC; el 79 % (n = 314) de los pacientes tuvieron episodios de SLC que fueron de grado 1 o grado 2, el 4 % (n = 15) de los pacientes tuvieron episodios de SLC grado 3 o grado 4 y < 1 % (n = 1) de los pacientes tuvieron un episodio de SLC de grado 5. El 98 % de los pacientes (n = 324) se recuperó del SLC.
La duración del SLC fue de ≤ 18 días para todos los pacientes excepto uno, que tuvo una duración del SLC de 97 días, complicado por un HLH secundario con posterior desenlace mortal. Los signos o síntomas más frecuentes (≥ 10 %) asociados con el SLC incluyeron pirexia (82 %), hipotensión (28 %), aspartato aminotransferasa (AST) elevada (12 %) e hipoxia (10 %). Ver sección 4.4 para obtener orientación sobre la monitorización y el manejo.
Toxicidades neurológicas
Se produjo toxicidad neurológica en el 23 % de los pacientes (n = 90); el 6 % (n = 22) de los pacientes tuvieron toxicidad neurológica de grado 3 o grado 4 y el 1 % (n = 3) de los pacientes tuvieron toxicidad neurológica de grado 5 (uno debido a ICANS, uno debido a la toxicidad neurológica con parkinsonismo en curso y uno debido a encefalopatía). Además, once pacientes tuvieron desenlaces mortales con toxicidad neurológica en curso en el momento de la muerte; ocho muertes se debieron a infección (incluyendo dos muertes en pacientes con signos y síntomas en curso de parkinsonismo, como se analiza a continuación) y una muerte de cada tipo se debió a una insuficiencia respiratoria, parada cardiorrespiratoria y hemorragia intraparenquimatosa. Ver sección 4.4 para conocer las guías de monitorización y manejo.
Síndrome de neurotoxicidad asociada a células inmunoefectoras (ICANS)
En los estudios agrupados (N = 396), se produjo ICANS en el 11 % de los pacientes (n = 45) con un 2 % (n = 8) presentando ICANS de grado 3 o 4 y < 1 % (n = 1) ICANS de grado 5. Los síntomas incluyeron afasia, habla lenta, disgrafia, encefalopatía, nivel de consciencia disminuido y estado confusional. La mediana de tiempo desde la perfusión de CARVYKTI hasta la primera aparición de ICANS fue de 8 días (intervalo: 2 a 15 días, excepto 1 paciente con aparición a los 26 días) y la mediana de duración fue de 3 días (intervalo: 1 a 29 días, excepto 1 paciente que tuvo un desenlace mortal posterior a los 40 días).
Toxicidad motora y neurocognitiva con signos y síntomas de parkinsonismo
De los 90 pacientes en los estudios agrupados (N = 396) que experimentaron alguna neurotoxicidad, nueve pacientes varones experimentaron toxicidad neurológica con varios signos y síntomas de parkinsonismo distinto del ICANS. Los grados máximos de toxicidad del parkinsonismo fueron: grado 1 (n = 1), grado 2 (n = 2), grado 3 (n = 6). La mediana de aparición del parkinsonismo fue de 38,0 días (intervalo: 14 a 914 días) desde la perfusión de CARVYKTI. Un paciente (grado 3) falleció por toxicidad neurológica con parkinsonismo en curso 247 días después de la administración de CARVYKTI, y dos pacientes (grado 2 y grado 3) con parkinsonismo en curso fallecieron a causa de infección 162 y 119 días después de la administración de CARVYKTI. Un paciente se recuperó (grado 3). En los 5 pacientes restantes, los síntomas de parkinsonismo continuaron hasta 996 días después de la administración de CARVYKTI. Todos los 9 pacientes tenían antecedentes de SLC previo (n = 1 grado 1; n = 6 grado 2; n = 1 grado 3; n = 1 grado 4), mientras que 6 de los 9 pacientes tenían ICANS previo (n = 5 grado 1; n = 1 grado 3).
Síndrome de Guillain-Barré
En los estudios agrupados (N = 396), se notificó un paciente que desarrolló SGB después del tratamiento con CARVYKTI. Aunque los síntomas de SGB mejoraron después de recibir tratamiento con esteroides e IgIV, el paciente murió 139 días después de la administración de CARVYKTI debido a una encefalopatía posterior a una gastroenteritis con síntomas de SGB en curso.
Neuropatía periférica
En los estudios agrupados (N = 396), 28 pacientes desarrollaron neuropatía periférica, que se presentó como neuropatía sensitiva, motora o sensitivomotora. La mediana de tiempo de aparición de los síntomas fue de 58 días (intervalo: 1 a 914 días), la mediana de duración de las neuropatías periféricas fue de 142 días (intervalo: 1 a 1 062 días), incluyendo los pacientes con neuropatía en curso. De estos 28 pacientes, 5 experimentaron neuropatía periférica de grado 3 o 4 (que se resolvió en 1 paciente sin tratamiento notificado y que continuó en los otros 4 pacientes, incluyendo un paciente que había mejorado después del tratamiento con dexametasona). De los 23 restantes con neuropatía periférica ≤ grado 2, ésta se resolvió sin tratamiento notificado en 7 pacientes y después del tratamiento con duloxetina en 3 pacientes y continuó en los otros 9 pacientes.
Parálisis de los pares craneales
En los estudios agrupados (N = 396), 27 pacientes experimentaron parálisis de los pares craneales. La mediana de tiempo hasta la aparición fue de 22 días (intervalo: 17 a 101 días) después de la perfusión de CARVYKTI y la mediana de tiempo hasta la resolución fue de 61 días (intervalo: 1 a 443 días) después de la aparición de los síntomas.
Citopenias prolongadas y recurrentes
Las citopenias de grado 3 o 4 en el día 1 después de la administración que no se resolvieron a grado 2
o menor el día 30 después de la perfusión de CARVYKTI, incluyeron trombocitopenia (33 %), neutropenia (28 %), linfopenia (25 %) y anemia (3 %). El día 60 después de la administración de CARVYKTI, el 23 %, el 21 %, el 7 % y el 4 % de los pacientes presentaron linfopenia, neutropenia, anemia y trombocitopenia de grado 3 o 4, respectivamente, después de la recuperación inicial de su citopenia de grado 3 o 4.
En la tabla 5 se enumeran las incidencias de citopenias de grado 3 o grado 4 que se produjeron después de la administración y que no se resolvieron a grado 2 o menor el día 30 y el día 60, respectivamente.
| Tabla 5: Incidencias de citopenias prolongadas y recurrentes después del tratamiento con | |||||||||||||
| CARVYKTI (N = 396) | |||||||||||||
Grado 3/4 (%) después de la administración del Día 1 | Grado inicial 3/4 (%) no recuperadoa a ≤ Grado 2 el Día 30 | Grado inicial 3/4 (%) no recuperadoa a ≤ Grado 2 el Día 60 | Incidencia de Grado 3/4 (%) > Día 60 (después de la recuperación iniciala del Grado 3/4) | ||||||||||
| Trombocitopenia | 191 (48 %) | 132 (33 %) | 76 (19 %) | 14 (4 %) | |||||||||
| Neutropenia | 381 (96 %) | 111 (28 %) | 44 (11 %) | 81 (21 %) | |||||||||
| Linfopenia | 394 (99 %) | 97 (25 %) | 45 (11 %) | 91 (23 %) | |||||||||
| Anemia | 184 (47 %) | 10 (3 %) | 10 (3 %) | 26 (7 %) | |||||||||
| a El resultado analítico con el peor grado de toxicidad se utiliza para un día natural. Definición de recuperación: debe | |||||||||||||
| haber 2 resultados consecutivos de grado ≤ 2 en días diferentes si el periodo de recuperación es de ≤ 10 días. | |||||||||||||
| Notas: En el análisis se incluyen los resultados analíticos evaluados después del día 1 hasta el día 100 para MMY2001 y | |||||||||||||
| MMY2003, o el día 112 para MMY3002, o el inicio del siguiente tratamiento, lo que primero ocurra. | |||||||||||||
| Trombocitopenia: grado 3/4: recuento de plaquetas < 50.000 células/µl. | |||||||||||||
| Neutropenia: grado 3/4: recuento de neutrófilos < 1.000 células/µl. | |||||||||||||
| Linfopenia: grado 3/4: recuento de linfocitos < 0,5 × 10⁹ células/l. | |||||||||||||
| Anemia: grado 3: hemoglobina < 8 g/dl. Grado 4 no definido por la cifra de laboratorio según NCI-CTCAE v5. | |||||||||||||
| Los porcentajes se basan en el número de pacientes tratados. | |||||||||||||
Infecciones graves
Se produjeron infecciones en el 54 % de los pacientes (n = 213); el 18 % de los pacientes (n = 73) presentó infecciones de grado 3 o grado 4 y se produjeron infecciones mortales (neumonía por COVID-19, neumonía, sepsis, colitis por Clostridium difficile, shock séptico, aspergilosis broncopulmonar, sepsis por Pseudomonas, sepsis neutropénica y absceso pulmonar) en el 4 % de los pacientes (n = 17). Las infecciones de grado 3 o superiores notificadas con más frecuencia (≥ 2 %) fueron neumonía, neumonía por COVID-19 y sepsis. Se observó neutropenia febril en el 6 % de los pacientes con el 2 % presentando neutropenia febril grave.
Ver sección 4.4 para obtener orientación sobre la monitorización y el manejo.
Hipogammaglobulinemia
En los estudios agrupados (N = 396), en el 34 % de los pacientes se produjo hipogammaglobulinemia, con el 5 % de los pacientes presentando hipogammaglobulinemia de grado 3. Los niveles de laboratorio de IgG cayeron por debajo de 500 mg/dl después de la perfusión en el 91 % (360/396) de los pacientes tratados con CARVYKTI. La hipogammaglobulinemia, ya sea como una reacción adversa o como un nivel de IgG en la analítica por debajo de 500 mg/dl, se produjo en el 92 % (364/396) de los pacientes después de la perfusión. El 58 % de los pacientes recibieron IgIV después de la administración de CARVYKTI a causa de una reacción adversa o como profilaxis. Ver sección 4.4 para obtener orientación sobre la monitorización y el manejo.
Inmunogenicidad
Se ha evaluado la inmunogenicidad de CARVYKTI mediante un ensayo validado para la detección de anticuerpos de unión contra CARVYKTI antes de administrar la dosis y en diferentes momentos después de la perfusión. En los estudios agrupados (n = 363), el 23 % (83/363) de los pacientes con muestras adecuadas resultaron positivos a los anticuerpos anti-CAR surgidos durante el tratamiento. . No hubo ninguna prueba clara de que los anticuerpos anti-CAR observados afectaran a la cinética de expansión inicial y persistencia, eficacia o seguridad de CARVYKTI.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No hay datos sobre los signos o las secuelas de una sobredosis de CARVYKTI.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: agentes antineoplásicos, otros agentes antineoplásicos, código ATC: L01XL05
Mecanismo de acción
CARVYKTI es una inmunoterapia de linfocitos T autólogos modificados genéticamente dirigidos contra BCMA, que requiere la reprogramación de los linfocitos T del propio paciente con un transgén que codifica un receptor quimérico para el antígeno (CAR) que identifica y elimina las células que expresan el BCMA. El BCMA se expresa principalmente en la superficie de las células de línea B malignas del mieloma múltiple, así como en los linfocitos B y en las células plasmáticas en fase tardía. La proteína CAR de CARVYKTI presenta dos anticuerpos de dominio único dirigidos al BCMA que se han diseñado para conferir una alta avidez contra el BCMA humano, un dominio coestimulador 4-1BB y un dominio citoplásmico de señalización de CD3-zeta (CD3ζ). Al unirse a las células que expresan BCMA, el CAR promueve la activación y expansión de los linfocitos T y la eliminación de las células con expresión de BCMA.
Efectos farmacodinámicos
Los experimentos de cocultivo in vitro demostraron que la citotoxicidad mediada por ciltacabtagén autoleucel y la liberación de citocinas (interferón-gamma, [IFN-γ], factor de necrosis tumoral alfa [TNF-α], interleucina [IL] -2) eran dependientes del BCMA.
Eficacia clínica y seguridad
CARTITUDE-1 (estudio MMY2001)
MMY2001 fue un estudio de fase 1b/2, multicéntrico, de un solo grupo, abierto, que evaluaba la eficacia y la seguridad de CARVYKTI en el tratamiento de pacientes adultos con mieloma múltiple en recaída y refractario que habían recibido con anterioridad al menos 3 líneas de tratamiento contra el mieloma, incluido un inhibidor del proteasoma, un agente inmunomodulador y un anticuerpo anti-CD38, y cuya enfermedad había progresado durante o en un plazo de 12 meses después de la última línea de tratamiento. Se excluyeron del ensayo los pacientes con antecedentes conocidos activos o previos de enfermedad importante del sistema nervioso central (SNC), incluido mieloma múltiple con afectación del SNC, pacientes previamente expuestos a otros tratamientos dirigidos contra el BCMA, trasplante hematopoyético alogénico en los 6 meses anteriores a la aféresis o tratamiento activo con inmunosupresores, aclaramiento de creatinina < 40 ml/min, concentración absoluta de linfocitos < 300/µl, transaminasas hepáticas > 3 veces el límite superior de la normalidad, fracción de eyección cardíaca < 45 % o con una infección grave activa.
En total, 113 pacientes se sometieron a leucaféresis; se fabricó CARVYKTI para todos los pacientes. Dieciséis pacientes no recibieron tratamiento con CARVYKTI (n = 12 después de la leucaféresis y n = 4 después del tratamiento de linfodepleción), debido al abandono del estudio por el paciente (n = 5), a progresión de la enfermedad (n = 2) o a la muerte (n = 9).
De los 97 pacientes tratados, la mediana de tiempo desde el día posterior a la recepción del material de leucaféresis en la planta de fabricación hasta la liberación del medicamento para la perfusión fue de 29 días (intervalo: 23 a 64 días) y la mediana de tiempo desde la leucaféresis inicial hasta la perfusión de CARVYKTI fue de 47 días (intervalo: 41 a 167 días).
Después de la leucaféresis y antes de la administración de CARVYKTI, 73 de los 97 pacientes (75 %) recibieron un tratamiento puente. Los fármacos más comúnmente utilizados como tratamiento puente (≥ 20 % de los pacientes) incluyeron dexametasona: 62 pacientes (63,9 %), bortezomib: 26 pacientes (26,8 %), ciclofosfamida: 22 pacientes (22,7 %) y pomalidomida: 21 pacientes (21,6 %).
CARVYKTI se administró como una única perfusión intravenosa de 5 a 7 días después del inicio de la quimioterapia de linfodepleción (300 mg/m2 de ciclofosfamida por vía intravenosa al día y 30 mg/m2 de fludarabina por vía intravenosa al día, durante 3 días). Noventa y siete pacientes recibieron CARVYKTI con una mediana de dosis de 0,71 × 10⁶ linfocitos T-CAR positivos viables/kg (intervalo: 0,51 a 0,95 × 10⁶ células/kg). Se hospitalizó a todos los pacientes para la perfusión de CARVYKTI y durante un mínimo de 10 días después de la misma.
Tabla 6: Resumen de las características demográficas y basales de los pacientes
| Conjunto de análisis | Todos los pacientes tratados (N = 97) | Todos los pacientes sometidos a leucaféresis (N = 113) |
Edad (años) Categoría, n (%) < 65 65 – 75 > 75 Mediana (intervalo) | 62 (64) 27 (28) 8 (8) 61,0 (43; 78) | 70 (62) 34 (30) 9 (8) 62 (29; 78) |
Sexo Varón, n (%) Mujer, n (%) | 57 (59) 40 (41) | 65 (57,5) 48 (42,5) |
Raza Indio americano o nativo de Alaska Asiático Negro o afroamericano Nativo de Hawai u otra isla del Pacífico Blanco Múltiple No comunicada | 1 (1) 1 (1) 17 (17,5) 1 (1) 69 (71) 0 8 (8) | 1 (1) 1 (1) 17 (15) 1 (1) 83 (73,5) 0 10 (9) |
Puntuación ECOG antes de la perfusión, n (%) 0 1 2 | 39 (40) 54 (56) 4 (4) | 55 (49) 58 (51) - |
Estadificación ISS al inicio del estudio, n (%) N I II III | 97 61 (63) 22 (23) 14 (14) | 58 32 (55) 21 (36) 5 (9) |
Aclaramiento de creatinina/TFGe (MDRD) (ml/min/1,73 m2) Mediana (intervalo) | 88,44 (41,8; 242,9) | 73,61 (36,2; 177,8) |
Tiempo desde el diagnóstico inicial de mieloma múltiple hasta la inclusión (años) Mediana (intervalo) | 5,94 (1,6; 18,2) | 5,73 (1,0; 18,2) |
Presencia de plasmocitomas extramedulares, n (%) Sí No | 13 (13) 84 (87) | NAa NAa |
Riesgo citogenético al inicio del estudio, n (%)
Riesgo normal 68 (70) 70 (62) Riesgo elevado 23 (24) 28 (25) Del17p 19 (20) 22 (19,5) T(4; 14) 3 (3) 5 (4) T(14; 16) 2 (2) 3 (3) Desconocido 6 (6) 15 (13)
Expresión del BCMA tumoral (%) Mediana (intervalo) | 80 (20; 98) | 80 (20; 98) |
Número de líneas de tratamiento anteriores para el mieloma múltiple Mediana (intervalo) | 6 (3; 18) | 5 (3; 18) |
| Tratamiento previo con IP + IMiD + anticuerpos anti-CD38, n (%) | 97 (100) | 113 (100) |
| TPH autólogo previo, n (%) | 87 (90) | 99 (88) |
| TPH alogénico previo, n (%) | 8 (8) | 8 (7) |
| Refractario en cualquier momento al tratamiento previo, n (%) | 97 (100) | 113 (100) |
| Refractario a IP + IMiD + anticuerpos anti-CD38, n (%) | 85 (88) | 100 (88,5) |
| Refractario a la última línea de tratamiento previa, n (%) | 96 (99) | 112 (99) |
ECOG = Eastern Cooperative Oncology Group; ISS = International Staging System (Sistema internacional de estadificación); IP = inhibidor del proteasoma; IMiD = fármaco inmunomodulador; TPH = trasplante de progenitores hematopoyéticos; NA = no procede.
a Los plasmocitomas no se evaluaron hasta antes de la linfodepleción.
Los resultados de la eficacia se basaron en la tasa global de respuesta, según lo determinado por la evaluación del Comité de Revisión Independiente utilizando los criterios del IMWG (ver tabla 7).
Tabla 7: Resultados de eficacia del estudio MMY2001
| Conjunto de análisis | Todos los pacientes tratados (N = 97) | Todos los pacientes sometidos a leucaféresis (N = 113) | ||
Tasa global de respuesta (RCea + MBRP + RP), n (%) IC del 95 % (%) | 95 (97,9) (92,7; 99,7) | 95 (84,1) (76,0; 90,3) | ||
| Respuesta completa estricta (RCe)a , n (%) | 80 (82,5) | 80 (70,8) | ||
| Muy buena respuesta parcial (MBRP), n (%) | 12 (12,4) | 12 (10,6) | ||
| Respuesta parcial (RP), n (%) | 3 (3,1) | 3 (2,7) | ||
| Duración de la respuesta (DR) (meses)b: Mediana (IC del 95 %) | NE (28,3; NE) | - | ||
| DR si la mejor respuesta es RCea (meses): Mediana (IC del 95 %) | NE (28,3; NE) | - | ||
Tiempo hasta la respuesta (meses) Mediana (intervalo) | 0,95 (0,9; 10,7) | - | ||
Tasa de negatividad de EMR, n (%)c IC del 95 % (%) | 56 (57,7) (47,3; 67,7) | 56 (49,6) | ||
| (40,0; 59,1) | ||||
Pacientes con EMR negativa con RCe, n (%)c IC del 95 % (%) | 42 (43,3) (33,3; 53,7) | 42 (37,2) (28,3; 46,8) | ||
IC=Intervalo de confianza; EMR= Enfermedad mínima residual; NE = no estimable
Notas: Basado en una mediana de duración de seguimiento de 28 meses
a Todas las respuestas completas fueron RCe estrictas.
b La tasa de DR estimada fue de 60,3 % (IC del 95 %: 49,6 %; 69,5 %) a 24 meses y 51,2 % (IC del 95 %: 39,0 %;
62,1 %) a 30 meses.
c Solo se tienen en cuenta las evaluaciones de la EMR (umbral de prueba de 10 -5) durante los 3 meses posteriores de alcanzar la RC/RCe hasta la muerte/progresión/tratamiento posterior (exclusivo). Todas las respuestas completas fueron RCe estrictas. La tasa de EMR negativa [IC del 95 % (%)] en pacientes evaluables (n = 61) fue del 91,8 % (81,9 %; 97,3 %).
CARTITUDE-4 (estudio MMY3002)
MMY3002 es un ensayo fase 3, aleatorizado, abierto y multicéntrico, que evalúa la eficacia de CARVYKTI en el tratamiento de pacientes con mieloma múltiple en recaída y refractario a lenalidomida, que habían recibido con anterioridad al menos 1 línea de tratamiento previa, incluido un inhibidor del proteasoma y un agente inmunomodulador. Se aleatorizó a un total de 419 pacientes para recibir o bien una secuencia de aféresis, tratamiento puente, tratamiento de linfodepleción y CARVYKTI (n = 208) o bien un estándar de tratamiento que incluía daratumumab, pomalidomida y dexametasona o bortezomib, pomalidomida y dexametasona (n = 211), a elección del médico.
Se excluyeron del ensayo a los pacientes con antecedentes conocidos activos o previos de afectación del sistema nervioso central, signos clínicos de afectación meníngea relacionada con el mieloma múltiple, antecedentes de enfermedad de Parkinson u otro trastorno neurodegenerativo, exposición previa a otros tratamientos anti-BCMA o tratamiento con linfocitos T-CAR dirigido a cualquier diana, trasplante alogénico de progenitores hematopoyéticos en el plazo de 6 meses antes de la aféresis o tratamiento en curso con inmunosupresores, o trasplante autólogo de progenitores hematopoyéticos en el plazo de 12 semanas antes de la aféresis.
De los 419 pacientes que fueron aleatorizados (208 a CARVYKTI y 211 a un estándar de tratamiento), el 57 % eran hombres, el 75 % eran caucásicos, el 3 % eran negros o afroamericanos y el 7 % eran hispanos o latinos. La mediana de edad de los pacientes era de 61 años (intervalo: 28 a 80 años). Los pacientes habían recibido una mediana de 2 (intervalo: 1 a 3) líneas de tratamiento previas y el 85 % de los pacientes habían recibido previamente un trasplante autólogo de progenitores hematopoyéticos (TAPH). El 99 % de los pacientes eran refractarios a su última línea de tratamiento previo. El 48 % de los pacientes eran refractarios a un inhibidor del proteasoma (IP) y el 100 % eran refractarios a un agente inmunomodulador.
Los 208 pacientes aleatorizados al grupo de CARVYKTI se sometieron a la aféresis. Tras la aféresis y antes de la administración de CARVYKTI, los 208 pacientes aleatorizados recibieron tratamiento puente (estándar de tratamiento) según lo previsto en el protoloco. De estos 208 pacientes, 12 no recibieron tratamiento con CARVYKTI debido a progresión de la enfermedad (n = 10) o muerte (n = 2) y 20 experimentaron progresión antes de la perfusión de CARVYKTI pero pudieron recibir CARVYKTI como tratamiento posterior.
De los 176 pacientes que recibieron CARVYKTI como tratamiento del estudio, la mediana de tiempo desde el día después de la recepción del material de aféresis en la instalación de fabricación hasta la liberación del producto para perfusión fue de 44 días (intervalo: 25 a 127 días) y la mediana de tiempo desde la primera aféresis hasta la perfusión de CARVYKTI fue de 79 días (intervalo: 45 a 246 días).
CARVYKTI fue administrado en forma de perfusión IV única entre 5 y 7 días después del inicio de la quimioterapia de linfodepleción (ciclofosfamida 300 mg/m2 por vía intravenosa al día y fludarabina 30 mg/m2 por vía intravenosa al día durante 3 días) a una mediana de dosis de 0,71 × 10⁶ linfocitos T-CAR positivos viables/kg (intervalo: 0,39 a 1,07 × 10⁶ linfocitos/kg).
La variable primaria de eficacia era la supervivencia libre de progresión (SLP) analizada sobre la base del grupo de análisis por intención de tratar. Tras una mediana de seguimiento de 15,9 meses, la mediana de SLP fue de 11,8 meses (IC del 95 %: 9,7; 13,8) para el grupo de estándar de tratamiento y NE (IC del 95 %: 22,8; NE) para el grupo de CARVYKTI (hazard ratio: 0,26 [IC del 95 %: 0,18; 0,38], valor de p<0,0001). La tasa de SLP estimada a los 12 meses fue del 75,9 % (IC del 95 %: 69,4 %; 81,1 %) en el grupo de CARVYKTI y del 48,6 % (IC del 95 %: 41,5 %; 55,3 %) en el grupo de estándar de tratamiento. En el grupo de CARVYKTI, no se ha alcanzado la mediana de duración de la respuesta (DR) estimada. En el grupo de estándar de tratamiento, la mediana de DR estimada fue de 16,6 meses (IC del 95 %: 12,9; NE). Tras una mediana de seguimiento de 15,9 meses, la mediana de supervivencia global (SG) fue NE (IC del 95 %: NE; NE) para el grupo de CARVYKTI y de 26,7 meses (IC del 95 %: 22,5; NE) para el grupo de estándar de tratamiento (Hazard ratio: 0,78 [IC del 95 %: 0,50; 1,20]; valor de p = 0,2551).
De los 176 pacientes que recibieron CARVYKTI como tratamiento del estudio, no se pudo estimar la mediana de supervivencia libre de progresión (SLP) (IC del 95 %: no estimable, no estimable), con una tasa de SLP a los 12 meses del 89,7 %. La tasa de respuesta global (TRG) de estos pacientes fue del 99,4 % (IC del 95 %: 96,9 %; 100,0 %). La tasa de RC/RCe fue del 86,4 % (IC del 95 %: 80,4 %; 91,1 %).
Resultados de eficacia actualizados a partir del estudio MMY3002
En el segundo análisis provisional especificado en el protocolo del estudio MMY3002, con una mediana de seguimiento de 33,6 meses, no se alcanzó la mediana de SLP en el grupo de CARVYKTI. La mediana de SG no se alcanzó en ninguno de los dos grupos. Una única perfusión de CARVYKTI demuestra una mejora estadísticamente significativa de la SG en los pacientes tratados con CARVYKTI en comparación con el estándar de tratamiento. Los resultados de la SLP se presentan en la Tabla 8 y en la Figura 1. Los resultados de la SG se presentan en la Tabla 8 y la Figura 2.
Table 8: Resumen de los resultados de eficacia del estudio MMY3002 (conjunto de análisis por intención de tratar)
| CARVYKTI (N = 208) | Tratamiento de referencia (N = 211) | |
| Supervivencia Libre de Progresióna,b | ||
| Número de acontecimientos, n (%) | 89 (42,8) | 153 (72,5) |
| Mediana, meses [IC del 95 %]c | NE [34,5; NE] | 11,8 [9,7; 14,0] |
| Hazard ratio [IC del 95 %]d | 0,29 [0,22; 0,39] | |
| Tasa de Respuesta Completa o Mejorb,e, % [IC del 95 %] | 73,1 [66,5; 79,0] | 21,8 [16,4; 28,0] |
| Valor de pf | < 0,0001 | |
| Tasa de Respuesta Global (TRG)b,e, % [IC del 95 %] | 84,6 [79,0; 89,2] | 67,3 [60,5; 73,6] |
| Valor de pf | < 0,0001 | |
| Tasa de Negatividad de EMR globale, % [IC del 95 %] | 60,6 [53,6; 67,3] | 15,6 [11,0; 21,3] |
| Valor de pg | < 0,0001 | |
| Supervivencia Global (SG)a | ||
| Número de acontecimientos (%) | 50 (24,0 %) | 83 (39,3 %) |
| Número de censurados (%) | 158 (76,0 %) | 128 (60,7 %) |
| Mediana, meses [IC del 95 %]c | NE [NE; NE] | NE [37,75; NE] |
| Hazard ratio [IC del 95 %]h | 0,55 [0,39; 0,79] | |
| Valor de pi | 0,0009 | |
Clave: NE = no estimable, IC = intervalo de confianza.
Notas: El conjunto de análisis por intención de tratar consta de los sujetos aleatorizados en el estudio. a Segundo Análisis Provisional (corte de datos: 01 mayo 2024), con una mediana de duración del seguimiento de
33,6 meses.
b Según el consenso del International Myeloma Working Group (IMWG), conforme al cálculo mediante un algoritmo informatizado
c Estimación de Kaplan-Meier
d Sobre la base de un modelo Cox de riesgos proporcionales estratificado, que incluye únicamente los acontecimientos de SLP que ocurrieron más de 8 semanas después de la aleatorización. Un hazard ratio < 1 indica una ventaja para el grupo de CARVYKTI. Para todos los análisis estratificados, la estratificación se basó en la elección del investigador (PVd o DPd), estadio ISS (I, II, III) y número de líneas de tratamiento previas (1 frente a 2 o 3) según la aleatorización.
e Análisis primario (corte de datos: 1 de noviembre de 2022), con una mediana de duración del seguimiento de 15,9 meses.
f Prueba de χ2 de Cochran-Mantel-Haenszel estratificada
g Prueba exacta de Fisher.
h Hazard ratio e IC del 95 % de un modelo Cox de riesgos proporcionales con el tratamiento como única variable explicativa y estratificado con la elección del investigador (PVd o DPd), estadio ISS (I, II, III) y número de líneas de tratamiento previas (1 frente a 2 o 3) según la aleatorización. Un hazard ratio < 1 indica una ventaja para el grupo de CARVYKTI.
i El valor de p se basa en la prueba del orden logarítmico estratificada con la elección del investigador (PVd o DPd), estadio ISS (I, II, III) y número de líneas de tratamiento previas (1 frente a 2 o 3) según la aleatorización.
Figura 1: Gráfico de Kaplan-Meier para los resultados actualizados de la SLP; conjunto de análisis por intención de tratar (estudio MMY3002)
| Notas: SLP basada en el segundo análisis provisional con una mediana de duración del seguimiento de 33,6 meses. El | |||
| conjunto de análisis por intención de tratar consta de los sujetos aleatorizados en el estudio | |||
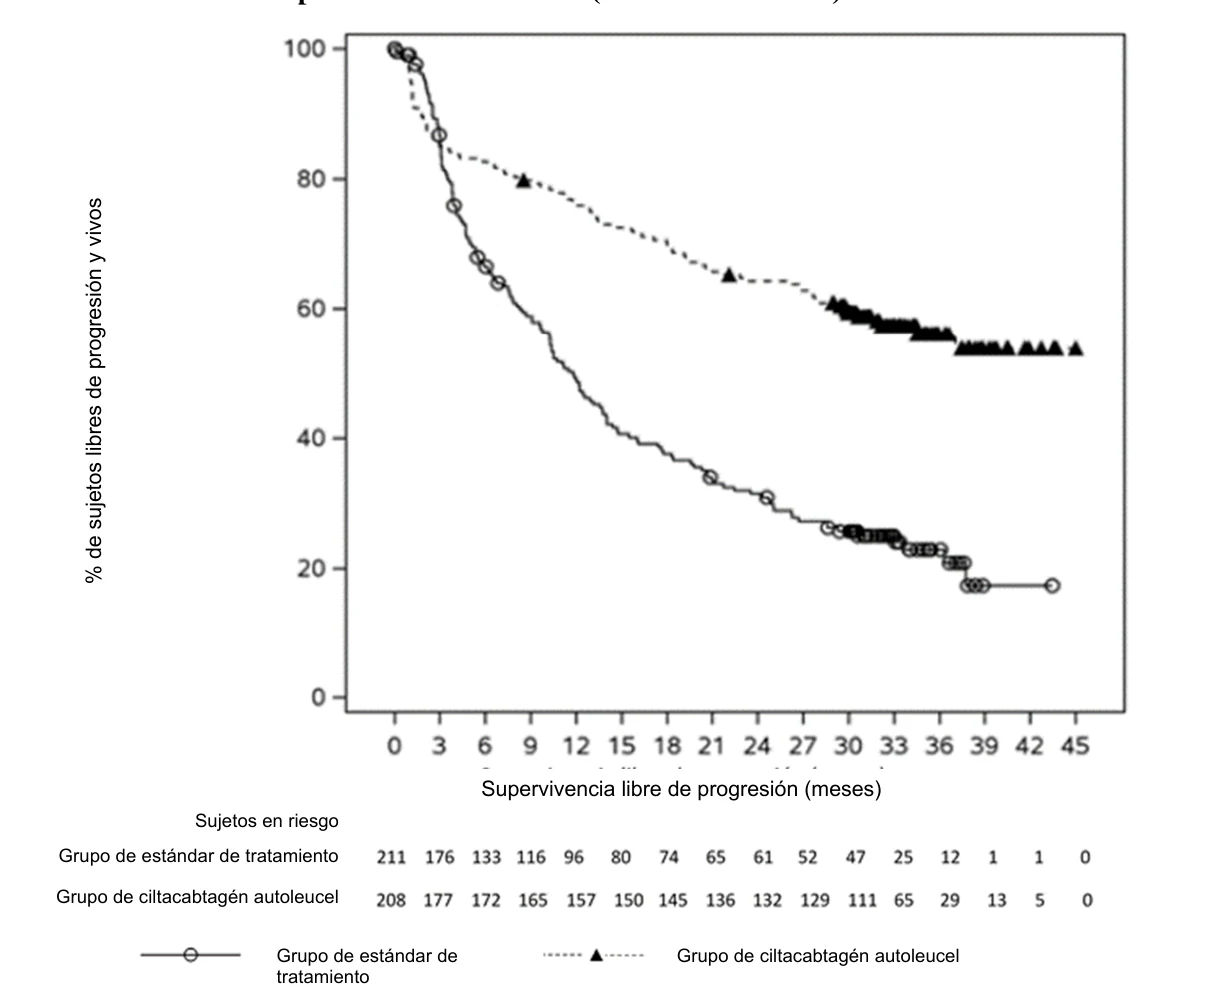
.
| Clave: Grupo de estándar de tratamiento = PVd o DPd; Grupo de ciltacabtagén autoleucel = Una secuencia de aféresis, | ||||
| terapia puente (PVd o DPd), pauta de acondicionamiento (ciclofosfamida y fludarabina) y perfusión de ciltacel. | ||||
| Clave: PVd = pomalidomida-bortezomib-dexametasona; DPd = daratumumab-pomalidomida-dexametasona. | ||||
Figura 2: Gráfico de Kaplan-Meier para los resultados actualizados de supervivencia global;
conjunto de análisis por intención de tratar (estudio MMY3002)
| Notas: SG basada en el segundo análisis provisional con una mediana de duración del seguimiento de 33,6 meses. El | ||||
| conjunto de análisis por intención de tratar consta de los sujetos aleatorizados en el estudio. | ||||
| Clave: Grupo de estándar de tratamiento = PVd o DPd; Grupo de ciltacabtagén autoleucel = Una secuencia de aféresis, | ||||
| terapia puente (PVd o DPd), pauta de acondicionamiento (ciclofosfamida y fludarabina) y perfusión de ciltacel. | ||||
| Clave: PVd = pomalidomida-bortezomib-dexametasona; DPd = daratumumab-pomalidomida-dexametasona. | ||||
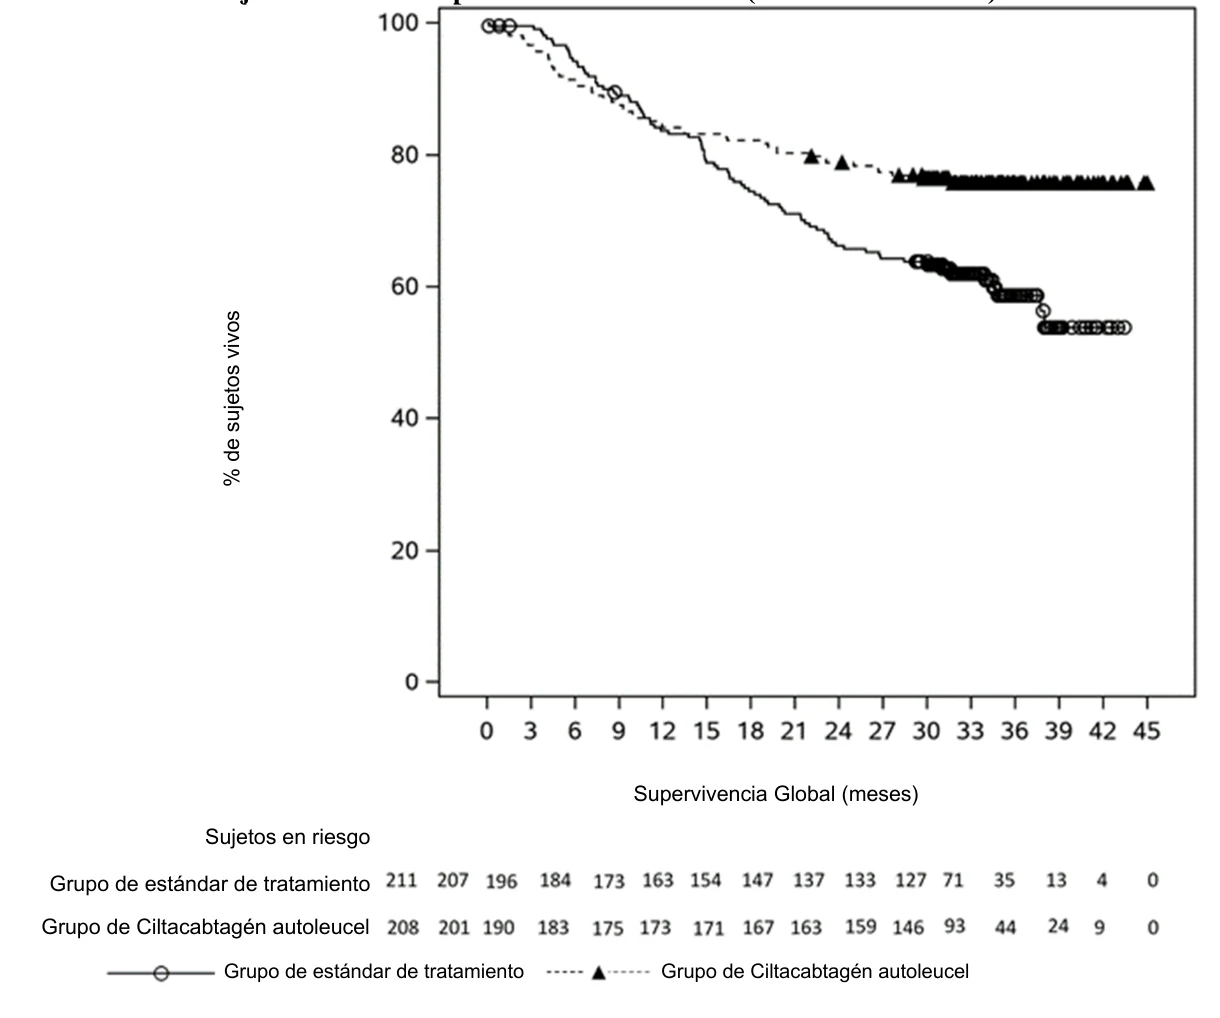
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con CARVYKTI en todos los grupos de la población pediátrica en mieloma múltiple (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
La farmacocinética (FC) de CARVYKTI se evaluó en 97 pacientes adultos con mieloma múltiple en recaída o refractario en el estudio MMY2001 que recibieron una única perfusión de CARVYKTI con una mediana de dosis de 0,71 × 10⁶ linfocitos T-CAR positivos viables/kg (intervalo: 0,51 × 10⁶ a 0,95 × 10⁶ linfocitos/kg).
Después de la perfusión única, CARVYKTI mostró una fase de expansión inicial seguida de una disminución rápida y luego una disminución más lenta. Sin embargo, se observó una alta variabilidad entre personas.
Tabla 9: Parámetros farmacocinéticos de CARVYKTI en pacientes con mieloma múltiple
| Parámetro | Resumen estadístico | N = 97 |
| Cmáx (copias/µg de ADN genómico) | Media (DE), n | 48.692 (27.174); 97 |
| tmáx (día) | Mediana (intervalo), n | 12,71 (8,73 – 329,77); 97 |
| AUC0-28d (copias*día/µg de ADN genómico) | Media (DE), n | 504.496 (385.380); 97 |
| AUC0-última (copias*día/µg de ADN genómico) | Media (DE), n | 1.098.030 (1.387.010); 97 |
| AUC0-6m (copias*día/µg de ADN genómico) | Media (DE), n | 1.033.373 (1.355.394); 96 |
| t1/2 (día) | Media (DE), n | 23,5 (24,2); 42 |
| túltima (día) | Mediana (intervalo), n | 125,90 (20,04 – 702,12); 97 |
Después de la expansión celular, en todos los pacientes se observó una fase de persistencia de CARVYKTI. En el momento del análisis (n = 65), la mediana del tiempo para que los niveles del transgén CAR en la sangre periférica volvieran al nivel inicial previo a la perfusión fue de aproximadamente 100 días (intervalo: 28-365 días) después de la perfusión. La FC de CARVYKTI fue evaluada en 176 pacientes adultos con mieloma múltiple refractario a lenalidomida en el estudio MMY3002 y fue, en general, consistente con la del estudio MMY2001.
Las exposiciones a CARVYKTI detectables en la médula ósea indican que la distribución de CARVYKTI se produce desde la circulación sistémica hasta la médula ósea. Al igual que ocurre con los niveles del transgén en sangre, los niveles del transgén en la médula ósea disminuyeron con el tiempo y mostraron una gran variabilidad entre personas.
Poblaciones especiales
La farmacocinética de CARVYKTI (Cmáx y el AUC0-28d) no se vio afectada por la edad (intervalo: 27-78 años, incluidos pacientes de < 65 años (n = 215; 64,8 %), de 65-75 años (n = 105; 31,6 %) y de > 75 años (n = 12; 3,6 %).
Igualmente, la farmacocinética de CARVYKTI (Cmáx y AUC0-28d) no se vio afectada por el sexo, el peso corporal, ni la raza.
Insuficiencia renal
No se realizaron estudios de insuficiencia renal con CARVYKTI. Los valores de Cmáx y AUC0-28d de CARVYKTI en pacientes con insuficiencia renal leve (aclaramiento de creatinina [ACr] ≤ 60 y < 90 ml/min) o insuficiencia renal moderada (30 ml/min ≤ aclaramiento de creatinina < 60 ml/min) fueron similares a los de los pacientes con función renal normal (ACr ≥ 90 ml/min).
Insuficiencia hepática
No se han realizado estudios de insuficiencia hepática con CARVYKTI. Los valores de Cmáx y AUC0-28d de CARVYKTI fueron similares en pacientes con disfunción hepática leve [(bilirrubina total ≤ límite superior de la normalidad (LSN) y aspartato aminotransferasa > LSN) o (LSN < bilirrubina total ≤ 1,5 veces el LSN)] y en pacientes con función hepática normal.
5.3 Datos preclínicos sobre seguridad
CARVYKTI contiene linfocitos T humanos modificados genéticamente, por lo tanto, no hay ensayos in vitro, modelos ex vivo o modelos in vivo representativos que puedan abordar con precisión las características toxicológicas del producto humano. En consecuencia, no se han realizado los estudios de toxicología tradicionales que se utilizan en el desarrollo de medicamentos.
Carcinogenicidad y mutagenicidad
No se han realizado estudios de genotoxicidad ni de carcinogénesis.
El riesgo de mutagénesis insercional durante la producción de CARVYKTI después de la transducción de linfocitos T humanos autólogos con un vector lentiviral (VL) integrante se evaluó mediante la evaluación del patrón de integración del vector en CARVYKTI antes de la perfusión. Este análisis del sitio de inserción genómico se realizó en productos CARVYKTI de 7 muestras de 6 pacientes con mieloma múltiple y de 3 muestras de 3 donantes sanos. No hubo pruebas de integración preferencial cerca de los genes de interés.
Toxicología reproductiva
No se han realizado estudios de toxicidad en animales respecto a la reproducción y al desarrollo con CARVYKTI.
No se han realizado estudios para evaluar los efectos de CARVYKTI sobre la fertilidad.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Cryostor CS5 (contiene dimetilsulfóxido)
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
9 meses.
Una vez descongelado: máximo 2,5 horas a temperatura ambiente (20 °C a 25 °C). La perfusión de CARVYKTI se debe administrar inmediatamente después de la descongelación y finalizarse en 2,5 horas.
6.4 Precauciones especiales de conservación
CARVYKTI debe conservarse y transportarse en la fase vapor del nitrógeno líquido (≤ -120 °C) y debe permanecer congelado hasta que el paciente esté listo para el tratamiento, a fin de garantizar la disponibilidad de células viables para administrarlas al paciente.
El medicamento descongelado no debe agitarse, volver a congelarse ni refrigerarse.
Conservar la bolsa de perfusión en el recipiente criogénico de aluminio.
Para las condiciones de conservación tras la descongelación del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase y de los equipos especiales para su utilización,
administración o implantación
Bolsa de perfusión de etilvinilacetato (EVA) con tubo de adición sellado y dos puertos disponibles perforables que contienen 30 ml (bolsa de 50 ml) o 70 ml (bolsa de 250 ml) de dispersión celular. Cada bolsa de perfusión va envasada en un recipiente criogénico de aluminio.
6.6 Precauciones especiales de eliminación y otras manipulaciones
CARVYKTI no se debe irradiar, ya que la irradiación podría inactivar el medicamento.
Precauciones que se deben tomar antes de manipular o administrar el medicamento CARVYKTI debe transportarse dentro de la instalación en recipientes cerrados, a prueba de rotura y a prueba de fugas.
Este medicamento contiene células sanguíneas humanas. Los profesionales sanitarios que manipulen CARVYKTI deben tomar las precauciones adecuadas (usar guantes, ropa de protección y protección ocular) para evitar la posible transmisión de enfermedades infecciosas.
CARVYKTI debe permanecer todo el tiempo a ≤ -120 °C, hasta el momento de descongelar el contenido de la bolsa para la perfusión.
Preparación previa a la administración
El momento de descongelación y de la perfusión de CARVYKTI se deben coordinar; la hora de la perfusión se debe confirmar con antelación y la hora de inicio de la descongelación se debe ajustar de forma que CARVYKTI esté disponible para la perfusión cuando el paciente esté preparado. Una vez descongelado, el medicamento se debe administrar inmediatamente y la perfusión debe finalizar en 2,5 horas.
- Antes de preparar CARVYKTI, se debe confirmar la identidad del paciente comparándola con los identificadores del paciente del recipiente criogénico de CARVYKTI y de la hoja de información del lote. La bolsa de perfusión de CARVYKTI no se debe sacar del recipiente criogénico si la información específica del paciente de la etiqueta no coincide con el paciente previsto.
- Una vez confirmada la identificación del paciente, la bolsa de perfusión de CARVYKTI se saca del recipiente criogénico.
- La bolsa de perfusión se debe inspeccionar para comprobar que no haya ningún daño en la integridad del envase tales como roturas o grietas tanto antes como tras la descongelación. No administre el producto si la bolsa presenta daños y póngase en contacto con Janssen-Cilag International NV.
Descongelación
- Antes de descongelarse, la bolsa de perfusión se debe colocar dentro de una bolsa de plástico con cierre hermético.
- CARVYKTI se debe descongelar a 37 °C ± 2 °C mediante un baño maría o un dispositivo de descongelación en seco, hasta que no se vea hielo en la bolsa de perfusión. El tiempo total desde el inicio de la descongelación hasta su finalización no debe superar los 15 minutos. • La bolsa de perfusión se debe sacar de la bolsa de plástico con cierre hermético y secarse con un paño. El contenido de la bolsa de perfusión se debe mezclar suavemente para dispersar el material celular aglomerado. Si se observan células aglomeradas, siga mezclando suavemente el contenido de la bolsa. Las pequeñas aglomeraciones de material celular se deben dispersar manualmente con suavidad. CARVYKTI no debe ser prefiltrado en un recipiente diferente, lavado, centrifugado y/o vuelto a suspender en nuevos medios antes de la perfusión. • Una vez descongelado, el medicamento no se debe volver a congelar ni refrigerar.
Administración
- CARVYKTI es exclusivamente para un único uso autólogo.
- Antes de la perfusión y durante el período de recuperación, asegúrese de que haya disponible tocilizumab y un equipo de emergencia.
- Confirme la identidad del paciente con los identificadores del paciente de la bolsa de perfusión de CARVYKTI y de la hoja de información del lote. No perfunda CARVYKTI si la información en la etiqueta específica del paciente no coincide con el paciente previsto. • Una vez descongelado, se debe administrar el contenido íntegro de la bolsa de CARVYKTI mediante perfusión intravenosa en un plazo de 2,5 horas a temperatura ambiente (20 °C a 25 °C), utilizando equipos de perfusión equipados con un filtro en línea. La perfusión suele durar menos de 60 minutos.
- NO utilice un filtro de leucodepleción.
- Mezcle suavemente el contenido de la bolsa durante la perfusión de CARVYKTI para dispersar los agregados celulares.
- Una vez perfundido todo el contenido de la bolsa del producto, enjuague la vía de administración, incluido el filtro en línea, con una solución inyectable de cloruro sódico de 9 mg/ml (0,9 %) para garantizar que se administra todo el medicamento.
Precauciones que se deben tomar en la eliminación del medicamento
El medicamento no utilizado y todo el material que haya estado en contacto con CARVYKTI (residuos sólidos y líquidos) deben manipularse y eliminarse como residuos potencialmente infecciosos de conformidad con las orientaciones locales sobre la manipulación de material de origen humano.
Medidas que deben adoptarse en caso de exposición accidental
En caso de exposición accidental, deben seguirse las directrices locales sobre la manipulación de materiales de origen humano. Las superficies de trabajo y los materiales que hayan podido estar en contacto con CARVYKTI deben descontaminarse con un desinfectante adecuado.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Janssen-Cilag International NV
Turnhoutseweg 30
B-2340 Beerse
Bélgica
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/22/1648/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 25/mayo/2022
Fecha de la última renovación: 11/marzo/2024
10. FECHA DE LA REVISIÓN DEL TEXTO
MM/AAAA
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.