


Ficha técnica - Inluriyo
1. NOMBRE DEL MEDICAMENTO
Inluriyo 200 mg comprimidos recubiertos con película
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película contiene tosilato de imlunestrant equivalente a 200 mg de imlunestrant.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido).
Comprimido recubierto con película blanco, con forma de cápsula, de 14,0 × 7,5 mm, grabado con “LILLY” en una cara y “1717” y una estrella alargada de 4 puntas en la otra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Inluriyo está indicado en monoterapia para el tratamiento de pacientes adultos con cáncer de mama localmente avanzado o metastásico, con receptor de estrógenos (RE) positivo HER2 negativo y con una mutación activadora de ESR1, que hayan presentado progresión de la enfermedad tras un tratamiento previo con terapia endocrina (para la selección de pacientes en base a los biomarcadores, ver sección 4.2).
En mujeres pre o perimenopáusicas, o en hombres, Inluriyo se debe administrar junto con un agonista de la hormona liberadora de la hormona luteinizante (LHRH).
4.2 Posología y forma de administración
El tratamiento lo debe iniciar y supervisar un médico con experiencia en el uso de medicamentos antineoplásicos.
Selección de pacientes
Los pacientes con cáncer de mama avanzado con RE positivo, HER2 negativo se deben seleccionar según la presencia de una mutación activadora de ESR1 en muestras tumorales o de plasma, determinada mediante una prueba de diagnóstico in vitro (DIV) con marcado CE destinada a tal fin. Si no se dispone de DIV con marcado CE, la presencia de una mutación activadora de ESR1 debe evaluarse mediante una prueba alternativa validada.
Posología
La dosis recomendada de imlunestrant es de 400 mg por vía oral (dos comprimidos recubiertos con película de 200 mg), una vez al día.
Se recomienda continuar el tratamiento mientras se observe beneficio clínico del paciente o hasta que se produzca una toxicidad inaceptable.
Dosis omitidas
Si se olvida una dosis, se puede tomar hasta 6 horas después de la hora habitual. Si han transcurrido más de 6 horas, se debe omitir la dosis correspondiente a ese día. No se debe tomar una dosis adicional. Al día siguiente, la dosis se debe tomar a la hora habitual.
Vómitos
Si el paciente vomita después de tomar la dosis, no debe tomar una dosis adicional ese día, sino reanudar la pauta posológica prevista al día siguiente a la hora habitual.
Ajustes de la dosis
Si es necesario reducir la dosis, esta se debe reducir en 200 mg. El manejo de algunas reacciones adversas puede requerir la suspensión de la dosis y/o una reducción de la dosis como se muestra en las Tablas 1 y 2. Se debe interrumpir permanentemente el tratamiento de los pacientes que no puedan tolerar 200 mg una vez al día.
Tabla 1: Modificación recomendada de la dosis en caso de aumento de ALT y AST
Se debe monitorizar la alanina aminotransferasa (ALT) y la aspartato aminotransferasa (AST) durante el tratamiento y según esté clínicamente indicado.
| Toxicidada | Modificación de la dosis |
AST o ALT de grado 2 persistente o recurrente, si el valor inicial era normal | Suspender temporalmente hasta que la toxicidad remita al valor inicial o a grado 1, si el valor inicial era normal. No se requiere reducción de la dosis |
AST o ALT de grado 3, si el valor inicial era normal O bien AST o ALT de grado 2 o superior, si el valor inicial era anormal O bien AST o ALT > 8 × LSN (el umbral que sea inferior) | Suspender temporalmente hasta que la toxicidad remita al valor inicial o a grado 1, si el valor inicial era normal. Reanudar a un nivel de dosis de 200 mg o interrumpir de forma permanente si el paciente estaba recibiendo 200 mg al día. |
AST o ALT de grado 4, si el valor inicial era normal | Interrumpir de forma permanente el tratamiento. |
AST o ALT ≥ 3 × LSN concurrente con bilirrubina total (BLT) ≥ 2 × LSN, si el valor inicial era normal, en ausencia de colestasis O bien AST o ALT ≥ 2 × valor inicial concurrente con BLT ≥ 2 × LSN, si el valor inicial era anormal, en ausencia de colestasis | Interrumpir de forma permanente el tratamiento. |
a NCI CTCAE v5.0
LSN: límite superior de la normalidad
Tabla 2: Modificación recomendada de la dosis en caso de reacciones adversas (excepto aumento de ALT y AST)
| Toxicidada | Modificaciones de la dosis |
Grado 2 persistente o recurrente que no remite al valor inicial o a grado 1 en el plazo de 7 días con el máximo tratamiento de apoyo | Suspender temporalmente hasta que la toxicidad remita al valor inicial o a grado ≤ 1. No se requiere reducción de la dosis. |
Grado 3 (excepto alteraciones analíticas asintomáticas no hepáticas) | Suspender temporalmente hasta que la toxicidad remita al valor inicial o a grado ≤ 1. Reanudar al siguiente nivel de dosis inferior o interrumpir de forma permanente si el paciente estaba recibiendo 200 mg al día. |
Grado 4 (excepto alteraciones analíticas asintomáticas no hepáticas) | Suspender hasta que la toxicidad remita al valor inicial o a grado ≤ 1. Reanudar al siguiente nivel de dosis inferior o interrumpir de forma permanente si el paciente estaba recibiendo 200 mg al día. Seguimiento estrecho al reanudar el tratamiento. |
a NCI CTCAE 5.0
Inductores potentes del CYP3A
Se debe evitar el uso concomitante de inductores potentes del CYP3A. Si no se puede evitar el uso de inductores potentes de CYP3A, la dosis de imlunestrant se debe aumentar en 200 mg una vez al día (ver sección 4.5).
Inhibidores potentes del CYP3A
Se debe evitar el uso concomitante de inhibidores potentes del CYP3A. Si no se puede evitar el uso de inhibidores potentes del CYP3A, la dosis de imlunestrant se debe reducir en 200 mg una vez al día (ver sección 4.5).
Poblaciones especiales
Pacientes de edad avanzada
No se requiere un ajuste de dosis en función de la edad (ver sección 5.2). Los datos disponibles en pacientes de ≥ 75 años de edad son limitados (ver sección 5.2).
Insuficiencia hepática
No se recomienda ajustar la dosis en pacientes con insuficiencia hepática leve (Child-Pugh A). La dosis se debe reducir a 200 mg una vez al día en pacientes con insuficiencia hepática moderada (Child-Pugh B) o grave (Child-Pugh C).
Insuficiencia renal
No se requiere un ajuste de dosis en pacientes con insuficiencia renal leve o moderada. Los datos limitados disponibles indican que la exposición a imlunestrant puede aumentar en pacientes con insuficiencia renal grave, enfermedad renal en etapa terminal o en pacientes en diálisis (ver sección 5.2). El tratamiento se debe administrar con precaución en pacientes con insuficiencia renal grave, con una estrecha monitorización de los signos de toxicidad.
Población pediátrica
No existe un uso relevante de imlunestrant en la población pediátrica en la indicación de cáncer de mama localmente avanzado.
Forma de administración
Inluriyo se administra por vía oral.
Los pacientes deben tomar la dosis aproximadamente a la misma hora cada día.
Los comprimidos se deben tomar con el estómago vacío, al menos 2 horas antes o 1 hora después de comer (ver sección 5.2). Los comprimidos se deben tragar enteros (los pacientes no deben partir, triturar ni masticar los comprimidos antes de tragarlos). No se han investigado los efectos de partir, triturar ni masticar los comprimidos, pero es algo que podría afectar a la seguridad, la eficacia o la estabilidad del medicamento. La exposición al principio activo podría ser perjudicial para los cuidadores.
4.3 Contraindicaciones
Lactancia (ver sección 4.6).
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Efecto de los alimentos
Se desconoce la exposición a imlunestrant en presencia de una comida con alto contenido en grasas. Se debe tomar la dosis en ayunas, ya que se puede producir una mayor exposición con los alimentos.
Excipientes
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por dosis; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Imlunestrant se metaboliza mediante sulfatación, oxidación por el CYP3A4 y glucuronidación directa.
Posibles efectos de otros medicamentos sobre imlunestrant
Inductores potentes de CYP3A
La administración conjunta de imlunestrant con carbamazepina (un inductor potente de CYP3A) redujo el área bajo la curva de concentración-tiempo (AUC, por sus siglas en inglés) y la concentración máxima (Cmáx) de imlunestrant en un 42 % y un 29 %, respectivamente. Se debe evitar el uso concomitante de inductores potentes de CYP3A. Si no se puede evitar el uso de inductores potentes de CYP3A, se debe aumentar la dosis de Inluriyo en 200 mg una vez al día (ver sección 4.2).
Inhibidores potentes de CYP3A
La administración conjunta de imlunestrant con itraconazol (un inhibidor potente de CYP3A) aumentó el AUC y la Cmáx de imlunestrant en 2,11 veces y 1,87 veces, respectivamente. Se debe evitar el uso concomitante de inhibidores potentes de CYP3A. Si no se puede evitar el uso de inhibidores potentes de CYP3A, se debe reducir la dosis de Inluriyo en 200 mg una vez al día (ver sección 4.2).
Reductores del ácido gástrico
La administración conjunta de imlunestrant con omeprazol (un inhibidor de la bomba de protones) no tuvo ningún efecto clínicamente significativo sobre la farmacocinética de imlunestrant.
Posibles efectos de imlunestrant sobre otros medicamentos
Sustratos de CYP2D6
Imlunestrant aumentó el AUC y la Cmáx del dextrometorfano (un sustrato de CYP2D6) en 1,33 veces y 1,43 veces, respectivamente. Se debe proceder con cautela al administrar conjuntamente imlunestrant con sustratos de CYP2D6, ya que un pequeño aumento de la concentración de estos provoca acontecimientos adversos significativos.
Sustratos de la glicoproteína P (P-gp)
Imlunestrant aumentó el AUC y la Cmáx de la digoxina (un sustrato de la P-gp) en 1,39 veces y 1,60 veces, respectivamente. Se debe proceder con cautela al administrar conjuntamente imlunestrant con sustratos de la P-gp, ya que un pequeño aumento de la concentración de estos provoca acontecimientos adversos significativos.
Sustratos de la BCRP
Imlunestrant aumentó el AUC y la Cmáx de la rosuvastatina (un sustrato de la BCRP) en 1,49 veces y 1,65 veces, respectivamente. Se debe proceder con cautela al administrar conjuntamente imlunestrant con sustratos de la BCRP, pues un pequeño aumento de la concentración de estos provoca acontecimientos adversos significativos.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/anticoncepción en hombres y mujeres
Antes de iniciar el tratamiento se debe comprobar si las mujeres en edad fértil están embarazadas.
Se debe aconsejar a hombres y mujeres en edad fértil que utilicen métodos anticonceptivos muy efectivos durante el tratamiento y durante al menos 1 semana después de la última dosis (ver sección 5.3).
Embarazo
No hay datos del uso de imlunestrant en mujeres embarazadas. Teniendo en cuenta el mecanismo de acción de imlunestrant y los resultados de los estudios de toxicidad embriofetal en animales, imlunestrant puede causar daño fetal cuando se administra a mujeres embarazadas (ver sección 5.3). Imlunestrant no se debe utilizar durante el embarazo, ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos. En caso de embarazo durante el tratamiento, se debe informar a la paciente del posible peligro para el feto y del posible riesgo de aborto espontáneo.
Lactancia
Se desconoce si imlunestrant o sus metabolitos se excretan en la leche materna. Debido a la posibilidad de reacciones adversas graves en el lactante, el uso durante la lactancia está contraindicado (ver la sección 4.3)
Fertilidad
De acuerdo con los hallazgos de los estudios en animales (ver sección 5.3) y su mecanismo de acción, imlunestrant puede impactar en la fertilidad de hombres y mujeres en edad fértil.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de imlunestrant sobre la capacidad para conducir y utilizar máquinas es nula o insignificante. Sin embargo, dado que se han notificado casos de fatiga y astenia con imlunestrant, los pacientes que experimenten este efecto adverso deben tener precaución al conducir o utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas más frecuentes y clínicamente relevantes fueron aumento de la ALT (34,3 %), aumento de la AST (33,2 %), fatiga (25,7 %), diarrea (22,5 %), náuseas (20,1 %) y vómitos (9,0 %).
Las reacciones adversas que provocaron la interrupción del tratamiento en más de 1 paciente fueron únicamente el aumento de la ALT (0,8 %).
Tabla de reacciones adversas
Las frecuencias de las reacciones adversas (RA) al medicamento que se muestran a continuación se basan en los datos agrupados de 378 pacientes tratados con 400 mg de imlunestrant una vez al día procedentes de un estudio fase 3 aleatorizado, abierto y multicéntrico (EMBER-3) y de un estudio fase 1a/1b abierto, multicéntrico, de escalada de dosis y expansión de la dosis (EMBER).
En las siguientes tablas, se listan las reacciones adversas de acuerdo a la clasificación por órganos y sistemas y frecuencia de MedDRA. Las categorías de frecuencia son: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a < 1/1 000), muy raras (< 1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada categoría de frecuencia, las reacciones adversas se presentan en orden de gravedad decreciente.
Tabla 3: Reacciones adversas en pacientes tratados con imlunestrant
| Clasificación por órganos y sistemas | Muy frecuentes | Frecuentes |
| Trastornos del metabolismo y de la nutrición | Disminución del apetito a | |
| Trastornos del sistema nervioso | Dolor de cabeza | |
| Trastornos vasculares | Tromboembolismo venoso a Sofocos a | |
| Trastornos respiratorios, torácicos y mediastínicos | Tos a | |
| Trastornos gastrointestinales | Diarrea Náuseas | Vómitos Estreñimiento Dolor abdominal a |
Trastornos musculoesqueléticos | Dolor articular y musculoesquelético b Dolor de espalda | |
| Trastornos generales y alteraciones en el lugar de administración | Fatiga a | |
| Exploraciones complementarias c | ALT elevada AST elevada Triglicéridos elevados |
a Término consolidado compuesto por términos preferentes análogos.
b Término consolidado compuesto por términos preferentes: artralgia, mialgia, molestias musculoesqueléticas, dolor torácico musculoesquelético, dolor musculoesquelético, dolor en las extremidades, dolor cervical.
c En base a evaluaciones de laboratorio.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No se han determinado los síntomas de sobredosis. Las RA al medicamento notificadas asociadas a dosis superiores a la recomendada fueron coherentes con el perfil de seguridad establecido (ver sección 4.8). Las RAM más frecuentes a dosis mayores fueron diarrea, náuseas, fatiga y artralgia. No se conoce ningún antídoto para una sobredosis de imlunestrant. Se debe vigilar estrechamente a los pacientes y procurarles tratamiento de soporte.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: no se ha asignado aún, código ATC: no se ha asignado aún.
Mecanismo de acción
Imlunestrant es un antagonista y degradador del receptor de estrógenos α (REα), tanto en su forma no mutada como mutada, que inhibe la transcripción génica dependiente del receptor de estrógenos y la proliferación celular de las células del cáncer de mama RE positivo.
Efectos farmacodinámicos
Electrofisiología cardíaca
El efecto de imlunestrant en monoterapia sobre el intervalo QTc se evaluó en 79 pacientes con muestras emparejadas de farmacocinética y QTcF del estudio EMBER. Los resultados no mostraron ningún efecto de las concentraciones de imlunestrant en el intervalo de dosis de 200 mg a 1 200 mg sobre el intervalo QTc, con el límite superior del IC del 90 % del QTc delta medio inferior a 10 ms a una Cmáx de 400 mg (cambio respecto al inicio de 1,72 ms; IC del 90 %: −0,43; 3,87).
Eficacia clínica y seguridad
La eficacia y la seguridad de imlunestrant se evaluaron en EMBER-3, un estudio en fase III, global, aleatorizado y abierto en pacientes adultos con cáncer de mama localmente avanzado (no susceptible de tratamiento quirúrgico con intención curativa) o metastásico (CMm) RE positivo y HER2 negativo, que habían recibido tratamiento previo con un inhibidor de la aromatasa (IA) en monoterapia o en combinación con un inhibidor de CDK4/6.
Los pacientes elegibles eran mujeres pre, peri y postmenopáusicas u hombres ( ≥ 18 años de edad), con cáncer de mama avanzado RE positivo, HER2 negativo, que habían recibido previamente un IA en monoterapia o en combinación con un inhibidor de CDK4/6 en el contexto adyuvante o metastásico. Los pacientes presentaron: recidiva durante el tratamiento o en los 12 meses posteriores a la finalización del tratamiento adyuvante con un IA en monoterapia o en combinación con un inhibidor de CDK4/6 para el cáncer de mama precoz; presentaron recidiva en un plazo > 12 meses tras la finalización del tratamiento adyuvante, seguido de progresión de la enfermedad durante o después de un IA en monoterapia o en combinación con un inhibidor de CDK4/6; o tenían un diagnóstico de enfermedad metastásica de novo y presentaron progresión de la enfermedad durante el tratamiento con un IA en monoterapia o en combinación con un inhibidor de CDK4/6 o después de dicho tratamiento. Todos los pacientes debían tener un estado funcional según el Grupo Oncológico Cooperativo de la Costa Este (Eastern Cooperative Oncology Group, ECOG por sus siglas en inglés) de 0 o 1, función orgánica adecuada y lesiones evaluables de acuerdo con los Criterios de Evaluación de la Respuesta en Tumores Sólidos (Response Evaluation Criteria in Solid Tumours, RECIST por sus siglas en inglés), versión 1.1, es decir, enfermedad medible o enfermedad solo ósea con lesiones evaluables. Se administraron agonistas de la LHRH a las mujeres pre y perimenopáusicas, así como a los hombres. Se excluyó a los pacientes con enfermedad visceral metastásica sintomática y pacientes con enfermedades cardíacas concomitantes.
Se incluyó a los pacientes independientemente del estado mutacional de ESR1. El estado mutacional de ESR1 se determinó mediante el análisis Guardant360 CDx del ácido desoxirribonucleico tumoral circulante (ADNtc) en sangre. Un resultado se consideró ESR1 positivo si al menos una de las 34 variantes de ESR1 predefinidas se detectaba: E380A, E380D, E380K, E380Q, E380V, M421_V422delinsl, V422_E423del, V422del, S463F, S463P, L469V, L536F, L536G, L536H, L536I, L536K, L536N, L536P, L536Q, L536R, L536V, Y537C, Y537D, Y537G, Y537H, Y537N, Y537P, Y537Q, Y537S, D538E, D538G, D538H, D538N, D538V. De estas, en la población del estudio EMBER-3 se identificaron 17 variantes: E380K, E380Q, V422del, S463P, L469V, L536H, L536K, L536P, L536Q, L536R, Y537C, Y537D, Y537N, Y537S, D538E, D538G, D538N.
Un total de 874 pacientes fueron aleatorizados en una proporción de 1:1:1 a 3 grupos de tratamiento: administración oral de 400 mg al día de Inluriyo (grupo A), tratamiento estándar (TE) a elección de los investigadores (fulvestrant o exemestano) (grupo B) o administración oral de 400 mg al día de Inluriyo en combinación con abemaciclib (grupo C). De los 330 pacientes aleatorizados a la terapia endocrina elegida por los investigadores (grupo B), 292 recibieron fulvestrant (90 %) y 32 recibieron exemestano (10 %). La aleatorización se estratificó en función del tratamiento previo con un inhibidor de CDK4/6 (sí frente a no), la presencia de metástasis visceral (sí frente a no) y la región geográfica (Asia oriental frente a Norteamérica/Europa Occidental frente a otra). Los datos demográficos de los pacientes y las características iniciales de la enfermedad estaban equilibrados entre los grupos de tratamiento. Las características demográficas iniciales de la población global del estudio fueron las siguientes: mediana de edad de 61 años (intervalo: 27 - 89), con un 13 % de los pacientes de edad ≥ 75 años; el 99 % eran de sexo femenino, el 56 % eran de raza blanca, el 30 % eran de raza asiática, el 3 % eran de raza negra y el 11 % eran de otra raza o de raza no comunicada. La mayoría de los pacientes recibieron tratamiento para la enfermedad avanzada de segunda línea (67 %) frente a la de primera línea (33 %), y la mayoría había recibido un inhibidor de CDK4/6 (60 %) previo, 37 % recibió palbociclib, el 15 %, ribociclib y el 3 % abemaciclib. El estado funcional ECOG al inicio fue de 0 (65 %) o 1 (35 %). Las carácterísticas demográficas de los pacientes con tumores con mutación de ESR1 fueron, por lo general, representativas de la población general del estudio.
La variable primaria de eficacia fue la supervivencia libre de progresión (SLP) evaluada por el investigador. La variable secundaria principal del estudio EMBER-3 fue la supervivencia global (SG).
EMBER 3: Inluriyo en monoterapia en pacientes con ESR1m
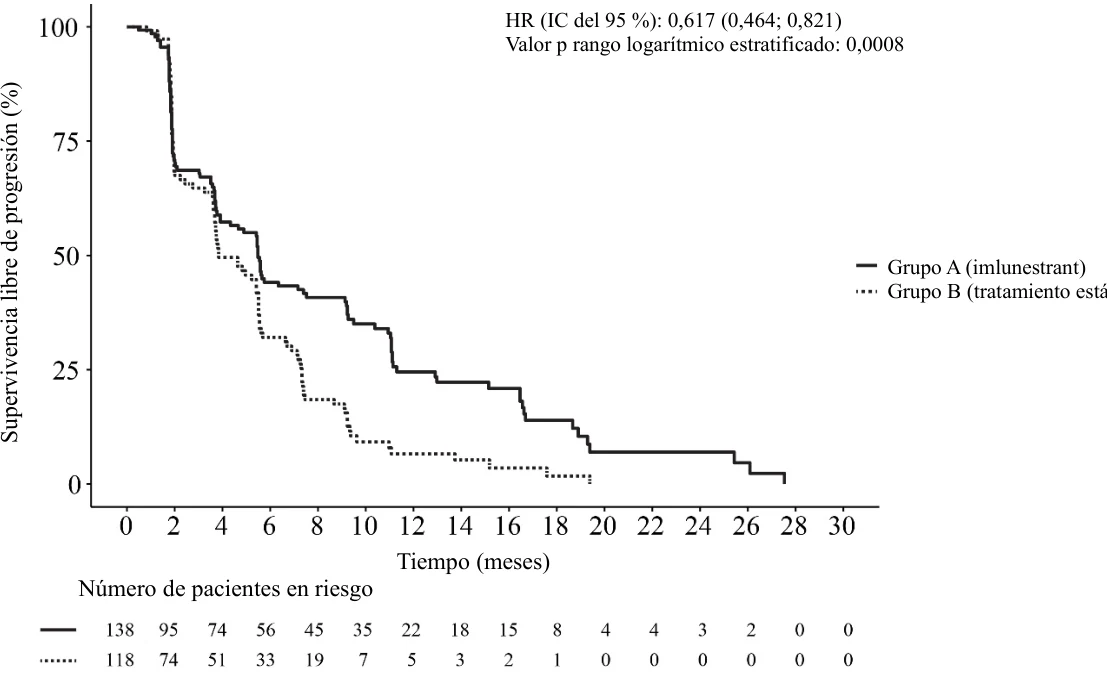
En el análisis principal (fecha de corte 24 de junio de 2024), se observó una mejoría estadísticamente significativa de la SLP en los pacientes que recibieron Inluriyo en monoterapia, en comparación con los que recibieron TE, en la subpoblación con ESR1m. La comparación de Inluriyo en monoterapia frente al TE no fue estadísticamente significativa en la población ITT. Los resultados de la eficacia en la subpoblación con ESR1m se presentan en la Tabla 4 y en la Figura 1.
Tabla 4: Resumen de los datos de eficacia en los pacientes con ESR1m tratados con Inluriyo en monoterapia en EMBER-3
| Inluriyo N = 138 | Tratamiento estándar N = 118 | |
| Supervivencia libre de progresión | ||
| Número de acontecimientos, n (%) | 109 (79,0) | 102 (86,4) |
| Mediana de SLP, meses (IC del 95 %)* | 5,5 (3,9; 7,4) | 3,8 (3,7; 5,5) |
| Hazard ratio (IC del 95 %)** | 0,617 (0,464; 0,821) | |
| Valor p (bilateral)** | 0,0008 | |
IC = intervalo de confianza; ESR1 = receptor de estrógenos 1.
* Estimación de Kaplan-Meier; IC del 95 % basado en el método de Brookmeyer-Crowley. ** A partir de un modelo de riesgos proporcionales de Cox y una prueba del orden logarítmico estratificada por tratamiento previo con un inhibidor de CDK4/6 (sí frente a no) y por presencia de metástasis visceral (sí frente a no).
Fecha de corte de los datos 24 de junio de 2024
Figura 1: Curva de Kaplan-Meier de supervivencia libre de progresión en los pacientes con ESR1m tratados con Inluriyo en monoterapia en EMBER-3
Grupo B (tratamiento estándar) 
En el subgrupo sin tratamiento previo con inhibidores de CDK4/6, la mediana de la SLP en el grupo de Inluriyo fue de 11,1 meses (IC del 95 %: 5,5; 16,5) en comparación con 5,7 meses (IC del 95 %: 3,8; 7,4) en el grupo del TE (HR = 0,42; IC del 95 %: 0,25; 0,72). En el subgrupo tratado previamente con inhibidores de CDK4/6, la mediana de la SLP en el grupo de Inluriyo fue de 3,9 meses (IC del 95 %: 2,0; 6,0) en comparación con 3,7 meses (IC del 95 %: 2,2; 4,6) en el grupo del TE (HR = 0,72; IC del 95 %: 0,52; 1,0).
En el tercer análisis provisional de la SG (fecha de corte 18 de agosto de 2025), se observaron 128 acontecimientos en los dos grupos y el HR fue de 0,60 (IC del 95 %: 0,43; 0,86).
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con Inluriyo en todos los grupos de la población pediátrica en cáncer de mama (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
En un análisis de farmacocinética poblacional, la concentración máxima media (Cmáx) en estado estacionario (CV %) de imlunestrant fue de 141 ng/ml (45 %) y el AUC0-24h, de 2 400 ng*h/ml (46 %), tras la administración de la dosis recomendada de 400 mg una vez al día. La Cmáx y el AUC de imlunestrant aumentan de forma proporcional a lo largo de un intervalo de dosis de 200 mg a 1 200 mg una vez al día (de 0,5 a 3 veces la dosis recomendada autorizada).
Absorción
La biodisponibilidad absoluta media (CV %) de imlunestrant tras una dosis oral única de 400 mg es del 10,5 % (32 %). La mediana del tiempo hasta la concentración plasmática máxima (tmáx) es de aproximadamente 4 horas.
Efecto de los alimentos
La administración de 400 mg de imlunestrant con una comida con bajo contenido en grasas (aproximadamente 400-500 calorías con 100-125 calorías procedentes de las grasas) aumentó la Cmáx en 3,55 veces y el AUC(0-∞) en 2,04 veces en comparación con la administración en ayunas. Se desconoce la exposición a imlunestrant en presencia de una comida con alto contenido en grasas.
Distribución
En un análisis de farmacocinética poblacional, el volumen aparente medio (CV %) de distribución central de imlunestrant fue de 4 310 l (69 %) en los pacientes con cáncer de mama avanzado o metastásico. La unión de imlunestrant a proteínas humanas es del 99,93 % al 99,96 % a concentraciones clínicamente relevantes.
Biotransformación
Imlunestrant se metaboliza mediante sulfatación, oxidación por el CYP3A4 y glucuronidación directa.
Los estudios in vitro indicaron que imlunestrant es un sustrato de la P-gp, pero no de BCRP, OCT1, OATP1B1 ni OATP1B3.
La administración conjunta de imlunestrant con quinidina (un inhibidor de la P-gp) no tuvo ningún efecto clínicamente significativo sobre la farmacocinética de imlunestrant.
Eliminación
La semivida de eliminación de imlunestrant es de aproximadamente 30 horas y el aclaramiento aparente medio (CV %) es de 166 l/h (51 %). Tras la administración de una dosis única marcada radioactivamente de 400 mg de imlunestrant a sujetos sanos, el 97,3 % de la dosis se recuperó en las heces y el 0,278 %, en la orina.
Poblaciones especiales
Efecto de la edad, la raza y el peso corporal
En un análisis de farmacocinética poblacional, la edad (intervalo: 28 a 95 años), la raza y el peso corporal (intervalo: 36 a 145 kg) no tuvieron ningún efecto clínicamente significativo sobre la farmacocinética de imlunestrant.
Insuficiencia hepática
No se observaron diferencias clínicamente relevantes en la farmacocinética de imlunestrant en sujetos con insuficiencia hepática leve (Child-Pugh A). El AUC de imlunestrant no unido aumentó en 1,82 veces en los sujetos con insuficiencia hepática moderada (Child-Pugh B) y 2,33 veces en los sujetos con insuficiencia hepática grave (Child-Pugh C).
Insuficiencia renal
En un análisis farmacocinético poblacional, ni la insuficiencia renal leve (60 ml/min ≤ TFGe < 90 ml/min) ni la moderada (30 ml/min ≤ TFGe < 60 ml/min) tuvieron efecto alguno sobre la exposición a imlunestrant. El efecto de la insuficiencia renal grave (15 ml/min ≤ TFGe < 30 ml/min) indicó que la exposición podría aumentar en base a los datos limitados de 2 participantes del ensayo. Se desconoce la farmacocinética de imlunestrant en pacientes en diálisis.
5.3 Datos preclínicos sobre seguridad
Toxicidad a dosis repetidas
Se realizaron estudios a dosis repetidas en ratas y primates no humanos para caracterizar la toxicidad. A niveles de exposición clínicamente relevantes, se observaron reacciones adversas en primates no humanos que incluyeron quistes ováricos y marcados aumentos del peso ovárico, atrofia del endometrio y miometrio del útero, epitelio y estroma del cuello uterino, y epitelio de la vagina. Se produjo una vacuolación menor, no adversa, de macrófagos en los ganglios linfáticos mesentéricos y el íleon de los primates no humanos a exposiciones que fueron 0,8 veces y 11 veces superiores a la exposición en seres humanos (AUC0-24) a una dosis de 400 mg. Se observaron efectos similares en ratas con exposiciones 4 veces superiores a la exposición en seres humanos (AUC0-24) a una dosis de 400 mg. Otros efectos importantes en ratas fueron hiperplasia del epitelio transicional de la vejiga urinaria, lesiones de mínimas a leves en los túbulos renales, inflamación mínima de la pelvis renal, degeneración de las fibras del cristalino del ojo de mínima a leve, hipertrofia no adversa de la porción distal de la hipófisis en hembras, disminución no adversa del peso de la hipófisis y atrofia o hipertrofia no adversa de la corteza suprarrenal, que se produjeron a exposiciones al menos 4 veces superiores a la exposición en seres humanos (AUC0-24) a una dosis de 400 mg.
Genotoxicidad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de potencial genotóxico.
Toxicidad para la reproducción y el desarrollo
De acuerdo con los resultados de los estudios en animales y su mecanismo de acción, imlunestrant puede afectar a la fertilidad masculina y femenina, de carácter por lo general reversible, y daño fetal cuando se administra durante el embarazo. Se observaron quistes ováricos y atrofia de la vagina, cuello uterino o útero en ratas y monos a exposiciones que fueron 4 veces y 0,8 veces superiores, respectivamente, a la exposición humana (AUC0-24) con una dosis de 400 mg. Otros resultados reproductivos observados en ratas fueron la interrupción del ciclo estral, hiperplasia lobular o hipertrofia del epitelio de la glándula mamaria femenina, retención de espermátidas y residuos celulares en el lumen del epidídimo a exposiciones (AUC0-24) al menos 4 veces superiores a las observadas en seres humanos. La administración de imlunestrant a ratas preñadas durante el periodo de organogénesis provocó toxicidad materna, parto prematuro, letalidad embrionaria y efectos teratogénicos fetales a exposiciones maternas inferiores o iguales a la exposición terapéutica en seres humanos.
Carcinogenicidad
En el estudio de carcinogenicidad en ratones transgénicos de 26 semanas de duración, se administraron dosis orales de 5, 375 o 750 mg/kg de imlunestrant a ratones rasH2, lo que provocó un aumento de la incidencia de tumores benignos y malignos del estroma (células granulosas y mixtas) de los cordones sexuales ováricos en ratones a todos los niveles de dosis. Estas dosis corresponden a 2, 32 y 41 veces el AUC observado en seres humanos a la dosis recomendada. La inducción de dichos tumores es coherente con las alteraciones de la concentración de gonadotropina por la acción farmacológica de un agente antiestrogénico sobre las vías de retroalimentación endocrina.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Croscarmelosa sódica (E 468)
Hidroxipropilcelulosa (E 463)
Estearato de magnesio (E 470b)
Celulosa microcristalina (E 460)
Recubrimiento con película
Macrogoles (E 1521)
Poli (alcohol vinílico) (E 1203)
Talco (E 553b)
Dióxido de titanio (E 171)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
3 años.
6.4 Precauciones especiales de conservación
Este medicamento no requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Blíster de policlorotrifluoroetileno (PCTFE)/cloruro de polivinilo (PVC) sellado con una lámina de aluminio en envases de 14, 28, 42, 56, 70 o 168 comprimidos recubiertos con película.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Eli Lilly Nederland B.V.
Orteliuslaan 1000
3528 BD Utrecht
Países Bajos
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/25/2003/001
EU/1/25/2003/002
EU/1/25/2003/003
EU/1/25/2003/004
EU/1/25/2003/005
EU/1/25/2003/006
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 09/enero/2026
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu, y en la página web de la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) (http://www.aemps.gob.es/)