


Ficha técnica - Kostaive
1. NOMBRE DEL MEDICAMENTO
Kostaive polvo para dispersión inyectable
Vacuna de ARNm-aa contra la COVID-19
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Se trata de un vial multidosis y debe reconstituirse antes de su uso.
Un vial contiene 16 dosis de 0,5 ml después de la reconstitución con 10 ml de solución inyectable estéril de cloruro sódico 9 mg/ml (0,9 %); ver secciones 4.2 y 6.6.
Una dosis (0,5 ml) contiene 5 microgramos de zapomerán, un ARN mensajero autoamplificado (ARNm-aa) de COVID-19 (encapsulado en nanopartículas lipídicas).
Zapomerán es un replicón de ARNm-aa con caperuza en 5’ de cadena sencilla que se produce mediante transcripción in vitro acelular a partir del molde de ADN correspondiente que codifica una replicasa y la glucoproteína espicular de la cepa ancestral de SARS-CoV-2 con la mutación D614G.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Polvo para dispersión inyectable
Torta o polvo liofilizado de color blanco a blanquecino.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Kostaive está indicado para la inmunización activa para prevenir la COVID-19 causada por el SARS-CoV-2 en personas de 18 años o más.
El uso de esta vacuna debe realizarse de acuerdo con las recomendaciones oficiales.
4.2 Posología y forma de administración
Posología
Una dosis única de 0,5 ml.
En el caso de las personas que hayan sido vacunadas previamente con una vacuna contra la COVID-19, Kostaive debe administrarse al menos 5 meses después de la dosis más reciente.
Adultos gravemente inmunodeprimidos
Se pueden administrar dosis adicionales a personas inmunodeprimidas graves de acuerdo con las recomendaciones oficiales (ver sección 4.4).
Población pediátrica
No se ha establecido la seguridad y eficacia de Kostaive en niños y adolescentes menores de 18 años. No se dispone de datos.
Personas de edad avanzada
No es necesario ajustar la dosis en personas de edad avanzada ≥60 años.
Forma de administración
Kostaive debe administrarse por vía intramuscular después de la reconstitución (ver sección 6.6).
El lugar preferido para la inyección intramuscular es el músculo deltoides de la parte superior del brazo.
Se recomienda el uso de una aguja de longitud adecuada para la inyección intramuscular.
La vacuna no debe inyectarse por vía intravascular, subcutánea ni intradérmica.
La vacuna no debe mezclarse con ninguna otra vacuna o medicamento en la misma jeringa.
Para consultar las precauciones que deben tomarse antes y después de administrar la vacuna, ver sección 4.4.
Para consultar las instrucciones de reconstitución de la vacuna antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Hipersensibilidad y anafilaxia
Se han notificado casos de hipersensibilidad, incluida anafilaxia, con Kostaive (ver sección 4.8). Siempre se debe disponer de un tratamiento médico adecuado y supervisión en caso de reacción anafiláctica tras la administración de la vacuna.
Se recomienda una estrecha observación durante al menos 15 minutos después de la vacunación. No se debe administrar más dosis de la vacuna a aquellos que hayan experimentado anafilaxia después de una dosis anterior de Kostaive.
Miocarditis y pericarditis
Se ha observado un aumento del riesgo de miocarditis y pericarditis después de la vacunación con otras vacunas contra la COVID-19. Estas afecciones pueden desarrollarse en unos pocos días y ocurrir principalmente en un plazo de 14 días. Se han observado con más frecuencia en varones jóvenes.
Los profesionales sanitarios deben estar alerta ante los signos y síntomas de miocarditis y pericarditis. Se debe indicar a los receptores de la vacuna (incluidos los padres o cuidadores) que soliciten atención médica inmediata si desarrollan síntomas indicativos de miocarditis o pericarditis.
Reacciones relacionadas con la ansiedad
Pueden producirse reacciones relacionadas con la ansiedad, incluidas reacciones vasovagales (síncope), hiperventilación o reacciones relacionadas con el estrés, en asociación con la vacunación como respuesta psicógena a la inyección de la aguja. Deben existir procedimientos para evitar lesiones por desmayos.
Enfermedad concurrente
La vacunación debe posponerse en personas que padecen enfermedad febril aguda grave o infección aguda. La presencia de una infección menor y/o febrícula no debe retrasar la vacunación.
Trombocitopenia y trastornos de coagulación
Al igual que con otras inyecciones intramusculares, la vacuna debe administrarse con precaución en las personas que reciban tratamiento anticoagulante o en aquellas con trombocitopenia o cualquier trastorno de coagulación (como hemofilia) porque pueden producirse hemorragias o hematomas después de una administración intramuscular en estas personas.
Personas inmunodeprimidas
La eficacia y la seguridad de la vacuna no se han evaluado en personas inmunodeprimidas, incluidas aquellas con un diagnóstico conocido del virus de la inmunodeficiencia humana (VIH) o aquellas que reciben tratamiento inmunosupresor (ver sección 5.1). La eficacia de Kostaive puede ser menor en personas inmunodeprimidas.
Limitaciones de la efectividad de la vacuna
Como con cualquier vacuna, la vacunación con Kostaive puede no proteger a todos los receptores de la vacuna. Las personas pueden no estar completamente protegidas hasta 7 días después de su vacunación.
Excipientes con efecto conocido
Potasio
Esta vacuna contiene menos de 1 mmol de potasio (39 mg) por dosis; esto es, esencialmente “exento de potasio”.
Sodio
Esta vacuna contiene menos de 1 mmol de sodio (23 mg) por dosis; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Kostaive se puede administrar de forma concomitante con la vacuna contra la gripe estacional.
Las diferentes vacunas inyectables se deben administrar en lugares de inyección distintos.
4.6 Fertilidad, embarazo y lactancia
Embarazo
No hay datos o éstos son limitados relativos al uso de Kostaive en mujeres embarazadas.
Los estudios realizados en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción (ver sección 5.3).
La administración de Kostaive durante el embarazo solo debe considerarse cuando los posibles beneficios superen cualquier riesgo potencial para la madre y el feto.
Lactancia
No se prevé ningún efecto en el recién nacido/lactante, ya que la exposición sistémica de la mujer en periodo de lactancia a Kostaive es insignificante. Kostaive se puede utilizar durante la lactancia.
Fertilidad
Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Kostaive sobre la capacidad para conducir y utilizar máquinas es nula o insignificante. Sin embargo, algunas de las reacciones adversas mencionadas en la sección 4.8 pueden afectar temporalmente a la capacidad para conducir o utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Serie de vacunación primaria
Las reacciones adversas más frecuentes (≥10 %) después de la dosis 1 o la dosis 2 son dolor en el lugar de la inyección (49,1 %), sensibilidad en el lugar de la inyección (49,0 %), fatiga (42,3 %), dolor de cabeza (35,4 %), mialgia (30,1 %), escalofríos (28,5 %), artralgia (27,2 %), mareos (20,1 %) y pirexia (10,8 %). La mayoría de las reacciones adversas fueron de intensidad leve y se resolvieron a los pocos días de la vacunación. Se notificó un caso de anafilaxia como relacionado con Kostaive (ver sección 4.4).
Dosis de refuerzo
El perfil de seguridad general de los participantes que recibieron una dosis de refuerzo de Kostaive fue similar al observado después de 2 dosis (serie de vacunación primaria).
Tabla de reacciones adversas
El perfil de seguridad que se presenta a continuación se basa en los datos de 2 estudios clínicos:
- El estudio ARCT-154-01, realizado para evaluar la seguridad, la inmunogenicidad y la eficacia de una pauta posológica de 2 dosis de Kostaive, en el que participaron personas de 18 años o más que recibieron al menos una dosis de Kostaive (N = 8807).
- El estudio ARCT-154-J01, realizado para evaluar la seguridad y la inmunogenicidad de la inmunización de refuerzo. En este estudio, se administró una dosis única de Kostaive a participantes de 18 años o más (N = 420) que habían recibido previamente 3 dosis de vacunas autorizadas de ARNm contra la COVID-19 al menos 3 meses antes de la inscripción.
Las reacciones adversas observadas durante los estudios clínicos se enumeran de acuerdo con las siguientes categorías de frecuencia:
Muy frecuentes (≥1/10)
Frecuentes (≥1/100 a <1/10)
Poco frecuentes (≥1/1000 a <1/100)
Raras (≥1/10 000 a <1/1 000)
Muy raras (<1/10 000)
Frecuencia no conocida (no puede estimarse a partir de los datos disponibles)
Tabla 1 Reacciones adversas
| Clasificación por órganos y sistemas- MedDRA | Reacciones adversas | Frecuencia |
| Trastornos del sistema inmunológico | Reacciones de hipersensibilidad inmediatas y retardadas (p. ej., erupción, urticaria, dermatitis alérgica) Anafilaxia | Poco frecuentes Muy raras |
| Trastornos del sistema nervioso | Cefalea Mareos | Muy frecuentes Muy frecuentes |
| Trastornos gastrointestinales | Diarrea Náuseas Vómitos | Frecuentes Frecuentes Frecuentes |
| Trastornos musculoesqueléticos y del tejido conjuntivo | Artralgia Mialgia | Muy frecuentes Muy frecuentes |
| Trastornos generales y alteraciones en el lugar de administración | Dolor en el lugar de la inyección Sensibilidad en el lugar de la inyección Fatiga/malestar Escalofríos Pirexia Hinchazón en el lugar de la inyección Induración en el lugar de la inyección Eritema en el lugar de la inyección Prurito en el lugar de la inyección | Muy frecuentes Muy frecuentes Muy frecuentes Muy frecuentes Muy frecuentes Frecuentes Frecuentes Frecuentes Frecuentes |
| Exploraciones complementarias | Recuento de neutrófilos disminuidoa | Frecuencia no conocida |
a Los descensos observados en el recuento de neutrófilos en los participantes de los ensayos clínicos fueron transitorios y clínicamente asintomáticos.
Administración concomitante con la vacuna contra la gripe estacional
El estudio ARCT-2303-01 se llevó a cabo para evaluar la seguridad e inmunogenicidad de una dosis única de refuerzo de Kostaive administrada de forma concomitante con la vacuna contra la gripe estacional en participantes de 18 a <65 años (N = 403) y de 65 años en adelante (N = 99). Los acontecimientos de reactogenicidad se notificaron a una frecuencia similar entre los participantes que recibieron Kostaive administrado de forma concomitante con la vacuna contra la gripe y los que recibieron Kostaive en monoterapia, sin un aumento de la intensidad de las reacciones adversas locales ni sistémicas.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En caso de sobredosis, se recomienda el control de las funciones vitales y el posible tratamiento sintomático.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Vacunas, vacunas contra la COVID-19, vacuna basada en ARN, código ATC: J07BN01
Mecanismo de acción
Kostaive está compuesto por un ARNm autoamplificado que codifica la proteína espicular del SARS-CoV-2, encapsulado en nanopartículas lipídicas. El ARNm autoamplificado está diseñado para producir copias adicionales de ARNm dentro de las células huésped después de la inyección intramuscular, para lograr una expresión mejorada del antígeno de la proteína espicular. Esto da lugar a anticuerpos neutralizantes y respuestas inmunitarias celulares al antígeno espicular, lo que contribuye a la protección contra la COVID-19. El proceso de autoamplificación del ARNm es transitorio y no genera partículas infecciosas.
Eficacia clínica
El estudio ARCT-154-01 fue un estudio clínico aleatorizado, controlado, con enmascaramiento del observador y multicéntrico realizado en participantes de 18 años y mayores en Vietnam en un momento en que la variante dominante era la delta.
La eficacia se evaluó en el grupo de análisis por ITTm, que incluyó a 15 458 participantes, 7762 en el grupo de Kostaive (zapomerán) y 7696 en el grupo de placebo.
La aleatorización se estratificó por edad (<60 o ≥60 años) y, para los participantes <60 años, por riesgo de COVID-19 grave (aquellos con asma, cáncer, enfermedad cerebrovascular, enfermedad renal/hepática/pulmonar crónica, fibrosis quística, diabetes mellitus tipo 1 o 2, afecciones cardiovasculares, afecciones de salud mental, tabaquismo, fibrosis pulmonar, síndrome de Down, obesidad, enfermedad de células falciformes o trastorno por abuso de sustancias). Se consideró que todos los participantes ≥60 años presentaban un riesgo elevado de COVID-19 grave. De los participantes que recibieron Kostaive, el 5,5 % (n = 485) padecía afecciones médicas subyacentes importantes, como enfermedades cardiovasculares, diabetes, obesidad, trastornos hepáticos, enfermedad pulmonar obstructiva crónica (EPOC) y asma. El estudio excluyó a los participantes inmunodeprimidos, incluidos aquellos con un diagnóstico conocido del virus de la inmunodeficiencia humana (VIH) o que tomaban inmunodepresores, y aquellos que tenían un diagnóstico clínico o microbiológico previo de COVID-19.
Los participantes con afecciones médicas agudas o crónicas preexistentes, incluidos los participantes con infección conocida por el virus de la hepatitis C (VHC) o enfermedad por el virus de la hepatitis B (VHB), fueron aptos para su inclusión.
Las características demográficas e iniciales fueron similares entre los grupos para las personas de las 2 cohortes de edad y por grupos de riesgo. Entre el total de participantes que recibieron Kostaive, el 49 % eran hombres y el 51 % eran mujeres, el 99,6 % eran asiáticos y el 0,4 % se describió como “otro” para la raza, respectivamente. En el momento de la vacunación, la media de edad de la población era de 46,4 años (intervalo de edad de 18 a 89 años).
El criterio de valoración principal de la eficacia global fue la eficacia de la vacuna (EV), definida como la primera aparición de COVID-19 virológicamente confirmada definida por el protocolo con inicio entre el día 36 (7 días después de la dosis 2) y el día 92, inclusive.
Para los participantes sin evidencia de infección por SARS-CoV-2 antes de 7 días después de la dosis 2, la eficacia de la vacuna contra la COVID-19 confirmada que se produjo al menos 7 días después de la dosis 2 fue del 56,7 % (intervalo de confianza del 95 %: del 48,8 % al 63,4 %). El número de casos de COVID-19 fue de 200 y 440 en los grupos de Kostaive y de placebo, respectivamente. En el momento del análisis principal de la eficacia, se había realizado un seguimiento de los participantes para detectar la COVID-19 sintomática durante un total de 1146 años-persona para Kostaive y en un total de 1120 años-persona en el grupo de placebo.
La información relativa a la evaluación de la eficacia global de la vacuna se presenta en la Tabla 2.
Tabla 2 Eficacia de la vacuna contra la COVID-19 definida por el protocolo y confirmada virológicamente entre el día 36 y el día 92: población por intención de tratar modificada (ITTm)
| Subgrupo | Kostaive | Placebo | % de EV (IC del 95 %)a |
| Todos los participantes | |||
| N | 7762 | 7696 | 56,7 (48,8-63,4) |
| Número de casos confirmados de COVID-19, n (%) | 200 (2,6) | 440 (5,7) | |
| Tiempo de vigilanciab (años-persona) | 1146,2 | 1120,2 | |
| Sanos de ≥18 a <60 años | |||
| N | 3882 | 3896 | 49,8 (37,8-59,5) |
| Número de casos confirmados de COVID-19, n (%) | 126 (3,2) | 246 (6,3) | |
| Tiempo de vigilanciab (años-persona) | 572,1 | 566,1 | |
| En riesgo de ≥18 a <60 años | |||
| N | 2519 | 2471 | 69,7 (57,6-78,3) |
| Número de casos confirmados de COVID-19, n (%) | 46 (1,8) | 138 (5,6) | |
| Tiempo de vigilanciab (años-persona) | 372,9 | 359,5 | |
| ≥60 años | |||
| N | 1361 | 1329 | 53,5 (26,8-70,5) |
| Número de casos confirmados de COVID-19, n (%) | 28 (2,1) | 56 (4,2) | |
| Tiempo de vigilanciab (años-persona) | 201,2 | 194,5 | |
Abreviaturas: IC: intervalo de confianza; COVID-19: enfermedad por coronavirus 2019; CRI: cociente de riesgos instantáneos; N: número de participantes en riesgo; n: número de participantes con casos notificados; RR: riesgo relativo; SARS-CoV-2: síndrome respiratorio agudo grave por coronavirus 2; EV: eficacia de la vacuna. ITTm, intención de tratar modificada (incluye a todos los participantes que recibieron todas las dosis requeridas por el protocolo de la vacuna del estudio [Kostaive o placebo] hasta el momento de la evaluación y que no presentan evidencia de infección por SARS-CoV-2 en el día 1 o hasta 7 días después de la 2.ª vacunación en el estudio). “En riesgo” se definió como personas que se consideran con un mayor riesgo de desarrollar COVID-19 grave. a La EV se calcula mediante 1-HR a partir de la regresión de Cox ajustada por el grupo de riesgo y la región del centro del estudio.
b El tiempo de vigilancia se refiere al tiempo total en riesgo de tiempo-persona en años para el criterio de valoración dado.
Eficacia contra la COVID-19 grave
Se evaluó la eficacia de Kostaive para la prevención de la COVID-19 grave confirmada virológicamente, incluida la muerte (Tabla 3). La COVID-19 grave consistió en cualquiera de los siguientes: frecuencia respiratoria ≥30 por minuto, frecuencia cardíaca ≥125 por minuto, nivel de saturación de oxígeno (SpO2) ≤93 % en aire ambiente a nivel del mar o presión parcial de oxígeno arterial (PO2)/fracción inspirada de oxígeno (FiO2) <300 mmHg, insuficiencia respiratoria (definida como la necesidad de oxígeno de alto flujo, ventilación no invasiva, ventilación mecánica u oxigenación por membrana extracorpórea (OMEC), choque (definido como presión arterial sistólica <90 mmHg, presión arterial diastólica <60 mmHg, o necesidad de vasopresores), disfunción renal, hepática o neurológica aguda significativa, ingreso en una unidad de cuidados intensivos, muerte. El criterio de valoración fue la primera aparición de COVID-19 grave confirmada definida por el protocolo con inicio entre los días 36 y 92, inclusive.
Tabla 3 Eficacia de la vacuna contra la COVID-19 grave definida por el protocolo confirmada virológicamente entre el día 36 y el día 92: población por intención de tratar modificada (ITTm)
| Subgrupo | Kostaive | Placebo | % de EV (IC del 95 %)a |
| Todos los participantes | |||
| N | 7762 | 7696 | 95,3 (80,5-98,9) |
| Número de casos confirmados de COVID-19, n (%) | 2 (0,0) | 41 (0,5) | |
| Tiempo de vigilanciab (años-persona) | 1162,9 | 1154,7 | |
| Sanos de ≥18 a <60 años | |||
| N | 3882 | 3896 | 100,0 (NE) |
| Número de casos confirmados de COVID-19, n (%) | 0 (0,0) | 15 (0,4) | |
| Tiempo de vigilanciab (años-persona) | 582,7 | 585,8 | |
| En riesgo de ≥18 a <60 años | |||
| N | 2519 | 2471 | 89,5 (16,8-98,7) |
| Número de casos confirmados de COVID-19, n (%) | 1 (0,0) | 9 (0,4) | |
| Tiempo de vigilanciab (años-persona) | 376,9 | 370,9 | |
| ≥60 años | |||
| N | 1361 | 1329 | 94,4 (58,2-99,3) |
| Número de casos confirmados de COVID-19, n (%) | 1 (0,1) | 17 (1,3) | |
| Tiempo de vigilanciab (años-persona) | 203,4 | 197,9 | |
Abreviaturas: IC: intervalo de confianza; COVID-19: enfermedad por coronavirus 2019; CRI: cociente de riesgos instantáneos; N: número de participantes en riesgo; n: número de participantes con casos notificados; NE: no estimable; RR: riesgo relativo; SARS-CoV-2: síndrome respiratorio agudo grave por coronavirus 2; EV: eficacia de la vacuna.
ITTm, intención de tratar modificada (incluye a todos los participantes que recibieron todas las dosis requeridas por el protocolo de la vacuna del estudio [Kostaive o placebo] hasta el momento de la evaluación y que no presentan evidencia de infección por SARS-CoV-2 en el día 1 o hasta 7 días después de la 2.ª vacunación en el estudio).
a La EV se calcula mediante 1-HR a partir de la regresión de Cox ajustada por el grupo de riesgo y la región del centro del estudio, o 1-RR cuando el número de casos confirmados es 0 en el grupo de Kostaive.
b El tiempo de vigilancia se refiere al tiempo total en riesgo de tiempo-persona en años para el criterio de valoración dado.
Inmunogenicidad en participantes de 18 años o más después de la dosis de refuerzo
La evaluación de la inmunogenicidad de una dosis de refuerzo se basa en los resultados del estudio ARCT-154-J01, realizado en Japón, que comparó la respuesta inmunitaria tras una dosis de refuerzo de Kostaive (zapomerán) con la del comparador (tozinamerán, BNT162b2) en personas adultas que recibieron previamente la serie de vacunación primaria y 1 dosis de refuerzo con vacunas autorizadas de ARNm contra la COVID-19. En este estudio, la inmunogenicidad se evaluó mediante un ensayo de neutralización del virus contra la cepa ancestral SARS-CoV-2 y la variante de Omicron BA.4/5.
El objetivo principal del estudio ARCT-154-J01 era demostrar la no inferioridad de Kostaive en comparación con la vacuna comparadora en términos de la proporción de media geométrica de los títulos de anticuerpos (GMT) y la diferencia en las tasas de serorrespuesta (SRR) frente a la cepa ancestral de SARS-CoV-2 el día 29 después de la vacunación. En caso de que se demostrara la no inferioridad para la cepa ancestral, se realizarían pruebas similares para la variante de Omicron BA.4/5. Una vez demostrada la segunda no inferioridad, se analizó la superioridad de Kostaive frente al comparador para la variante de Omicron BA.4/5. Se realizaron pruebas adicionales de GMT hasta 12 meses para evaluar la duración de la respuesta de anticuerpos.
Se inscribió a un total de 828 participantes en el estudio y se aleatorizaron (1:1) al grupo de la vacuna de Kostaive y al grupo de la vacuna comparadora. En el momento de la vacunación, la media de edad fue de 45,7 años (intervalo de edad de 18 a 77 años). De 828 participantes, que fueron aleatorizados y recibieron una vacuna del estudio, 759 participantes se incluyeron en el conjunto por protocolo 1 (CPP-1), el conjunto de análisis para el criterio de valoración principal de inmunogenicidad.
Los resultados del estudio ARCT-154-J01 se presentan en la Tabla 4. Un mes después de la vacunación, Kostaive demostró no inferioridad frente a la vacuna comparadora contra la cepa ancestral SARS-CoV-2 y superioridad contra la variante Omicron BA.4/5. Los datos de inmunogenicidad a largo plazo mostraron que persistían anticuerpos neutralizantes, con aproximadamente el doble de GMT detectados para Kostaive en comparación con la vacuna comparadora 3, 6 y 12 meses después de la vacunación, para ambas cepas.
Tabla 4 Resumen de la respuesta inmunitaria contra la cepa ancestral de SARS-CoV-2 y la variante de Omicron BA.4/5 hasta 12 meses después de la administración de la dosis de refuerzo
| Cepa | Punto temporal Criterio de valoración | GMT/SRR (IC del 95 %) | Cociente de GMT/ Diferencia de SRR (IC del 95 %) | |||
| Na | Kostaive | Na | Comparador* | |||
| Cepa ancestral (Wuhan-Hu-1) | Antes de la vacunación GMT | 385 | 813 (716, 924) | 374 | 866 (755, 993) | 0,94 (0,78, 1,13) |
| 1 mes GMT | 385 | 5641 (4321, 7363) | 374 | 3934 (2993, 5169) | 1,43b (1,26, 1,63) | |
| 1 mes SRR | 385 | 65,2 (60,2, 69,9) | 374 | 51,6 (46,4, 56,8) | 13,6b (6,8, 20,5) | |
| 3 meses GMT | 369 | 5928 (5414, 6491) | 356 | 2899 (2648, 3175) | 2,04c (1,80, 2,32) | |
| 6 meses GMT | 332 | 4119 (3723, 4557) | 313 | 1861 (1667, 2078) | 2,21c (1,91, 2,57) | |
| 12 meses GMT | 272 | 3396 (3019, 3821) | 266 | 1771 (1532, 2047) | 1,92c (1,59, 2,31) | |
| Omicron BA.4/5 | Antes de la vacunación GMT | 385 | 275 (227, 335) | 374 | 292 (236, 360) | 0,94 (0,71, 1,26) |
| 1 mes GMT | 385 | 2551 (1687, 3859) | 374 | 1958 (1281, 2993) | 1,30d (1,07, 1,58) | |
| 1 mes SRR | 385 | 69,9 (65,0, 74,4) | 374 | 58,0 (52,8, 63,1) | 11,6d (4,9, 18,3) | |
| 3 meses GMT | 369 | 1892 (1646, 2175) | 356 | 888 (764, 1031) | 2,13c (1,74, 2,61) | |
| 6 meses GMT | 332 | 1119 (960, 1305) | 313 | 495 (413, 595) | 2,26c (1,78, 2,86) | |
| 12 meses GMT | 272 | 881 (735, 1057) | 266 | 467 (376, 580) | 1,89c (1,42, 2,50) | |
Abreviaturas: IC: intervalo de confianza; GMT: media geométrica de los títulos; SARS-CoV-2: coronavirus del síndrome respiratorio agudo grave; SRR: tasa de serorrespuesta.
Se analizó el valor de las concentraciones de anticuerpos neutralizantes transformados logarítmicamente para el día 29 (1 mes) mediante el modelo de análisis de la covarianza (ANCOVA). Se utilizaron el sexo y el periodo desde la última (3.ª) vacunación (<5 meses, ≥5 meses) como factores especificados previamente en el protocolo. Los GMT al inicio y a los 3, 6 y 12 meses no están ajustados.
Si una concentración de anticuerpos medida está por debajo del límite inferior de cuantificación, el valor se imputa como 1/2 del límite de cuantificación.
La serorrespuesta se define como un aumento de al menos 4 veces de las concentraciones de anticuerpos neutralizantes posteriores al refuerzo con respecto a la concentración inicial o respecto a la mitad del límite inferior de cuantificación si no es detectable al inicio.
a N = número de participantes con resultados de ensayo válidos para el ensayo específico en el punto temporal de muestreo dado.
b Se cumplieron los criterios especificados previamente para la no inferioridad: el límite inferior (LI) del intervalo de confianza (IC) del 95 % para el cociente de GMT (Kostaive/comparador) supera 0,67 y el LI del IC del 95 % para la diferencia en las SRR (Kostaive menos el comparador) supera el -10 %. No se especificó previamente la prueba de superioridad para la cepa ancestral. El análisis se realizó en el CPP-1. c El análisis se realizó en el CPP-1-ic, una versión modificada del CPP-1 en la que los participantes con una prueba positiva de anticuerpos de la nucleocápside fueron excluidos de todos los análisis de inmunogenicidad posteriores.
d Se cumplieron los criterios especificados previamente tanto para la no inferioridad como para la superioridad. Criterios de superioridad: el LI del IC del 95 % para el cociente de GMT supera 1,0 y el LI del IC del 95 % para la diferencia de SRR supera el 0 %. El análisis se realizó en el CPP-1. * Comparador: tozinamerán (BNT162b2)
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Kostaive en uno o más grupos de la población pediátrica en la prevención de la COVID-19 (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
No procede.
5.3 Datos preclínicos de seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de toxicidad a dosis repetidas y toxicidad para la reproducción y el desarrollo.
Toxicidad general
Se llevó a cabo un estudio de toxicidad general con Kostaive en conejos (que recibieron un total de 3 dosis por vía intramuscular, cada una de las cuales excedió la dosis en humanos, una vez cada 2 semanas).
Se observaron aumentos transitorios de la temperatura corporal media (aumentos de hasta ~1,7 °C), cambios en los análisis de laboratorio (cambios eritroides compatibles con una disminución de la eritropoyesis secundaria a la inflamación, cifra de trombocitos mínima o ligeramente reducida, recuento de neutrófilos y/o monocitos mínimamente incrementado, fibrinógeno leve o moderadamente aumentado, un aumento mínimo de la globulina y/o una disminución mínima de la albúmina sérica y aumentos de las citocinas séricas), así como hallazgos inflamatorios en el bazo, los ganglios linfáticos (aumento de la celularidad de los linfocitos), coherentes con una respuesta inflamatoria.
Genotoxicidad/carcinogenicidad
No se realizaron estudios de genotoxicidad ni de carcinogenicidad. No se espera que los componentes de la vacuna (lípidos y ARNm) tengan potencial genotóxico.
Toxicidad reproductiva
Se investigó la toxicidad reproductiva y del desarrollo en conejos en un estudio de fertilidad, embriofetal y posnatal combinado en el que las conejas fueron vacunadas por vía intramuscular antes del apareamiento y durante la gestación (recibiendo 5 dosis de vacuna que exceden la dosis en humanos entre el día 28 previo al apareamiento y el día 28 de gestación). Las respuestas de anticuerpos del SARS-CoV-2 estaban presentes en los animales maternos posvacunación desde antes del apareamiento hasta el final del estudio, así como en los fetos y la descendencia, lo que indica la transferencia placentaria de anticuerpos maternos.
No se observaron efectos relacionados con la vacuna sobre la fertilidad femenina, el desarrollo del embrión y el feto ni el crecimiento y desarrollo posnatal. No se dispone de datos de Kostaive para su excreción en la leche.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Di(pentadecan-8-il)-4,4'-((((3-(dimetilamino)propil)tio)carbonil)azanediil)dibutirato (ATX-126) Colesterol
1,2-distearoil-sn-glicero-3-fosfocolina (DSPC)
1,2-dimiristoil-rac-glicero-3-metoxipolietileno-2000 (PEG2000-DMG)
Sacarosa
Sorbato de potasio
Cloruro sódico
Trometamol
Poloxámero 188 (contiene el antioxidante hidroxitolueno butilado)
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, esta vacuna no debe mezclarse con otros medicamentos.
6.3 Periodo de validez
Vial sin abrir
2 años a entre -15 °C y -25 °C.
Los viales se pueden conservar a temperatura ambiente (hasta 25 °C) durante un máximo de 4 horas antes de la reconstitución.
Medicamento reconstituido
Después de la preparación, el vial de la vacuna reconstituida debe conservarse refrigerado o a temperatura ambiente (entre 2 °C y 25 °C) antes de la administración y debe administrarse en las 6 horas siguientes a la perforación inicial del tapón del vial.
Una vez descongelada o reconstituida, la vacuna no debe volver a congelarse.
Se ha demostrado la estabilidad química y física en uso durante 6 horas a entre 2 °C y 25 °C e incluye el transporte durante este tiempo. Desde el punto de vista microbiológico, una vez que se haya perforado el tapón del vial para la reconstitución de la vacuna, el producto puede conservarse durante un máximo de 6 horas en condiciones de refrigeración o a temperatura ambiente (entre 2 °C y 25 °C). Otros tiempos y condiciones de almacenamiento en uso son responsabilidad del usuario.
La vacuna reconstituida debe desecharse después de 6 horas.
6.4 Precauciones especiales de conservación
Conservar en congelador a entre -15 °C y -25 °C. Conservar en el envase original para protegerlo de la luz.
Para las condiciones de conservación tras la descongelación y reconstitución del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Polvo contenido en un vial (vidrio tipo I) con un tapón (goma de bromobutilo) y una tapa de cierre extraíble de plástico (engaste de aluminio).
Cada vial multidosis contiene 16 dosis de 0,5 ml; ver sección 6.6.
Tamaño del envase: 20 viales multidosis.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Instrucciones de manipulación
La vacuna debe ser preparada por un profesional sanitario utilizando técnicas asépticas para garantizar la esterilidad de la dispersión preparada.
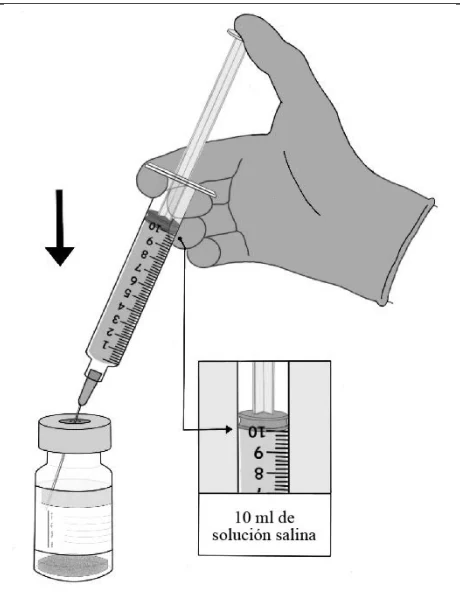
SOLO use 10 ml de solución inyectable estéril de cloruro sódico 9 mg/ml (0,9 %) o equivalente para la reconstitución.
Tras la reconstitución, la vacuna es una suspensión opalescente de color blanco a blanquecino (pH: 7,5‐8,5); osmolalidad: 300‐400 mOsm/kg.
Después de la reconstitución, cada vial contiene 16 dosis de 0,5 ml.
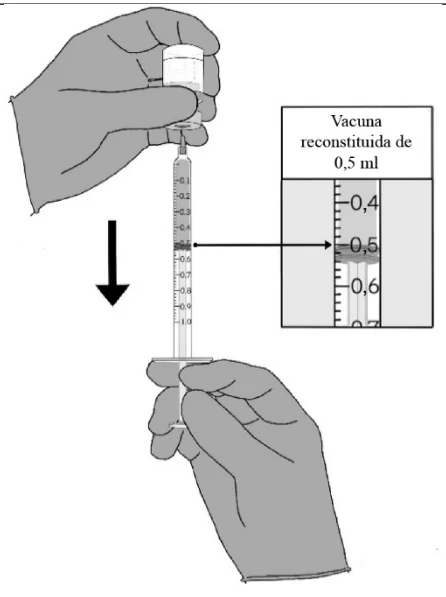
Extraiga 0,5 ml de la vacuna en jeringas de uso individual.
- Cada dosis debe contener 0,5 ml de dispersión inyectable reconstituida.
- Si la cantidad de vacuna restante en el vial no puede proporcionar una dosis completa de 0,5 ml, no administre el resto. En su lugar, deseche el vial y cualquier volumen restante.
- No se debe agrupar el exceso de vacuna de varios viales.
- Después de la preparación, las jeringas llenas deben conservarse refrigeradas o a temperatura ambiente (entre 2 °C y 25 °C) antes de la administración (incluido el transporte durante este tiempo) y deben administrarse en las 6 horas siguientes a la perforación inicial del tapón del vial.
- La vacuna reconstituida debe desecharse después de 6 horas.
| Preparación de dosis individuales de Kostaive polvo para dispersión inyectable | |
PASO A. Inspección visual y equilibrado de la temperatura de los viales
NO LO USE si hay daños en el recipiente u otros defectos. NO LO USE si el vial no perforado está a temperatura ambiente durante más de 4 horas. | |
PASO B. Adición de solución salina a la vacuna
| |
| Preparación de dosis individuales de Kostaive polvo para dispersión inyectable | |
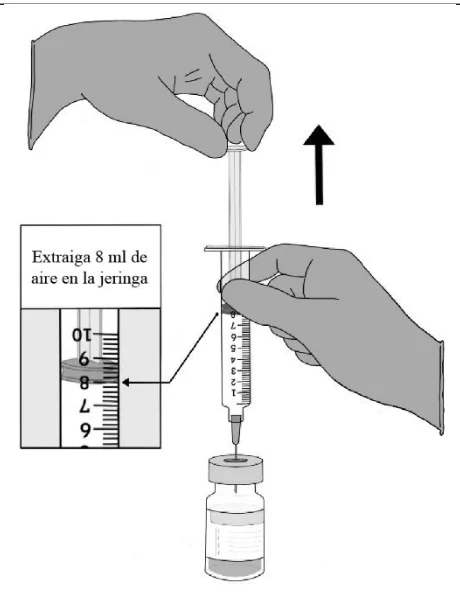
PASO C. Ajuste de la presión del vial
| |
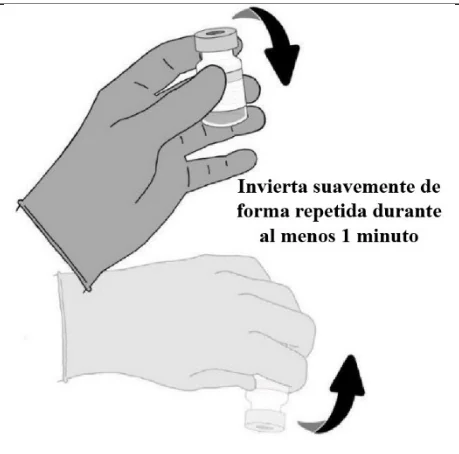
PASO D. Mezcla e inspección visual de la vacuna reconstituida
| |
PASO E. Preparación de la jeringa
| |
 Eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Arcturus Therapeutics Europe B.V.
Claude Debussylaan 10
1082 MD Amsterdam
Países Bajos
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/24/1873/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 12 de febrero de 2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.