


Ficha técnica - Kyinsu
1. NOMBRE DEL MEDICAMENTO
Kyinsu (700 unidades + 2 mg)/ml solución inyectable en pluma precargada
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
1 ml de solución contiene 700 unidades de insulina icodec* y 2 mg de semaglutida*.
Cada pluma precargada contiene 300 unidades de insulina icodec y 0,86 mg de semaglutida en 0,43 ml de solución.
Cada pluma precargada contiene 700 unidades de insulina icodec y 2 mg de semaglutida en 1 ml de solución.
Cada pluma precargada contiene 1 050 unidades de insulina icodec y 3 mg de semaglutida en 1,5 ml de solución.
10 unidades de dosis contienen 10 unidades de insulina icodec y 0,029 mg de semaglutida.
*Producida en Saccharomyces cerevisiae mediante tecnología de ADN recombinante.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable en pluma precargada (FlexTouch).
Solución isotónica, transparente, incolora o casi incolora con un pH de aproximadamente 7,4.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Kyinsu está indicado para el tratamiento de adultos con diabetes mellitus tipo 2 insuficientemente controlada con insulina basal o agonistas del receptor del péptido similar al glucagón tipo 1 (GLP-1) como complemento a la dieta y al ejercicio, además de los medicamentos antidiabéticos orales. Para consultar los resultados de los estudios con respecto a las combinaciones, los efectos sobre el control glucémico, y las poblaciones estudiadas, ver secciones 4.4, 4.5 y 5.1.
4.2 Posología y forma de administración
Posología
Kyinsu se administra una vez a la semana por vía subcutánea.
Kyinsu está diseñado para administrarse el mismo día de la semana. Kyinsu se puede administrar a cualquier hora del día.
Kyinsu se administra como unidades de dosis.
Diez (10) unidades de dosis contienen 10 unidades de insulina icodec y 0,029 mg de semaglutida. El contador de dosis de la pluma muestra el número de unidades de dosis.
La dosis semanal máxima recomendada es de 350 unidades de dosis, es decir, 350 unidades de insulina icodec y 1 mg de semaglutida.
La dosis de Kyinsu debe ajustarse de acuerdo con las necesidades individuales del paciente. Se recomienda optimizar el control glucémico mediante el ajuste de la dosis en función de los niveles de glucosa plasmática en ayunas autocontrolados.
Dada la larga semivida de Kyinsu, no se recomienda ajustar la dosis durante una enfermedad aguda ni si los pacientes realizan cambios de corta duración en el nivel de actividad física o en la dieta habitual. En estas situaciones, se debe indicar a los pacientes que consulten a su profesional sanitario para obtener más información sobre otros ajustes aplicables, p. ej., ingesta de glucosa o cambios en otros medicamentos hipoglucemiantes.
Inicio de Kyinsu
El tratamiento con insulina basal o con un agonista del receptor de GLP-1 se debe interrumpir antes del inicio de Kyinsu. La dosis inicial recomendada de Kyinsu es de 40 unidades de dosis (40 unidades de insulina icodec y 0,114 mg de semaglutida), seguida de ajustes individuales de la dosis una vez a la semana. Se recomienda un control glucémico frecuente durante el cambio y las semanas siguientes.
Cuando se añada Kyinsu a un tratamiento con sulfonilurea, se deberá considerar la interrupción o la reducción de la dosis de la sulfonilurea.
Cambio desde una insulina basal diaria o un agonista del receptor de GLP-1 diario Al cambiar desde una insulina basal diaria o un agonista del receptor de GLP-1 diario, el tratamiento con Kyinsu se debe iniciar al día siguiente de la última dosis administrada de la pauta diaria anterior (ver sección 4.4).
Al cambiar desde una insulina basal diaria a Kyinsu, se puede considerar hacer ajustes en otros productos medicinales antidiabéticos. La glucosa en sangre debe ser monitorizada estrechamente (ver sección 4.4).
Cambio desde la insulina basal administrada una vez a la semana
No hay experiencia en el cambio de una insulina basal semanal a Kyinsu. Al cambiar desde una insulina basal semanal, el momento de inicio del tratamiento con Kyinsu se debe basar en la glucosa plasmática en ayunas de cada paciente una semana después de la última dosis administrada de la insulina basal semanal.
Cambio desde el agonista del receptor de GLP-1 administrado una vez por semana Al cambiar desde un agonista del receptor de GLP-1 semanal, el tratamiento con Kyinsu se debe iniciar una semana después de la última dosis administrada del tratamiento semanal previo con el agonista del receptor de GLP-1.
Ajuste de la dosis
La dosis de Kyinsu se debe ajustar de acuerdo con las necesidades individuales del paciente. Se recomienda optimizar el control glucémico una vez a la semana basándose en la glucosa plasmática en ayunas.
El ajuste de la dosis se debe realizar en función de los valores de glucosa plasmática en ayunas autocontrolados el día del ajuste posológico y los dos días anteriores.
Dosis olvidada
Si se olvida una dosis, esta se debe administrar lo antes posible. Si se encuentra dentro de los 3 días posteriores a la dosis olvidada, el paciente puede entonces reanudar su pauta original de administración semanal.
Si han transcurrido más de 3 días, la dosis olvidada se debe administrar lo antes posible. La pauta de administración semanal se modificará al día de la semana en el que se haya administrado la dosis olvidada. Si se desea mantener el día original de la administración semanal, el intervalo entre las dosis siguientes se puede ampliar progresivamente hasta recuperar finalmente el mismo día de administración.
Poblaciones especiales
Población de edad avanzada
No es necesario ajustar la dosis en los pacientes de edad avanzada (ver sección 5.2).
Insuficiencia renal
No es necesario ajustar la dosis en pacientes con insuficiencia renal (ver sección 5.2). En los pacientes con insuficiencia renal, se recomienda controlar la glucosa con más frecuencia. No se recomienda el uso de Kyinsu en pacientes con enfermedad renal terminal debido a la limitación de datos con el monocomponente semaglutida (ver sección 5.2).
Insuficiencia hepática
No es necesario ajustar la dosis en pacientes con insuficiencia hepática (ver sección 5.2). En los pacientes con insuficiencia hepática, se recomienda controlar la glucosa con más frecuencia. La experiencia relativa al uso de Kyinsu en pacientes con insuficiencia hepática grave es limitada. Se debe extremar la precaución al tratar a estos pacientes con Kyinsu.
Población pediátrica
No se ha establecido la seguridad y eficacia de Kyinsu en niños y adolescentes menores de 18 años. No se dispone de datos.
Forma de administración
Solo por vía subcutánea.
Kyinsu no se debe administrar por vía intravenosa, ya que puede provocar una hipoglucemia grave. Kyinsu no se debe administrar por vía intramuscular, ya que puede alterar la absorción. Kyinsu no se debe utilizar en bombas de perfusión de insulina.
Kyinsu no se debe extraer del cartucho de la pluma precargada con una jeringa (ver sección 4.4).
Kyinsu se administra por vía subcutánea mediante inyección en el muslo, la zona superior del brazo o la pared abdominal. Siempre se debe rotar el lugar de inyección dentro de la misma zona para reducir el riesgo de lipodistrofia y amiloidosis cutánea (ver sección 4.4.).
Se debe indicar a los pacientes que usen siempre una aguja nueva. La reutilización de agujas de la pluma aumenta el riesgo de bloqueo de las agujas, lo que puede dar lugar a una dosis insuficiente. En caso de bloqueo de las agujas, los pacientes deben seguir las instrucciones descritas en las instrucciones de uso que se adjuntan al prospecto (ver sección 6.6).
Kyinsu está disponible en pluma precargada.
El contador de dosis muestra el número de unidades de dosis de Kyinsu que se van a inyectar. No es necesario volver a calcular la dosis.
Las plumas precargadas de Kyinsu pueden proporcionar las siguientes dosis:
- La pluma precargada de 0,43 ml administra entre 10 y 300 unidades de dosis en una inyección en incrementos de 10 unidades de dosis.
- La pluma precargada de 1 ml administra entre 10 y 350 unidades de dosis en una inyección en incrementos de 10 unidades de dosis.
- La pluma precargada de 1,5 ml administra entre 10 y 350 unidades de dosis en una inyección en incrementos de 10 unidades de dosis.
Para más información antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad a los principios activos o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
General
No se debe utilizar Kyinsu en pacientes con diabetes mellitus tipo 1 o para el tratamiento de la cetoacidosis diabética.
No hay experiencia terapéutica en pacientes con insuficiencia cardiaca congestiva de clase IV según la Asociación de Cardiología de Nueva York (NYHA, por sus siglas en inglés).
Hipoglucemia
Se puede producir hipoglucemia si la dosis de Kyinsu es mayor a la necesaria (ver secciones 4.5, 4.8 y 4.9).
La omisión de una comida o el ejercicio físico intenso e imprevisto pueden producir hipoglucemia.
Una hipoglucemia grave puede provocar estado de inconsciencia y/o convulsiones y dar lugar a un deterioro de la función cerebral temporal o permanente o incluso la muerte.
Los síntomas de hipoglucemia por lo general aparecen de forma repentina. Pueden incluir sudores fríos, piel fría y pálida, fatiga, nerviosismo o temblor, ansiedad, cansancio o debilidad inusuales, confusión, dificultad para concentrarse, somnolencia, apetito excesivo, alteraciones de la visión, dolor de cabeza, náuseas y palpitaciones.
Los pacientes cuyo control glucémico ha mejorado en gran medida (p. ej., con un tratamiento intensivo) pueden experimentar un cambio en sus síntomas habituales de aviso de hipoglucemia y deben ser advertidos de esta posibilidad. Los síntomas habituales de aviso de hipoglucemia pueden desaparecer en los pacientes con diabetes de larga duración.
Los factores que aumentan la susceptibilidad a la hipoglucemia requieren un control especialmente estricto. Estos incluyen cambios en la actividad física, cambios en la dieta o saltarse comidas, consumo de alcohol, tratamiento concomitante con otros determinados medicamentos (ver sección 4.5), enfermedad, mejora de la sensibilidad a la insulina (p. ej., mediante la eliminación de factores de estrés o el cambio de peso), cambio en la zona de inyección y ciertos trastornos endocrinos no compensados.
El efecto prolongado de las insulinas basales puede retrasar la recuperación de la hipoglucemia. Tras la aparición de un episodio hipoglucémico, se recomienda al paciente que se mida estrechamente la glucosa en sangre hasta la recuperación.
Reacciones adversas gastrointestinales
El uso de agonistas del receptor de GLP-1, como la semaglutida, un monocomponente de Kyinsu, se puede asociar a reacciones adversas gastrointestinales (ver sección 4.8). Esto se debe tener en cuenta al tratar a pacientes con la función renal alterada, puesto que las náuseas, los vómitos y la diarrea pueden causar deshidratación que podría producir a su vez un deterioro de la función renal. Se debe advertir a los pacientes de que existe un riesgo potencial de deshidratación relacionado con las reacciones adversas gastrointestinales y de que tomen precauciones para evitar la pérdida de líquidos.
Aspiración asociada a anestesia general o sedación profunda
Se han notificado casos de aspiración pulmonar en pacientes que recibían agonistas del receptor de GLP-1 sometidos a anestesia general o sedación profunda. Por lo tanto, debe considerarse el aumento del riesgo de contenido gástrico residual debido al vaciado gástrico tardío (ver sección 4.8) antes de realizar procedimientos con anestesia general o sedación profunda.
Hiperglucemia
La incidencia de episodios de hiperglucemia aumentó con Kyinsu en comparación con la insulina glargina combinada con insulina aspart (4,1 % frente a 1,2 %) y con la insulina icodec (4,2 % frente a 2,6 %), respectivamente. En el caso de Kyinsu, la mayoría de los episodios de hiperglucemia se notificaron durante las primeras 12 semanas de tratamiento. En los pacientes tratados previamente con dosis diarias más altas de insulina basal antes del estudio (≥ 40 U) y que presentaban valores iniciales más altos de hemoglobina A1c glucosilada (HbA1c) (≥ 8,5 %), la glucosa plasmática en ayunas se incrementó hasta 3 mmol/l en las dos primeras semanas después de iniciar el tratamiento con Kyinsu, después de lo cual estos valores comenzaron a disminuir hasta volver a los valores iniciales en la semana 7-9, y alcanzaron el objetivo glucémico (< 7,2 mmol/l) en la semana 14-17. Durante el inicio del tratamiento, se debe vigilar estrechamente el valor de glucosa en sangre del paciente. Los aumentos iniciales de la glucosa plasmática en ayunas se resolverán tras el ajuste continuo de la dosis (ver sección 4.2).
Una posología insuficiente y/o la interrupción de medicamentos antidiabéticos puede ocasionar hiperglucemia y potencialmente cetoacidosis diabética. Asimismo, las enfermedades concomitantes, especialmente las infecciones, pueden provocar hiperglucemia y, por tanto, aumentar la necesidad de tratamiento antidiabético.
Los primeros síntomas de hiperglucemia aparecen generalmente de forma gradual, a lo largo de un período de horas o días. Estos incluyen sed, aumento de la frecuencia de micción, náuseas, vómitos, somnolencia, piel seca y enrojecida, boca seca y pérdida de apetito, así como aliento con olor a acetona. La hiperglucemia no tratada puede dar lugar a cetoacidosis diabética, que es potencialmente mortal. Se debe considerar la administración de insulina de acción rápida en situaciones de hiperglucemia grave.
Pancreatitis aguda
Se ha observado pancreatitis aguda con el uso de agonistas del receptor de GLP-1, incluida la semaglutida (ver sección 4.8). Se debe informar a los pacientes de los síntomas característicos de la pancreatitis aguda. Ante la sospecha de pancreatitis, se debe interrumpir el tratamiento con Kyinsu y este no se debe reanudar si se confirma la pancreatitis. Se debe extremar la precaución al tratar a pacientes con antecedentes de pancreatitis.
Retinopatía diabética
En el caso de los pacientes con retinopatía diabética tratados con insulina y semaglutida, se ha observado previamente un riesgo mayor de desarrollar complicaciones de retinopatía diabética. Por tanto, es preciso controlar cuidadosamente a los pacientes con antecedentes médicos de retinopatía diabética, y tratarlos según las guías clínicas correspondientes. La mejora rápida del control de la glucosa se ha asociado con un empeoramiento temporal de la retinopatía diabética (ver sección 4.8), pero no se pueden excluir otros mecanismos. No hay experiencia con Kyinsu en pacientes con retinopatía diabética o maculopatía no controladas y potencialmente inestables, por lo que no se recomienda el uso de Kyinsu en estos pacientes.
Para los sujetos sin retinopatía diabética al inicio, ver sección 4.8
Reacciones de hipersensibilidad
Las reacciones alérgicas de tipo inmediato a la insulina icodec o a la semaglutida pueden ser potencialmente mortales.
En los estudios clínicos de Kyinsu, se han notificado reacciones de hipersensibilidad en pacientes tratados con Kyinsu (ver sección 4.8).
Lipodistrofia y amiloidosis cutánea (reacciones en el lugar de la inyección)
Se debe indicar a los pacientes que roten siempre el lugar de inyección para reducir el riesgo de experimentar lipodistrofia y amiloidosis cutánea (ver sección 4.8). Inyectar insulina en lugares con estas reacciones adversas conlleva un posible riesgo de retraso de la absorción de insulina y empeoramiento del control glucémico. Se ha notificado que un cambio repentino de lugar de inyección a una zona no afectada puede provocar hipoglucemia. Se recomienda controlar la glucemia después de cambiar el lugar de inyección de una zona afectada a una no afectada y se puede considerar hacer un ajuste de la dosis de antidiabéticos.
Combinación de pioglitazona y productos de insulina
Cuando la pioglitazona se utilizó en combinación con insulina, se notificaron casos de insuficiencia cardiaca, especialmente en pacientes con factores de riesgo de aparición de insuficiencia cardiaca congestiva. Esto se debe tener en cuenta si se considera un tratamiento combinado con pioglitazona y Kyinsu. Si se utiliza esta combinación, se debe vigilar en los pacientes la aparición de signos y síntomas de insuficiencia cardiaca congestiva, aumento de peso y edema. Se debe interrumpir el tratamiento con pioglitazona ante cualquier empeoramiento de los síntomas cardiacos.
Cómo evitar errores de medicación
Se debe indicar a los pacientes que comprueben siempre la etiqueta de la pluma precargada antes de cada inyección para evitar confusiones entre Kyinsu y otros medicamentos inyectables para la diabetes.
Los pacientes deben verificar visualmente las unidades de dosis seleccionadas en el contador de dosis de la pluma precargada. Es necesario indicar a los pacientes invidentes o con visión reducida que pidan siempre ayuda a otra persona sin problemas de visión y que tenga formación en el uso de la pluma precargada.
Para evitar errores de administración y una posible sobredosis, los pacientes y profesionales sanitarios nunca deben usar una jeringa para extraer el medicamento del cartucho de la pluma precargada.
En caso de bloqueo de las agujas, los pacientes deben seguir las instrucciones descritas en las instrucciones de uso que se adjuntan al prospecto.
Cambio desde otro tratamiento inyectable para la diabetes a Kyinsu semanal
Durante el cambio desde otro tratamiento inyectable para la diabetes, se pueden producir errores de medicación, por ejemplo, en forma de sobredosis o errores de dosificación. Estos errores podrían provocar hipoglucemia, hiperglucemia o reacciones adversas gastrointestinales. Los pacientes que cambien desde un tratamiento inyectable diario u otro tratamiento inyectable semanal para la diabetes deben recibir instrucciones para comprobar que se inyectan la dosis prescrita correcta una vez por semana. Los pacientes que no estén seguros de la dosis correcta deben consultar a su profesional sanitario para obtener más información.
Inmunogenicidad
La administración de Kyinsu puede provocar la formación de anticuerpos contra insulina icodec y/o semaglutida. En raras ocasiones, la presencia de estos anticuerpos podría requerir un ajuste de la dosis de Kyinsu para corregir una tendencia a la hiperglucemia o la hipoglucemia (ver secciones 5.1 y 5.2).
Contenido de sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por dosis; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios clínicos sobre posibles interacciones con fármacos, alimentos o alcohol para Kyinsu. A continuación se presentan las interacciones con otros medicamentos identificadas con el uso de los monocomponentes insulina icodec y semaglutida.
Insulina icodec
Se sabe que algunos medicamentos interaccionan con el metabolismo de la glucosa.
Sustancias que pueden reducir la necesidad de insulina
Antidiabéticos, agonistas del receptor de GLP-1, sulfonilurea, inhibidores de la monoaminooxidasa (IMAO), betabloqueantes, inhibidores de la enzima conversora de la angiotensina (ECA), salicilatos, esteroides anabólicos y sulfonamidas.
Sustancias que pueden aumentar la necesidad de insulina
Anticonceptivos orales, tiazidas, glucocorticoides, hormonas tiroideas, simpaticomiméticos, hormona de crecimiento y danazol.
La octreotida y la lanreotida pueden aumentar o reducir la necesidad de insulina.
El alcohol puede intensificar o reducir el efecto hipoglucemiante de la insulina.
Los betabloqueantes pueden enmascarar los síntomas de hipoglucemia.
Semaglutida
Semaglutida puede retrasar el vaciado gástrico y podría influir potencialmente en la absorción de medicamentos administrados por vía oral de forma simultánea. Se estudió el efecto potencial de semaglutida sobre la absorción de medicamentos orales administrados de forma simultánea para 1 mg de semaglutida en la exposición en estado estacionario.
No se observaron interacciones farmacológicas clínicamente relevantes con semaglutida según los medicamentos evaluados (warfarina y otros derivados cumarínicos, paracetamol, anticonceptivos orales, atorvastatina, digoxina y metformina). Por lo tanto, no es necesario ajustar la dosis cuando se administran estos medicamentos junto con semaglutida.
- Warfarina y otros derivados de la cumarina: al inicio del tratamiento con semaglutida en pacientes tratados con warfarina u otros derivados de la cumarina, se recomienda un control frecuente de la razón internacional normalizada (INR). Semaglutida no modificó la exposición general ni la Cmáx de los enantiómeros R y S de warfarina tras la administración de una dosis única de warfarina (25 mg); asimismo, los efectos farmacodinámicos de warfarina, determinados por la razón internacional normalizada (INR, por sus siglas en inglés), no se vieron afectados de una forma clínicamente significativa. Sin embargo, se han notificado casos de descenso de la INR durante el uso concomitante de acenocumarol y semaglutida.
- Paracetamol: semaglutida retrasa la velocidad de vaciado gástrico tal como determinó la farmacocinética de paracetamol durante una prueba de comida estándar. El AUC0-60 min y la Cmáx de paracetamol se redujeron en un 27 % y un 23 %, respectivamente, tras el uso concomitante de 1 mg de semaglutida. La exposición total de paracetamol (AUC0-5 h) no se vio afectada. No se observó ningún efecto clínicamente relevante en el paracetamol con semaglutida. No es necesario un ajuste de dosis de paracetamol cuando se administra con semaglutida.
- Anticonceptivos orales: no se prevé que semaglutida disminuya la eficacia de los anticonceptivos orales, ya que semaglutida no modificó de una forma clínicamente significativa la exposición general de etinilestradiol ni de levonorgestrel tras la administración conjunta de un medicamento anticonceptivo oral combinado (0,03 mg de etinilestradiol/0,15 mg de levonorgestrel) y semaglutida. La exposición de etinilestradiol no se vio afectada; se observó un aumento del 20 % en la exposición de levonorgestrel en estado estacionario. La Cmáx no se vio afectada en ninguno de los compuestos.
- Atorvastatina: semaglutida no modificó la exposición general de atorvastatina tras la administración de una dosis única de atorvastatina (40 mg). La Cmáx de atorvastatina se redujo en un 38 %. No obstante, se concluyó que esto no era clínicamente significativo.
- Digoxina: semaglutida no modificó la exposición general ni la Cmáx de digoxina tras la administración de una dosis única de digoxina (0,5 mg).
- Metformina: semaglutida no modificó la exposición general ni la Cmáx de metformina tras la administración de 500 mg de metformina dos veces al día durante 3,5 días.
4.6 Fertilidad, embarazo y lactancia
No hay información disponible sobre fertilidad, embarazo y lactancia para Kyinsu. A continuación se presentan las advertencias y precauciones identificadas para los monocomponentes.
Mujeres en edad fértil
Las mujeres en edad fértil deben utilizar métodos anticonceptivos efectivos durante y hasta 2 meses tras finalizar el tratamiento con Kyinsu.
Embarazo
No hay experiencia clínica con el uso de insulina icodec en mujeres embarazadas. Los estudios de reproducción en animales con insulina icodec no han revelado ningún efecto relativo a la embriotoxicidad y la teratogenicidad.
Los datos relativos al uso de semaglutida en mujeres embarazadas son limitados. Los estudios de reproducción realizados en animales con semaglutida han mostrado toxicidad para la reproducción (ver sección 5.3).
Por lo tanto, debido a los hallazgos en animales para semaglutida y a la limitada experiencia clínica, no se debe utilizar Kyinsu durante el embarazo.
Se debe interrumpir el tratamiento con Kyinsu en caso de que una paciente desee quedarse embarazada o si se produce un embarazo.
Debido a la larga semivida de Kyinsu, el tratamiento se debe interrumpir al menos 2 meses antes de un embarazo planeado (ver sección 5.2).
Lactancia
Se desconoce si la insulina icodec se excreta en la leche materna. Los datos
farmacodinámicos/toxicológicos disponibles en ratas muestran que la insulina icodec se excreta en la leche. No se puede excluir el riesgo en recién nacidos/niños.
En ratas lactantes, semaglutida se excretó en la leche materna. No se puede excluir el riesgo en lactantes.
Por lo tanto, debido al hallazgo en ratas lactantes para los monocomponentes, Kyinsu no se debe utilizar durante la lactancia.
Fertilidad
Se desconoce el efecto de la insulina icodec sobre la fertilidad en seres humanos. Los estudios de reproducción en animales con insulina icodec no han revelado efectos adversos sobre la fertilidad.
Se desconoce el efecto de semaglutida sobre la fertilidad en los seres humanos. En el caso de las ratas, semaglutida no afectó a la fertilidad de los machos. En las ratas hembras, se observó un aumento de la duración del ciclo estral y una ligera disminución del número de ovulaciones en dosis asociadas con pérdida de peso corporal materno (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Kyinsu sobre la capacidad para conducir o utilizar máquinas es nula o insignificante.
La capacidad del paciente para concentrarse y reaccionar se puede ver afectada como resultado de la hipoglucemia o hiperglucemia o, por ejemplo, como consecuencia de una deficiencia visual. Esto puede suponer un riesgo en situaciones que precisen un estado especial de alerta, (p. ej., conducir un coche o utilizar máquinas).
Se debe advertir a los pacientes que extremen las precauciones para evitar la hipoglucemia mientras conducen. Esto es especialmente importante en los pacientes con capacidad reducida o nula para percibir los signos de advertencia de hipoglucemia o que padecen episodios frecuentes de hipoglucemia. Se debe considerar la conveniencia de conducir en estas circunstancias.
4.8 Reacciones adversas
Resumen del perfil de seguridad
En general, el perfil de seguridad de insulina icodec con semaglutida fue coherente con el perfil de seguridad de los monocomponentes. La hipoglucemia y las reacciones adversas gastrointestinales, incluyendo 20,1 % náuseas y 13,8% diarrea, fueron las reacciones adversas notificadas más frecuentemente durante el tratamiento con insulina icodec con semaglutida (ver la sección “Descripción de reacciones adversas seleccionadas”).
Tabla de reacciones adversas
El programa de desarrollo clínico de insulina icodec con semaglutida incluyó a 1 325 pacientes tratados con insulina icodec con semaglutida de estudios clínicos en fase 3a, de 52 semanas de duración cada uno.
A continuación se presentan las reacciones adversas asociadas a insulina icodec con semaglutida obtenidas de los estudios clínicos. Las reacciones adversas se codifican con términos preferentes según la clasificación por órganos y sistemas (SOC, por sus siglas en inglés) del diccionario MedDRA y se presentan por frecuencia en función de los estudios clínicos de fase 3a. La frecuencia de las reacciones adversas se expresa según las categorías siguientes: muy frecuentes (≥ 1/10); frecuentes (≥ 1/100 a < 1/10); poco frecuentes (≥ 1/1 000 a < 1/100); raras (≥ 1/10 000 a < 1/1 000); muy raras (< 1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Las reacciones adversas se presentan por orden decreciente de gravedad dentro de cada intervalo de frecuencia.
Tabla 1 Reacciones adversas
Clasificación por órganos y sistemas MedDRA | Muy frecuentes | Frecuentes | Poco frecuentes | Raras | Frecuencia no conocida |
Trastornos del sistema inmunológico | Hipersensibilidad1 | Reacción anafiláctica7 | |||
| Trastornos del metabolismo y de la nutrición | Hipoglucemia | Disminución del apetito | |||
Trastornos del sistema nervioso | Dolor de cabeza Mareo | Disgeusia | |||
| Trastornos oculares | Complicaciones de la retinopatía diabética2 | ||||
| Trastornos cardiacos | Aumento de la frecuencia cardiaca3 | ||||
Trastornos gastrointestinal es | Náuseas Diarrea | Vómitos Dolor abdominal4 Distensión abdominal Estreñimiento Dispepsia Gastritis Enfermedad por reflujo gastroesofágico (ERGE) Eructos Flatulencia | Pancreatitis aguda Retraso del vaciado gástrico7 | Obstrucción intestinal8 | |
| Trastornos hepatobiliares | Colelitiasis | ||||
Trastornos de la piel y del tejido subcutáneo | Lipodistrofia Amiloidosis cutánea | Angioedema8 | |||
Trastornos generales y alteraciones en el lugar de administración | Fatiga | Reacción en el lugar de la inyección5 Edema periférico6 | |||
| Exploraciones complementari as | Aumento de la lipasa7 Aumento de la amilasa7 |
1 Término agrupado que abarca las reacciones adversas relacionadas con reacciones de hipersensibilidad, como la erupción cutánea.
2 Término agrupado que abarca las reacciones adversas relacionadas con la retinopatía diabética. 3 Término agrupado que abarca las reacciones adversas relacionadas con el aumento de la frecuencia cardiaca. 4 Término agrupado que abarca las reacciones adversas relacionadas con el dolor abdominal. 5 Término agrupado que abarca las reacciones adversas relacionadas con las reacciones en el lugar de la inyección.
6 Término agrupado que abarca las reacciones adversas relacionadas con el edema periférico. 7 Reacciones adversas observadas en estudios de fase 3a con semaglutida subcutánea en monoterapia. 8 Notificaciones de reacciones adversas posteriores a la comercialización de semaglutida subcutánea en monoterapia.
Descripción de reacciones adversas seleccionadas
Hipoglucemia
En los estudios clínicos de fase 3a con insulina icodec con semaglutida, la hipoglucemia grave se definió como una hipoglucemia asociada a deterioro cognitivo grave que requiere asistencia externa para la recuperación, y la hipoglucemia clínicamente significativa se definió como un valor de glucosa plasmática inferior a 54 mg/dl (3,0 mmol/l).
En pacientes con diabetes mellitus tipo 2 tratados previamente con insulina basal, la proporción de pacientes que notificaron episodios hipoglucémicos graves o clínicamente significativos fue del 7,1 % frente al 20,8 % (insulina icodec con semaglutida frente a insulina icodec) y del 10,0 % frente al 58,5 % (insulina icodec con semaglutida frente a pauta de insulina basal en bolo). En pacientes con diabetes mellitus tipo 2 tratados previamente con agonistas del receptor de GLP-1, la proporción de pacientes que notificaron episodios hipoglucémicos graves o clínicamente significativos fue del 3,5 % frente al 3,8 % (insulina icodec con semaglutida frente a semaglutida subcutánea).
En pacientes con diabetes mellitus tipo 2 tratados previamente con insulina basal, la tasa estimada de episodios hipoglucémicos graves o clínicamente significativos por años-paciente de exposición (APE) fue de 0,153 frente a 0,68 (insulina icodec con semaglutida frente a insulina icodec) y de 0,257 frente a 2,18 (insulina icodec con semaglutida frente a pauta de insulina basal en bolo). En pacientes con diabetes mellitus tipo 2 tratados previamente con agonistas del receptor de GLP-1, la tasa estimada de episodios hipoglucémicos graves o clínicamente significativos por APE fue de 0,04 frente a 0,033 (insulina icodec con semaglutida frente a semaglutida subcutánea).
Reacciones adversas gastrointestinales
En los estudios clínicos de fase 3a se produjeron náuseas en el 20,1 %, diarrea en el 13,8 % y vómitos en el 9,1 % de los pacientes cuando se los trató con insulina icodec con semaglutida .
En los pacientes tratados previamente con agonistas del receptor de GLP-1, la proporción de pacientes que notificaron náuseas fue del 11,7 % con insulina icodec con semaglutida en comparación con el 11,5 % con semaglutida subcutánea, diarrea en el 11,1 % frente al 12,4 % y vómitos en el 5,3 % frente al 6,5 %, respectivamente. En pacientes con diabetes mellitus tipo 2 tratados previamente con insulina basal, la proporción de pacientes que notificaron náuseas fue del 23,8 % con insulina icodec con semaglutida en comparación con el 3,9 % con insulina icodec, diarrea en el 15,8 % frente al 7,3 %, y vómitos en el 10,6 % frente al 2,6 %, respectivamente. La proporción de pacientes que notificaron náuseas fue del 21,8 % con insulina icodec con semaglutida en comparación con el 2,4 % con una pauta de insulina basal en bolo, diarrea en el 12,6 % frente al 5,5 %, y vómitos en el 10,0 % frente al 2,7 %, respectivamente.
La mayoría de los acontecimientos fueron de intensidad leve a moderada con una mediana de duración de 2-4 días y la notificación de acontecimientos disminuyó con el tiempo. Las reacciones adversas provocaron la suspensión permanente del tratamiento en el 2,5 %, interrupciones en el 1,7 % y reducción de la dosis en el 4,2 % de los pacientes.
Complicaciones de la retinopatía diabética
En un estudio clínico de 2 años de duración con semaglutida subcutánea investigó a 3297 pacientes con diabetes tipo 2, con alto riesgo cardiovascular, larga duración de la diabetes y un mal control de la glucosa en sangre. En este estudio, se produjeron eventos adjudicados de complicaciones de retinopatía diabética en más pacientes tratados con semaglutida subcutánea (3,0%) en comparación con placebo (1,8%). Esto se observó en pacientes tratados con insulina que ya presentaban retinopatía diabética. La diferencia en el tratamiento apareció de forma temprana y se mantuvo durante todo el estudio.
En los estudios clínicos de fase 3a con insulina icodec con semaglutida de 52 semanas de duración del tratamiento en los que participaron 2 637 pacientes con diabetes mellitus tipo 2 de larga duración , se notificaron complicaciones de la retinopatía diabética en el 9,3 % de los participantes tratados con insulina icodec con semaglutida y en el 8,1 % de los participantes tratados con comparadores. Al inicio del estudio en los participantes sin retinopatía diabética, se observaron acontecimientos de retinopatía diabética en la semana 52 en el 5,2% del grupo tratado con insulina icodec con semaglutida y en el 3,8% del grupo comparador. La mayoría de los acontecimientos fueron leves o moderados sin signos/síntomas y se detectaron en la exploración ocular realizada al final del estudio.
Trastornos de la piel y del tejido subcutáneo
Se puede producir lipodistrofia (incluidas lipohipertrofia, lipoatrofia) y amiloidosis cutánea en el lugar de inyección y retrasar la absorción local de insulina. La rotación continua del lugar de inyección en un área concreta de inyección puede ayudar a reducir o prevenir estas reacciones (ver sección 4.4).
Aumento de la frecuencia cardiaca
Se ha observado un aumento de la frecuencia cardiaca con los agonistas del receptor de GLP-1. En la población sin tratamiento previo con semaglutida en dos de los estudios de fase 3a, los cambios medios estimados del pulso con insulina icodec con semaglutida fue de 1,59 lpm (latidos por minuto) frente a -0,12 lpm (insulina icodec con semaglutida frente a insulina icodec) respectivamente y de 1,11 lpm frente a 0,67 lpm (insulina icodec con semaglutida frente a pauta de insulina basal en bolo). El estudio en fase 3a que comparó insulina icodec con semaglutida con semaglutida mostró un cambio medio estimado del pulso de -1,11 lpm para insulina icodec con semaglutida y -0,40 lpm para semaglutida.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Se pueden desarrollar hipoglucemia y reacciones adversas gastrointestinales si se administra al paciente más Kyinsu del necesario.
La hipoglucemia se puede desarrollar en etapas secuenciales:
- Los episodios hipoglucémicos leves se pueden tratar con la administración oral de glucosa o productos azucarados. Por tanto, se recomienda que el paciente lleve siempre encima productos azucarados.
- Los episodios hipoglucémicos graves en los que el paciente no pueda administrarse el tratamiento a sí mismo se pueden tratar con glucagón por vía intramuscular, subcutánea o intranasal administrado por una persona formada, o bien con glucosa por vía intravenosa administrada por un profesional sanitario. Se debe administrar glucosa por vía intravenosa si el paciente no responde al glucagón en un plazo de 10 a 15 minutos. Una vez recuperada la consciencia, se recomienda la administración de carbohidratos orales al paciente a fin de prevenir una recaída.
En caso de reacciones adversas gastrointestinales, se debe iniciar un tratamiento adecuado de acuerdo con los signos y síntomas clínicos del paciente. Puede ser necesario un periodo prolongado de observación y tratamiento de los síntomas gastrointestinales, teniendo en cuenta la larga semivida de semaglutida de aproximadamente 1 semana.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: fármacos utilizados en la diabetes, insulinas y análogos para inyección, de acción prolongada.
Código ATC: A10AE57.
Mecanismo de acción
La insulina icodec/semaglutida combina dos principios activos con mecanismos de acción complementarios para mejorar el control glucémico: insulina icodec, un análogo de la insulina basal, y semaglutida, un agonista del receptor de GLP-1.
Insulina icodec
El efecto hipoglucemiante lento y constante de la insulina icodec está impulsado por la unión a la albúmina, así como por la reducción de la unión al receptor de insulina y de su eliminación. La semivida prolongada de la insulina icodec se traduce en un depósito de insulina icodec en la circulación y en el compartimento intersticial, desde el cual la insulina icodec se libera lenta y continuamente y se une específicamente al receptor de insulina. Cuando la insulina icodec se une al receptor de insulina humana produce los mismos efectos farmacológicos que la insulina humana.
La acción principal de la insulina, incluida la insulina icodec, es regular el metabolismo de la glucosa. La insulina y sus análogos reducen la glucosa en sangre mediante la activación de los receptores específicos de insulina para estimular la captación periférica de glucosa, especialmente por el músculo esquelético y la grasa, así como para inhibir la producción de glucosa hepática. La insulina también inhibe la lipólisis y la proteólisis e incrementa la síntesis de las proteínas.
Semaglutida
Semaglutida es un análogo de GLP-1 con un 94 % de similitud de secuencia con el GLP-1 humano. Semaglutida actúa como un agonista del receptor de GLP-1 que se une de forma selectiva al receptor de GLP-1 (el objetivo del GLP-1 nativo) y lo activa.
El GLP-1 es una hormona fisiológica que desempeña diversas funciones en la regulación del apetito y la glucosa, así como en el sistema cardiovascular. Los efectos sobre la glucosa y el apetito están mediados específicamente por los receptores de GLP-1 presentes en el páncreas y el cerebro.
Semaglutida reduce la glucosa en sangre de un modo dependiente de la glucosa, mediante la estimulación de la secreción de insulina y la disminución de la secreción de glucagón cuando la glucosa en sangre está elevada. Este mecanismo de disminución de la glucosa en sangre también implica un ligero retraso en el vaciado gástrico en la fase posprandial temprana. Durante la hipoglucemia, semaglutida disminuye la secreción de insulina y no afecta a la secreción de glucagón.
Semaglutida reduce el peso corporal y la masa grasa corporal mediante la reducción de la ingesta calórica, que implica una reducción general del apetito. Además, semaglutida reduce la preferencia por alimentos ricos en grasas.
Los receptores de GLP-1 también se expresan en el corazón, el sistema vascular, el sistema inmunitario y los riñones. El mecanismo de acción de semaglutida es probablemente multifactorial. Los efectos indirectos vienen indicados por el efecto beneficioso de semaglutida sobre los lípidos plasmáticos, la disminución de la presión arterial sistólica y la reducción de la inflamación en los estudios clínicos, pero es probable que también haya efectos directos implicados. En los estudios realizados en animales, semaglutida atenuó el desarrollo de ateroesclerosis mediante la prevención de la progresión de la placa aórtica y la reducción de la inflamación en la placa. Los datos clínicos mostraron que semaglutida redujo la albuminuria en los pacientes con enfermedad renal.
Efectos farmacodinámicos
Insulina icodec/semaglutida
El impacto de la combinación de insulina icodec y semaglutida sobre la farmacodinámica de insulina icodec/semaglutida no se ha estudiado en un estudio de farmacología clínica
Eficacia clínica y seguridad
La seguridad y la eficacia de insulina icodec/semaglutida se evaluaron en tres estudios clínicos de fase 3 multinacionales, aleatorizados, controlados con principio activo y de grupos paralelos. En los tres estudios clínicos (COMBINE 1-3), el objetivo primario fue la evaluación del control glucémico medido por el cambio en la HbA1c desde el inicio hasta la semana 52. Estos estudios se realizaron con diferentes poblaciones de pacientes con diabetes mellitus tipo 2, definidas por su tratamiento antidiabético previo. Los tratamientos comparativos consistieron en insulina icodec una vez por semana (COMBINE 1), 1 mg de semaglutida por vía subcutánea (COMBINE 2) y una pauta basal en bolo consistente en insulina glargina 100 unidades/ml e insulina aspart (COMBINE 3).
En todos los estudios clínicos de fase 3a, la dosis inicial de insulina icodec/semaglutida fue de 40 unidades de dosis (correspondientes a 40 unidades de insulina icodec y 0,114 mg de semaglutida), y las dosis se ajustaron una vez a la semana con +/- 10 unidades de dosis siguiendo una pauta de ajuste posológico (ver Tabla 2).
Tabla 2: Pauta de ajuste de la dosis de insulina icodec/semaglutida en COMBINE 1-3
| Glucosa plasmática en ayunas | Ajuste de dosis | ||
| Valor que se usa | mmol/l | mg/dl | Unidades de dosis |
Nivel más bajo de glucosa plasmática en ayunas | < 4,4 | < 80 | ‐10 |
| Media de la glucosa plasmática en ayunas | 4,4-7,2 | 80-130 | 0 |
| > 7,2 | > 130 | +10 | |
En los estudios clínicos de fase 3, el ajuste de la dosis se basó en la media de tres valores de glucosa plasmática automedida (GPAM) previos al desayuno medidos el día del ajuste posológico y los dos días anteriores.
En los estudios clínicos de fase 3 con pacientes con diabetes mellitus tipo 2 se permitió mantener el tratamiento antidiabético no insulínico actual al mismo nivel de dosis, excepto para glinidas, sulfonilureas e inhibidores de DPP-4 que fueron interrumpidos .
Cambio desde la insulina basal: insulina icodec/semaglutida en comparación con insulina icodec basal una vez por semana (estudio 4 591-COMBINE 1)
Se llevó a cabo un estudio clínico abierto y aleatorizado de 52 semanas, en pacientes con diabetes mellitus tipo 2 insuficientemente controlada con insulina basal, que fueron aleatorizados para recibir insulina icodec/semaglutida o insulina icodec, todos ellos con (93,6 %) o sin (6,4 %) antidiabéticos orales. Al inicio, los pacientes presentaban diabetes de una duración media de 15,34 años, una HbA1c media del 8,22 % y un IMC medio de 29,90 kg/m2.
Los resultados clave del estudio se muestran en la figura 1 y en la tabla 3.
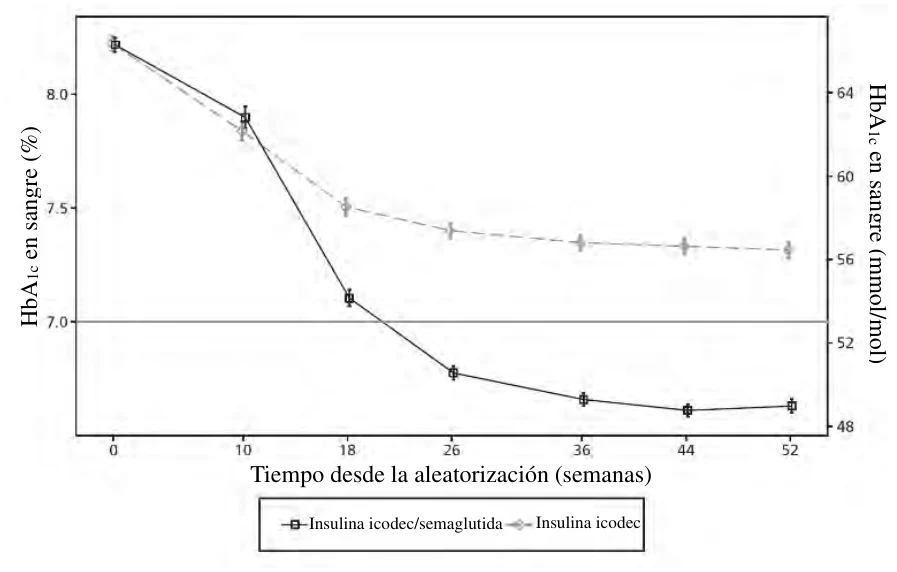
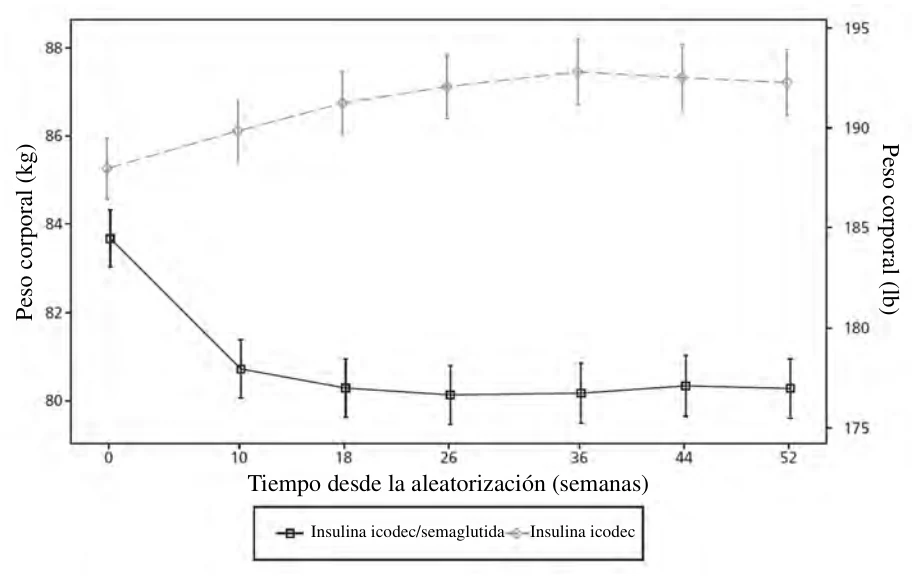
 Media (símbolo) ± error estándar de la media (barras de error).
Figura 1 Cambio medio en la HbA1c por semana de tratamiento (arriba) y en el peso corporal por semana de tratamiento (abajo) – COMBINE 1
Tabla 3 Resultados del estudio clínico abierto (52 semanas) que compara insulina icodec/semaglutida una vez por semana con insulina icodec una vez por semana en participantes con diabetes mellitus tipo 2 insuficientemente controlada con insulina basal diaria – COMBINE 1
Insulina icodec/semaglutida | Insulina icodec | |
| N (grupo de análisis completo) | 646 | 645 |
| HbA1c (%) | ||
| Inicio (media) | 8,22 | 8,22 |
| Fin del estudio* | 6,67 | 7,33 |
| Cambio respecto al inicio en la semana 52* | -1,55 | -0,89 |
| Diferencia estimada [IC del 95 %] | -0,66 [-0,76; -0,57]a | |
| Pacientes (%) que alcanzaron los objetivos de HbA1c | ||
| < 7 % sin hipoglucemia de nivel 2 o 3 y sin aumento del peso corporal | 55,7 | 10,2 |
| Razón de probabilidades estimada [IC del 95 %] | 11,1 [8,22; 15,1]b | |
| Glucosa plasmática en ayunas (GPA) (mmol/l) | ||
| Fin del estudio* | 6,92 | 7,06 |
| Cambio respecto al inicio en la semana 52* | -1,68 | -1,54 |
| Diferencia estimada [IC del 95 %] | -0,14 [-0,38; 0,10]b | |
| Tiempo en el intervalo 3,9-10,0 mmol/l (70-180 mg/dl) (%) | ||
| Semanas 48-52* | 73,3 | 61,8 |
| Diferencia estimada [IC del 95 %] | 11,5 [9,35; 13,7]b, c | |
| Peso corporal (kg) | ||
| Inicio (media) | 83,67 | 85,26 |
| Cambio respecto al inicio en la semana 52* | -3,70 | 1,89 |
| Diferencia estimada [IC del 95 %] | -5,59 [-6,14; -5,04]a | |
| Tasas de episodios hipoglucémicos por APE* | ||
| Nivel 2 o nivel 3 (% de pacientes*) | 7,1 | 20,8 |
| Tasa de hipoglucemia | 0,153 | 0,68 |
| Cociente de tasas estimado [IC del 95 %] | 0,22 [0,14; 0,36]a | |
| Dosis de insulina basal semanal (U) | ||
| Semana 50-52 (media)* | 182 | 355 |
| Diferencia estimada [IC del 95 %] | -172 [-190; -155]b | |
APE = años-paciente de exposición
* Media de mínimos cuadrados (MC)
a Controlado para multiplicidad.
b No controlado para multiplicidad.
c El 11,5 % corresponde aproximadamente a 166 minutos más dentro del intervalo por día.
Cambio desde el agonista del receptor de GLP-1: insulina icodec/semaglutida en comparación con el agonista del receptor de GLP-1 (estudio 4 592-COMBINE 2)
En un estudio clínico abierto y aleatorizado de 52 semanas de duración, se comparó la seguridad y eficacia de insulina icodec/semaglutida con semaglutida una vez por semana en pacientes con diabetes mellitus tipo 2 que presentaban un control glucémico inadecuado con un agonista del receptor de GLP-1. El estudio evaluó la eficacia de ambos tratamientos con (95,6 %) o sin (4,4 %) antidiabéticos orales. Al inicio, los pacientes presentaban diabetes de una duración media de 12,64 años, una HbA1c media del 8,0 % y un IMC medio de 31,11 kg/m2.
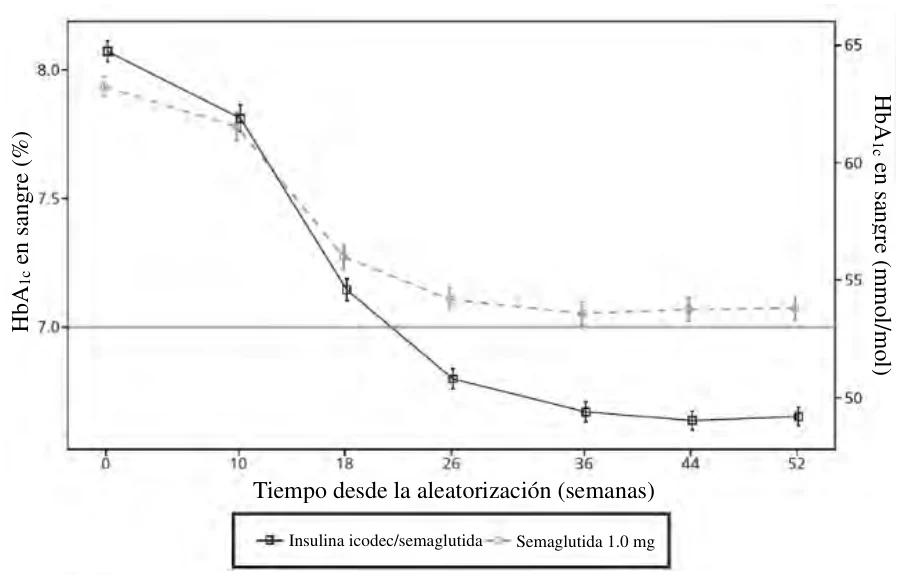
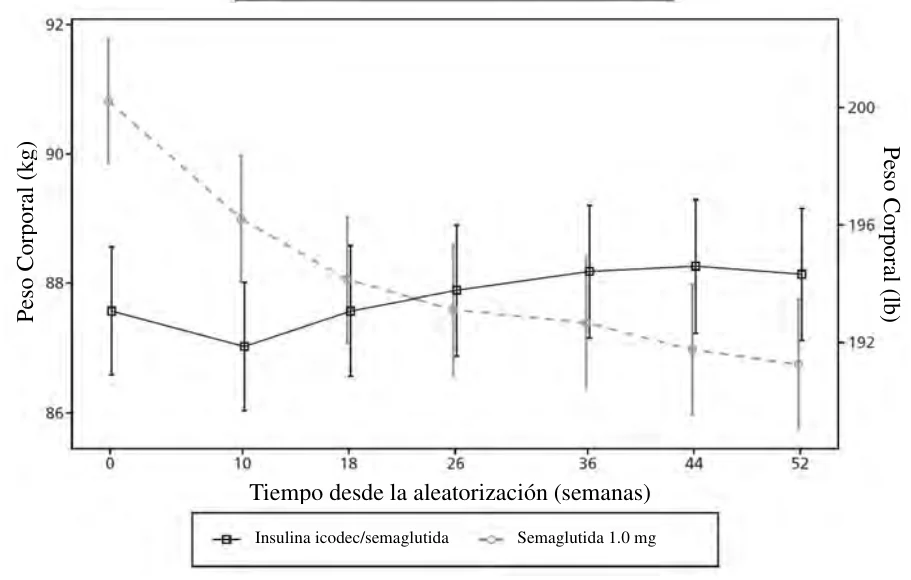
Media (símbolo) ± error estándar de la media (barras de error).
Figura 2 Cambio medio en HbA1c por semana de tratamiento (arriba) y peso corporal por semana de tratamiento (abajo) – COMBINE 2
Tabla 4 Resultados del estudio clínico abierto (52 semanas) que compara la insulina icodec/semaglutida una vez por semana con semaglutida una vez por semana en participantes con diabetes mellitus tipo 2 insuficientemente controlada con un agonista del receptor de GLP-1
- COMBINE 2
Insulina icodec/semaglutida | Semaglutida 1,0 mg | |
| N (grupo de análisis completo) | 342 | 341 |
| HbA1c (%) | ||
| Inicio (media) | 8,07 | 7,93 |
| Fin del estudio* | 6,65 | 7,10 |
| Cambio respecto al inicio en la semana 52* | -1,35 | -0,90 |
| Diferencia estimada [IC del 95 %] | -0,44 [-0,56; -0,33]a | |
| Pacientes (%) que alcanzaron los objetivos de HbA1c | ||
| < 7 % sin hipoglucemia de nivel 2 o 3 y sin aumento del peso corporal en la semana 52* | 30,2 | 40,5 |
Insulina icodec/semaglutida | Semaglutida 1,0 mg | |
| Razón de probabilidades estimada [IC del 95 %] | 0,64 [0,46; 0,88]b | |
| Glucosa plasmática en ayunas (GPA) (mmol/l) | ||
| Fin del estudio* | 6,98 | 8,05 |
| Cambio con respecto al inicio* | -2,48 | -1,41 |
| Diferencia estimada [IC del 95 %] | -1,07 [-1,37; -0,76]b | |
| Peso corporal (kg) | ||
| Inicio (media) | 87,58 | 90,82 |
| Cambio respecto al inicio en la semana 52* | 0,84 | -3,70 |
| Diferencia estimada [IC del 95 %] | 4,54 [3,84; 5,23]b | |
| Tasas de episodios hipoglucémicos por APE* | ||
| Nivel 2 o nivel 3 (% de pacientes*) | 3,5 | 3,8 |
| Tasa de hipoglucemia | 0,0399 | 0,0334 |
| Cociente de tasas estimado [IC del 95 %] | 1,20 [0,53; 2,69]b | |
APE = años-paciente de exposición.
* Media de mínimos cuadrados (MC)
a Controlado para multiplicidad.
b No controlado para multiplicidad.
Cambio desde la pauta de insulina, incluida la insulina basal: insulina icodec/semaglutida en comparación con una pauta basal en bolo (estudio 4 593-COMBINE 3)
Se llevó a cabo un estudio clínico abierto y aleatorizado 52 semanas de duración en pacientes con diabetes mellitus tipo 2 insuficientemente controlada con insulina basal, que fueron aleatorizados para recibir tratamiento con insulina icodec/semaglutida o insulina basal en bolo, todos ellos con (95,3 %) o sin (4,7 %) antidiabéticos orales. La pauta de insulina basal en bolo consistió en insulina basal diaria (100 unidades/ml de insulina glargina) en combinación con insulina en bolo (insulina aspart). Al inicio, los pacientes presentaban diabetes de una duración media de 14,42 años, una HbA1c media del 8,30 % y un IMC medio de 30,39 kg/m2.
Los resultados clave del estudio se muestran en la figura 3 y en la tabla 5.
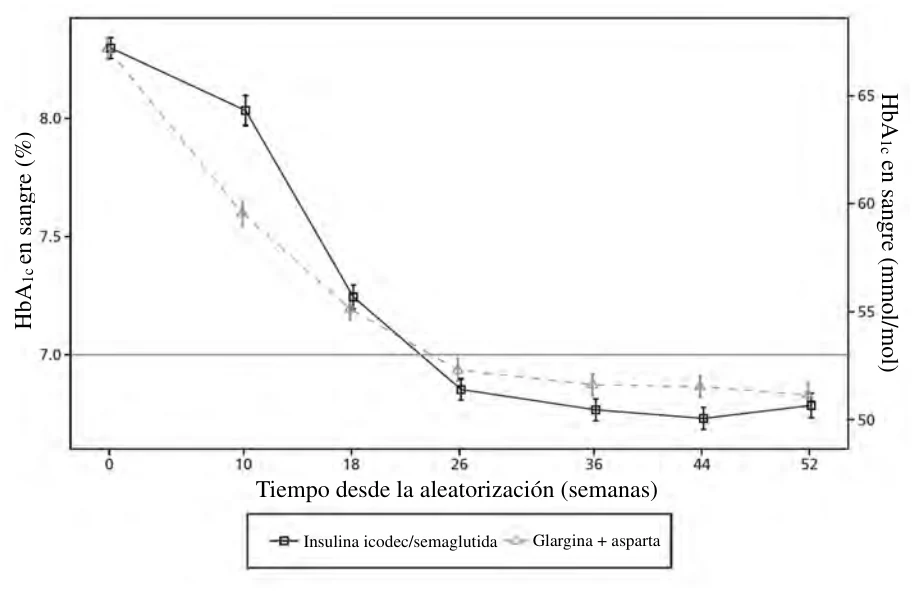
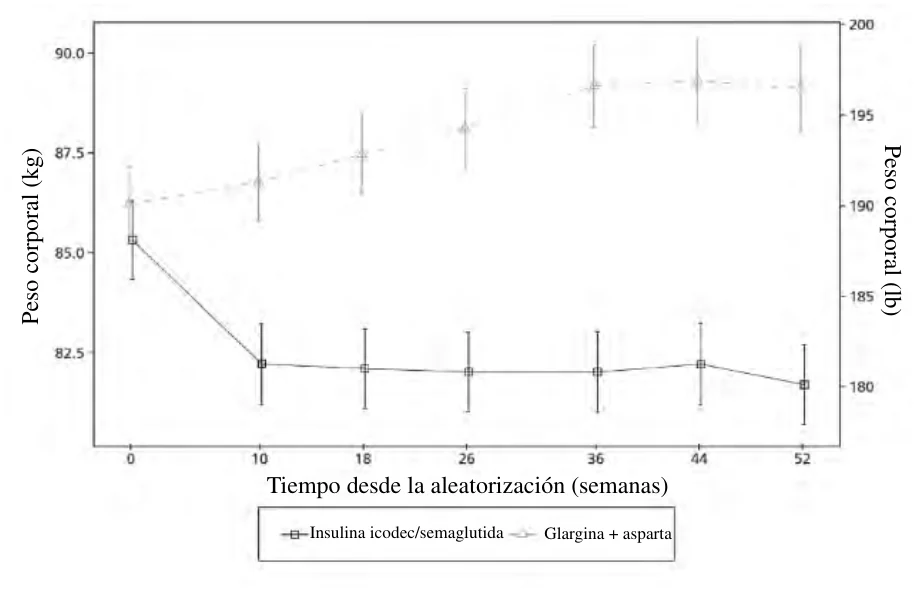
Media (símbolo) ± error estándar de la media (barras de error).
Figura 3 Cambio medio en la HbA1c por semana de tratamiento (arriba) y en el peso corporal por semana de tratamiento (abajo) – COMBINE 3
Tabla 5 Resultados del estudio clínico abierto (52 semanas) que comparó insulina icodec/semaglutida una vez por semana con insulina glargina diaria combinada con insulina aspart en participantes con diabetes mellitus tipo 2 insuficientemente controlada con insulina basal diaria – COMBINE 3
Insulina icodec/semaglutida | Pauta de insulina basal en bolo | |
| N (grupo de análisis completo) | 340 | 339 |
| HbA1c (%) | ||
| Inicio (media) | 8,30 | 8,29 |
| Fin del estudio* | 6,83 | 6,89 |
| Cambio respecto al inicio en la semana 52* | -1,47 | -1,40 |
| Diferencia estimada [IC del 95 %] | -0,06 [-0,22; 0,09]a | |
| Pacientes (%) que alcanzaron los objetivos de HbA1c | ||
| < 7 % sin hipoglucemia de nivel 2 o 3 y sin aumento del peso corporal* | 50,1 | 5,95 |
| Razón de probabilidades estimada [IC del 95 %] | 15,9 [9,75; 25,8]c | |
| Glucosa plasmática en ayunas (GPA) (mmol/l) | ||
| Fin del estudio* | 7,12 | 7,10 |
| Cambio respecto al inicio en la semana 52* | -1,56 | -1,58 |
| Diferencia estimada [IC del 95 %] | 0,02 [-0,34; 0,38]c | |
| Tiempo en el intervalo 3,9-10,0 mmol/l (70-180 mg/dl) (%) | ||
| Semanas 48-52* | 68,6 | 66,4 |
| Diferencia estimada [IC del 95 %] | 2,21 [-0,86; 5,27]c, d | |
| Peso corporal (kg) | ||
| Inicio (media) | 85,32 | 86,22 |
| Cambio respecto al inicio en la semana 52* | -3,56 | 3,16 |
| Diferencia estimada [IC del 95 %] | -6,72 [-7,58; -5,86]b | |
| Tasas de episodios hipoglucémicos por APE* | ||
Insulina icodec/semaglutida | Pauta de insulina basal en bolo | |
| Nivel 2 o nivel 3 (% de pacientes*) | 10,0 | 58,5 |
| Tasa de hipoglucemia | 0,257 | 2,18 |
| Cociente de tasas estimado [IC del 95 %] | 0,12 [0,08; 0,17]b | |
| Dosis de insulina semanal (total) (U) | ||
| Semana 50-52 (media)* | 196 | 466 |
| Diferencia estimada [IC del 95 %] | -270 [-303; -236]b | |
APE = años-paciente de exposición.
* Media de mínimos cuadrados (MC)
a Controlado para multiplicidad. El margen de no inferioridad es de 0,3 puntos porcentuales. b Controlado para multiplicidad.
c No controlado para multiplicidad.
d El 2,21 % corresponde aproximadamente a 31 minutos más al día en rango glucémico. e La dosis total semanal de insulina para el comparador incluía insulina en bolo e insulina basal.
Resultados cardiovasculares en el programa SUSTAIN (semaglutida)
No se han realizado estudios clínicos de resultados cardiovasculares con insulina icodec/semaglutida. El efecto de semaglutida, un monocomponente de insulina icodec/semaglutida, sobre los acontecimientos cardiovasculares en adultos con diabetes mellitus tipo 2 que tenían enfermedad cardiovascular (CV) establecida o estaban en riesgo de enfermedad CV, se evaluó en el estudio SUSTAIN 6 (estudio de resultados cardiovasculares con semaglutida subcutánea una vez por semana).
El estudio SUSTAIN 6 fue un estudio doble ciego controlado con placebo de 104 semanas en 3 297 pacientes con diabetes mellitus tipo 2 y alto riesgo cardiovascular. Estos pacientes fueron aleatorizados a 0,5 mg de semaglutida subcutánea una vez por semana, 1 mg de semaglutida subcutánea una vez por semana o placebo correspondiente, además del tratamiento estándar; a partir de entonces, se les hizo un seguimiento durante 2 años.
La población del estudio fue distribuida por edad de la siguiente forma: 1 598 pacientes (48.5%) ≥ 65 años, 321 (9.7%) ≥ 75 años, y 20 (0.6%) ≥ 85 años. Se incluyeron 2 358 pacientes con función renal normal o deterioro leve, 832 con deterioro moderado y 107 con deterioro grave o enfermedad renal terminal. El 61% eran hombres, la edad media fue de 65 años, y el IMC medio fue de 33 kg/m2. La duración media de la diabetes fue de 13.9 años.
El criterio de valoración principal fue el tiempo transcurrido desde la aleatorización hasta la primera aparición de un acontecimiento adverso cardiovascular importante (MACE, por sus siglas en inglés): muerte cardiovascular, infarto de miocardio no mortal o ictus no mortal (Figura 4).
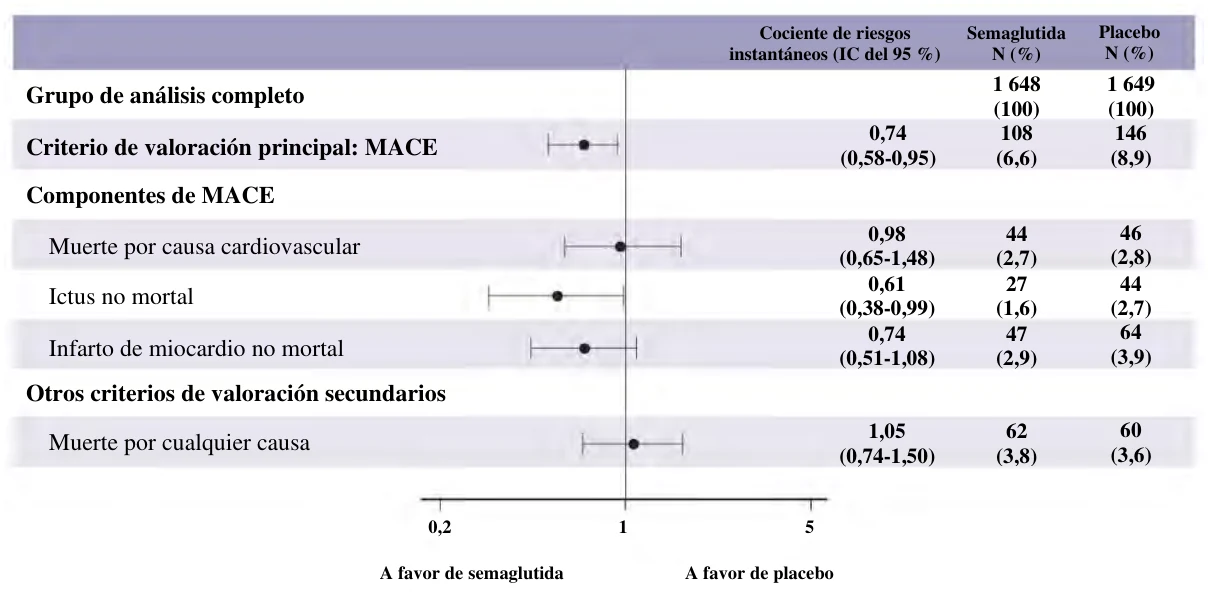
Figura 4 Diagrama de bosque: análisis del tiempo transcurrido hasta la primera aparición del criterio de valoración compuesto, sus componentes y la muerte por cualquier causa (SUSTAIN
6)
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con insulina icodec/semaglutida en todos los grupos de la población pediátrica en la diabetes mellitus tipo 2 (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
Inmunogenicidad
En pacientes con diabetes mellitus tipo 2, el tratamiento con insulina icodec/semaglutida indujo el desarrollo de anticuerpos antifármaco (AAF) contra insulina icodec y semaglutida subcutáneas. En pacientes que no habían recibido insulina previamente, el 68,2 % desarrolló anticuerpos antiinsulina icodec (COMBINE 2). En pacientes tratados previamente con insulina, el 72,5 % desarrolló anticuerpos antiinsulina icodec (COMBINE 1). La mayoría de los pacientes positivos para anticuerpos antiinsulina icodec también presentaron una reacción cruzada con la insulina humana. Los títulos de AAF alcanzaron su valor máximo pronto, después de 6-10 semanas de tratamiento, y disminuyeron a partir de entonces.
Los anticuerpos contra la insulina icodec no parecieron estar asociados a un mayor riesgo de reacciones en el lugar de la inyección, hipersensibilidad o episodios hipoglucémicos. Debido al número limitado de casos, no se pudieron extraer conclusiones firmes sobre la correlación entre el cambio en los títulos de anticuerpos con respecto al inicio y los parámetros de eficacia. Sin embargo, los hallazgos de inmunogenicidad de 26 semanas en el programa de desarrollo clínico de insulina icodec no indicaron ninguna correlación entre el cambio en los anticuerpos contra la insulina icodec y los parámetros de eficacia.
El desarrollo de anticuerpos antisemaglutida durante el tratamiento con insulina icodec/semaglutida se produjo con poca frecuencia, ya que solo el 1,4 % desarrolló anticuerpos antisemaglutida, principalmente de naturaleza transitoria. El número de casos fue demasiado bajo para permitir evaluaciones adecuadas de las asociaciones con los parámetros de eficacia y seguridad. En el programa de desarrollo clínico de semaglutida subcutánea, no se identificó ningún efecto sobre la exposición a semaglutida, la HbA1c o el perfil de seguridad de semaglutida, y no se observó ninguna asociación clara con reacciones adversas relacionadas con la inmunogenicidad.
5.2 Propiedades farmacocinéticas
A continuación, se reflejan las propiedades farmacocinéticas de insulina icodec/semaglutida, a menos que se indique que los datos presentados provienen de la administración de insulina icodec o semaglutida en monoterapia.
El perfil farmacocinético de insulina icodec/semaglutida es coherente con la administración una vez por semana, y la concentración en estado estacionario clínico de insulina icodec y semaglutida se alcanza después de 3-4 semanas de administración semanal.
El efecto de ADA no se considera clínicamente relevante para la farmacocinética (FC) de semaglutida
o insulina icodec.
Absorción
En estudios de farmacología clínica, la exposición total (biodisponibilidad relativa) de insulina icodec y la de semaglutida no se vieron afectadas de forma clínicamente relevante cuando se administraron como insulina icodec/semaglutida en comparación con la administración separada de insulina icodec y de semaglutida.
No se observaron diferencias clínicamente relevantes en la concentración máxima estimada ni el tiempo hasta la concentración máxima de insulina icodec tras la administración de insulina icodec/semaglutida y la administración separada de insulina icodec.
La concentración máxima de semaglutida fue mayor (hasta 2 veces después de la administración de una dosis única y estimada como de 1,5 veces en estado estacionario) y el tiempo hasta la concentración máxima se produjo antes con la administración de insulina icodec/semaglutida en comparación con la administración separada de semaglutida.
Distribución
Insulina icodec y semaglutida se unen ampliamente a las proteínas plasmáticas (>99 % para ambas).
Biotransformación
La degradación de la insulina icodec es similar a la de la insulina humana; todos los metabolitos formados son inactivos.
Semaglutida se metaboliza en gran medida mediante proteólisis del esqueleto peptídico y beta-oxidación secuencial de la cadena lateral de ácido graso. Se cree que la enzima denominada endopeptidasa neutra (EPN) interviene en el metabolismo de semaglutida.
Eliminación
Insulina icodec y semaglutida tienen una semivida de eliminación de aproximadamente 1 semana después de la administración subcutánea.
En un estudio clínico que empleó una única dosis subcutánea de semaglutida radiomarcada, se determinó que las principales vías de excreción de los productos relacionados con semaglutida eran la orina y las heces; aproximadamente 2/3 de estos productos se excretaron en orina y aproximadamente 1/3 en heces. Alrededor del 3 % de la dosis se excretó en forma de semaglutida intacta en orina. En pacientes con diabetes tipo 2, el aclaramiento de semaglutida fue de 0,05 l/h aproximadamente. Con una semivida de eliminación aproximada de 1 semana, semaglutida permanecerá en la circulación durante un tiempo aproximado de 5 semanas después de la última dosis.
Linealidad/No linealidad
La exposición a insulina icodec aumenta proporcionalmente con la dosis de insulina icodec/semaglutida dentro del intervalo de dosis estudiado (40-350 U). La exposición a semaglutida aumenta más o menos proporcionalmente con la dosis de insulina icodec/semaglutida dentro del intervalo de dosis estudiado (0,1-1 mg).
Poblaciones especiales
Edad, sexo y origen étnico
La edad (22-87 años), el sexo, la raza (blanca, negra o afroamericana, china, japonesa y otras asiáticas) y el origen étnico (hispano o latino, no hispano o no latino) no tuvieron ningún efecto clínicamente relevante sobre la farmacocinética de insulina icodec/semaglutida basándose en los resultados de un análisis farmacocinético poblacional.
Insuficiencia renal
En general, basándose en el análisis de farmacocinética poblacional, las propiedades farmacocinéticas de insulina icodec y de semaglutida se conservan después de la administración de insulina icodec/semaglutida y no existe ninguna diferencia clínicamente relevante entre los participantes con función renal normal y los pacientes con insuficiencia renal, aunque la experiencia en pacientes con enfermedad renal terminal es limitada.
Insulina icodec
No hay diferencias en la farmacocinética de insulina icodec entre participantes sanos y pacientes con insuficiencia renal.
Semaglutida
La insuficiencia renal no tiene ningún efecto clínicamente relevante sobre la farmacocinética de semaglutida.
Esto se demostró comparando los efectos de una dosis única de 0,5 mg de semaglutida subcutánea en pacientes con diversos grados de insuficiencia renal (leve, moderada, grave o pacientes en diálisis) y en participantes con función renal normal. Los datos de los estudios clínicos de fase 3a mostraron esto mismo en participantes con diabetes mellitus tipo 2 e insuficiencia renal, aunque la experiencia en pacientes con enfermedad renal terminal fue limitada.
Insuficiencia hepática
Insulina icodec
No hay diferencias en la farmacocinética de insulina icodec entre participantes sanos y pacientes con insuficiencia hepática.
Semaglutida
La insuficiencia hepática no tiene ningún efecto en la exposición de semaglutida. La farmacocinética de semaglutida se evaluó en pacientes con diversos grados de insuficiencia hepática (leve, moderada y grave) en comparación con participantes con función hepática normal en un estudio clínico de dosis única de 0,5 mg de semaglutida por vía subcutánea.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos sobre insulina icodec/semaglutida no muestran problemas de seguridad especiales para los seres humanos según los estudios de toxicidad a dosis repetidas.
Insulina icodec
Los datos de los estudios preclínicos sobre el monocomponente insulina icodec no muestran problemas de seguridad especiales para los seres humanos según los estudios de farmacología de seguridad, toxicidad a dosis repetidas y toxicidad para la reproducción. La relación entre la potencia mitógena y la potencia metabólica de la insulina icodec es comparable a la de la insulina humana.
Semaglutida
Los datos de los estudios preclínicos del monocomponente semaglutida no muestran problemas de seguridad especiales para los seres humanos según los estudios de farmacología de seguridad, toxicidad a dosis repetidas o genotoxicidad.
Los tumores no letales de células C de tiroides observados en roedores son un efecto de clase de los agonistas del receptor de GLP-1. Según los estudios de carcinogenicidad de 2 años realizados en ratas y ratones, semaglutida causó tumores de células C de tiroides a exposiciones clínicamente significativas. No se observó ningún otro tumor relacionado con el tratamiento. Los tumores de células C observados en roedores están provocados por un mecanismo específico no genotóxico mediado por el receptor de GLP-1 al que los roedores son especialmente sensibles. La relevancia en humanos se considera baja, pero no se puede excluir completamente.
En estudios de fertilidad realizados en ratas, semaglutida no afectó a la conducta de apareamiento ni a la fertilidad de los machos. En las ratas hembras, se observó un aumento de la duración del ciclo estral y una ligera disminución de los cuerpos lúteos (ovulaciones) en dosis asociadas con pérdida de peso corporal materno.
En los estudios de desarrollo embriofetal realizados en ratas, semaglutida causó embriotoxicidad por debajo de exposiciones clínicamente significativas. Semaglutida provocó disminuciones pronunciadas del peso corporal materno y reducciones en términos de supervivencia y crecimiento embrionarios. En los fetos, se observaron importantes malformaciones esqueléticas y viscerales, con afectación de huesos largos, costillas, vértebras, cola, vasos sanguíneos y ventrículos cerebrales. Las evaluaciones mecanísticas realizadas indicaron que la embriotoxicidad estaba relacionada con una alteración del suministro de nutrientes al embrión a través del saco vitelino de la rata, mediada por el receptor de GLP-1. Debido a las diferencias entre especies en términos de anatomía y función del saco vitelino y a la falta de expresión del receptor de GLP-1 en el saco vitelino de primates no humanos, se considera que es improbable que este mecanismo sea relevante en humanos. Sin embargo, no se puede excluir un efecto directo de semaglutida en el feto.
En los estudios de toxicidad para el desarrollo realizados en conejos y monos cynomolgus, se observó un aumento del número de casos de interrupción de la gestación y un ligero aumento de la incidencia de anomalías fetales a exposiciones clínicamente significativas. Estos hallazgos coincidieron con una marcada pérdida de peso corporal materno de hasta el 16 %. Se desconoce si estos efectos están relacionados con la reducción de la ingesta alimentaria materna como efecto directo del GLP-1.
El crecimiento y el desarrollo posnatales se evaluaron en monos cynomolgus. Las crías fueron ligeramente más pequeñas al nacer, pero se recuperaron durante el periodo de lactancia.
En ratas jóvenes, semaglutida causó un retraso de la madurez sexual tanto en machos como en hembras. No obstante, estos retrasos no afectaron la fertilidad ni a la capacidad reproductora de ninguno de los dos sexos, ni tampoco a la capacidad de las hembras para mantener la gestación.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Acetato de zinc
Glicerol (E 422)
Fenol
Metacresol
Cloruro de sodio
Hidróxido de sodio (para el ajuste del pH) (E 524)
Ácido clorhídrico (para el ajuste del pH) (E 507)
Agua para preparaciones inyectables
6.2 Incompatibilidades
Este medicamento no debe mezclarse con otros medicamentos.
Kyinsu no se debe añadir a los fluidos de perfusión.
6.3 Periodo de validez
3 años.
Periodo de validez después de la primera apertura de la pluma
Después de la primera apertura o si se lleva como repuesto, el medicamento se puede conservar durante un máximo de:
6 semanas (Kyinsu (700 unidades + 2 mg)/ml solución inyectable en pluma precargada
[0,43 ml]).
- 8 semanas (Kyinsu (700 unidades + 2 mg)/ml solución inyectable en pluma precargada [1,5 ml y 1 ml]).
Conservar por debajo de 30 °C.
Se puede conservar en nevera (entre 2 °C y 8 °C).
Conservar la pluma con el capuchón puesto para protegerla de la luz.
6.4 Precauciones especiales de conservación
Antes de la primera apertura
Conservar en nevera (entre 2 °C y 8 °C).
No congelar. Mantener alejado del congelador.
Conservar la pluma con el capuchón puesto para protegerla de la luz.
Después de la primera apertura o cuando se lleva como repuesto
Para las condiciones de conservación tras la primera apertura del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
0,43 ml, 1 ml o 1,5 ml de solución en un cartucho (vidrio de tipo 1) con un émbolo (clorobutilo) y una hoja de caucho laminado (bromobutilo) dentro de una pluma precargada multidosis desechable de polipropileno, polioximetileno, policarbonato-acrilonitrilo butadieno estireno y acrilonitrilo butadieno estireno.
La pluma precargada está diseñada para ser utilizada con agujas desechables 30G, 31G, y 32G de hasta 8 mm de longitud.
El cuerpo de la pluma es de color verde, mientras que la etiqueta de la pluma es rosa, con un recuadro azul que resalta la concentración de la formulación. El envase exterior es de color rosa con la concentración de la formulación indicada en un recuadro de color azul.
Tamaños de envases
Kyinsu pluma precargada contiene 300 unidades de insulina icodec y 0,86 mg de semaglutida en 0,43 ml de solución
- 1 pluma precargada sin agujas.
- 1 pluma precargada con 6 agujas desechables NovoFine Plus.
Kyinsu pluma precargada contiene 700 unidades de insulina icodec y 2 mg de semaglutida en 1 ml de solución
- 1 pluma precargada sin agujas.
- 1 pluma precargada con 9 agujas desechables NovoFine Plus.
Kyinsu pluma precargada que contiene 1 050 unidades de insulina icodec y 3 mg de semaglutida en 1,5 ml de solución
- 1 pluma precargada sin agujas.
- 1 pluma precargada con 9 agujas desechables NovoFine Plus.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Este medicamento es para uso de una sola persona.
Kyinsu no se debe utilizar si la solución no tiene un aspecto transparente e incoloro o casi incoloro.
Kyinsu no se debe utilizar si se ha congelado.
Antes de cada inyección siempre se debe colocar una aguja nueva.
Las agujas no se deben reutilizar. Las agujas se deben desechar inmediatamente después del uso. En caso de bloqueo de las agujas, los pacientes deben seguir las instrucciones descritas en las instrucciones de uso que se adjuntan al final del prospecto.
Para ver las instrucciones de uso detalladas, consulte el final del prospecto.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Novo Nordisk A/S
Novo Alle 1
DK-2880 Bagsvaerd
Dinamarca
8. NÚMEROS DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/25/1992/001
EU/1/25/1992/002
EU/1/25/1992/003
EU/1/25/1992/004
EU/1/25/1992/005
EU/1/25/1992/006
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización:
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu/en.