


Ficha técnica - Lytenava
1. NOMBRE DEL MEDICAMENTO
Lytenava 25 mg/ml solución inyectable
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada ml de solución contiene 25 mg de bevacizumab gamma*.
Cada vial contiene 7,5 mg de bevacizumab gamma en 0,3 ml de solución. Esto proporciona una cantidad adecuada para administrar una dosis única de 0,05 ml que contiene 1,25 mg de bevacizumab gamma.
* Bevacizumab gamma es un anticuerpo monoclonal humanizado producido por tecnología del ADN recombinante en células ováricas de hámster chino.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable (inyectable).
Solución de incolora a marrón pálido, con un pH de 6,1 y una osmolalidad de 235 a 315 mOsm/kg.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Lytenava está indicado en adultos para el tratamiento de la degeneración macular neovascular asociada a la edad (DMAE) neovascular (exudativa).
4.2 Posología y forma de administración
Este medicamento debe ser administrado por un profesional sanitario cualificado, con experiencia en la administración de inyecciones intravítreas.
Posología
La dosis recomendada es de 1,25 mg administrados mediante inyección intravítrea cada 4 semanas (mensual). Esto corresponde a un volumen de inyección de 0,05 ml.
El tratamiento se inicia con una inyección al mes hasta que se alcance la agudeza visual máxima y/o no haya signos de actividad de la enfermedad, es decir, ningún cambio en la agudeza visual ni en otros signos y síntomas de la enfermedad bajo tratamiento continuado. La cinética de la eficacia de bevacizumab gamma (ver sección 5.1) indica que inicialmente pueden ser necesarias tres o más inyecciones mensuales consecutivas. A partir de ese momento, el profesional sanitario puede individualizar los intervalos de tratamiento en función de la actividad de la enfermedad, evaluada mediante la agudeza visual o parámetros anatómicos.
A continuación, el profesional sanitario debe determinar los intervalos de seguimiento y tratamiento, que se basarán en la actividad de la enfermedad, incluyendo exploración clínica, pruebas funcionales o técnicas de imagen (p. ej., tomografía de coherencia óptica o angiografía con fluoresceína).
Si los parámetros visuales y anatómicos indican que el paciente no se está beneficiando del tratamiento continuado, se debe interrumpir la administración del medicamento. El tratamiento también debe suspenderse si está clínicamente indicado (ver sección 4.4).
Poblaciones especiales
Pacientes de edad avanzada
No es necesario ajustar la dosis en pacientes a partir de 65 años de edad.
Insuficiencia renal
Bevacizumab gamma no se ha estudiado en pacientes con insuficiencia renal. Los datos disponibles no sugieren que sea necesario ajustar la dosis en pacientes con insuficiencia renal.
Insuficiencia hepática
Bevacizumab gamma no se ha estudiado en pacientes con insuficiencia hepática. Los datos disponibles no sugieren que sea necesario ajustar la dosis en pacientes con insuficiencia hepática.
Población pediátrica
No existe un uso relevante de Lytenava en la población pediátrica para el tratamiento de la DMAE exudativa.
Forma de administración
El medicamento es exclusivamente para vía intravítrea. Cada vial debe utilizarse únicamente para el tratamiento de un solo ojo.
Dado que el volumen que contiene el vial (0,3 ml) es mayor que la dosis recomendada (0,05 ml), se debe desechar una parte de dicho volumen antes de la administración.
Asegúrese de que la inyección se administra inmediatamente después de la preparación de la dosis.
El procedimiento de inyección intravítrea debe llevarse a cabo en condiciones asépticas, lo que incluye la desinfección quirúrgica de las manos y el uso de guantes estériles, un campo estéril y un blefarostato (o equivalente) estéril. Como medida de precaución, debe estar disponible un equipo de paracentesis estéril. Antes de realizar el procedimiento intravítreo se debe evaluar detalladamente la historia clínica del paciente en cuanto a las reacciones de hipersensibilidad (ver sección 4.4). Antes de la inyección se debe administrar una anestesia adecuada y un microbicida tópico de amplio espectro para desinfectar la piel periocular, el párpado y la superficie ocular.
La aguja de inyección se debe introducir de 3,5 a 4,0 mm por detrás del limbo en la cavidad vítrea, evitando el meridiano horizontal y en dirección al centro del globo. A continuación se administrará lentamente el volumen de inyección de 0,05 ml; las siguientes inyecciones deben administrarse en un punto escleral distinto.
Para consultar las instrucciones de preparación del medicamento antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Pacientes con infecciones oculares o perioculares activas o sospechadas.
Inflamación intraocular activa.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Reacciones relacionadas con la inyección intravítrea
Las inyecciones intravítreas se han asociado a endoftalmitis, inflamación intraocular y desprendimiento/desgarro retiniano (ver sección 4.8). Siempre que se administre el medicamento se debe utilizar una técnica de inyección aséptica adecuada.
Inmediatamente después de la inyección intravítrea se debe realizar un seguimiento de los pacientes para detectar un posible aumento de la presión intraocular. Un seguimiento adecuado puede consistir en el control de la perfusión de la cabeza del nervio óptico o la tonometría. En caso necesario, deberá disponerse de un equipo de paracentesis estéril.
Además, debe hacerse un seguimiento de los pacientes después de la inyección para poder administrar un tratamiento temprano en caso de que se produzca una infección.
Se debe indicar a los pacientes que notifiquen inmediatamente síntomas tales como dolor ocular, pérdida de visión, fotofobia, visión borrosa, cuerpos flotantes o enrojecimiento, sugestivos de endoftalmitis, o cualquiera de los acontecimientos mencionados anteriormente, a fin de permitir un tratamiento rápido y adecuado.
Aumento de la presión intraocular
Se han observado aumentos de la presión intraocular tras la inyección (en los 60 minutos siguientes) cuando se les trata con inhibidores del factor de crecimiento endotelial vascular (VEGF), incluido bevacizumab gamma (ver sección 4.8). Tanto la presión intraocular como la perfusión de la cabeza del nervio óptico se deben controlar antes y después de la inyección intravítrea de Lytenava y tratarlas adecuadamente.
Es necesaria una precaución especial en pacientes con glaucoma mal controlado (no inyectar el medicamento si la presión intraocular es ≥ 30 mmHg).
Tratamiento bilateral
No se han estudiado la seguridad y la eficacia del bevacizumab gamma administrado simultáneamente en ambos ojos. Si se realiza el tratamiento bilateral al mismo tiempo, podría aumentar el riesgo de efectos adversos, tanto oculares como sistémicos, debido a una mayor exposición.
Inmunogenicidad
Dado que se trata de una proteína terapéutica, hay un potencial de inmunogenicidad con bevacizumab gamma. Se debe indicar a los pacientes que informen a su médico si presentan síntomas como dolor ocular o aumento de las molestias, empeoramiento del enrojecimiento ocular, visión borrosa o disminución de la visión, aumento del número de pequeñas partículas en el campo visual o aumento de la sensibilidad a la luz.
Uso concomitante de otros medicamentos anti-VEGF (factor de crecimiento endotelial vascular)
No se dispone de datos relativos al uso concomitante de bevacizumab gamma con otros medicamentos anti-VEGF en el mismo ojo. Bevacizumab gamma no debe administrarse simultáneamente con otros medicamentos anti-VEGF (sistémicos u oculares).
Aplazamiento del tratamiento
La administración se debe aplazar y el tratamiento no debe reanudarse antes del siguiente tratamiento programado en caso de:
- una disminución de la agudeza visual mejor corregida (AVMC) de ≥ 30 letras en comparación con la última evaluación de la agudeza visual;
- una rotura retiniana;
una hemorragia subretiniana que afecte al centro de la fóvea o, si el tamaño de la hemorragia es
≥ 50 % de la superficie total de la lesión;
- una presión intraocular ≥ 30 mmHg
- tromboembolismo, incluyendo infarto de miocardio (IM), síndrome coronario agudo (SCA), ictus, trombosis venosa profunda (TVP) y embolia pulmonar (EP)
- cirugía intraocular realizada en los 28 días previos o prevista en los 28 días siguientes.
Desgarro del epitelio pigmentario de la retina
Los factores de riesgo asociados con desarrollo de un desgarro del epitelio pigmentario de la retina después del tratamiento con anti-VEGF para la DMAE exudativa incluyen un desprendimiento del epitelio pigmentario de la retina extenso o elevado. Al iniciar el tratamiento con bevacizumab gamma, se debe tener precaución en pacientes con estos factores de riesgo de sufrir desgarros del epitelio pigmentario de la retina.
Desprendimiento de retina regmatógeno o agujeros maculares
Se debe interrumpir el tratamiento en pacientes con desprendimiento de retina regmatógeno o agujeros maculares en estadio 3 o 4.
Efectos sistémicos tras el uso intravítreo
Se han notificado hemorragias no oculares y episodios tromboembólicos arteriales tras la inyección intravítrea de inhibidores del VEGF (ver sección 4.8). Se dispone de datos limitados sobre la seguridad en el tratamiento de pacientes con DMAE exudativa y antecedentes de ictus, ataques isquémicos transitorios o infarto de miocardio en los últimos 3 meses. Se deben extremar las precauciones al tratar a estos pacientes.
Excipientes con efecto conocido
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por dosis; esto es, esencialmente «exento de sodio».
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones. Con los datos disponibles sobre la eliminación del bevacizumab, no se esperan interacciones. Sin embargo, bevacizumab gamma no debe administrarse al mismo tiempo que otros medicamentos anti-VEGF sistémicos u oculares (ver sección 4.4).
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Las mujeres en edad fértil deben utilizar un método anticonceptivo eficaz durante el tratamiento con bevacizumab gamma y durante al menos tres meses después de la última dosis cuando interrumpan el tratamiento con bevacizumab gamma.
Embarazo
No hay datos relativos al uso de bevacizumab gamma en mujeres embarazadas. Según los estudios realizados en animales con otros anti-VEGF, el tratamiento con bevacizumab gamma puede suponer un riesgo para el desarrollo embriofetal humano. Por lo tanto, bevacizumab gamma no debe utilizarse durante el embarazo, a menos que el beneficio potencial supere al riesgo potencial para el feto.
Lactancia
No se dispone de datos sobre la presencia de bevacizumab gamma en la leche humana, los efectos de bevacizumab gamma en el lactante alimentado con leche materna ni los efectos de bevacizumab gamma en la producción/excreción de leche. No se puede excluir el riesgo en el recién nacido/niño lactante. Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento con Lytenava tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
No se han realizado estudios reproductivos o de fertilidad con bevacizumab gamma. Se ha demostrado que la inhibición del VEGF afecta al desarrollo folicular, a la función del cuerpo lúteo y a la fertilidad (ver sección 5.3). Los efectos ováricos pueden atribuirse a un resultado directo de la inhibición local del VEGF en la angiogénesis activa, que es profunda en el ovario.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Lytenava sobre la capacidad para conducir y utilizar máquinas es pequeña, debido a posibles alteraciones visuales temporales tras la inyección intravítrea y la exploración ocular asociada. Los pacientes no deben conducir ni utilizar máquinas hasta que desaparezcan estas alteraciones visuales temporales.
4.8 Reacciones adversas
Resumen del perfil de seguridad
La mayoría de las reacciones adversas notificadas tras la administración de bevacizumab gamma están relacionadas con el procedimiento de inyección intravítrea. Las reacciones adversas notificadas con más frecuencia fueron hemorragia conjuntival (5,0 %), cuerpos flotantes en el vítreo (1,5 %), dolor ocular (1,2 %) y aumento de la presión intraocular (1,2 %). Las reacciones adversas notificadas con menos frecuencia, pero de mayor gravedad, fueron aumento de la presión intraocular (0,6 %), ceguera transitoria (0,3 %), endofalmitis (0,3 %) e inflamación intraocular (0,3 %).
Tabla de reacciones adversas
Un total de 341 pacientes de dos estudios clínicos aleatorizados y de uno abierto fueron tratados con la dosis recomendada de 1,25 mg. Las reacciones adversas notificadas en los estudios clínicos de bevacizumab gamma se enumeran en la Tabla 1 a continuación.
Las reacciones adversas se enumeran de acuerdo con la clasificación por órganos y sistemas de MedDRA. Dentro de cada clasificación por órganos y sistemas, las reacciones adversas están clasificadas por frecuencia, con las más frecuentes en primer lugar. Las categorías de frecuencia para cada reacción adversa se basan en la siguiente convención: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a < 1/1 000), muy raras (< 1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Las reacciones adversas se enumeran en orden decreciente de gravedad dentro de cada grupo de frecuencia.
Tabla 1 Frecuencias de reacciones adversas
| Clasificación por órganos y sistemas | Frecuentes | Poco frecuentes |
| Infecciones e infestaciones | Endoftalmitis | |
| Trastornos del sistema inmunitario | Alergia al yodo | |
| Trastornos oculares | Cuerpos flotantes en el vítreo Dolor ocular Hemorragia conjuntival | Desgarro del epitelio pigmentario de la retina Hemorragia del vítreo Inflamación intraocular Cicatriz corneal Queratopatía Queratitis puntiforme Ceguera transitoria Desprendimiento del vítreo Fotopsia Molestias oculares Abrasión corneal Irritación ocular Prurito ocular Ojo seco Hiperemia ocular |
| Exploraciones complementarias | Aumento de la presión intraocular |
Descripción de reacciones adversas seleccionadas
Reacciones adversas de clase terapéutica
Existe un riesgo teórico de episodios tromboembólicos arteriales, incluidos ictus e infarto de miocardio, tras el uso intravítreo de inhibidores del VEGF. Se observó una baja tasa de incidencia de episodios tromboembólicos arteriales en los estudios clínicos de bevacizumab gamma en pacientes con DMAE exudativa (ver sección 4.4).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
La sobredosificación con un volumen de inyección superior al recomendado puede aumentar la presión intraocular. Por lo tanto, en caso de sobredosis, debe hacerse un seguimiento de la presión intraocular y, si el profesional sanitario lo considera necesario, se debe iniciar el tratamiento adecuado.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Oftalmológicos, agentes antineoplásicos, código ATC: S01LA08
Mecanismo de acción
Bevacizumab gamma es un anticuerpo monoclonal (mAb) IgG1 recombinante humanizado para el factor de crecimiento del endotelio vascular humano (VEGF).
Bevacizumab gamma se une al VEGF y evita la interacción de este con sus receptores (Flt-1 y KDR) en la superficie de las células endoteliales. Bevacizumab gamma es un inhibidor del VEGF humano que se une a todas las isoformas del VEGF-A, impidiendo así la interacción con los receptores VEGFR-1 y VEGFR-2. Al inhibir el VEGF-A, bevacizumab gamma suprime la proliferación de las células endoteliales, la neovascularización y la permeabilidad vascular. La inhibición de la angiogénesis bloquea el crecimiento de vasos sanguíneos anormales en la parte posterior del ojo.
Efectos farmacodinámicos
DMAE neovascular
En el estudio NORSE TWO, los parámetros anatómicos relacionados con la pérdida de sangre y líquidos que caracteriza a la neovascularización coroidea (NVC) fueron parte de la evaluación de la actividad de la enfermedad. Se observó una disminución media del grosor central de la retina (GCR) de 119,7 micrómetros en el mes 11, comparado con el valor basal, en los pacientes que recibieron inyecciones intravítreas mensuales de 1,25 mg de bevacizumab gamma.
Inmunogenicidad
No se ha observado evidencia de un efecto de los anticuerpos antifármaco (AAF) sobre la farmacocinética, la eficacia o la seguridad; sin embargo, los datos siguen siendo limitados.
Eficacia clínica y seguridad
La eficacia y la seguridad de bevacizumab gamma se evaluaron en dos estudios de fase III, aleatorizados, multicéntricos, doble ciego y controlados con tratamiento activo (NORSE ONE y NORSE TWO) en pacientes con DMAE exudativa. En NORSE ONE, se incluyeron tanto pacientes cuyos ojos de estudio habían sido tratados previamente como pacientes cuyos ojos de estudio nunca habían recibido tratamiento. En total se aleatorizaron 61 pacientes en una proporción de 1:1 (31 en el grupo de bevacizumab y 30 en el grupo del ranibizumab). La edad de los pacientes oscilaba entre los 61 y los 97 años, con una edad media de 79 años; el 97 % tenía más de 65 años. En NORSE TWO, se inscribieron pacientes cuyos ojos estudiados nunca habían recibido tratamiento. En total se aleatorizaron 228 pacientes en una proporción de 1:1 (113 en el grupo de bevacizumab y 115 en el grupo del ranibizumab). La edad de los pacientes oscilaba entre los 54 y los 98 años, con una edad media de 79 años; el 95 % tenían más de 65 años.
En ambos estudios, a los pacientes aleatorizados para recibir bevacizumab gamma se les administró cada mes una dosis de 1,25 mg mediante inyección intravítrea en el ojo de estudio durante 12 meses. A los pacientes aleatorizados para el control con ranibizumab se les administró cada mes una dosis de 0,5 mg mediante inyección intravítrea en el ojo estudiado durante 3 meses (es decir, los días 0, 30 y
- 60) y después cada 90 días (es decir, los días 150 y 240), que era una pauta posológica inferior a las condiciones autorizadas «sublabel». En total, se compararon 5 inyecciones en el grupo de ranibizumab con 11 inyecciones en el grupo de bevacizumab gamma para la evaluación de la variable primaria. La variable primaria se evaluó en la visita del mes 11, aproximadamente 30 días después de la última dosis de bevacizumab gamma y 90 días después de la última dosis de ranibizumab.
La variable primaria en ambos estudios fue la proporción de pacientes con una ganancia ≥ 15 letras de agudeza visual mejor corregida (AVMC) entre la situación basal y el mes 11, medida por la puntuación de letras del estudio para el tratamiento temprano de la retinopatía diabética (Early Treatment Diabetic Retinopathy Study, ETDRS), con el objetivo principal de demostrar la eficacia del bevacizumab gamma en una población con DMAE exudativa. Las variables secundarias evaluaron el cambio entre la situación basal y el mes 11 en la AVMC media y la proporción de pacientes con pérdida menor de 15 letras en la AVMC.
Resultados
La proporción de pacientes en el estudio NORSE ONE que lograron una ganancia ≥ 15 letras en la AVMC entre la situación basal y el mes 11 fue del 7,7 % y del 20,8 %, respectivamente, en los grupos de bevacizumab gamma y ranibizumab (diferencia de riesgos del 13,14 % [IC del 95 % = −35,50 %; 7,65 %]). Basándose en la variable primaria, el estudio NORSE ONE no logró demostrar la superioridad de bevacizumab gamma sobre ranibizumab.
El estudio NORSE TWO cumplió su variable primaria de valoración de la eficacia y bevacizumab gamma demostró su eficacia. La proporción de pacientes que lograron una ganancia ≥ 15 letras en la AVMC entre la situación basal y el mes 11 fue del 41,7 % y del 23,1 %, respectivamente, en los grupos de bevacizumab gamma y ranibizumab (diferencia de riesgos del 18,59 % [IC del 95 % = 4,42 %; 30,86 %]). El análisis principal de la eficacia fue estadísticamente significativo a favor del bevacizumab gamma.
La eficacia del bevacizumab gamma se respaldó aún más al evaluar el cambio en la AVMC media entre la situación basal y el mes 11. La diferencia entre los tratamientos y su correspondiente IC del 95 % fue de 3,805 (−0,016; 7,626) letras en la AVMC.
Tabla 2 Variables principal y secundarias de valoración de la eficacia en NORSE TWO:
análisis de respuestas
| Ranibizumab | Bevacizumab gamma | |||||||
| (N = 115) | (N = 113) | |||||||
| Variable primaria | ||||||||
| Pacientes con ganancia ≥ 15 letras | 24/104 (23,1) | 45/108 (41,7) | ||||||
| entre la situación basal y el mes | ||||||||
| 11, n/N (%) | ||||||||
| Diferencia de riesgos | 18,59 % | |||||||
| IC del 95 % | 4,42 %; 30,86 % | |||||||
| Variables secundarias | ||||||||
| Cambio medio en la AVMC entre | 5,8 (14,80) | 11,2 (12,19) | ||||||
| la situación basal y el mes 11, | ||||||||
| media (desviación estándar) | ||||||||
| Diferencia en las medias de | 3,805 | |||||||
| mínimos cuadrados | ||||||||
| IC del 95 % | −0,016; 7,626 | |||||||
| Pacientes con ganancia ≥ 10 letras | 36/104 (34,6) | 61/108 (56,5) | ||||||
| entre la situación basal y el mes | ||||||||
| 11, n/N (%) | ||||||||
| Diferencia de riesgos | 21,87 % | |||||||
| IC del 95 % | 7,26 %; 34,87 % | |||||||
| Pacientes con ganancia ≥ 5 letras | 53/104 (51,0) | 74/108 (68,5) | ||||||
| entre la situación basal y el mes | ||||||||
| 11, n/N (%) | ||||||||
| Diferencia de riesgos | 17,56 % | |||||||
| IC del 95 % | 3,15 %; 30,52 % | |||||||
| Ranibizumab | Bevacizumab gamma | |||||||
| (N = 115) | (N = 113) | |||||||
| Pacientes con pérdida < 15 letras | 86/104 (82,7) | 101/108 (93,5) | ||||||
| entre la situación basal y el mes | ||||||||
| 11, n/N (%) | ||||||||
| Diferencia de riesgos | 10,83 % | |||||||
| IC del 95 % | 1,68 %; 20,44 % | |||||||
Figura 1 NORSE TWO: cambio en la agudeza visual mejor corregida con respecto a la situación basal a lo largo del tiempo*
* ONS-5010 (bevacizumab gamma) se administró una vez al mes durante 12 meses; ranibizumab se administró una vez al mes durante 3 meses (es decir, los días 0, 30 y 60) y después cada 90 días (es decir, los días 150 y 240). En total, se compararon 5 inyecciones en el grupo de ranibizumab con 11 inyecciones en el grupo de ONS-5010 para la evaluación de las variables de la eficacia.
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con el medicamento de referencia que contiene bevacizumab gamma en todos los grupos de la población pediátrica en la DMAE neovascular (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Bevacizumab gamma se administra de forma intravítrea para ejercer efectos locales en el ojo.
Tras una dosis única en perfusión intravenosa de 2 mg/kg de bevacizumab gamma en 45 voluntarios varones sanos, la concentración máxima se alcanzó a las 2 horas. Los valores de la media geométrica de la Cmáx y la exposición total (AUC0-t) fueron de 40 µg/ml y 12 148 h•µg/ml, respectivamente.
En general, la farmacocinética sérica tras la administración intravítrea de bevacizumab gamma fue significativamente inferior a la observada tras la administración intravenosa. No se pudieron caracterizar parámetros farmacocinéticos a partir de los datos clínicos generados. 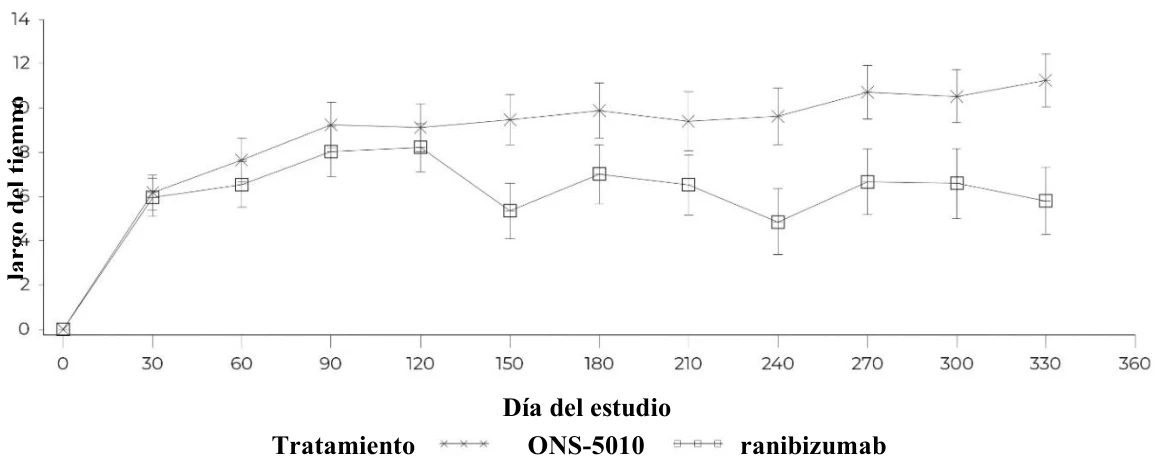
1,25 mg 0,5 mg  Ca
mbio
en
la
AVMC
media
(
±
er
ro
r
está
nda
r)
co
n r
espec
t
o
a
la
sit
ua
ció
n ba
sa
l a
lo
la
r
o
del
iempo
5.3 Datos preclínicos sobre seguridad
En una revisión de la evaluación preclínica de la seguridad de bevacizumab, las hembras de macaco a las que se administró bevacizumab intravenoso dos veces a la semana durante 13 semanas mostraron una disminución del peso ovárico y una correlación microscópica de ausencia de cuerpos lúteos de ≥ 10 mg/kg, que fue reversible después de un período de recuperación de 4 semanas. Los efectos ováricos pueden atribuirse a un resultado directo de la inhibición local del VEGF en la angiogénesis activa, que es profunda en el ovario.
No se dispone de datos de carcinogenicidad o mutagenicidad.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Dihidrogenofosfato de sodio monohidrato
Hidrogenofosfato de disodio
Dihidrato de α,α-trehalosa
Polisorbato 20 (E432)
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
3 años
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 °C y 8 °C).
No congelar.
Conservar el vial en el embalaje exterior para protegerlo de la luz.
El vial sin abrir puede conservarse fuera de la nevera por debajo de 25 °C durante un máximo de 12 horas.
6.5 Naturaleza y contenido del envase
Lytenava 25 mg/ml solución inyectable contiene 0,3 ml de solución en un vial de 2 ml (vidrio tipo 1) con un tapón (goma de butilo) que contiene 7,5 mg de bevacizumab gamma.
Envase de 1 vial.
6.6 Precauciones especiales de eliminación y otras manipulaciones
La solución se debe inspeccionar visualmente tras su retirada de la nevera y antes de la administración. Si hay partículas o turbidez visibles, no se debe utilizar el vial y se deben seguir los procedimientos de sustitución adecuados.
El contenido del vial es estéril y para un solo uso. No utilizar si el envase o el vial están dañados o caducados.
El vial contiene una dosis superior a la recomendada de 1,25 mg. Inyectar todo el volumen del vial podría provocar una sobredosis. El exceso de medicamento y las posibles burbujas de aire deben expulsarse cuidadosamente de la jeringa antes de la inyección. La dosis de inyección debe ajustarse a la marca posológica de 0,05 ml (1,25 mg de bevacizumab gamma). Asegúrese de que la inyección se administra inmediatamente después de la preparación de la dosis.
Utilizar una técnica aséptica para llevar a cabo las siguientes etapas de la preparación:
- 1.
Prepárese para la inyección intravítrea con los siguientes productos sanitarios para un solo uso disponibles en el mercado y recomendados (no se facilitan):
- Aguja estéril con filtro de 5 micrómetros, de 18G × 1½ pulgadas (filtro de copolímero microacrílico; aguja de policarbonato/acero inoxidable 304 o equivalente)
- Jeringa estéril sin silicona de 1 ml, con una marca en 0,05 ml (polipropileno/polietileno o equivalente)
- Aguja de inyección estéril, de 30G × ½ pulgadas (polipropileno/acero inoxidable o equivalente)
- Torundas con alcohol
- 2. Antes de extraer el líquido, desinfecte la parte exterior del tapón de goma del vial.
- 3. Coloque la aguja estéril con filtro de 5 micrómetros en la jeringa de 1 ml utilizando una técnica aséptica.
- 4. Inserte la aguja con filtro en el centro del tapón del vial y asegúrese de que la punta de la aguja permanezca dentro de la solución de Lytenava para evitar la formación de burbujas de aire.
- 5. Extraiga el contenido de Lytenava para asegurarse de que se puede preparar una dosis completa en la jeringa, manteniendo el vial en posición vertical, ligeramente inclinado para facilitar una extracción suficiente.
- 6. Asegúrese de que, al extraer Lytenava, la varilla de émbolo retroceda lo suficiente para obtener el volumen necesario para preparar una inyección de 0,05 ml.
- 7. La aguja con filtro debe desecharse tras extraer el contenido del vial y no debe utilizarse para la inyección intravítrea.
- 8. Incorpore firmemente a la jeringa una aguja de inyección estéril de 30G × ½ pulgadas, enroscándola bien en el conector de la jeringa. Quite cuidadosamente el tapón de la aguja estirando recto. No limpie la aguja en ningún momento.
- 9. Mantenga la jeringa con la aguja apuntando hacia arriba. Si observa burbujas de aire, golpee suavemente la jeringa con el dedo hasta que las burbujas suban a la parte superior.
- 10. Mantenga la jeringa a nivel de los ojos y empuje cuidadosamente la varilla del émbolo hasta que la punta del émbolo esté alineada con la marca de 0,05 ml de la jeringa.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Outlook Therapeutics NL B.V.
Strawinskylaan 569
1077XX Amsterdam
Países Bajos
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/24/1798/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 27/mayo/2024
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.