


Ficha técnica - Obizur
1. NOMBRE DEL MEDICAMENTO
OBIZUR 500 U polvo y disolvente para solución inyectable
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada vial contiene nominalmente 500 unidades de factor VIII antihemofílico (ADNr) con el dominio B suprimido, secuencia porcina, susoctocog alfa.
OBIZUR contiene aproximadamente 500 U/ml de susoctocog alfa tras la reconstitución.
La potencia (U) se determina utilizando el ensayo de coagulación de una etapa (OSCA). La actividad específica de OBIZUR es de aproximadamente 10 000 U/mg de proteína.
Susoctocog alfa (factor VIII antihemofílico [ADNr], secuencia porcina) es una proteína purificada que contiene 1 448 aminoácidos con una masa molecular aproximada de 175 kDa.
Se produce mediante tecnología de ADN recombinante en células renales de cría de hámster (BHK). Las células BHK se cultivan en un medio que contiene suero bovino fetal. En el proceso de fabricación no se emplea suero humano ni productos a base de proteínas humanas y no contiene ninguna otra sustancia de origen animal.
Excipiente(s) con efecto conocido
Cada vial contiene 4,6 mg (198 mM) de sodio por ml de solución reconstituida. Cada vial contiene 0,05 mg de polisorbato 80 por ml de solución reconstituida.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Polvo y disolvente para solución inyectable.
El polvo es de color blanco.
El disolvente es transparente e incoloro.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Tratamiento de los episodios hemorrágicos en pacientes con hemofilia adquirida causada por los anticuerpos contra el factor VIII.
OBIZUR está indicado en adultos.
4.2 Posología y forma de administración
Un médico con experiencia en el tratamiento de la hemofilia debe supervisar el tratamiento con OBIZUR (ver sección 4.4).
Monitorización del tratamiento
El medicamento solo se puede administrar a los pacientes hospitalizados. Requiere supervisión clínica del estado hemorrágico del paciente.
Durante el transcurso del tratamiento, se aconseja determinar adecuadamente los niveles de factor VIII como ayuda para decidir la dosis a administrar y la frecuencia de repetición de las perfusiones (ver sección 4.4). Los diferentes pacientes pueden presentar distintas respuestas al factor VIII, con diferentes semividas y recuperaciones. Es posible que sea necesario ajustar la dosis basada en el peso corporal para los pacientes cuyo peso sea inferior o superior al normal.
Concretamente, en el caso de intervenciones quirúrgicas mayores, es indispensable una monitorización del tratamiento sustitutivo mediante un análisis de la coagulación (actividad plasmática del factor VIII).
Cuando se utilice un ensayo de coagulación de una etapa basado en el tiempo de la tromboplastina in vitro (TTPa) para determinar la actividad del factor VIII en las muestras de sangre de los pacientes, los resultados de la actividad plasmática del factor VIII pueden verse afectados significativamente tanto por el tipo de reactivo de TTPa como por el estándar de referencia empleado en el ensayo. También puede haber discrepancias significativas entre los resultados de los ensayos obtenidos mediante el ensayo de coagulación de una etapa basado en el TTPa y el ensayo cromogénico de acuerdo con Ph. Eur. Esto es particularmente importante cuando se cambia el laboratorio y/o los reactivos utilizados en el ensayo.
Posología
La dosis, la frecuencia y la duración del tratamiento con OBIZUR dependen de la localización, la extensión y la gravedad del episodio hemorrágico, la actividad del factor VIII a alcanzar y el estado clínico del paciente.
El número de unidades de factor VIII administradas se expresa en Unidades (U), que se obtienen a partir de un patrón interno calibrado con el patrón vigente de la Organización Mundial de la Salud (OMS) para los productos de factor VIII. Una Unidad (U) de actividad de factor VIII es equivalente a la cantidad de factor VIII existente en un ml de plasma humano normal.
La dosis inicial recomendada es de 200 U por kilogramo de peso corporal administradas mediante inyección intravenosa (ver sección 6.6).
La dosis inicial de OBIZUR necesaria para un paciente se calcula mediante la siguiente fórmula:
Dosis inicial (U/kg) ÷ concentración del medicamento (U/vial) × peso corporal (kg) = número de viales
Por ejemplo, el número de viales para la dosis inicial en un paciente de 70 kg se calculará de la forma siguiente:
200 U/kg ÷ 500 U/vial × 70 kg = 28 viales
Se debe vigilar la actividad de factor VIII y el estado clínico 30 minutos después de la primera inyección y 3 horas después de la administración de OBIZUR.
Se debe vigilar la actividad de factor VIII inmediatamente antes y 30 minutos después de las administraciones siguientes y consultar la tabla que figura a continuación para ver las concentraciones mínimas de factor VIII a alcanzar recomendadas.
Se recomienda utilizar el ensayo de coagulación de una etapa para el factor VIII, ya que ha sido el empleado para determinar la potencia de OBIZUR y la tasa de recuperación media (ver las secciones 4.4 y 5.2).
La dosis y la frecuencia de la administración se deben basar en los resultados de la actividad de factor VIII (que se debe mantener dentro de los límites recomendados) y en la respuesta clínica obtenida.
Si la prueba de determinación de anticuerpos anti-rpFVIII es negativa antes de iniciar el tratamiento (niveles basales), se puede usar una dosis inferior a las 200 U/kg recomendadas como dosis inicial de tratamiento. La respuesta clínica debe monitorizarse estrechamente, ya que las dosis inferiores a 200 U/kg se han asociado con una falta de eficacia (ver sección 4.4).
Los datos sobre eficacia y seguridad en pacientes con hemofilia adquirida son limitados (ver sección 5.1).
Fase inicial
| Tipo de sangrado | Actividad mínima de factor VIII a alcanzar (unidades por dl o % de lo normal) | Dosis inicial (unidades por kg) | Dosis siguientes | Frecuencia y duración de las dosis siguientes |
Sangrado leve a moderado de la musculatura superficial/sin afectación neurovascular y sangrado articular | > 50 % | 200 | Ajuste las dosis siguientes en función de la respuesta clínica y para mantener la actividad mínima a alcanzar de factor VIII | Administre las dosis a intervalos de entre 4 y 12 horas; la frecuencia se puede ajustar en función de la respuesta clínica y la actividad de factor VIII cuantificada |
Sangrado abundante de moderado a grave intramuscular, retroperitoneal, gastrointestinal, intracraneal | > 80 % |
Fase de cese del sangrado
Cuando el sangrado comience a remitir (normalmente en las 24 primeras horas), continúe administrando OBIZUR en la dosis necesaria para mantener la actividad mínima de factor VIII en un 30-40 % hasta que el sangrado cese por completo. La actividad máxima de factor VIII en sangre no debe superar el 200 %.
La duración del tratamiento depende del juicio clínico.
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de OBIZUR en niños y adolescentes menores de 18 años. No se dispone de datos.
Forma de administración
Vía intravenosa.
El volumen total de OBIZUR reconstituido se debe administrar a una velocidad de entre 1 y 2 ml por minuto.
Para consultar las instrucciones de reconstitución del medicamento antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
- Hipersensibilidad al principio activo, a la proteína de hámster o a alguno de los excipientes incluidos en la sección 6.1.
- Hemofilia A congénita con inhibidor (CHAWI) (ver sección 5.1)
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Dosificación
Una dosis inicial por debajo de las 200 U/kg recomendadas se ha asociado a una falta de eficacia (ver sección 4.2).
Hipersensibilidad
Es posible que se produzcan reacciones de hipersensibilidad de tipo alérgico con OBIZUR. El medicamento contiene cantidades mínimas de proteínas de hámster.
Se debe informar a los pacientes de que, en caso de que aparezcan síntomas de hipersensibilidad, deben interrumpir el tratamiento inmediatamente y consultar con su médico. Se debe informar a los pacientes de los signos iniciales de las reacciones de hipersensibilidad, tales como habón urticarial, urticaria generalizada, opresión en el pecho, sibilancia, hipotensión y anafilaxia.
En caso de shock, se debe aplicar el tratamiento médico habitual para dicho acontecimiento.
Inhibidores
Se recomienda comprobar si existen anticuerpos anti-rpFVIII antes de comenzar el tratamiento con OBIZUR. El tratamiento puede iniciarse según el criterio del médico antes de recibir el resultado de esta prueba. Las posteriores decisiones de tratamiento pueden respaldarse mediante la monitorización de los niveles de factor VIII. Se detectaron anticuerpos inhibidores contra el factor VIII porcino (cuantificados mediante la modificación Nijmegen del ensayo Bethesda) tanto antes como después de la exposición a OBIZUR. La falta de eficacia podría deberse a los anticuerpos inhibidores contra OBIZUR. En el momento basal se registraron concentraciones de inhibidores de hasta 29 unidades Bethesda, sin bien los pacientes respondieron favorablemente a OBIZUR. Se recomienda basar el tratamiento en el juicio clínico y no en la detección de anticuerpos inhibidores mediante el ensayo Bethesda.
También se han descrito reacciones anamnésicas con aumento de inhibidores del factor VIII humano y/o del factor VIII porcino en pacientes tratados con OBIZUR. Estos aumentos anamnésicos pueden producir una falta de eficacia. Si se sospecha de la presencia de anticuerpos inhibidores contra OBIZUR y hay una falta de eficacia, considere otras opciones de tratamiento. Hay una falta de información clínica sobre el desarrollo de anticuerpos inhibidores contra OBIZUR tras una administración repetida. Por tanto, OBIZUR solo se debe administrar cuando se considere clínicamente necesario. La purpura cutánea extensa no requiere tratamiento necesariamente.
OBIZUR se produce mediante tecnología de ADN recombinante en células renales de cría de hámster. No se detectaron anticuerpos contra la proteína de las células renales de cría de hámster en los pacientes después de la exposición a OBIZUR.
Complicaciones cardiovasculares
En pacientes con factores de riesgo cardiovascular existente, el tratamiento sustitutivo con factor VIII puede aumentar el riesgo cardiovascular.
Acontecimientos tromboembólicos
Una actividad elevada y mantenida de factor VIII en la sangre puede predisponer a la aparición de acontecimientos tromboembólicos. Las personas con enfermedad cardiovascular preexistente y las de edad avanzada son especialmente vulnerables.
Monitorización del tratamiento
La actividad de factor VIII determinada mediante el ensayo cromogénico es, por lo general, inferior a la actividad de factor VIII determinada por el ensayo de coagulación de una etapa. Para cuantificar la actividad de factor VIII en un paciente se debe utilizar siempre el mismo método analítico. Se recomienda utilizar el ensayo de una etapa, ya que ha sido el empleado para determinar la potencia y la tasa de recuperación media de OBIZUR (ver las secciones 4.2 y 5.2).
Excipientes
Contenido de sodio
Este medicamento contiene 4,6 mg de sodio por 1 ml de solución reconstituida en cada vial, equivalente a ‘0,23’ % de la ingesta máxima diaria de 2 g de sodio recomendada por la OMS para un adulto.. Deben tomarse varios viales para cada dosis.
Por ejemplo, para un paciente de 70 kg utilizando la dosis recomendada de 200 U/kg se necesitarían 28 viales, lo que supondría una ingesta de sodio de 128,8 mg por tratamiento. Esto equivale al 6,44 % de la ingesta máxima diaria de 2 g de sodio recomendada por la OMS para un adulto. Contenido de polisorbato
Este medicamento contiene 0,05 mg de polisorbato 80 en cada vial equivalente a 0,05 mg por ml de solución reconstituida. Los polisorbatos pueden causar reacciones alérgicas.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han notificado interacciones de OBIZUR con otros medicamentos.
4.6 Fertilidad, embarazo y lactancia
No se han realizado estudios sobre la toxicidad para la reproducción en animales con OBIZUR. No se dispone de experiencia relativa al uso de OBIZUR durante el embarazo y la lactancia. Por tanto, solo se debe utilizar OBIZUR durante el embarazo y la lactancia si está claramente indicado.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de OBIZUR sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Se pueden producir casos de hipersensibilidad o reacciones alérgicas (que pueden incluir angioedema, escozor y punzada en el lugar de inyección, escalofrío, rubefacción, urticaria generalizada, cefalea, habón urticarial, hipotensión, letargia, náuseas, inquietud, taquicardia, opresión en el pecho, cosquilleo, vómitos, sibilancia), que pueden progresar hasta una anafilaxia grave (incluido el shock) (ver sección 4.4).
Los pacientes con hemofilia adquirida pueden desarrollar anticuerpos inhibidores contra el factor VIII porcino. Los anticuerpos inhibidores, incluidas las respuestas anamnésicas, pueden ocasionar una falta de eficacia.
Tabla de reacciones adversas
La tabla que figura a continuación sigue la clasificación de órganos del sistema MedDRA (SOC, por sus siglas en inglés, y nivel del término preferente). En el estudio clínico de OBIZUR para la hemofilia adquirida, se evaluó la seguridad en 29 pacientes adultos. Diecinueve sujetos no presentaron un título detectable de inhibidor del factor VIII anti-porcino en el momento basal (< 0,6 UB/ml). De los 19 sujetos, doce no presentaron un título detectable de factor VIII anti-porcino tras el tratamiento, cinco experimentaron un aumento del título (≥ 0,6 UB/ml), a dos sujetos no se les analizó sus muestras tras el tratamiento y siete sujetos desarrollaron reacciones anamnésicas con un aumento ≥ 10 UB de inhibidores del factor VIII humano y/o de la secuencia porcina del factor VIII recombinante.
Las frecuencias se han evaluado utilizando el siguiente criterio: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a < 1/1 000), muy raras (< 1/10 000), frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
| Sistema de clasificación de órganos | Reacción adversa | Frecuencia |
| Trastornos del sistema inmunológico | Reacción anamnésica | Muy frecuentes |
| Exploraciones complementarias | Resultado positivo en el ensayo de anticuerpos inhibidores contra el factor VIII porcino (ver sección 4.4) | Frecuentes |
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No se han caracterizado los efectos de dosis de OBIZUR superiores a las recomendadas.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: antihemorrágicos, factores de la coagulación sanguínea, código ATC: B02BD14
Mecanismo de acción
OBIZUR es un factor VIII de secuencia porcina, recombinante, con dominio B suprimido (susoctocog alfa). Es una glucoproteína.
Inmediatamente después de su liberación en el torrente sanguíneo del paciente, el factor VIII se une al factor de Von Willebrand (FVW). El complejo formado por el factor VIII y el factor de Von Willebrand se compone de dos moléculas (el factor VIII y el factor de Von Willebrand) con diferentes funciones fisiológicas. El factor VIII activado actúa como cofactor del factor IX activado, acelerando la conversión del factor X en factor X activado, que finalmente convierte la protrombina en trombina. Seguidamente, la trombina convierte el fibrinógeno en fibrina y se puede formar un coágulo.
La hemofilia adquirida es un trastorno hemorrágico raro en el que los pacientes con el gen del factor VIII normal desarrollan autoanticuerpos inhibidores contra el factor VIII. Estos autoanticuerpos neutralizan el factor VIII humano circulante, provocando una carencia de factor VIII disponible. Los anticuerpos (inhibidores) circulantes dirigidos contra el factor VIII humano presentan una reactividad cruzada nula o mínima contra OBIZUR.
OBIZUR sustituye temporalmente el factor VIII endógeno inhibido necesario para una hemostasia eficaz.
Eficacia clínica y seguridad
La seguridad y la eficacia de OBIZUR para el tratamiento de episodios hemorrágicos graves en pacientes con hemofilia adquirida con anticuerpos inhibidores autoinmunes contra el factor VIII humano se estudió en un estudio prospectivo, no aleatorizado y sin enmascaramiento en el que participaron 28 pacientes (18 de raza blanca, 6 de raza negra y 4 asiáticos). En el estudio clínico se incluyó a pacientes que presentaban un sangrado potencialmente mortal y/o con riesgo de pérdida de un miembro, que requería hospitalización.
Todos los episodios hemorrágicos iniciales respondieron favorablemente al tratamiento a las 24 horas de la administración inicial según la evaluación realizada por el investigador principal. Por respuesta favorable se entiende la interrupción o disminución del sangrado, acompañada de una mejoría clínica
o con una actividad de factor VIII superior al objetivo predefinido.
Se observó una respuesta favorable en el 95 % (19/20) de los pacientes evaluados a las 8 horas y en el 100 % (18/18) a las 16 horas. Además de la respuesta al tratamiento, el investigador determinó el éxito global del tratamiento en función de su capacidad para suspender o reducir la dosis y/o la frecuencia de administración de OBIZUR. En un total de 24/28 (86 %) sujetos el episodio hemorrágico inicial se controló con éxito (se resolvió). De acuerdo con lo publicado, el tratamiento funcionó satisfactoriamente en el 94 % (16/17) de los pacientes que recibieron OBIZUR como tratamiento de primera línea, definido como la ausencia de uso de antihemorrágicos inmediatamente antes del primer tratamiento con OBIZUR. Once pacientes habían recibido antihemorrágicos (por ejemplo, rFVIIa, concentrado de complejo protrombínico activado, ácido tranexámico) antes del primer tratamiento con OBIZUR. En ocho de estos 11 pacientes (73 %) el tratamiento funcionó satisfactoriamente.
La mediana de dosis por inyección para tratar satisfactoriamente el sangrado primario fue de 133 U/kg y la mediana de dosis total fue de 1 523 U/kg durante una mediana de 6 días. La mediana de perfusiones diarias por paciente fue de 1,76 (rango: de 0,2 a 5,6). En las primeras 24 horas, en el estudio clínico se empleó la mediana de dosis total de 493 U/kg, con una mediana de 3 perfusiones. En los casos en los que se necesitó tratamiento durante más de 24 horas, se utilizó una mediana de dosis total de 1 050 U/kg con una mediana de 10,5 perfusiones (mediana de dosis de 100 U/kg) para controlar un episodio hemorrágico.
En el estudio clínico de OBIZUR para la hemofilia adquirida, se evaluó la seguridad en 29 pacientes adultos. Diecinueve sujetos no presentaron un título detectable de inhibidor del factor VIII anti-porcino en el momento basal (< 0,6 UB/ml). De los 19 sujetos, doce no presentaron un título detectable de factor VIII anti-porcino tras el tratamiento, cinco experimentaron un aumento del título (≥ 0,6 UB/ml), a dos sujetos no se les analizó sus muestras tras el tratamiento y siete sujetos desarrollaron reacciones anamnésicas con un aumento ≥ 10 UB de inhibidores del factor VIII humano y/o de la secuencia porcina del factor VIII recombinante.
En el estudio clínico de OBIZUR en pacientes con hemofilia A congénita con inhibidores del FVIII (CHAWI) sometidos a cirugía, de 8 pacientes adultos evaluables para el análisis de seguridad, un total de 5 sujetos experimentaron reacciones anamnésicas.
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con OBIZUR en todos los grupos de la población pediátrica en el tratamiento de la hemofilia adquirida (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
Este medicamento se ha autorizado en «circunstancias excepcionales». Esta modalidad de aprobación significa que debido a la rareza de la enfermedad no ha sido posible obtener información completa de este medicamento.
La Agencia Europea de Medicamentos revisará anualmente la información nueva del medicamento que pueda estar disponible y esta ficha técnica o resumen de las características del producto (RCP) se actualizará cuando sea necesario.
5.2 Propiedades farmacocinéticas
En la tabla 1 se presentan los datos farmacocinéticos de 5 pacientes con hemofilia adquirida en situación no hemorrágica.
| Tabla 1: Datos farmacocinéticos individuales de la actividad de factor VIII tras la administración de la dosis final de OBIZUR a 5 pacientes con hemofilia adquirida. Los pacientes no presentaban sangrado en ese momento. La actividad de factor VIII se determinó mediante el ensayo de coagulación de una etapa. | ||||||||
| Pacientes | Dosis (U) | Dosis (U/kg) | Actividad de FVIII humano en el momento basal (%) | t½ (h) | Tmax (h) | Amax (%) | AUC0-t (%·t) | AUC0-∞ (%·t) |
| 1 | 5 000 | 76,7 | 89 | 17 | 0,42 | 213 | 3 124 | 4 988 |
| 2 | 2 934 | 30,0 | 18 | 4,6 | 0,42 | 100 | 694 | 712 |
| 3 | 7 540 | 144,2 | 3 | 5,3 | 0,45 | 74 | 473 | 492 |
| 4 | 9 720 | 206,8 | 0 | 1,8 | 0,50 | 53 | 122 | 135 |
| 5 | 10 000 | 133,3 | ND | 4,2 | 0,75 | 178 | 1 583 | 1 686 |
Amax = actividad porcentual máxima observada; AUC0-t = área bajo la curva de concentración - tiempo desde el momento 0 hasta la última concentración medible; AUC0-∞ = área bajo la curva de concentración - tiempo desde el momento 0 extrapolado al infinito; t½ = semivida terminal; Tmax = tiempo hasta alcanzar la actividad porcentual máxima observada, ND = no disponible.
La tasa de recuperación media tras la dosis inicial de 200 U/kg fue de 1,06 ± 0,75 U/ml por U/kg (rango: 0,10-2,61) determinada mediante el ensayo de coagulación de una etapa.
Aunque la actividad de factor VIII determinada mediante el ensayo cromogénico es, por lo general, inferior a la actividad de factor VIII determinada por el ensayo de coagulación de una etapa, las actividades de factor VIII tras la perfusión en los pacientes con hemofilia adquirida que participaron en el estudio clínico OBI-1-301 tendieron a ser más altas cuando se determinaron con el ensayo cromogénico que cuando se determinaron con el ensayo de coagulación de una etapa (ver sección 4.4).
Se cuantificaron los anticuerpos inhibidores contra OBIZUR mediante la modificación Nijmegen del ensayo Bethesda. Tres de los pacientes incluidos en el análisis farmacocinético tenían un título detectable de inhibidores del factor VIII anti-porcino en el momento basal (≥ 0,6 Unidades Bethesda [UB]/ml). Tres de los cinco pacientes no tenían títulos detectables del factor VIII anti-porcino tras el tratamiento (< 0,6 UB/ml según el último resultado notificado); dos pacientes tenían un valor detectable factor VIII anti-porcino (≥ 0,6 UB/ml).
La semivida media de OBIZUR en nueve pacientes evaluables con sangrado fue de (aproximadamente) 10 horas (rango de 2,6 a 28,6 horas).
5.3 Datos preclínicos sobre seguridad
Los datos no clínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad o toxicidad a dosis repetidas. Sin embargo, en estudios de toxicidad a dosis repetidas, la incidencia y la gravedad de la glomerulopatía observada en monos que recibieron OBIZUR en dosis de 75, 225 y 750 U/kg/día por vía intravenosa tuvieron tendencia a aumentar a lo largo del tiempo.
No se han realizado estudios sobre reproducción en animales con OBIZUR.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Polvo
Polisorbato 80 (E433)
Cloruro de sodio
Cloruro de calcio dihidratado (E509)
Sacarosa
Trometamol
Hidrocloruro de trometamol
Citrato sódico (E331)
Disolvente
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
3 años.
La solución reconstituida se debe utilizar de inmediato y nunca más de 3 horas después de la reconstitución.
6.4 Precauciones especiales de conservación
Conservar en nevera (2 ºC - 8 ºC). No congelar.
Para las condiciones de conservación tras la reconstitución del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Un envase de OBIZUR contiene 1, 5 o 10 unidades de lo siguiente:
- viales (vidrio de tipo I) de polvo con tapón (caucho butílico con recubrimiento de fluoropolímero) y cápsula de cierre de tipo «flip-off»;
- jeringas (vidrio de tipo I) precargadas con tapón (caucho bromobutílico con recubrimiento de fluoropolímero en el lado de contacto), protector de caucho bromobutílic y adaptador Luer lock; • dispositivo de transferencia de líquido con punzón de plástico integrado.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y otras manipulaciones
La solución obtenida tras la reconstitución es transparente, incolora, sin partículas y con un pH de entre 6,8 y 7,2. La osmolalidad de la solución tampón de la formulación oscila entre 59 y 65 10% mOsm/kg H2O.
Antes de administrar el medicamento reconstituido, se debe examinar visualmente para comprobar que no contenga partículas ni haya cambiado de color. No se deben administrar las soluciones que contengan partículas o hayan cambiado de color.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
Preparación
Antes de comenzar la reconstitución, necesitará lo siguiente:
- Número calculado de viales de polvo;
- Misma cantidad de jeringas de 1 ml de disolvente y adaptadores para vial estériles; • Algodones impregnados de alcohol;
- Una jeringa estéril grande para introducir el volumen final del medicamento reconstituido.
Los siguientes procedimientos son directrices generales para la preparación y reconstitución de OBIZUR. Repita las siguientes instrucciones de reconstitución con cada vial de polvo que vaya a reconstituir.
Reconstitución
Utilice una técnica aséptica durante el procedimiento de reconstitución.
- 1. Deje que el vial de polvo de OBIZUR y la jeringa precargada de disolvente alcancen la temperatura ambiente.
- 2. Retire el protector de plástico del vial de polvo de OBIZUR (figura A).
- 3. Frote el tapón de caucho con un algodón impregnado en alcohol (no incluido) y espere a que se seque antes de usarlo.
- 4. Retire la tapa del envase que contiene el adaptador para vial (figura B). No toque el Luer lock situado en el centro del adaptador para vial. No extraiga el adaptador para vial del envase.
- 5. Coloque el envase con el adaptador para vial en una superficie limpia con el Luer lock mirando hacia arriba.
- 6. Rompa el precinto inviolable de la jeringa precargada de disolvente (figura C).
- 7. Sujete con firmeza el envase con el adaptador para vial y conecte la jeringa precargada de disolvente al adaptador para vial presionando el cono de la jeringa contra el Luer lock situado en el centro del adaptador y girándolo en el sentido de las agujas del reloj hasta que la jeringa esté bien sujeta. No apriete en exceso (figura D).
- 8. Retire el envase de plástico (figura E).
- 9. Coloque el vial de polvo de OBIZUR en una superficie limpia, plana y dura. Coloque el adaptador para vial sobre el vial de polvo de OBIZUR y empuje con firmeza el punzón con filtro del adaptador para vial a través del círculo de caucho del vial de polvo de OBIZUR hasta que el protector de plástico transparente encaje en el vial (figura F).
- 10. Empuje el émbolo lentamente hasta inyectar todo el diluyente de la jeringa en el vial de polvo de OBIZUR.
- 11. Mueva suavemente (con un movimiento circular) el vial de polvo de OBIZUR sin retirar la jeringa hasta que todo el polvo se haya disuelto/reconstituido (figura G). Antes de administrar la solución reconstituida, se debe examinar visualmente para comprobar que no contenga partículas. No la utilice si observa partículas o cambio de color.
- 12. Sujete el vial y el adaptador para vial con una mano, agarre con firmeza el cilindro de la jeringa precargada de disolvente con la otra y desenrosque la jeringa del adaptador para vial girándola en sentido contrario al de las agujas del reloj (figura H).
- 13.
Use OBIZUR inmediatamente y en las 3 horas siguientes a la reconstitución cuando se guarda a temperatura ambiente.
Figura A Figura B Figura C Figura D
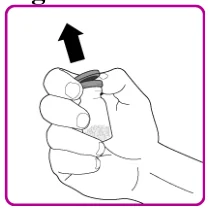
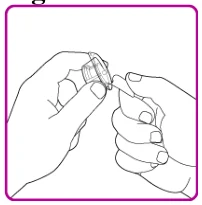
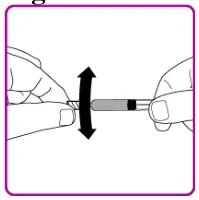
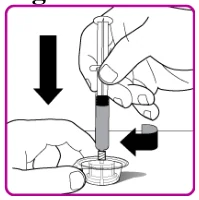
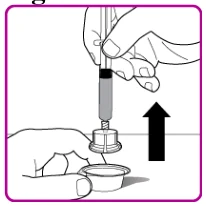
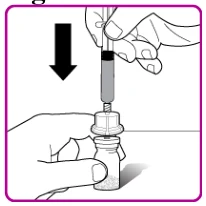
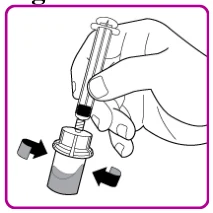
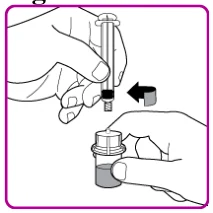
Figura E Figura F Figura G Figura H
Administración
Solo para inyección intravenosa.
- Antes de administrar la solución de OBIZUR reconstituida, examínela visualmente para comprobar que no contenga partículas ni haya cambiado de color. La solución debe ser transparente e incolora a la vista. No la administre si observa partículas o cambio de color. • No administre OBIZUR en el mismo tubo o envase que otros medicamentos inyectables.
Utilizando una técnica aséptica, administre la solución siguiendo el siguiente procedimiento:
- 1. Una vez reconstituidos todos los viales, conecte una jeringa grande al adaptador para vial empujando suavemente el cono de la jeringa contra el Luer lock situado en el centro del adaptador y girándolo en el sentido de las agujas del reloj hasta que la jeringa esté bien sujeta.
- 2. Invierta el vial; expulse el aire de la jeringa en el vial y extraiga la solución de OBIZUR reconstituida a la jeringa (figura I).
- 3. Desenrosque la jeringa grande del adaptador para vial girándola en sentido contrario al de las agujas del reloj y repita el proceso con todos los viales reconstituidos de OBIZUR hasta alcanzar el volumen total que vaya a administrar.
- 4. Administre la solución de OBIZUR reconstituida por vía intravenosa a una velocidad de entre 1 y 2 ml por minuto.
Figura I 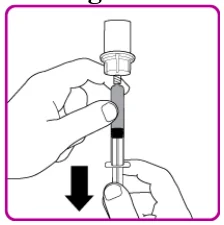
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Baxalta Innovations GmbH
Industriestrasse 67
1221 Viena
AUSTRIA
medinfoEMEA@takeda.com
8. NÚMEROS DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/15/1035/001
EU/1/15/1035/002
EU/1/15/1035/003
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 11 noviembre 2015
Fecha de la última renovación: 16 noviembre 2020
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.