


Ficha técnica - Oczyesa
1. NOMBRE DEL MEDICAMENTO
Oczyesa 20 mg solución inyectable de liberación prolongada en pluma precargada
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada pluma precargada de 1 mL contiene hidrocloruro de octreotida equivalente a 20 mg de octreotida.
Excipientes con efecto conocido
Oczyesa contiene 63 mg de alcohol (etanol) en cada unidad de dosis que equivale a 63 mg/1 mL (6,5 % p/p), y 408 mg de fosfatidilcolina de soja.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable de liberación prolongada.
Líquido transparente de amarillento a amarillo.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Oczyesa está indicado para el tratamiento de mantenimiento en pacientes adultos con acromegalia que han respondido y tolerado el tratamiento con análogos de la somatostatina.
4.2 Posología y forma de administración
Posología
La dosis recomendada es de 20 mg de octreotida cada 4 semanas administrada mediante una única inyección subcutánea.
En el caso de pacientes que cambien de octreotida o lanreotida, se les debe indicar que tomen su primera dosis de Oczyesa al final del intervalo de administración diario o mensual del tratamiento anterior.
Oczyesa se puede administrar hasta 1 semana antes o 1 semana después de la dosis programada cada 4 semanas en circunstancias excepcionales (p. ej., dosis olvidada, falta de adherencia al tratamiento, etc.).
El control de los niveles del factor de crecimiento de tipo insulina 1 (IGF-1) y la evaluación de los síntomas se deben realizar periódicamente a criterio del médico. Se debe considerar la interrupción de Oczyesa y el cambio de los pacientes a otro análogo de la somatostatina si los niveles de IGF-1 no se mantienen tras el tratamiento con dosis de 20 mg mensuales o si el paciente no tolera el tratamiento con Oczyesa.
Dosis olvidada
Si se olvida una dosis, se debe administrar la siguiente dosis de Oczyesa lo antes posible.
Poblaciones especiales
Edad avanzada
No es necesario ajustar la dosis en pacientes de edad avanzada.
Insuficiencia hepática
En pacientes con cirrosis hepática, puede aumentar la semivida del medicamento. Se recomienda controlar la función hepática en estos pacientes (ver sección 5.2).
Insuficiencia renal
Oczyesa se puede utilizar en pacientes con insuficiencia renal leve, moderada o grave. Se debe vigilar la respuesta clínica y la tolerabilidad (ver sección 5.2).
Población pediátrica
No se ha establecido la seguridad y eficacia de octreotida en niños menores de 18 años. No se dispone de datos.
Forma de administración
Vía subcutánea.
Antes de iniciar el tratamiento con Oczyesa, los pacientes deben recibir formación sobre la técnica de inyección adecuada. Para ver las instrucciones de administración completas con ilustraciones, consultar las instrucciones de uso al final del prospecto.
Oczyesa se debe inyectar por vía subcutánea en el abdomen, el muslo o la nalga.
Se debe instruir a los pacientes para que roten la zona de inyección dentro o entre las zonas de inyección.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Expansión del tumor
Debido a que los tumores pituitarios secretores de hormona de crecimiento (GH) pueden, en algunas ocasiones, extenderse produciendo graves complicaciones (p. ej., defectos del campo visual), es esencial que todos los pacientes sean controlados cuidadosamente. Si aparece evidencia de expansión del tumor, puede ser aconsejable seguir procedimientos alternativos.
Mujeres en edad fértil
Los beneficios terapéuticos de la reducción de los niveles de GH y la normalización de la concentración del IGF-1 en las pacientes acromegálicas podrían potencialmente restituir la fertilidad. Se debe aconsejar a las pacientes en edad fértil que utilicen métodos anticonceptivos adecuados si es necesario durante el tratamiento con octreotida (ver sección 4.6).
Función tiroidea
Se debe vigilar la función tiroidea en pacientes que reciben tratamiento prolongado con octreotida.
Función hepática
Se debe vigilar la función hepática durante el tratamiento con octreotida.
Acontecimientos cardiovasculares
Se han notificado casos frecuentes de bradicardia (ver sección 4.8). Puede ser necesario ajustar la dosis de medicamentos como betabloqueantes, antagonistas del calcio o agentes para controlar el equilibrio hidroelectrolítico (ver sección 4.5).
Acontecimientos relacionados con la vesícula biliar
Se han notificado casos de colelitiasis durante el tratamiento con octreotida que pueden asociarse a colecistitis y dilatación de la vía biliar (ver sección 4.8). Además, se han notificado casos de colangitis como complicación de la colelitiasis en pacientes que recibieron inyecciones de octreotida en el ámbito poscomercialización.
Se recomienda un examen ecográfico de la vesícula biliar antes y a intervalos de 6 a 12 meses durante el tratamiento con octreotida.
Metabolismo de la glucosa
Debido a su acción inhibidora sobre la GH, glucagón e insulina, octreotida puede afectar a la regulación de la glucosa. La tolerancia a la glucosa posprandial puede estar alterada. Como se ha comunicado para pacientes tratados con octreotida por vía subcutánea, en algunos casos, el estado de hiperglucemia persistente puede ser inducido como consecuencia de la administración crónica (ver sección 4.8). También se han notificado casos de hipoglucemia (ver sección 4.8).
Las necesidades de insulina de los pacientes que reciben tratamiento para la diabetes mellitus tipo 1 se pueden reducir con la administración de octreotida. En pacientes no diabéticos y en pacientes con diabetes tipo 2 con reservas de insulina parcialmente intactas, la administración de octreotida puede suponer aumentos en la glucemia posprandial. Por lo tanto, se recomienda controlar la tolerancia a la glucosa y el tratamiento antidiabético (ver sección 4.8).
Nutrición
Octreotida puede alterar la absorción de las grasas de la dieta en algunos pacientes. En algunos pacientes que reciben tratamiento con octreotida se ha observado una reducción del nivel de vitamina B12 y resultados anormales en el test de Schilling. Se recomienda controlar los niveles de vitamina B12 durante el tratamiento con octreotida en pacientes con antecedentes de déficit de vitamina B12.
4.5 Interacción con otros medicamentos y otras formas de interacción
Medicamentos cardiovasculares
Puede ser necesario ajustar la dosis de medicamentos que tengan efectos bradicárdicos, como los betabloqueantes, los antagonistas del calcio o los agentes para controlar el equilibrio hidroelectrolítico, cuando se administre Oczyesa de forma concomitante (ver sección 4.4).
Insulina y medicamentos antidiabéticos
Puede ser necesario ajustar la dosis de insulina y de los medicamentos antidiabéticos cuando se administra octreotida de forma concomitante (ver sección 4.4).
Bromocriptina
La administración concomitante de octreotida y bromocriptina aumenta la biodisponibilidad de bromocriptina.
Ciclosporina y cimetidina
Se ha observado que las inyecciones de octreotida reducen la absorción intestinal de ciclosporina y retrasan la de cimetidina.
Terapia de sustitución de hormonas tiroideas
Octreotida puede afectar a la función tiroidea (ver las secciones 4.4 y 4.5). Por lo tanto, se recomienda un control periódico de la función tiroidea y un control clínico durante el tratamiento concomitante con la terapia sustitutiva de hormonas tiroideas, ya que puede producir un desequilibrio tiroideo.
Efectos en el metabolismo de otros medicamentos
Los datos publicados limitados indican que los análogos de somatostatina podrían disminuir el aclaramiento metabólico de los compuestos que se sabe que se metabolizan por las enzimas del citocromo P450, lo que puede ser debido a la supresión de la GH. Dado que no se puede excluir que octreotida pueda tener este efecto, se deben utilizar con precaución otros fármacos metabolizados principalmente por CYP3A4 y que tienen un bajo índice terapéutico (p. ej., quinidina, terfenadina).
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Se debe aconsejar a las pacientes en edad fértil que utilicen métodos anticonceptivos adecuados si es necesario durante el tratamiento con octreotida (ver sección 4.4).
Embarazo
Hay datos limitados (datos en menos de 300 embarazos) relativos al uso de octreotida en mujeres embarazadas, y en aproximadamente un tercio de los casos se desconoce el desenlace del embarazo. La mayoría de las notificaciones se recibieron después del uso poscomercialización de octreotida y más de un 50 % de embarazos expuestos se notificaron en pacientes con acromegalia. La mayoría de mujeres se expusieron a octreotida durante el primer trimestre del embarazo a dosis que oscilaban entre 100-1 200 microgramos/día de octreotida de acción corta por vía subcutánea o 10-40 mg/mes de octreotida de acción prolongada por vía intramuscular. Se notificaron anomalías congénitas en aproximadamente un 4 % de los casos de embarazo, de los cuales se conoce el desenlace. No se sospecha una relación causal con octreotida para estos casos.
Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción (ver sección 5.3).
Como medida de precaución, es preferible evitar el uso de Oczyesa durante el embarazo (ver sección 4.4).
Lactancia
Se desconoce si octreotida se excreta en la leche materna. Los estudios en animales muestran que octreotida se excreta en la leche. Las pacientes no deben dar el pecho durante el tratamiento con Oczyesa.
Fertilidad
Se desconoce si octreotida tiene algún efecto sobre la fertilidad humana. Se observó un retraso en el descenso de los testículos para las crías macho de madres tratadas durante la gestación y la lactancia. Sin embargo, octreotida no alteró la fertilidad en ratas macho y hembra a dosis de hasta 1 mg/kg de peso corporal por día (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de octreotida sobre la capacidad para conducir y utilizar máquinas es nula o insignificante. Se debe advertir a los pacientes que tengan precaución al conducir o utilizar máquinas si presentan mareo, astenia/fatiga o cefalea durante el tratamiento con Oczyesa (ver sección 4.8).
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas más frecuentes notificadas durante el tratamiento con octreotida incluyen trastornos gastrointestinales, trastornos del sistema nervioso, trastornos hepatobiliares y trastornos del metabolismo y de la nutrición.
Las reacciones adversas notificadas con más frecuencia en los estudios clínicos con otras formulaciones de octreotida fueron diarrea, dolor abdominal, náuseas, flatulencia, cefalea, colelitiasis, hiperglucemia y estreñimiento. Otras reacciones adversas notificadas con frecuencia fueron mareo, dolor localizado, barro biliar, disfunción tiroidea (p. ej., disminución de la hormona estimulante del tiroides [TSH], T4 total disminuida y T4 libre disminuida), deposiciones blandas, alteración de la tolerancia a la glucosa, vómitos, astenia e hipoglucemia.
Tabla de reacciones adversas
Las siguientes reacciones adversas, enumeradas en la Tabla 1, se han recogido de los estudios clínicos y de la experiencia de seguridad poscomercialización con octreotida.
Las reacciones adversas (Tabla 1) se clasifican por orden de frecuencia, la más frecuente en primer lugar, utilizando la siguiente convención: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); muy raras (<1/10 000); frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se clasifican en orden decreciente de gravedad.
Tabla 1: Tabla de reacciones adversas
| Clasificación por órganos y sistemas | Muy frecuentes | Frecuentes | Poco frecuentes | Frecuencia no conocida |
Neoplasias benignas, malignas y no especificadas (incl. quistes y pólipos) | Hemangioma hepático | |||
Trastornos de la sangre y del sistema linfático | Trombocitopeniaa | |||
Trastornos del sistema inmunológico | Anafilaxiaa Hipersensibilidada |
| Clasificación por órganos y sistemas | Muy frecuentes | Frecuentes | Poco frecuentes | Frecuencia no conocida |
| Trastornos endocrinos | Hipotiroidismoa Disfunción tiroidea (p. ej., disminución de la TSH, T4 total disminuida y T4 libre disminuida)a | |||
| Trastornos del metabolismo y de la nutrición | Hiperglucemiaa | Hipoglucemiaa Alteración de la tolerancia a la glucosaa Anorexiaa | Deshidratacióna | |
| Trastornos del sistema nervioso | Cefaleaa | Mareoa | ||
| Trastornos cardiacos | Bradicardiaa | Taquicardiaa | ||
| Trastornos respiratorios, torácicos y mediastínicos | Disneaa | |||
Trastornos gastrointestinales | Dolor abdominala Estreñimientoa Flatulenciaa Náuseasa Diarreaa | Distensión abdominala Dispepsiaa Vómitosa Esteatorreaa Cambio de color de las hecesa | ||
| Trastornos hepatobiliares | Colelitiasisa | Colecistitis Hiperbilirrubinemiaa | Pancreatitis agudaa Hepatitis agudaa Hepatitis colestásicaa Colestasisa Ictericiaa | |
| Trastornos de la piel y del tejido subcutáneo | Alopeciaa Prurito Erupcióna | Urticariaa | ||
Trastornos musculoesqueléti cos y del tejido conjuntivo | Artralgia | |||
Trastornos generales y alteraciones en el lugar de administración | Reacciones en la zona de inyecciónb | Astenia | ||
| Exploraciones complementarias | Transaminasa elevadaa | Niveles aumentados de fosfatasa alcalinaa Gamma glutamiltransferasa elevadaa |
a Las reacciones adversas y frecuencias se establecieron a partir de los datos de otros productos de octreotida. b Eritema en la zona de inyección, hinchazón, masa, prurito, induración, dolor, nódulo, moratón, molestia, erupción, hematoma, edema, parestesia, dermatitis, hemorragia, inflamación, extravasación e hipertrofia.
Descripción de reacciones adversas seleccionadas
Reacciones adversas relacionadas con la vesícula biliar
Se ha demostrado que octreotida inhibe la contractilidad de la vesícula biliar y disminuye la secreción de bilis, lo que puede producir anomalías en la vesícula biliar y ocasionar complicaciones. Si se producen piedras en la vesícula biliar, normalmente son asintomáticas. Las piedras en la vesícula biliar sintomáticas se deben tratar o bien con terapia de disolución con ácidos biliares, o bien con cirugía.
En ACROINNOVA 1 (estudio 1), 1 paciente (2,1 %) notificó colecistitis crónica. En ACROINNOVA 2 (estudio 2), 6 pacientes (4,4 %) notificaron colelitiasis, y se notificaron colecistitis aguda y colecistitis por 1 paciente (0,7 %) cada una.
Trastornos gastrointestinales
En raras ocasiones, las reacciones adversas gastrointestinales pueden parecer una obstrucción intestinal aguda con distensión abdominal progresiva, dolor epigástrico intenso, dolor abdominal a la palpación y defensa abdominal. Se sabe que la frecuencia de las reacciones adversas gastrointestinales disminuye a lo largo del tiempo con el tratamiento continuado con octreotida.
Reacciones de hipersensibilidad y anafilácticas
Se han notificado hipersensibilidad y reacciones alérgicas durante la experiencia poscomercialización con octreotida. Cuando aparecen, afectan principalmente a la piel y raramente a la boca y a las vías respiratorias. Se han notificado casos aislados de shock anafiláctico.
Reacciones en la zona de inyección
La mayoría de las reacciones en la zona de inyección fueron transitorias y leves o moderadas. Ninguna fue grave. Las reacciones más frecuentes en la zona de inyección fueron eritema en la zona de inyección, hinchazón en la zona de inyección, prurito en la zona de inyección, induración en la zona de inyección, dolor en la zona de inyección, nódulo en la zona de inyección y masa en la zona de inyección.
Trastornos del metabolismo y de la nutrición
Aunque puede aumentar la excreción medible de grasa fecal, no existe evidencia hasta la fecha de que el tratamiento a largo plazo con octreotida produzca una deficiencia nutricional debida a una malabsorción.
Trastornos cardiacos
La bradicardia es una reacción adversa frecuente con los análogos de la somatostatina. Con octreotida, se han observado cambios en el ECG como prolongación del intervalo QT, desviaciones de los ejes, repolarización precoz, bajo voltaje, transición R/S, progresión precoz de la onda R y cambios no específicos de la onda ST-T. No se ha establecido la relación de estos acontecimientos con octreotida porque muchos de estos pacientes tienen enfermedades cardiacas subyacentes (ver sección 4.4).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Se han notificado un número limitado de casos de sobredosis accidentales con las inyecciones de octreotida en adultos. Las dosis fueron de 2 400 a 6 000 microgramos/día administradas mediante perfusión continua (100-250 microgramos/hora) o por vía subcutánea (1 000 microgramos tres veces al día). Las reacciones adversas notificadas fueron arritmia, hipotensión, paro cardiaco, hipoxia cerebral, pancreatitis, esteatosis hepática, diarrea, debilidad, letargia, pérdida de peso, hepatomegalia y acidosis láctica.
No se han notificado efectos adversos no esperados en pacientes con cáncer que reciben octreotida por vía subcutánea a dosis de 3 000 a 30 000 microgramos/día en dosis divididas.
El tratamiento de las sobredosis es sintomático.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Hormonas hipofisarias e hipotalámicas y análogos, somatostatina y análogos, código ATC: H01CB02
Mecanismo de acción
Octreotida es un octapéptido sintético derivado de la somatostatina de origen natural con efectos farmacológicos similares, pero con una duración de acción considerablemente prolongada. Inhibe la secreción aumentada patológicamente de la GH y de los péptidos y la serotonina producidos en el sistema endocrino gastroenteropancreático (GEP).
En animales, octreotida es un inhibidor más potente de la liberación de GH, glucagón e insulina que somatostatina, con una mayor selectividad para la supresión de GH y glucagón.
En personas sanas, octreotida ha mostrado la inhibición de:
- liberación de GH estimulada por arginina, ejercicio e hipoglucemia inducida por insulina,
liberación posprandial de insulina, glucagón, gastrina, otros péptidos del sistema endocrino
GEP, y liberación de insulina y glucagón estimulada por arginina,
- liberación de la hormona estimulante del tiroides (TSH) estimulada por la hormona liberadora de la tirotropina (TRH).
A diferencia de la somatostatina, octreotida inhibe la secreción de GH preferentemente sobre la insulina y su administración no está seguida por una hipersecreción de hormonas de rebote (p. ej., GH en pacientes con acromegalia).
Efectos farmacodinámicos
Octreotida reduce sustancialmente y, en muchos casos, normaliza los niveles de IGF-1 y GH en pacientes con acromegalia.
Se ha demostrado que dosis únicas de octreotida administradas por vía subcutánea inhiben la contractilidad de la vesícula biliar y disminuyen la secreción biliar en voluntarios sanos. En estudios clínicos, la incidencia de formación de piedras en la vesícula biliar o barro biliar se incrementó notablemente (ver las secciones 4.4 y 4.8).
Octreotida puede causar una supresión clínicamente significativa de la TSH (ver las secciones 4.4 y 4.8).
Eficacia clínica y seguridad
La eficacia y seguridad de octreotida se establecieron en dos estudios de fase 3 en pacientes con acromegalia: un estudio multicéntrico, aleatorizado, doble ciego, controlado con placebo y de 24 semanas de duración (estudio 1) y un estudio multicéntrico, abierto y de 52 semanas de duración (estudio 2). Los pacientes que completaron el estudio 1 podían pasar al estudio 2. Los pacientes de ambos estudios estaban en tratamiento estable con el tratamiento estándar con octreotida inyectable de acción prolongada o con lanreotida en el momento de la inscripción.
Estudio 1 (HS-18-633)
El estudio incluyó a pacientes bioquímicamente controlados que presentaban niveles de IGF-1 inferiores o iguales al límite superior de la normalidad (LSN; media de dos mediciones, ajustadas por edad y sexo) en el momento de la selección. Los pacientes fueron aleatorizados en una proporción 2:1 para recibir octreotida o placebo durante 24 semanas. En el momento basal, la media de edad de los pacientes era de 55 años, el 56 % eran mujeres y el 96 % eran de raza blanca.
La variable primaria fue la proporción de pacientes que respondieron al tratamiento, es decir, pacientes con niveles de IGF-1 inferiores o iguales al LSN al final del periodo aleatorizado y doble ciego (media de las mediciones en la semana 22 y en la semana 24). Los pacientes que interrumpieron el tratamiento
o cambiaron a un tratamiento de rescate se consideraron no respondedores en el análisis.
El estudio 1 cumplió la variable primaria de superioridad estadística para octreotida respecto a placebo (Tabla 2). También se cumplieron las variables secundarias clave, incluida la proporción de pacientes que respondieron tanto para IGF-1 por debajo o igual al LSN como para GH por debajo de 2,5 µg/L.
Tabla 2: Variables primarias y secundarias clave de eficacia
| Respondedores a octreotida (N = 48) | Respondedores a placebo (N = 24) | Diferencia en la tasa de respuesta para octreotida y placebo (IC del 95 %)a | Valor p | |
Variable primaria de eficacia Proporción de pacientes con IGF-1 medio ≤1 × LSN en la semana 22/24 | 72,2 % | 37,5 % | 34,6 % (11,3-57,9) | 0,0018 |
Primera variable secundaria clave de eficacia Proporción de pacientes con IGF-1 medio ≤1 × LSN en la semana 22/24, incluidos los pacientes con reducción de la dosisb | 72,2 % | 37,5 % | 34,6 % (11,3-57,9) | 0,0018 |
Segunda variable secundaria clave de eficacia Proporción de pacientes con IGF-1 medio ≤1 × LSN en la semana 22/24 y GH media <2,5 µg/L en la semana 24 | 70,0 % | 37,5 % | 32,3 % (8,8-55,7) | 0,0035 |
a Estimación mediante Mantel-Haenszel de la diferencia de riesgo frecuente teniendo en cuenta el tratamiento previo (octreotida de acción prolongada o lanreotida) con intervalos de confianza (IC) del 95 % y valores p de la cola superior.
b Ningún paciente requirió reducción de dosis en el estudio.
Los niveles medios de IGF-1 se mantuvieron estables por debajo del LSN en los pacientes que recibieron octreotida y aumentaron por encima del LSN en el grupo de placebo (Figura 1).
Figura 1: IGF-1 medio/1 × LSN a lo largo del tiempo
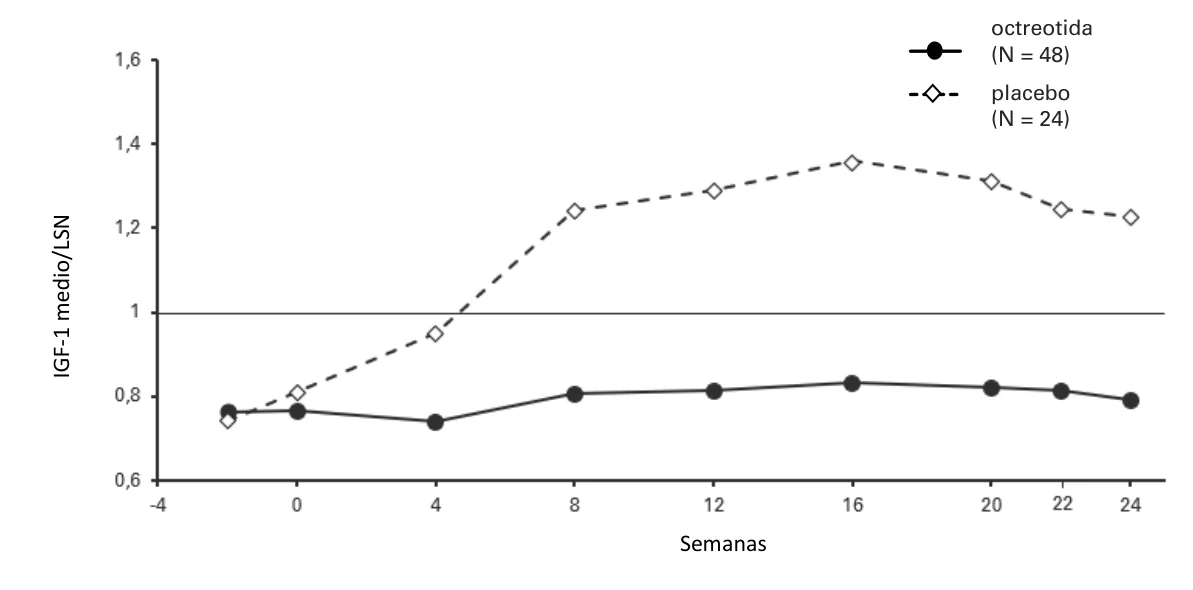
En un análisis ANCOVA del cambio desde el valor basal hasta la media de la semana 22/24 en IGF-1/LSN, el cambio medio de mínimos cuadrados desde el valor basal fue de 0,04 en el grupo de octreotida y de 0,52 en el grupo de placebo. La diferencia media entre los grupos de tratamiento (placebo) fue de –0,48 (IC del 95 %: –0,75; –0,22). El valor p fue de 0,0003.
La mediana de tiempo hasta la pérdida de respuesta de IGF-1 no se alcanzó en los pacientes que recibieron octreotida y fue de 8,4 semanas en los pacientes del grupo de placebo.
Las proporciones de pacientes con niveles de GH <1,0 µ/L en la semana 24 se evaluaron como variable secundaria en el estudio 1. La proporción de pacientes con una media de GH <1,0 µ/L en la semana 24 fue del 59,9 % en el grupo de octreotida y del 37,5 % en el grupo de placebo. La diferencia entre los grupos de tratamiento (placebo) fue del 21,3 % (IC del 95 %: –2,6 %; 45,1 %). El valor p fue de 0,0404.
El estudio 1 incluyó varios resultados comunicados por los pacientes, entre ellos el cuestionario de calidad de vida con acromegalia (AcroQoL) y el cuestionario de satisfacción con el tratamiento farmacológico (TSQM). La puntuación total del AcroQoL y la puntuación de conveniencia del tratamiento del TSQM aumentaron desde el valor basal (es decir, durante el tratamiento con octreotida de acción prolongada o lanreotida) hasta la semana 24 en ambos grupos de tratamiento, con un aumento mayor en el grupo de octreotida que en el de placebo; las diferencias entre octreotida y placebo no fueron significativas.
Estudio 2 (HS-19-647)
Se evaluaron la seguridad y la eficacia a largo plazo de octreotida en 135 pacientes con acromegalia inscritos en el estudio 2. Cincuenta y cuatro (54) pacientes procedían del estudio 1 (36 aleatorizados a octreotida y 18 a placebo) y 81 pacientes (tanto bioquímicamente controlados como no controlados) se inscribieron directamente en el estudio 2.
En los pacientes que procedían del estudio 1 y habían recibido octreotida, los valores medios de IGF-1 se mantuvieron estables y por debajo de 1 × LSN durante las 52 semanas de tratamiento con octreotida. En los pacientes que procedían del estudio 1 y habían recibido placebo, los valores de IGF-1 volvieron a la normalidad tras el cambio al tratamiento con octreotida en el estudio 2 (Figura 2).
Figura 2: IGF-1 medio/LSN durante el tratamiento a largo plazo para los pacientes que procedían del estudio 1
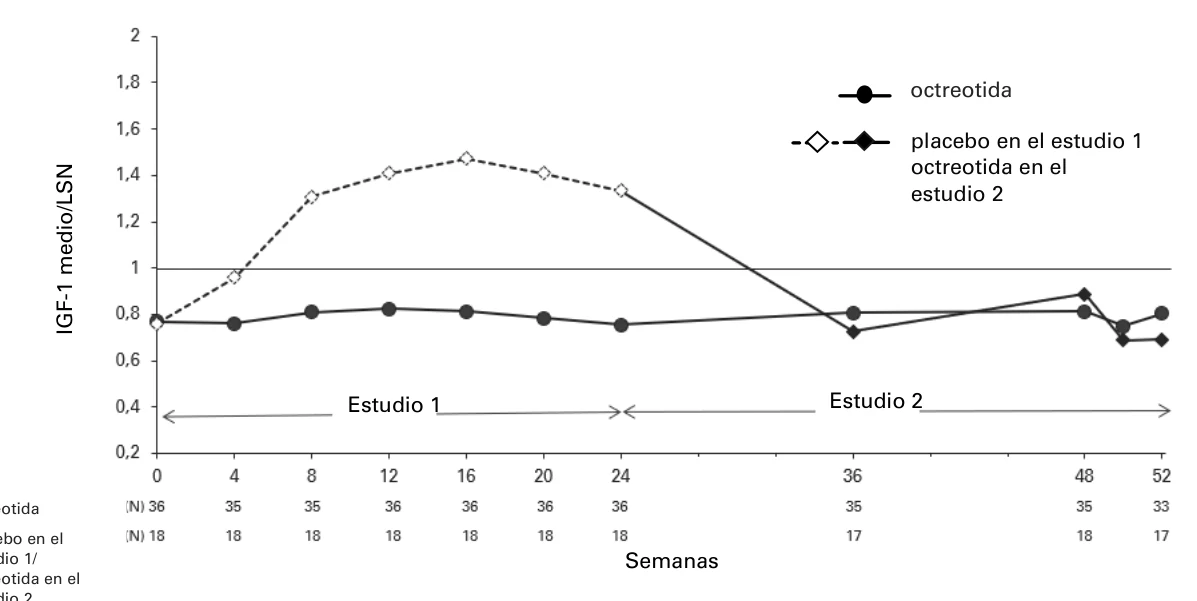
N = número de pacientes con datos evaluables en la visita determinada.
Análisis poblacionales de los datos de eficacia del estudio 1 y el estudio 2
Se desarrolló un modelo de FC/FD poblacional que describía el impacto de octreotida en el IGF-1. El modelo estructural utilizó la exposición de octreotida basada en modelos y fue un modelo de respuesta indirecta con efectos del medicamento sobre la constante de velocidad de reacción de orden cero. Los efectos de octreotida se describieron como una función Emáx inhibitoria.
Las simulaciones del efecto de octreotida en el IGF-1 utilizando el modelo mostraron una respuesta similar del IGF-1 para Oczyesa 20 mg administrado cada 4 semanas en comparación con 0,25 mg de octreotida subcutánea de acción corta administrada tres veces al día. Además, se observaron efectos comparables sobre las concentraciones de IGF-1 a lo largo del tiempo para intervalos de administración de entre 3 y 5 semanas.
5.2 Propiedades farmacocinéticas
Absorción
La biodisponibilidad de octreotida para Oczyesa fue del 92-98 % de la de octreotida subcutánea de acción corta, y 4-5 veces superior a la de octreotida intramuscular de acción prolongada, sin ninguna fase de latencia inicial.
La concentración máxima de octreotida se alcanzó aproximadamente 4 horas después de la dosis. A partir de entonces, la concentración de octreotida disminuyó lentamente con una semivida de 9 a 12 días.
Se alcanzó una exposición comparable con Oczyesa inyectada por vía subcutánea en el abdomen, el muslo o la nalga.
La farmacocinética en estado estacionario se alcanzó con la tercera inyección de Oczyesa administrada cada 4 semanas. Según un modelo farmacocinético poblacional, la concentración media de octreotida en estado estacionario fue de 3,1 ng/mL, similar a octreotida subcutánea de acción corta administrada a una dosis de 0,25 mg inyectada 3 veces al día (3,2 ng/mL), pero con menos variación diaria.
octreotida
placebo en el
estudio 1/
octreotida en el
estudio 2
Distribución
De acuerdo con los datos obtenidos con la inyección subcutánea de octreotida de acción corta, el volumen de distribución es de 0,27 L/kg. La unión a las proteínas plasmáticas alcanza el 65 %. La cantidad de octreotida unida a las células sanguíneas no es significativa.
Eliminación
De acuerdo con los datos obtenidos con la inyección subcutánea de octreotida de acción corta, la mayoría del péptido se elimina por las heces, mientras que aproximadamente el 32 % de la dosis se excreta inalterado en la orina.
El aclaramiento corporal total es de 160 mL/min.
Oczyesa presenta una eliminación de octreotida limitada por la velocidad de absorción, con una semivida terminal aparente de 217 a 279 horas (9 a 12 días).
Poblaciones especiales
Edad avanzada
No se observó ningún efecto significativo de la edad (entre 18 y 83 años) sobre la farmacocinética de octreotida.
Insuficiencia renal
No se observó ningún efecto significativo del aclaramiento de creatinina (CrCl) sobre el aclaramiento de octreotida al analizar a 191 participantes del estudio con función renal normal (CrCl ≥90 mL/min), 24 con insuficiencia renal leve (CrCl 60-89 mL/min) y 1 con insuficiencia renal moderada (CrCl 30-59 mL/min).
La insuficiencia renal no afectó a la exposición total (AUC) con octreotida subcutánea de acción corta.
Insuficiencia hepática
La capacidad de eliminación puede verse reducida en pacientes con cirrosis hepática, pero no en pacientes con enfermedad de hígado graso.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios en animales de toxicidad aguda y a dosis repetidas, genotoxicidad, potencial carcinogénico y toxicidad para la reproducción del acetato de octreotida no mostraron problemas específicos de seguridad para los seres humanos.
Los estudios de reproducción de octreotida en animales no mostraron ninguna evidencia de efectos teratogénicos, embriofetales u otros efectos sobre la reproducción debidos a octreotida a dosis en los progenitores de hasta 1 mg/kg/ día. Se observó algún retraso en el crecimiento fisiológico de las crías de las ratas que fue transitorio y atribuible a la inhibición de GH originada por un exceso de actividad farmacodinámica (ver sección 4.6).
No se llevaron a cabo estudios específicos en ratas jóvenes. En los estudios de desarrollo pre y posnatal, se observó una reducción en el crecimiento y la maduración en las crías de la primera generación filial (F1) de las madres a las que se administró octreotida durante todo el periodo de gestación y lactancia. Se observó un retraso en el descenso de los testículos para las crías F1 macho, pero se mantuvo normal la fertilidad de las crías F1 macho afectadas. Por lo tanto, las observaciones mencionadas anteriormente fueron transitorias y se consideraron consecuencia de la inhibición de la GH.
Carcinogenicidad/toxicidad crónica
No se han realizado estudios de carcinogenicidad con hidrocloruro de octreotida. En ratas que recibieron acetato de octreotida a dosis subcutáneas diarias de hasta 1,25 mg/kg de peso corporal, se observaron fibrosarcomas, principalmente en un número de animales macho, en la zona de inyección subcutánea después de 52, 104 y 113/116 semanas. También se produjeron tumores locales en las ratas del grupo de control; sin embargo, el desarrollo de estos tumores se atribuyó a una fibroplasia desordenada producida por efectos irritantes mantenidos en la zona de inyección, potenciados por el vehículo ácido láctico acídico/manitol. Esta reacción del tejido no específica pareció ser particular de las ratas. No se observaron lesiones neoplásicas ni en ratones que recibían inyecciones subcutáneas diarias de octreotida a dosis de hasta 2 mg/kg durante 98 semanas, ni en perros tratados con dosis subcutáneas diarias de octreotida durante 52 semanas.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Dioleato de glicerol
Fosfatidilcolina de soja
Etanol anhidro
Propilenglicol (E 1520)
Ácido edético
Etanolamina
6.2 Incompatibilidades
Este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
3 años
6.4 Precauciones especiales de conservación
No refrigerar.
Conservar en el embalaje original para protegerlo del oxígeno y de la luz.
6.5 Naturaleza y contenido del envase
Pluma precargada de 1 mL que se presenta como una jeringa unidosis, estéril y lista para usar (vidrio, tipo I), con tapón de émbolo (caucho de bromobutilo recubierto de fluoropolímero), una aguja no visible (calibre 22) y un capuchón con protector de aguja (caucho sintético) incorporado en un autoinyector.
La pluma precargada se presenta en una bolsa de aluminio sellada. El envase contiene un pequeño cilindro blanco, incluido únicamente con fines de conservación.
Envase de 1 pluma precargada unidosis.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Instrucciones de uso
Para un solo uso únicamente (no reutilizar la pluma precargada de Oczyesa).
No utilice si la pluma precargada de Oczyesa parece dañada.
No utilice si el envase (caja y bolsa) o el precinto están dañados. No utilice este medicamento si observa partículas visibles o si está turbio.
Para conocer las instrucciones de uso completas, consulte el prospecto.
Eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Camurus AB
Rydbergs torg 4
SE-224 84 Lund
Suecia
medicalinfo@camurus.com
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/25/1938/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 30 junio 2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.