


Ficha técnica - Ojemda
Ojemda 100 mg comprimidos recubiertos con película
1. NOMBRE DEL MEDICAMENTO
Ojemda 100 mg comprimidos recubiertos con película
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película contiene 100 mg de tovorafenib.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido).
Comprimidos recubiertos con película de color naranja y forma ovalada (16 mm de longitud y 9 mm de anchura), con “100” grabado en una cara y “D101” en la cara opuesta.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Ojemda está indicado como monoterapia para el tratamiento de pacientes a partir de 6 meses de edad con glioma de bajo grado (LGG) pediátrico que presentan una fusión o reordenamiento de BRAF, o una mutación BRAF V600, y que han progresado después de una o más terapias sistémicas previas (para la selección de pacientes basada en biomarcadores, ver sección 4.2).
4.2 Posología y forma de administración
El tratamiento con tovorafenib debe iniciarse y ser supervisado por un médico especializado en el uso de medicamentos anticancerígenos.
Selección de paciente
Antes de iniciar el tratamiento con tovorafenib, los pacientes deben tener confirmación de presencia de fusión o reordenamiento de BRAF, o mutación BRAF V600, mediante un producto sanitario de diagnóstico in vitro (DIV) con marcado CE indicado para el correspondiente fin. Si el DIV con marcado CE no está disponible, la confirmación de la fusión BRAF o reordenamiento, o de la mutación BRAF V600, debe evaluarse mediante un test alternativo validado.
Posología
La dosis recomendada de tovorafenib en función del área de la superficie corporal (ASC) es de 380 mg/m2 una vez a la semana.
La dosis máxima recomendada es de 600 mg una vez a la semana (ver Tabla 1). Ojemda puede administrarse como comprimido de liberación inmediata (ver Tabla 1) o como suspensión oral (consulte la Ficha Técnica de tovorafenib 25 mg/ml, polvo para suspensión oral). No se ha establecido una dosis recomendada para pacientes con un área de la superficie corporal (ASC) inferior a 0,3 m².
Tabla 1: Dosis recomendada en función del área de superficie corporal
Área de superficie corporal | Dosis recomendada (una vez a la semana) |
| 0,30-0,89 m² | Ver Ficha Técnica de tovorafenib polvo para suspensión oral |
| 0,90-1,12 m2 | 400 mg |
| 1,13-1,39 m2 | 500 mg |
| ≥1,40 m2 | 600 mg |
Duración del tratamiento
El tratamiento con tovorafenib debe continuar una vez a la semana hasta la progresión de la enfermedad, la pérdida del beneficio clínico o el desarrollo de una toxicidad inaceptable.
Dosis olvidadas o retrasadas
Si olvida una dosis durante 3 días o menos, la dosis olvidada debe tomarse tan pronto como sea posible y la siguiente dosis debe administrarse en el día programado.
Si olvida una dosis durante más de 3 días, la dosis olvidada debe saltarse y la siguiente dosis debe administrarse en el día programado.
Debe transcurrir un mínimo de 4 días entre dosis.
Vómitos
Si se producen vómitos inmediatamente después de tomar una dosis, la dosis debe repetirse.
Modificación de dosis
El manejo de las reacciones adversas puede requerir la reducción de dosis, la interrupción del tratamiento
o la suspensión del tratamiento.
Las reducciones de dosis recomendadas para las reacciones adversas de los comprimidos de tovorafenib se describen en la Tabla 2.
Tabla 2: Reducciones de dosis recomendadas para las reacciones adversas
Área de superficie corporal | Primera reducción de dosis | Segunda reducción de dosis |
| 0,30-1,12 m2 | Administrar la suspensión oral una vez a la semana (consulte la Ficha Técnica de tovorafenib polvo para suspensión oral) | Administrar la suspensión oral una vez a la semana (consulte la Ficha Técnica de tovorafenib polvo para suspensión oral) |
| 1,13-1,39 m2 | 400 mg una vez a la semana | Administrar la suspensión oral una vez a la semana (consulte la Ficha Técnica de tovorafenib polvo para suspensión oral) |
| ≥1,40 m2 | 500 mg una vez a la semana | 400 mg una vez a la semana |
Las modificaciones de dosis recomendadas para las reacciones adversas de tovorafenib se describen en la Tabla 3.
Tabla 3: Modificaciones de dosis recomendadas para las reacciones adversas
| Gravedad de la RAMa | Modificación de dosisb |
| Hemorragia y hemorragia intratumoral | |
| Suspender la administración.
|
| Suspender la administración.
|
| Suspensión permanente |
| Toxicidad cutánea, incluyendo fotosensibilidad | |
| Suspender la administración.
|
| Acontecimientos relacionados con el hígado | |
| Suspender la administración. Si mejora a Grado ≤2 o valores basales, reanudar según:
|
| Suspender la administración.
|
| Suspensión permanente. |
| Otras reacciones adversas | |
| Suspender la administración.
|
| Suspender la administración.
|
a Criterios Terminológicos Comunes de Acontecimientos Adversos del Instituto Nacional del Cáncer (NCI CTCAE) versión 5.0.
b Ver Tabla 2 para las reducciones de dosis recomendadas.
Poblaciones especiales
Insuficiencia hepática
No se recomienda ajustar la dosis en pacientes con pruebas de función hepática levemente alteradas (definidas como bilirrubina ≤ límite superior de la normalidad [LSN] y aspartato aminotransferasa [AST] > LSN, o bilirrubina > 1× a 1,5× LSN y cualquier valor de AST). Tovorafenib no se ha estudiado en pacientes con pruebas de función hepática moderadamente alteradas (definidas como bilirrubina > 1,5× a 3× LSN y cualquier valor de AST) ni gravemente alteradas (definidas como bilirrubina > 3× LSN y cualquier valor de AST) (ver sección 5.2).
Se debe monitorizar estrechamente a los pacientes con pruebas de función hepáticas moderada o gravemente alteradas tratados con tovorafenib.
Insuficiencia renal
No se recomienda ajustar la dosis en pacientes con insuficiencia renal de leve a moderada (TFG estimada ≥ 30 ml/min/1,73 m² calculada mediante la ecuación de Schwartz o ecuación MDRD). Tovorafenib no se ha estudiado en pacientes con insuficiencia renal grave (TFG estimada < 30 ml/min/1,73 m²) (ver sección 5.2).
Población pediátrica
La experiencia clínica con tovorafenib en población pediátrica es limitada, particularmente en el rango de edad comprendido entre 6 meses y 2 años. No se ha establecido la seguridad y eficacia de tovorafenib en niños menores de 6 meses de edad. No se dispone de datos.
Forma de administración
Ojemda se administra por vía oral.
Los comprimidos deben tragarse enteros con agua sin masticarse, partirse ni triturarse.
Ojemda puede tomarse con o sin alimentos (ver sección 5.2) y debe administrarse en un horario fijo una vez a la semana.
Ojemda debe administrarse a los pacientes pediátricos bajo la supervisión de un adulto.
Los comprimidos recubiertos con película y el polvo para suspensión oral pueden utilizarse indistintamente (ver la Ficha Técnica de tovorafenib polvo para suspensión oral). Para aquellos pacientes que no puedan tragar o con un ASC inferior a 0,9 m2, se debe administrar la suspensión oral (ver la Ficha Técnica de tovorafenib polvo para suspensión oral).
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Hemorragia intratumoral
Se han notificado casos de hemorragia intratumoral (incluidos los términos hemorragia tumoral y hemorragia tumoral intracraneal) con mucha frecuencia en pacientes tratados con tovorafenib (ver sección 4.8).
Se debe advertir a los pacientes y a sus cuidadores sobre el riesgo de hemorragia intratumoral durante el tratamiento con tovorafenib. El uso concomitante de anticoagulantes y de medicamentos antiagregantes plaquetarios puede aumentar el riesgo de hemorragia tumoral. Se debe realizar un control rutinario de los signos y síntomas de hemorragia y evaluar al paciente según corresponda clínicamente. La aparición de eventos hemorrágicos se debe manejar con la interrupción de la dosis o con la suspensión del tratamiento (ver sección 4.2).
Otros eventos hemorrágicos
Se han notificado eventos hemorrágicos con mucha frecuencia en pacientes que toman tovorafenib. Si se produce hemorragia, los pacientes deben recibir tratamiento según la práctica clínica habitual (ver sección 4.8). Se debe advertir a los pacientes y a sus cuidadores sobre el riesgo de hemorragia durante el tratamiento con tovorafenib. El uso concomitante de anticoagulantes y de medicamentos antiagregantes plaquetarios puede aumentar el riesgo de hemorragia. Deben controlarse de forma rutinaria los signos y síntomas de hemorragia y evaluarse al paciente según corresponda clínicamente. La aparición de eventos hemorrágicos se debe manejar con la interrupción de la dosis, reducción de la dosis o suspensión del tratamiento (ver sección 4.2).
Efecto sobre el crecimiento
Se han notificado disminuciones de la velocidad de crecimiento con mucha frecuencia en pacientes tratados con tovorafenib (ver sección 4.8). Se debe advertir a los pacientes y a sus cuidadores sobre el riesgo de alteraciones en el crecimiento durante el tratamiento con tovorafenib. Debe controlarse el crecimiento y el desarrollo antes de iniciar el tratamiento, de forma rutinaria durante este y también tras la suspensión de tovorafenib.
Eventos relacionados con la función hepática
Se han notificado con mucha frecuencia eventos relacionados con la función hepática, en concreto aumentos de la alanina aminotransferasa (ALT), la aspartato aminotransferasa (AST) y la bilirrubina, en pacientes tratados con tovorafenib (ver sección 4.8).
Las pruebas de función hepática, que incluyen los niveles de AST, ALT y bilirrubina, deben controlarse antes de iniciar el tratamiento, 1 mes después de su inicio y de forma rutinaria durante el tratamiento con tovorafenib. El tratamiento debe suspenderse y reanudarse con la misma dosis o con una dosis reducida cuando haya mejoría clínica, o suspenderse de forma permanente según la gravedad (ver sección 4.2).
Toxicidad cutánea, incluida la fotosensibilidad
Se han notificado erupciones cutáneas, incluidas reacciones de fotosensibilidad, con mucha frecuencia en pacientes tratados con tovorafenib (ver sección 4.8). Se debe vigilar la aparición de nuevas reacciones cutáneas o el empeoramiento de las existentes. Se puede considerar la consulta dermatológica y el inicio de cuidados de soporte según esté clínicamente indicado. Se debe advertir a los pacientes y a sus cuidadores sobre el riesgo de erupción cutánea y fotosensibilidad durante el tratamiento con tovorafenib. Se recomienda usar medidas de protección frente a la radiación ultravioleta, como protector solar (FPS ≥ 50), gafas de sol y/o ropa protectora durante el tratamiento con tovorafenib. El tratamiento debe interrumpirse, reanudarse con dosis reducida o suspenderse de forma permanente según la gravedad de la reacción adversa (ver sección 4.2 y sección 4.8).
Mujeres en edad fértil/ Anticoncepción en mujeres y hombres
Antes de iniciar el tratamiento en mujeres en edad fértil, se debe proporcionar información adecuada sobre métodos anticonceptivos eficaces. Las mujeres en edad fértil deben utilizar un método anticonceptivo eficaz no hormonal, por ejemplo, un método de barrera, durante el tratamiento y durante los 28 días posteriores a la última dosis de tovorafenib (ver sección 4.5 y sección 4.6). Los pacientes varones cuyas parejas sean mujeres con posibilidad de procrear deben utilizar preservativos y un método anticonceptivo eficaz durante el tratamiento con tovorafenib y hasta 2 semanas después de la última dosis (ver sección 4.6).
Tumores asociados a la neurofibromatosis de tipo 1 (NF1)
De acuerdo con los datos no clínicos obtenidos en modelos de NF1 sin alteraciones en BRAF, tovorafenib podría estimular el crecimiento tumoral en pacientes con tumores asociados a NF1 (ver sección 5.3). Se debe confirmar la presencia de una alteración en el gen BRAF antes de iniciar el tratamiento con tovorafenib.
Contenido en sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por comprimido recubierto con película de 100 mg, es decir, esencialmente “exento de sodio”
4.5 Interacción con otros medicamentos y otras formas de interacción
Efectos de otros medicamentos sobre tovorafenib
Tovorafenib es un sustrato de la enzima metabólica CYP2C8.
Inhibidores potentes o moderados de CYP2C8
Se prevé que los inhibidores potentes o moderados de CYP2C8 aumenten la exposición a tovorafenib, basándose en el conocimiento del mecanismo de su eliminación, lo cual podría incrementar el riesgo de reacciones adversas con tovorafenib (ver sección 5.2). Debe evitarse la administración conjunta de tovorafenib con un inhibidor potente o moderado de CYP2C8 (p. ej., gemfibrozilo).
Inductores potentes o moderados de CYP2C8
Se prevé que los inductores potentes o moderados de CYP2C8 reduzcan la exposición a tovorafenib, basándose en el conocimiento del mecanismo de su eliminación, lo cual podría disminuir la eficacia de tovorafenib (ver sección 5.2). Debe evitarse la administración conjunta de tovorafenib con un inductor potente o moderado de CYP2C8 (p. ej., carbamazepina).
Efectos de tovorafenib sobre otros medicamentos
Sustratos de CYP3A
Tovorafenib es un inductor de CYP3A. Se espera que la coadministración de tovorafenib disminuya la exposición de ciertos sustratos del CYP3A, lo que podría reducir la efectividad de estos sustratos (ver sección 5.2). Se debe evitar la coadministración de tovorafenib con ciertos sustratos del CYP3A (p. ej., tacrolimus) donde cambios mínimos en la concentración podrían llevar a fallos terapéuticos graves. Si no se puede evitar la coadministración, se debe monitorizar a los pacientes por pérdida de efectividad a menos que se recomiende lo contrario en la Ficha Técnica para los sustratos de CYP3A.
La coadministración de tovorafenib con anticonceptivos hormonales (sustratos de CYP3A) puede hacer que los anticonceptivos hormonales sean ineficaces (ver secciones 4.4, 4.6 y 5.2). Se debe evitar la coadministración de anticonceptivos hormonales con tovorafenib. Si no se puede evitar la coadministración, se debe utilizar un método anticonceptivo no hormonal adicional eficaz durante la coadministración y durante 28 días después de la discontinuación de tovorafenib.
Sustratos de CYP1A2, CYP2B6, CYP2C8 y CYP2C9
Los datos in vitro indicaron que tovorafenib puede tener el potencial de inducir CYP1A2 y CYP2B6 e inhibir CYP2C8 y CYP2C9. Se desconoce la relevancia clínica de estos hallazgos. Cuando se administra tovorafenib junto con medicamentos metabolizados por estas enzimas, se recomienda realizar un seguimiento adecuado.
Sustratos de transportadores
Los datos in vitro indicaron que tovorafenib puede tener el potencial de inhibir la BCRP, OATP1B1, OATP1B3 y la MATE1. Se desconoce la relevancia clínica de estos hallazgos. Cuando se administra tovorafenib junto con medicamentos que son sustratos de estos transportadores, se recomienda realizar un seguimiento adecuado.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/Anticoncepción en mujeres y hombres
Las mujeres en edad fértil deben someterse a una prueba de embarazo antes de comenzar el tratamiento con tovorafenib.
Las mujeres en edad fértil deben utilizar métodos anticonceptivos eficaces durante el tratamiento y durante 28 días después de la discontinuación de tovorafenib. Tovorafenib puede disminuir la eficacia de los anticonceptivos hormonales, por lo que se debe usar un método anticonceptivo no hormonal eficaz, como un método de barrera (ver sección 4.5).
Los pacientes masculinos con parejas femeninas en edad reproductiva deben usar preservativos y métodos anticonceptivos eficaces durante el tratamiento con tovorafenib y durante 2 semanas después de la última dosis.
Embarazo
No hay datos relativos al uso de tovorafenib en mujeres embarazadas. En estudios en animales se ha observado toxicidad para la reproducción (ver sección 5.3). No debe administrarse tovorafenib a mujeres embarazadas a no ser que el potencial beneficio para la madre supere el posible riesgo para el feto. Se debe advertir a las mujeres embarazadas sobre el riesgo potencial para el feto. Si la paciente se queda embarazada mientras toma tovorafenib, se le debe informar sobre el peligro potencial para el feto.
Lactancia
Se desconoce si tovorafenib se excreta en la leche materna. No se puede descartar la existencia de riesgo para los lactantes, por lo tanto, se debe interrumpir la lactancia durante el tratamiento con tovorafenib y durante 2 semanas después de la última dosis.
Fertilidad
No hay datos sobre los efectos de tovorafenib en la fertilidad en humanos. En base a los hallazgos en animales, tovorafenib puede afectar la fertilidad en hombres y mujeres con potencial reproductivo y puede no ser reversible (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de tovorafenib sobre la capacidad para conducir y utilizar máquinas es pequeña. Se debe tener en cuenta el estado clínico del paciente y el perfil de reacciones adversas de tovorafenib al evaluar la capacidad del paciente para realizar tareas que requieran juicio, habilidades motoras o cognitivas. Se debe informar a los pacientes de la posibilidad de que tovorafenib provoque fatiga, lo que puede afectar estas actividades.
4.8 Reacciones adversas
Resumen del perfil de seguridad
El perfil de seguridad de tovorafenib se basa en los datos agrupados de 137 pacientes de 6 meses de edad o más con LGG pediátrico recurrente o refractario que presentaban una alteración de BRAF en un estudio clínico (FIREFLY- 1, Grupos 1 y 2). La mediana de duración del tratamiento fue de 22,5 meses (rango de 0,7 a 32,1 meses). Las características de la población de seguridad comprendían pacientes con una edad mediana de 9 años (rango de 1 a 24 años); 3 (2%) pacientes tenían de 6 meses a < 2 años de edad, 93 (68%) pacientes tenían de 2 años a < 12 años de edad, y 41 (30%) pacientes tenían > 12 años de edad.
Las reacciones adversas más frecuentes, según el término preferente individual de MedDRA, fueron cambios en el color del cabello (77,4%), aumento de la creatina fosfoquinasa en sangre (62,0%), fatiga (60,6%), anemia (60,6%), vómitos (56,2%), hipofosfatemia (52,6%), cefalea (52,6%), exantema maculopapular (50,4%), pirexia (46,7%), retraso del crecimiento (43,1%), piel seca (40,9%), aumento de la aspartato aminotransferasa (38,0%), aumento de la lactato deshidrogenasa en sangre (38,0%), náuseas (37,2%), estreñimiento (36,5%), infección del tracto respiratorio superior (35,8%), dermatitis acneiforme (34,3%), epistaxis (32,1%), disminución del apetito (29,9%) y paroniquia (29,9%).
Las reacciones adversas graves más frecuentes fueron retraso del crecimiento (6,6%), vómitos (6,6%) y hemorragia tumoral (5,1%).
La reacción adversa notificada más frecuentemente que llevó a la reducción de la dosis de tovorafenib en > 5% de los pacientes fue la erupción maculopapular (5,1%). Las reacciones adversas notificadas con mayor frecuencia que dieron lugar a la interrupción de la dosis de tovorafenib en > 5% de los pacientes fueron pirexia (13,9%), erupción maculopapular (10,2%), vómitos (10,2%), fatiga (5,8%), náuseas (5,1%), cefalea (5,1%) y aumento de alanina aminotransferasa (5,1%).
Las reacciones adversas que resultaron en la suspensión permanente de tovorafenib en más de un paciente fueron retraso del crecimiento (2,9%) y hemorragia tumoral (2,9%).
Tabla de reacciones adversas
Las reacciones adversas notificadas en pacientes tratados con monoterapia de tovorafenib en el FIREFLY-1 (n=137) se recogen en la Tabla 4. Las reacciones adversas se indican a continuación de acuerdo con la clasificación por órganos y sistemas de MedDRA, ordenadas por frecuencias y de acuerdo a la siguiente convención: muy frecuentes (≥ 1/10) y frecuentes (≥ 1/100 a < 1/10). Dentro de cada grupo de frecuencia, las reacciones adversas se ordenan en orden decreciente de gravedad.
Tabla 4: Reacciones adversas notificadas en pacientes pediátricos con LGG en el estudio FIREFLY-1 (n=137)
| Infecciones e infestaciones | |
| Muy frecuentes | Infección del tracto respiratorio superior, paroniquia, infección viral |
| Trastornos de la sangre y del sistema linfático | |
| Muy frecuente | Anemiaa |
| Trastornos del metabolismo y la nutrición | |
| Muy frecuentes | Disminución del apetito, hipocalemia, hipoalbuminemia, hiponatremia |
| Trastornos del sistema nervioso | |
| Muy frecuentes | Cefalea |
| Trastornos oculares | |
| Frecuentes | Blefaritis, ojo seco |
| Trastornos vasculares | |
| Muy frecuentes | Hemorragiab, hemorragia intratumoralc, sofoco |
| Trastornos gastrointestinales | |
| Muy frecuentes | Vómitos, náuseas, estreñimiento, dolor abdominald, estomatitise diarreaf |
| Trastornos de la piel y el tejido subcutáneo | |
| Muy frecuentes | Erupción cutáneag, cambios en el color del cabello, piel secah, dermatitis acneiformei, prurito, decoloración de la pielj, alopecia, reacción de fotosensibilidad |
| Trastornos musculoesqueléticos y del tejido conjuntivo | |
| Muy frecuentes | Retraso del crecimientok, dolor en extremidades, mialgia, artralgia |
| Trastornos generales | |
| Muy frecuentes | Fatiga, pirexia, edemal |
| Exploraciones complementarias | |
| Muy frecuentes | Disminución del fósforo en sangrem, aumento de la creatina fosfoquinasa en sangre, aumento de la lactato deshidrogenasa en sangre, aumento de la aspartato aminotransferasa, pérdida de peso, aumento de la alanina aminotransferasa, disminución del recuento de linfocitos, aumento de la bilirrubina en sangre, disminución del recuento de glóbulos blancos |
| Frecuentes | Eosinofilia |
a Incluye el término disminución de la hemoglobina
b Incluye los términos epistaxis, contusión, sangrado gingival, hematoma, petequias, hemorragia gastrointestinal, hematemesis, hematoquecia, hemorragia gastrointestinal inferior, púrpura, hemorragia subdural, hemorragia vaginal
c Incluye los términos hemorragia tumoral y hemorragia tumoral intracraneal d Incluye el término dolor abdominal superior
e Incluye los términos úlcera aftosa, ulceración bucal, queilitis, queilitis angular, ulceración del labio
f Incluye el término enterocolitis
g Incluye los términos erupción maculopapular, eccema, erupción eritematosa, erupción papular, erupción pustular, dermatitis, erupción medicamentosa, exfoliación de la piel, dermatitis bullosa, erupción folicular, erupción macular, erupción pruriginosa, eritema multiforme, erupción vesicular h Incluye los términos labios agrietados, sequedad de labios, xerodermia
i Incluye el término acné
j Incluye los términos despigmentación cutánea, hiperpigmentación cutánea, hipopigmentación cutánea, nevus melanocítico
k Incluye el término fallo de crecimiento
l Incluye los términos edema facial, hinchazón de la cara, edema periorbitario, hinchazón ocular, edema periférico, hinchazón periférica, edema labial, edema vulvar
m Incluye el término hipofosfatemia
Descripción de las reacciones adversas seleccionadas
Hemorragia intratumoral (HIT)
En el estudio FIREFLY-1, se observó hemorragia intratumoral (Incluyendo los términos hemorragia tumoral y hemorragia tumoral intracraneal) en el 13,9% de los pacientes. El 3,6% de los pacientes presentaron eventos de grado ≥ 3 y el 0,7% un evento de grado 5. El tratamiento con tovorafenib se suspendió de forma permanente debido a eventos de HIT en el 2,9% de los pacientes. El tiempo medio hasta la aparición de estos eventos tras iniciar el tratamiento con tovorafenib fue de 239,2 días (mediana: 206 días; rango: 23 días - 671 días) y la duración media de la primera aparición de HIT fue de 30,8 días (mediana: 19,5 días; rango: 1 día a 88 días).
Otras manifestaciones hemorrágicas
En el estudio FIREFLY-1, se observaron otras manifestaciones hemorrágicas en el 40,1% de los pacientes pediátricos, con eventos de grado ≥ 3 en el 2,2%. El evento hemorrágico más frecuente (epistaxis) se notificó en el 32,1% de los pacientes y la mayoría fueron de grado 1. 1 paciente presentó un evento de epistaxis de grado 3. El tiempo medio hasta la aparición de la hemorragia tras iniciar el tratamiento con tovorafenib fue de 124,5 días (mediana: 77 días; rango: 4 días - 617 días), y la duración media de la primera aparición de hemorragia fue de 78,1 días (mediana: 9 días; rango: 1 día - 428 días).
Retraso del crecimiento
Los pacientes tratados con tovorafenib durante un máximo de 24 meses mostraron reducciones desde el valor basal en las puntuaciones Z de la altura en comparación con datos normativos por edad y sexo; aunque se espera que los niños con LGG pediátrico puedan presentar tasas de crecimiento alteradas respecto de la población infantil sin cáncer. En el FIREFLY-1, se notificó retraso del crecimiento en el 44,5% de los pacientes de 18 años o menores. El retraso en el crecimiento ocasionó la interrupción de la dosis en el 5,1% de los pacientes y la reducción de la dosis en el 2,2%. Entre los pacientes que experimentaron retraso en el crecimiento y que disponían de radiografías de mano para evaluar la edad ósea, no se observó cierre prematuro de las placas de crecimiento epifisario ni adelanto de la edad ósea. El retraso en el crecimiento motivó la suspensión permanente del tratamiento en el 2,9% de los pacientes. Los pacientes que se siguieron tras la interrupción del tratamiento con tovorafenib recuperaron la velocidad de crecimiento y mostraron un aumento en las puntuaciones Z.
Eventos relacionados con la función hepática
En el FIREFLY-1, se detectó un aumento de la ALT en el 24,8% de los pacientes tratados con tovorafenib. La AST se elevó en el 38% de los pacientes que tomaban tovorafenib. Se observaron elevaciones de grado ≥ 3 de la ALT y de la AST en el 5,8% y el 2,9% de los pacientes, respectivamente. Asimismo, se registró un aumento de la bilirrubina en el 14,6% de los pacientes. El tiempo medio hasta la aparición del aumento de ALT fue de 215,3 días (rango 1 a 672 días), el de la AST de 123,4 días (rango 12 a 813 días) y el de la bilirrubina de 79,6 días (rango 13 a 645 días). El aumento de ALT motivó la interrupción de la dosis en el 5,1% de los pacientes y la reducción de la dosis en el 1,5%; el aumento de AST causó la interrupción de la dosis en el 2,9% de los pacientes y la reducción de la dosis en el 0,7%. El incremento de bilirrubina provocó la interrupción de la dosis en el 0,7% de los pacientes, sin que fuera necesario reducir la dosis en ninguno de ellos.
Aumento de la creatina fosfoquinasa en sangre
En el FIREFLY-1, el 62% de los pacientes presentó un aumento de la creatina fosfoquinasa (CPK) en sangre. El 12,4% de los pacientes notificó eventos de grado ≥ 3. Todos los eventos fueron no graves. De aquellos que presentaron un aumento de CPK, la mayoría (61,2%) lo hizo en las primeras 4 semanas de iniciar el tratamiento con tovorafenib. Algunos pacientes experimentaron varios episodios. El aumento de la CPK llevó a la interrupción de la dosis en el 3,6% de los pacientes. El tiempo medio hasta la aparición de este aumento tras iniciar el tratamiento con tovorafenib fue de 98,5 días (mediana: 29 días; rango: 4 días - 701 días). La duración media de la primera aparición de este evento fue de 238,4 días (mediana: 122 días; rango: 8 días - 926 días).
Anemia
En el FIREFLY-1, se notificó anemia en el 61,3% de los pacientes. El 13,1% de los pacientes presentaron anemia de grado ≥ 3. La mayoría de estos (54,8%) notificaron este evento en los primeros 60 días de tratamiento con tovorafenib. Un paciente experimentó un evento grave. Ningún paciente interrumpió definitivamente el tratamiento a causa de anemia, aunque el 2,2% precisó interrupción o modificación de la dosis por este motivo. El tiempo medio hasta la aparición de la anemia tras iniciar el tratamiento con tovorafenib fue de 107,4 días (mediana: 57 días; rango: 8 días -737 días). La duración media de la primera aparición de la anemia fue de 207,1 días (mediana: 89,5 días; rango: 1 día -826 días).
Toxicidad cutánea, incluida la fotosensibilidad
En el FIREFLY-1, el 83,2% de los pacientes presentaron erupción cutánea, siendo la mayoría de los eventos de carácter leve; el 12,4% de los pacientes mostró eventos de grado ≥ 3. La erupción derivó en la interrupción de la dosis en el 16,1% de los pacientes y en la reducción de la dosis en el 8,8%. Además, 1 paciente (0,7%) suspendió el tratamiento debido a erupción prurítica. El tiempo medio hasta la aparición de la erupción tras iniciar el tratamiento con tovorafenib fue de 87,6 días (mediana: 14,5 días; rango 1 día - 617 días), mientras que la duración media de la primera manifestación de la erupción fue de 103 días (mediana: 43 días; rango: 1 día - 777 días). La fotosensibilidad se registró en el 14,6% de los pacientes, con un solo caso de grado 3 (0,7%), y derivó en la interrupción de la dosis en un paciente (0,7%).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No hay información sobre sobredosis con tovorafenib. Si ocurre una sobredosis, se debe suspender tovorafenib y tratar al paciente con medidas de apoyo y monitoreo adecuado según sea necesario. Dado que tovorafenib se une altamente a las proteínas plasmáticas, es probable que la hemodiálisis sea ineficaz en el tratamiento de la sobredosis con tovorafenib.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: agentes antineoplásicos, inhibidores de la proteína quinasa, inhibidores de la serina-treonina B-Raf (RAF), código ATC: L01EC04
Mecanismo de acción
Tovorafenib es una molécula pequeña selectiva, con penetración en el sistema nervioso central (SNC), un inhibidor de quinasas RAF de tipo II que actúa en quinasas BRAF V600E mutante, BRAF tipo silvestre y CRAF de tipo silvestre, incluidos los monómeros y dímeros RAF y la fusión BRAF, suprimiendo la activación de la vía de la proteína quinasa activada por mitógenos (MAPK) (ver sección 5.3).
Efectos farmacodinámicos
Electrofisiología cardiaca
A la dosis recomendada de tovorafenib de 380 mg/m2 administrada por vía oral una vez a la semana (sin superar los 600 mg), no se observó un aumento medio del intervalo QT > 20 milisegundos.
Eficacia clínica y seguridad
La eficacia de tovorafenib se evaluó en pacientes de 6 meses de edad o más en un estudio clínico multicéntrico, abierto y de un solo grupo (FIREFLY-1 [Grupo 1]). Se incluyó a pacientes (n=76) de entre 6 meses y 25 años con glioma de bajo grado (LGG) pediátrico recidivante o refractario que presentaban una alteración activadora de BRAF, según los resultados de un laboratorio local. Los pacientes debían contar con al menos una lesión medible conforme a los criterios RANO 2010. Todos habían recibido al menos una línea de tratamiento sistémico previo y mostraban pruebas documentadas de progresión por técnicas de imagen. Se excluyó a los pacientes con tumores que presentaran alteraciones moleculares activadoras adicionales (p. ej., mutaciones de IDH1/2, mutaciones de FGFR)
o pacientes con diagnóstico conocido o sospechado de neurofibromatosis tipo 1 (NF1). Los pacientes recibieron tovorafenib aproximadamente a 420 mg/m² por vía oral, una vez por semana (intervalo: 290 a 476 mg/m², es decir 0,76-1,25 veces la dosis recomendada) en función del área de superficie corporal, con una dosis máxima de 600 mg, hasta progresión de la enfermedad, pérdida de beneficio clínico o toxicidad inaceptable.
Las evaluaciones tumorales se realizaron cada 12 semanas.
Los principales criterios de valoración de la eficacia fueron la tasa de respuesta global (TRG) evaluada por un comité independiente conforme a los criterios RANO-HGG (Evaluación de la Respuesta en Neuro-Oncología para Glioma de Alto Grado), el criterio de valoración primario, y RAPNO-LGG (Evaluación de la Respuesta en Neuro-Oncología Pediátrica). Los criterios de valoración adicionales de la eficacia incluyeron la duración de la respuesta, el tiempo hasta la respuesta, la TRG y la supervivencia libre de progresión (SLP) evaluadas por un comité independiente conforme a los criterios RANO-LGG (2011).
La mediana de edad fue de 8,5 años (rango: 2 a 21 años); 14 pacientes tenían menos de 6 años, 42 entre 6 y 12 años, 15 entre 12 y 16 años y 6 pacientes tenían más de 16 y menos de 25 años; el 53% eran varones; el 61% eran de raza blanca, y el 93% presentaba un estado funcional de Karnofsky/Lansky de 80 a 100. Los pacientes habían recibido una mediana de 3 regímenes sistémicos previos (rango: 1 a 9), incluyendo 22%, 26%, 21% y 30% que habían recibido 1, 2, 3 y más de 3 regímenes sistémicos, respectivamente. Los tratamientos sistémicos previos más frecuentes fueron regímenes de quimioterapia (carboplatino y vincristina). Un total de 46 pacientes (60%) habían recibido tratamiento previo con un inhibidor de la vía MAP quinasa. Las localizaciones tumorales más frecuentes fueron la vía óptica (51%), estructuras profundas de la línea media (12%), tronco encefálico (8%), cerebelo (7%) y hemisferios cerebrales (5%). En 63 pacientes (83%) se detectó fusión o reordenamiento de BRAF, y en 13 pacientes (17%) se identificó una mutación V600.
La mediana de duración del tratamiento fue de 23,7 meses (rango: 0,7 a 32,1 meses). Según el protocolo, tras completar 26 ciclos de terapia/24 meses de tratamiento, los pacientes podían optar por un periodo de descanso del medicamento, según el criterio del investigador: el 43% (33/76) de los pacientes se acogieron a este descanso, el 14% (11/76) permanecieron en tratamiento. De los pacientes que entraron en periodo de descanso, 3 (9,1%) volvieron a recibir tratamiento con tovorafenib tras evidenciar progresión clínica o radiográfica de la enfermedad.
Basado en los criterios RANO HGG según una revisión independiente, de los 69 pacientes evaluables, la tasa de respuesta global (TRG) fue del 71,0% (58,8, 81,3; IC 95%), con un 23,2 % de pacientes en respuesta completa, un 47,8 % en respuesta parcial y un 21,7 % en enfermedad estable. La mediana de la duración de la respuesta fue de 19,7 meses (IC 95%: 13,7, NE [no estimable]).
Los resultados de la eficacia basados en RAPNO-LGG se muestran en la Tabla 5.
Tabla 5: Resultados de eficacia basados en la revisión independiente en FIREFLY-1 (Grupo 1)
| Parámetro de eficacia | RAPNO-LGG N=76* |
| Tasa de respuesta global | |
| TRG (RC+RP+RM) IC 95% a | 52,6% (40,8, 64,2) |
| Mejor respuesta global | |
| Respuesta completa (RC), n (%) | 0 (0) |
| Respuesta parcial (RP), n (%) | 29 (38,2%) |
| Respuesta menor (RM), n (%) | 11 (14,5%) |
| Enfermedad estable (EE), n (%) | 22 (28,9%) |
| Enfermedad progresiva (EP), n (%) | 13 (17,1%) |
| Duración de la respuesta (DdR) | N=40 |
| Mediana (IC 95%)b, meses | 18,0 (12,0, 22,8) |
| Tasa de DdR a ≥ 12 meses (IC 95%)b | 65,0% (48,2%, 77,6%) |
| Tasa de DdR a ≥ 24 meses (IC 95%)b | 25,6% (11,4%, 42,6%) |
Abreviaturas: RAPNO-LGG = Evaluación de la respuesta en Neuro-Oncología Pediátrica para Glioma de Bajo Grado; IC = intervalo de confianza.
*Al menos una lesión medible según los criterios de imagen correspondientes al inicio, de acuerdo con los criterios RAPNO-LGG
a Basado en el intervalo de confianza exacto de Clopper-Pearson.
b Basado en la estimación de Kaplan-Meier.
Población pediátrica
La Agencia Europea de Medicamentos ha aplazado la obligación de presentar los resultados del estudio FIREFLY-2 hasta julio de 2030 con Ojemda en uno o más subgrupos de la población pediátrica para el tratamiento del glioma pediátrico de bajo grado (ver sección 4.2 para obtener información sobre el uso en la población pediátrica).
Aprobación condicional
Este medicamento se ha autorizado con una «aprobación condicional». Esta modalidad de aprobación significa que se espera obtener más información sobre este medicamento. La Agencia Europea de Medicamentos revisará la información nueva de este medicamento al menos una vez al año y esta ficha técnica se actualizará cuando sea necesario.
5.2 Propiedades farmacocinéticas
Los parámetros farmacocinéticos de tovorafenib se presentan como media (CV%) a menos que se indique lo contrario.
Según el modelo farmacocinético poblacional, la concentración máxima en estado estacionario (Cmax) de tovorafenib es de 6,9 µg/ml (23%) y el área bajo la curva concentración-tiempo (AUC, por sus siglas en inglés) es de 508 µg.h/ml (31%). El tiempo necesario para alcanzar el estado estacionario de tovorafenib es de 12 días (33%). La exposición a tovorafenib aumenta de manera proporcional a la dosis. No se produce una acumulación clínicamente significativa de tovorafenib.
Absorción
Según un estudio clínico realizado en voluntarios sanos, la mediana (mínimo, máximo) del tiempo necesario para alcanzar la concentración plasmática máxima (Tmax) de tovorafenib es de 3 horas (1,5, 4 horas), tras una dosis única con comprimidos o suspensión oral.
Efecto de los alimentos
Según un estudio clínico realizado en voluntarios sanos, no se observaron diferencias clínicamente significativas en la Cmax y el AUC de tovorafenib tras la administración de comprimidos junto con comida rica en grasas (aproximadamente 859 calorías totales, 54% de grasa) en comparación con las condiciones de ayuno, pero la Tmax se retrasó a 6,5 horas.
Distribución
Según el modelo farmacocinético poblacional, el volumen aparente de distribución de tovorafenib es de 60 L/m2 (23%). Tovorafenib se une a proteínas plasmáticas humanas in vitro en un 97,5%. Tovorafenib tiene un porcentaje alto de unión a la albúmina (≈ 95%) y moderado a la alfa-1-glicoproteína ácida (AAG) (≈42%).
Biotransformación
Tovorafenib es metabolizado principalmente por la aldehído oxidasa y CYP2C8 in vitro. CYP3A, CYP2C9 y CYP2C19 metabolizan tovorafenib en menor medida.
Estudios de interacción de fármacos
Estudios in vitro
Enzimas CYP450: Tovorafenib inhibe CYP2C8, CYP2C9, CYP2C19 y CYP3A, pero no inhibe CYP1A2, CYP2B6 y CYP2D6, potencialmente a concentraciones clínicamente relevantes. Tovorafenib induce CYP3A, CYP2C8, CYP1A2, CYP2B6, CYP2C9 y CYP2C19 potencialmente a concentraciones clínicamente relevantes.
Sistemas de transporte: Tovorafenib no es un sustrato de la proteína de resistencia al cáncer de mama (BCRP, por sus siglas en inglés), de la glicoproteína-P (P-gp), OATP1B1 y OATP1B3. Tovorafenib no se ha evaluado como sustrato de OAT1, OAT3, MATE1, MATE2-K y OCT2. Tovorafenib inhibe la BCRP, OATP1B1, OATP1B3 y MATE1 potencialmente a concentraciones clínicamente relevantes.
Eliminación
Según el modelo farmacocinético poblacional, la vida media terminal de tovorafenib es de aproximadamente 56 horas (33%) y el aclaramiento aparente es de 0,7 L/h/m2 (31%). Según un estudio clínico realizado en voluntarios sanos, tras una dosis oral única de tovorafenib radiomarcado, el 66,1% de la dosis total radiomarcada se recuperó en heces (8,6% sin cambios) y el 28,7% de la dosis se recuperó en orina (0,2% sin cambios).
Poblaciones especiales
Población pediátrica
Según el modelo farmacocinético poblacional, no se observaron diferencias clínicamente significativas en la farmacocinética de tovorafenib en función de la edad (rango: 1 a 94 años). La Cmax y el AUC en pacientes pediátricos de 11 meses a los 17 años se encontraban dentro del rango de valores observados en adultos que recibieron la misma dosis por superficie corporal.
Pacientes con insuficiencia renal
Según el modelo farmacocinético poblacional, no se observaron diferencias clínicamente significativas de tovorafenib en pacientes con insuficiencia renal de leve a moderada (TFG estimada ≥ 30 ml/min/1,73 m2 calculada mediante la ecuación de Schwartz o ecuación de MDRD). Tovorafenib no ha sido estudiado en pacientes con insuficiencia renal grave (TFG estimada < 30 ml/min/1,73 m2).
Pacientes con insuficiencia hepática
Según el modelo farmacocinético poblacional de los datos de farmacocinética derivados de estudios clínicos, no se observaron diferencias clínicamente significativas de tovorafenib en pacientes con pruebas de función hepática levemente alteradas (definidas como bilirrubina ≤ límite superior de la normalidad [LSN] y Aspartato Aminotransferasa (AST) > LSN o bilirrubina > 1 a 1,5 x LSN y cualquier valor de AST). Tovorafenib no ha sido estudiado en pacientes con pruebas de función hepática moderadamente alteradas (definidas como bilirrubina > 1,5 x a 3x LSN y cualquier valor de AST) o pruebas de función hepática gravemente alteradas (definidas como bilirrubina total > 3x LSN y cualquier valor de AST) (ver sección 4.2).
Raza
No se observaron diferencias clínicamente significativas en la farmacocinética de tovorafenib en función de la raza (blanca, negra, asiática).
Género
No se observaron diferencias clínicamente significativas en la farmacocinética de tovorafenib en función del sexo.
Relación farmacocinética/farmacodinámica
La exposición a tovorafenib se asocia con una reducción en las puntuaciones Z de la altura para la edad en pacientes pediátricos. El riesgo de reducción de la altura para la edad persiste durante el tratamiento con tovorafenib. Una mayor exposición a tovorafenib se asoció con un mayor riesgo de reacciones adversas, como erupciones cutáneas y elevación de las enzimas hepáticas (AST y ALT) (ver sección 4.8). La relación exposición-respuesta para la tasa de respuesta global según RAPNO-LGG no fue clínicamente significativa en el intervalo de dosis de 290 a 476 mg/m2 (0,76-1,25 veces la dosis recomendada).
5.3 Datos preclínicos sobre seguridad
In vitro, tovorafenib demostró un aumento de la fosforilación de la proteína quinasa regulada por señales extracelulares (ERK), a concentraciones clínicamente relevantes, en células con neurofibromatosis tipo 1 con pérdida de función (NF1-LOF), lo que sugiere la activación en lugar de la inhibición de la vía MAP quinasa. En un modelo murino NF1 modificado genéticamente con neurofibroma plexiforme sin alteración del gen BRAF, tovorafenib no mostró actividad antitumoral (ver sección 4.4) y aunque no fue estadísticamente significativo, se observó un aumento del volumen tumoral en 2/12 ratones (aproximadamente el 17 %).
En células HEK293 transfectadas con hERG, se inhibió el canal hERG, lo que indica un potencial de prolongación del intervalo QT. La concentración inhibitoria máxima media fue de 8,9 μM, lo que supone 32 veces más que la concentración plasmática clínica no unida en adultos.
Las reacciones adversas no observadas en ensayos clínicos, pero detectadas en animales con niveles de exposición similares a los clínicos y con posible repercusión en el uso clínico fueron las siguientes: Tovorafenib no fue carcinogénico en un estudio de 26 semanas (o 6 meses) en ratones transgénicos a exposiciones de aproximadamente 0,6 veces la exposición humana (AUC) a la dosis recomendada para humanos. Según estudios in vitro e in vivo, se considera que tovorafenib no es genotóxico a exposiciones clínicamente relevantes. En un estudio preliminar sobre el desarrollo embriofetal en ratas, se observó una pérdida total de la camada debido a reabsorciones tempranas en todas las hembras expuestas a niveles inferiores a la dosis recomendada en humanos. Esto resultó en la ausencia de fetos disponibles para su examen posterior, y explica la ausencia de estudios de desarrollo adicionales (estudios pivotales sobre el desarrollo embriofetal y estudio sobre el desarrollo prenatal y postnatal). En un estudio de fertilidad y desarrollo embrionario temprano en ratas hembra, tovorafenib disminuyó el número de embarazos, cuerpos lúteos y embriones vivos, así como aumentó las pérdidas post-implantación a dosis tan bajas como aproximadamente 0,8 veces la exposición humana a la dosis recomendada basada en el AUC.
En estudios toxicológicos con dosis repetidas en ratas de hasta 3 meses de duración, los hallazgos relacionados con tovorafenib en ratas hembra incluyeron un aumento reversible del grosor de la mucosa vaginal, un aumento del tamaño y/o número de cuerpos hemorrágicos y hemorragias, y folículos quísticos no reversibles, una disminución de cuerpos lúteos y una hiperplasia de células intersticiales, observados en los ovarios a dosis de aproximadamente 0,4 veces la exposición humana a la dosis recomendada según el AUC. En ratas macho, tovorafenib redujo el peso del epidídimo y los testículos, lo que se correlacionó con una degeneración/atrofia tubular reversible de los testículos y una reducción del esperma epididimario a dosis de aproximadamente 0,3 veces la exposición humana a la dosis recomendada según el AUC.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Contenido del comprimido
Sílice coloidal anhidra
Copovidona
Croscarmelosa sódica
Estearato de magnesio
Celulosa microcristalina
Recubrimiento con película
Hipromelosa
Macrogol
Dióxido de titanio (E171)
Óxido de hierro amarillo (E172)
Óxido de hierro rojo (E172)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
3 años.
6.4 Precauciones especiales de conservación
Este medicamento no requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Ojemda se presenta en blísteres de PCTFE laminado entre cloruro de polivinilo (PVC) y lámina de aluminio que contienen 4, 5 o 6 comprimidos recubiertos con película. Cada caja contiene 16, 20 o 24 comprimidos recubiertos con película.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Ipsen Pharma
70 rue Balard
75015 París
Francia
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/26/2025/001
EU/1/26/2025/002
EU/1/26/2025/003
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu
Ojemda 25 mg/ml polvo para suspensión oral
1. NOMBRE DEL MEDICAMENTO
Ojemda 25 mg/ml polvo para suspensión oral
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Un frasco de Ojemda contiene 300 mg de tovorafenib. Tras la reconstitución, un frasco de suspensión oral contiene 12 ml de tovorafenib a una concentración de 25 mg/ml.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Polvo para suspensión oral.
Polvo blanco a blanquecino.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Ojemda está indicado como monoterapia para el tratamiento de pacientes a partir de 6 meses de edad con glioma de bajo grado (LGG) pediátrico que presentan una fusión o reordenamiento de BRAF, o una mutación BRAF V600, y que han progresado después de una o más terapias sistémicas previas (para la selección de pacientes basada en biomarcadores, ver sección 4.2).
4.2 Posología y forma de administración
El tratamiento con tovorafenib debe iniciarse y ser supervisado por un médico especializado en el uso de medicamentos anticancerígenos.
Selección de paciente
Antes de iniciar el tratamiento con tovorafenib, los pacientes deben tener confirmación de presencia de fusión o reordenamiento de BRAF, o mutación BRAF V600, mediante un producto sanitario de diagnóstico in vitro (DIV) con marcado CE indicado para el correspondiente fin. Si el DIV con marcado CE no está disponible, la confirmación de la fusión o reordenamiento de BRAF, o de la mutación BRAF V600, debe evaluarse mediante un test alternativo validado.
Posología
La dosis recomendada de tovorafenib en función del área de la superficie corporal (ASC) es de 380 mg/m2 una vez a la semana.
La dosis máxima recomendada es de 600 mg una vez a la semana (ver Tabla 1). Ojemda puede administrarse como suspensión oral (ver Tabla 1) o como comprimido de liberación inmediata (consulte la Ficha Técnica de tovorafenib 100 mg comprimidos recubiertos con película). No se ha establecido una dosis recomendada para pacientes con un ASC inferior a 0,3 m².
Tabla 1: Dosis recomendada en función del área de superficie corporal
Área de superficie corporal | Dosis volumen* | Dosis recomendada (una vez a la semana) |
| 0,30-0,35 m² | 5 ml | 125 mg |
| 0,36-0,42 m2 | 6 ml | 150 mg |
| 0,43-0,48 m2 | 7 ml | 175 mg |
| 0,49-0,54 m2 | 8 ml | 200 mg |
| 0,55-0,63 m2 | 9 ml | 225 mg |
| 0,64-0,77 m2 | 11 ml | 275 mg |
| 0,78-0,83 m2 | 12 ml | 300 mg |
| 0,84-0,89 m2 | 14 ml | 350 mg |
| 0,90-1,05 m2 | 15 ml | 375 mg |
| 1,06-1,25 m2 | 18 ml | 450 mg |
| 1,26-1,39 m2 | 21 ml | 525 mg |
| ≥ 1,40 m2 | 24 ml | 600 mg |
*La dosis máxima por frasco es de 300 mg (12 ml).
Duración del tratamiento
El tratamiento con tovorafenib debe continuar una vez a la semana hasta la progresión de la enfermedad, la pérdida del beneficio clínico o el desarrollo de una toxicidad inaceptable.
Dosis olvidadas o retrasadas
Si olvida una dosis durante 3 días o menos, la dosis olvidada debe tomarse tan pronto como sea posible y la siguiente dosis debe administrarse en el día programado.
Si olvida una dosis durante más de 3 días, la dosis olvidada debe saltarse y la siguiente dosis debe administrarse en el día programado.
Debe transcurrir un mínimo de 4 días entre dosis.
Vómitos
Si se producen vómitos inmediatamente después de tomar una dosis, la dosis debe repetirse.
Modificación de dosis
El manejo de las reacciones adversas puede requerir la reducción de dosis, la interrupción del tratamiento
o la suspensión del tratamiento.
Las reducciones de dosis recomendadas para las reacciones adversas de la suspensión oral de tovorafenib se describen en la Tabla 2.
Tabla 2: Reducciones de dosis recomendadas para las reacciones adversas
Área de superficie corporal | Primera reducción de dosis | Segunda reducción de dosis | ||
| Volumen | Dosis | Volumen | Dosis | |
| 0,30-0,35 m2 | 4 ml | 100 mg | 3 ml | 75 mg |
| 0,36-0,42 m2 | 5 ml | 125 mg | 4 ml | 100 mg |
| 0,43-0,48 m2 | 6 ml | 150 mg | 5 ml | 125 mg |
| 0,49-0,54 m2 | 7 ml | 175 mg | 6 ml | 150 mg |
| 0,55-0,63 m2 | 8 ml | 200 mg | 6 ml | 150 mg |
| 0,64-0,77 m2 | 9 ml | 225 mg | 8 ml | 200 mg |
| 0,78-0,83 m2 | 10 ml | 250 mg | 8 ml | 200 mg |
| 0,84-0,89 m2 | 12 ml | 300 mg | 10 ml | 250 mg |
| 0,90-1,05 m2 | 13 ml | 325 mg | 11 ml | 275 mg |
| 1,06-1,25 m2 | 15 ml | 375 mg | 13 ml | 325 mg |
| 1,26-1,39 m2 | 18 ml | 450 mg | 15 ml | 375 mg |
| ≥ 1,40 m2 | 20 ml | 500 mg | 16 ml | 400 mg |
Las modificaciones de dosis recomendadas para las reacciones adversas de tovorafenib se describen en la Tabla 3.
Tabla 3: Modificaciones de dosis recomendadas para las reacciones adversas
| Gravedad de la RAMa | Modificación de dosisb |
| Hemorragia y hemorragia intratumoral | |
| Suspender la administración.
|
| Suspender la administración.
|
| Suspensión permanente |
| Toxicidad cutánea incluyendo fotosensibilidad | |
| Suspender la administración.
|
| Acontecimientos relacionados con el hígado | |
• | Suspender la administración. Si mejora a Grado ≤2 o valores basales, reanudar según:
|
| Suspender la administración.
|
| Suspensión permanente. |
| Otras reacciones adversas | |
| Suspender la administración.
|
| Suspender la administración.
|
a Criterios Terminológicos Comunes de Acontecimientos Adversos del Instituto Nacional del Cáncer (NCI CTCAE) versión 5.0.
b Ver Tabla 2 para las reducciones de dosis recomendadas.
Poblaciones especiales
Insuficiencia hepática
No se recomienda ajustar la dosis en pacientes con pruebas de función hepática levemente alteradas (definidas como bilirrubina ≤ límite superior de la normalidad [LSN] y aspartato aminotransferasa [AST] > LSN, o bilirrubina > 1x a 1,5x LSN y cualquier valor de AST). Tovorafenib no se ha estudiado en pacientes con pruebas de función hepática moderadamente alteradas (definidas como bilirrubina > 1,5x a 3x LSN y cualquier valor de AST) ni gravemente alteradas (definidas como bilirrubina > 3x LSN y cualquier valor de AST) (ver sección 5.2).
Se debe monitorizar estrechamente a los pacientes con pruebas de función hepática moderada o gravemente alteradas tratados con tovorafenib.
Insuficiencia renal
No se recomienda ajustar la dosis en pacientes con insuficiencia renal de leve a moderada (TFG estimada ≥ 30 ml/min/1,73 m² calculada mediante la ecuación de Schwartz o ecuación MDRD). Tovorafenib no se ha estudiado en pacientes con insuficiencia renal grave (TFG estimada < 30 ml/min/1,73 m²) (ver sección 5.2).
Población pediátrica
La experiencia clínica con tovorafenib en población pediátrica es limitada, particularmente en el rango de edad comprendido entre 6 meses y 2 años. No se ha establecido la seguridad y eficacia de tovorafenib en niños menores de 6 meses de edad. No se dispone de datos.
Forma de administración
Ojemda se administra por vía oral.
Si el paciente no puede tragar y tiene una sonda nasogástrica colocada, el polvo para suspensión oral se puede administrar a través de la sonda (ver sección 6.6).
Ojemda puede tomarse con o sin alimentos (ver sección 5.2) y debe administrarse en un horario fijo una vez a la semana.
Ojemda debe administrarse a los pacientes pediátricos bajo la supervisión de un adulto. Ojemda polvo para suspensión oral debe reconstituirse antes de su administración (ver sección 6.6). Antes de utilizar la suspensión oral por primera vez, se debe instruir a los cuidadores (y, si procede, a los pacientes) sobre la preparación, la dosis y la administración adecuadas de Ojemda.
Se incluyen instrucciones detalladas sobre la preparación y administración del polvo para suspensión oral en la sección 6.6 y al final del prospecto.
El polvo para suspensión oral y los comprimidos recubiertos con película pueden usarse de manera intercambiable (ver la Ficha Técnica de tovorafenib 100 mg comprimidos recubiertos con película). En pacientes que no puedan tragar o con una ASC < 0,9 m², se debe emplear la suspensión oral.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Hemorragia intratumoral
Se han notificado casos de hemorragia intratumoral (incluidos los términos hemorragia tumoral y hemorragia tumoral intracraneal) con mucha frecuencia en pacientes tratados con tovorafenib (ver sección 4.8). Se debe advertir a los pacientes y a sus cuidadores sobre el riesgo de hemorragia intratumoral durante el tratamiento con tovorafenib. El uso concomitante de anticoagulantes y de medicamentos antiagregantes plaquetarios puede aumentar el riesgo de hemorragia tumoral. Se debe realizar un control rutinario de los signos y síntomas de hemorragia y evaluar al paciente según corresponda clínicamente. La aparición de eventos hemorrágicos se debe manejar con la interrupción de la dosis o con la suspensión del tratamiento (ver sección 4.2).
Otros eventos hemorrágicos
Se han notificado eventos hemorrágicos con mucha frecuencia en pacientes que toman tovorafenib. Si se produce hemorragia, los pacientes deben recibir tratamiento según la práctica clínica habitual (ver sección 4.8). Se debe advertir a los pacientes y a sus cuidadores sobre el riesgo de hemorragia durante el tratamiento con tovorafenib. El uso concomitante de anticoagulantes y de medicamentos antiagregantes plaquetarios puede aumentar el riesgo de hemorragia. Deben controlarse de forma rutinaria los signos y síntomas de hemorragia y evaluarse al paciente según corresponda clínicamente. La aparición de eventos hemorrágicos se debe manejar con la interrupción de la dosis, reducción de la dosis o suspensión del tratamiento (ver sección 4.2).
Efecto sobre el crecimiento
Se han notificado disminuciones de la velocidad de crecimiento con mucha frecuencia en pacientes tratados con tovorafenib (ver sección 4.8). Se debe advertir a los pacientes y a sus cuidadores sobre el riesgo de alteraciones en el crecimiento durante el tratamiento con tovorafenib. Debe controlarse el crecimiento y el desarrollo antes de iniciar el tratamiento, de forma rutinaria durante este y también tras la suspensión de tovorafenib.
Eventos relacionados con la función hepática
Se han notificado con mucha frecuencia eventos relacionados con la función hepática, en concreto aumentos de la alanina aminotransferasa (ALT), la aspartato aminotransferasa (AST) y la bilirrubina, en pacientes tratados con tovorafenib (ver sección 4.8).
Las pruebas de función hepática, que incluyen los niveles de AST, ALT y bilirrubina, deben controlarse antes de iniciar el tratamiento, 1 mes después de su inicio y de forma rutinaria durante el tratamiento con tovorafenib. El tratamiento debe suspenderse y reanudarse con la misma dosis o con una dosis reducida cuando haya mejoría clínica, o suspenderse de forma permanente según la gravedad (ver sección 4.2).
Toxicidad cutánea, incluida la fotosensibilidad
Se han notificado erupciones cutáneas, incluidas reacciones de fotosensibilidad, con mucha frecuencia en pacientes tratados con tovorafenib (ver sección 4.8). Se debe vigilar la aparición de nuevas reacciones cutáneas o el empeoramiento de las existentes. Se puede considerar la consulta dermatológica y el inicio de cuidados de soporte según estéclínicamente indicado. Se debe advertir a los pacientes y a sus cuidadores sobre el riesgo de erupción cutánea y fotosensibilidad durante el tratamiento con tovorafenib. Se recomienda usar medidas de protección frente a la radiación ultravioleta, como protector solar (FPS ≥ 50), gafas de sol y/o ropa protectora durante el tratamiento con tovorafenib. El tratamiento debe interrumpirse, reanudarse con dosis reducida o suspenderse de forma permanente según la gravedad de la reacción adversa (ver sección 4.2 y sección 4.8).
Mujeres en edad fértil/ Anticoncepción en mujeres y hombres
Antes de iniciar el tratamiento en mujeres en edad fértil, se debe proporcionar información adecuada sobre métodos anticonceptivos eficaces. Las mujeres en edad fértil deben utilizar un método anticonceptivo eficaz no hormonal, por ejemplo, un método de barrera, durante el tratamiento y durante los 28 días posteriores a la última dosis de tovorafenib (ver sección 4.5 y sección 4.6). Los pacientes varones cuyas parejas sean mujeres con posibilidad de procrear deben utilizar preservativos y un método anticonceptivo eficaz durante el tratamiento con tovorafenib y hasta 2 semanas después de la última dosis (ver sección 4.6).
Tumores asociados a la neurofibromatosis de tipo 1 (NF1)
De acuerdo con los datos no clínicos obtenidos en modelos de NF1 sin alteraciones en BRAF, tovorafenib podría estimular el crecimiento tumoral en pacientes con tumores asociados a NF1 (ver sección 5.3). Se debe confirmar la presencia de una alteración en el gen BRAF antes de iniciar el tratamiento con tovorafenib.
Contenido en sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por frasco, es decir, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Efectos de otros medicamentos sobre tovorafenib
Tovorafenib es un sustrato de la enzima metabólica CYP2C8.
Inhibidores potentes o moderados de CYP2C8
Se prevé que los inhibidores potentes o moderados de CYP2C8 aumenten la exposición a tovorafenib, basándose en el conocimiento del mecanismo de su eliminación, lo cual podría incrementar el riesgo de reacciones adversas con tovorafenib (ver sección 5.2). Debe evitarse la administración conjunta de tovorafenib con un inhibidor potente o moderado de CYP2C8 (p. ej., gemfibrozilo).
Inductores potentes o moderados de CYP2C8
Se prevé que los inductores potentes o moderados de CYP2C8 reduzcan la exposición a tovorafenib, basándose en el conocimiento del mecanismo de su eliminación, lo cual podría disminuir la eficacia de tovorafenib (ver sección 5.2). Debe evitarse la administración conjunta de tovorafenib con un inductor potente o moderado de CYP2C8 (p. ej., carbamazepina).
Efectos de tovorafenib sobre otros medicamentos
Sustratos de CYP3A
Tovorafenib es un inductor de CYP3A. Se espera que la coadministración de tovorafenib disminuya la exposición de ciertos sustratos de CYP3A, lo que podría reducir la efectividad de estos sustratos (ver sección 5.2). Se debe evitar la coadministración de tovorafenib con ciertos sustratos de CYP3A (p. ej., tacrolimus) donde cambios mínimos en la concentración podrían llevar a fallos terapéuticos graves. Si no se puede evitar la coadministración, se debe monitorizar a los pacientes por pérdida de efectividad a menos que se recomiende lo contrario en la Ficha Técnica para los sustratos de CYP3A.
La coadministración de tovorafenib con anticonceptivos hormonales (sustratos de CYP3A) puede hacer que los anticonceptivos hormonales sean ineficaces (ver secciones 4.4, 4.6 y 5.2). Se debe evitar la coadministración de anticonceptivos hormonales con tovorafenib. Si no se puede evitar la coadministración, se debe utilizar un método anticonceptivo no hormonal adicional eficaz durante la coadministración y durante 28 días después de la discontinuación de tovorafenib.
Sustratos de CYP1A2, CYP2B6, CYP2C8 y CYP2C9
Los datos in vitro indicaron que tovorafenib puede tener el potencial de inducir CYP1A2 y CYP2B6 e inhibir CYP2C8 y CYP2C9. Se desconoce la relevancia clínica de estos hallazgos. Cuando se administra tovorafenib junto con medicamentos metabolizados por estas enzimas, se recomienda realizar un seguimiento adecuado.
Sustratos de transportadores
Los datos in vitro indicaron que tovorafenib puede tener el potencial de inhibir la BCRP, OATP1B1, OATP1B3 y la MATE1. Se desconoce la relevancia clínica de estos hallazgos. Cuando se administra tovorafenib junto con medicamentos que son sustratos de estos transportadores, se recomienda realizar un seguimiento adecuado.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/Anticoncepción en mujeres y hombres
Las mujeres en edad fértil deben someterse a una prueba de embarazo antes de comenzar el tratamiento con tovorafenib.
Las mujeres en edad fértil deben utilizar métodos anticonceptivos eficaces durante el tratamiento y durante 28 días después de la discontinuación de tovorafenib. Tovorafenib puede disminuir la eficacia de los anticonceptivos hormonales, por lo que se debe usar un método anticonceptivo no hormonal eficaz, como un método de barrera (ver sección 4.5).
Los pacientes masculinos con parejas femeninas en edad reproductiva deben usar preservativos y métodos anticonceptivos eficaces durante el tratamiento con tovorafenib y durante 2 semanas después de la última dosis.
Embarazo
No hay datos relativos al uso de tovorafenib en mujeres embarazadas. En estudios en animales se ha observado toxicidad para la reproducción (ver sección 5.3). No debe administrarse tovorafenib a mujeres embarazadas a no ser que el potencial beneficio para la madre supere el posible riesgo para el feto. Se debe advertir a las mujeres embarazadas sobre el riesgo potencial para el feto. Si la paciente se queda embarazada mientras toma tovorafenib, se le debe informar sobre el peligro potencial para el feto.
Lactancia
Se desconoce si tovorafenib se excreta en la leche materna. No se puede descartar la existencia de riesgo para los lactantes, por lo tanto, se debe interrumpir la lactancia durante el tratamiento con tovorafenib y durante 2 semanas después de la última dosis.
Fertilidad
No hay datos sobre los efectos de tovorafenib en la fertilidad en humanos. En base a los hallazgos en animales, tovorafenib puede afectar la fertilidad en hombres y mujeres con potencial reproductivo y puede no ser reversible (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de tovorafenib sobre la capacidad para conducir y utilizar máquinas es pequeña. Se debe tener en cuenta el estado clínico del paciente y el perfil de reacciones adversas de tovorafenib al evaluar la capacidad del paciente para realizar tareas que requieran juicio, habilidades motoras o cognitivas. Se debe informar a los pacientes de la posibilidad de que tovorafenib provoque fatiga, lo que puede afectar estas actividades.
4.8 Reacciones adversas
Resumen del perfil de seguridad
El perfil de seguridad de tovorafenib se basa en los datos agrupados de 137 pacientes de 6 meses de edad o más con LGG pediátrico recurrente o refractario que presentaban una alteración de BRAF en un estudio clínico (FIREFLY- 1, Grupos 1 y 2). La mediana de duración del tratamiento fue de 22,5 meses (rango: 0,7 a 32,1 meses). Las características de la población de seguridad comprendían pacientes con una edad mediana de 9 años (rango: 1 a 24 años); 3 (2%) pacientes tenían de 6 meses a < 2 años de edad, 93 (68%) pacientes tenían de 2 años a < 12 años de edad, y 41 (30%) pacientes tenían > 12 años de edad.
Las reacciones adversas más frecuentes, según el término preferente individual de MedDRA fueron cambios en el color del cabello (77,4%), aumento de la creatina fosfoquinasa en sangre (62,0%), fatiga (60,6%), anemia(60,6%), vómitos (56,2%), hipofosfatemia (52,6%), cefalea (52,6%), exantema maculopapular (50,4%), pirexia (46,7%), retraso del crecimiento (43,1%), piel seca (40,9%), aumento de la aspartato aminotransferasa (38,0%), aumento de la lactato deshidrogenasa en sangre (38,0%), náuseas (37,2%), estreñimiento (36,5%), infección del tracto respiratorio superior (35,8%), dermatitis acneiforme (34,3%), epistaxis (32,1%), disminución del apetito (29,9%) y paroniquia (29,9%).
Las reacciones adversas graves más frecuentes fueron retraso del crecimiento (6,6%), vómitos (6,6%) y hemorragia tumoral (5,1%).
La reacción adversa notificada más frecuentemente que llevó a la reducción de la dosis de tovorafenib en > 5% de los pacientes fue la erupción maculopapular (5,1%). Las reacciones adversas notificadas con mayor frecuenciaque dieron lugar a la interrupción de la dosis de tovorafenib en > 5% de los pacientes fueron pirexia (13,9%), erupciones maculopapulares (10,2%), vómitos (10,2%), fatiga (5,8%), náuseas (5,1%), cefalea (5,1%) y aumento de alanina aminotransferasa (5,1%).
Las reacciones adversas que resultaron en la suspensión permanente de tovorafenib en más de un paciente fueron retraso del crecimiento (2,9%) y hemorragia tumoral (2,9%).
Tabla de reacciones adversas
Las reacciones adversas notificadas en pacientes tratados con monoterapia de tovorafenib en el FIREFLY-1 (n=137) se recogen en la Tabla 4. Las reacciones adversas se indican a continuación de acuerdo con la clasificación por órganos y sistemas de MedDRA, ordenadas por frecuencias y de acuerdo a la siguiente convención: muy frecuentes (≥ 1/10) y frecuentes (≥ 1/100 a < 1/10). Dentro de cada grupo de frecuencia, las reacciones adversas se ordenan en orden decreciente de gravedad.
Tabla 4: Reacciones adversas notificadas en pacientes pediátricos con LGG en el estudio FIREFLY-1 (n=137)
| Infecciones e infestaciones | |
| Muy frecuentes | Infección del tracto respiratorio superior, paroniquia, infección viral |
| Trastornos de la sangre y del sistema linfático | |
| Muy frecuente | Anemiaa |
| Trastornos del metabolismo y la nutrición | |
| Muy frecuentes | Disminución del apetito, hipocalemia, hipoalbuminemia, hiponatremia |
| Trastornos del sistema nervioso | |
| Muy frecuentes | Cefalea |
| Trastornos oculares | |
| Frecuentes | Blefaritis, ojo seco |
| Trastornos vasculares | |
| Muy frecuentes | Hemorragiab, hemorragia intratumoralc, sofoco |
| Trastornos gastrointestinales | |
| Muy frecuentes | Vómitos, náuseas, estreñimiento, dolor abdominald, estomatitise, diarreaf |
| Trastornos de la piel y el tejido subcutáneo | |
| Muy frecuentes | Erupción cutáneag, cambios en el color del cabello, piel secah,dermatitis acneiformei, prurito, decoloración de la pielj, alopecia, reacción de fotosensibilidad |
| Trastornos musculoesqueléticos y del tejido conjuntivo | |
| Muy frecuentes | Retraso del crecimientok, dolor en extremidades, mialgia, artralgia |
| Trastornos generales | |
| Muy frecuentes | Fatiga, pirexia, edemal |
| Exploraciones complementarias | |
| Muy frecuentes | Disminución del fósforo en sangre m, aumento de la creatina fosfoquinasa en sangre, aumento de la lactato deshidrogenasa en sangre, aumento de la aspartato aminotransferasa, pérdida de peso, aumento de la alanina aminotransferasa, disminución del recuento de linfocitos, aumento de la bilirrubina en sangre, disminución del recuento de glóbulos blancos |
| Frecuentes | Eosinofilia |
a Incluye el término disminución de la hemoglobina b Incluye los términos epistaxis, contusión, sangrado gingival, hematoma, petequias, hemorragia gastrointestinal, hematemesis, hematoquecia, hemorragia gastrointestinal inferior, púrpura, hemorragia subdural, hemorragia vaginal c Incluye los términos hemorragia tumoral y hemorragia tumoral intracraneal d Incluye el término dolor abdominal superior e Incluye los términos úlcera aftosa, ulceración bucal, queilitis, queilitis angular, ulceración del labio f Incluye el término enterocolitis g Incluye los términos erupción maculopapular, eczema, erupción eritematosa, erupción papular, erupción pustular, dermatitis, erupción medicamentosa, exfoliación de la piel, dermatitis bullosa, erupción folicular, erupción macular, erupción pruriginosa, eritema multiforme, erupción vesicular h Incluye los términos labios agrietados, sequedad de labios, xerodermia i Incluye el término acné j Incluye los términos despigmentación cutánea, hiperpigmentación cutánea, hipopigmentación cutánea, nevus melanocítico k Incluye el término fallo de crecimiento l Incluye los términos edema facial, hinchazón de la cara, edema periorbitario, hinchazón ocular, edema periférico, hinchazón periférica, edema labial, edema vulvar m Incluye el término hipofosfatemia | |
Descripción de las reacciones adversas seleccionadas
Hemorragia intratumoral (HIT)
En el estudio FIREFLY-1, se observó hemorragia intratumoral (Incluyendo los términos hemorragia tumoral y hemorragia tumoral intracraneal) en el 13,9% de los pacientes. El 3,6% de los pacientes presentaron eventos de grado ≥ 3 y el 0,7% un evento de grado 5. El tratamiento con tovorafenib se suspendió de forma permanente debido a eventos de HIT en el 2,9% de los pacientes. El tiempo medio hasta la aparición de estos eventos tras iniciar el tratamiento con tovorafenib fue de 239,2 días (mediana: 206 días; rango: 20- 671 días) y la duración media de la primera aparición de ITH fue de 30,8 días (mediana: 19,5 días; rango: 1 día - 88 días).
Otras manifestaciones hemorrágicas
En el FIREFLY-1, se observaron otros acontecimientos hemorrágicos en el 40,1% de los pacientes pediátricos, con eventos de grado ≥ 3 en el 2,2%. El acontecimiento hemorrágico más frecuente (epistaxis) se notificó en el 32,1% de los pacientes y la mayoría fueron de Grado 1. 1 paciente presentó un evento de epistaxis de grado 3. El tiempo medio hasta la aparición de la hemorragia tras iniciar el tratamiento con tovorafenib fue de 124,5 días (mediana: 77 días; rango: 4 días - 617 días), y la duración media de la primera aparición de hemorragia fue de 78,1 días (mediana: 9 días; rango: 1 día - 428 días).
Retraso del crecimiento
Los pacientes tratados con tovorafenib durante un máximo de 24 meses mostraron reducciones desde el valor basal en las puntuaciones Z de la altura en comparación con datos normativos por edad y sexo; aunque se espera que los niños con LGG pediátrico puedan presentar tasas de crecimiento alteradas respecto de la población infantil sin cáncer. En el FIREFLY-1, se notificó retraso del crecimiento en el 44,5% de los pacientes de 18 años o menores. El retraso en el crecimiento ocasionó la interrupción de la dosis en el 5,1% de los pacientes y la reducción de la dosis en el 2,2%. Entre los pacientes que experimentaron retraso del crecimiento y que disponían de radiografías de mano para evaluar la edad ósea, no se observó cierre prematuro de las placas de crecimiento epifisario ni adelanto de la edad ósea. El retraso en el crecimiento motivó la suspensión permanente del tratamiento en el 2,9% de los pacientes. Los pacientes que se siguieron tras la interrupción del tratamiento con tovorafenib, recuperaron la velocidad de crecimiento y mostraron un aumento en las puntuaciones Z.
Eventos relacionados con la función hepática
En el FIREFLY-1, se detectó un aumento de la ALT en el 24,8% de los pacientes que tomaban tovorafenib. La AST se elevó en el 38% de los pacientes que tomaban tovorafenib. Se observaron elevaciones de grado ≥ 3 de la ALT y de la AST en el 5,8% y el 2,9% de los pacientes, respectivamente. Asimismo, se registró un aumento de la bilirrubina en el 14,6% de los pacientes. El tiempo medio hasta la aparición del aumento de ALT fue de 215,3 días (rango 1 - 672 días), el de la AST de 123,4 días (rango 12- 813 días) y el de la bilirrubina de 79,6 días (rango 13 - 645 días). El aumento de ALT motivó la interrupción de la dosis en el 5,1% de los pacientes y la reducción de la dosis en el 1,5%; el aumento de AST causó la interrupción de la dosis en el 2,9% de los pacientes y la reducción de la dosis en el 0,7%. El incremento de bilirrubina provocó la interrupción de la dosis en el 0,7% de los pacientes, sin que fuera necesario reducir la dosis en ninguno de ellos.
Aumento de la creatina fosfoquinasa (CPK) en sangre
En el FIREFLY-1, el 62% de los pacientes presentó un aumento de la creatina fosfoquinasa en sangre. El 12,4% de los pacientes notificó eventos de grado ≥ 3. Todos los eventos fueron no graves. De aquellos que presentaron un aumento de CPK, la mayoría (61,2%) lo hizo en las primeras 4 semanas de iniciar el tratamiento con tovorafenib. Algunos pacientes experimentaron varios episodios. El aumento de la CPK llevó a la interrupción de la dosis en el 3,6% de los pacientes. El tiempo medio hasta la aparición de este aumento tras iniciar el tratamiento con tovorafenib fue de 98,5 días (mediana: 29 días; rango: 4 días - 701 días). La duración media de la primera aparición de este evento fue de 238,4 días (mediana: 122 días; rango: 8 días -926 días).
Anemia
En el FIREFLY-1, se notificó anemia en el 61,3% de los pacientes. El 13,1% de los pacientes presentaron anemia de grado ≥ 3. La mayoría de estos (54,8%) notificaron este evento en los primeros 60 días de tratamiento con tovorafenib. Un paciente experimentó un evento grave. Ningún paciente interrumpió definitivamente el tratamiento a causa de anemia, aunque el 2,2% precisó interrupción o modificación de la dosis por este motivo. El tiempo medio hasta la aparición de la anemia tras iniciar el tratamiento con tovorafenib fue de 107,4 días (mediana: 57,0 días; rango: 8 días - 737 días). La duración media de la primera aparición de la anemia fue de 207,1 días (mediana: 89,5 días; rango: 1 día - 826 días).
Toxicidad cutánea, incluida la fotosensibilidad
En el FIREFLY-1, el 83,2% de los pacientes presentaron erupción cutánea, siendo la mayoría de los eventos de carácter leve; el 12,4% de los pacientes mostró eventos de grado ≥ 3. La erupción derivó en la interrupción de la dosis en el 16,1% de los pacientes y en la reducción de la dosis en el 8,8%. Además, 1 paciente (0,7%) suspendió el tratamiento debido a erupción prurítica. El tiempo medio hasta la aparición de la erupción tras iniciar el tratamiento con tovorafenib fue de 87,6 días (mediana: 14,5 días; rango: 1 día - 617 días), mientras que la duración media de la primera manifestación de la erupción fue de 103 días (mediana: 43 días; rango: 1 día - 777 días). La fotosensibilidad se registró en el 14,6% de los pacientes, con un solo caso de grado 3 (0,7%), y derivó en la interrupción de la dosis en un paciente (0,7%).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No hay información sobre sobredosis con tovorafenib. Si ocurre una sobredosis, se debe suspender tovorafenib y tratar al paciente con medidas de apoyo y monitoreo adecuado según sea necesario. Dado que tovorafenib se une altamente a las proteínas plasmáticas, es probable que la hemodiálisis sea ineficaz en el tratamiento de la sobredosis con tovorafenib.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: agentes antineoplásicos, inhibidores de la proteína quinasa, inhibidores de la serina-treonina quinasa B-Raf (RAF), código ATC: L01EC04
Mecanismo de acción
Tovorafenib es una molécula pequeña selectiva, con penetración en el sistema nervioso central (SNC), un inhibidor de quinasas RAF de tipo II que actúa en quinasas BRAF V600E mutante, BRAF tipo silvestre y CRAF de tipo silvestre, incluidos los monómeros y dímeros RAF y la fusión BRAF, suprimiendo la activación de la vía de la proteína quinasa activada por mitógenos (MAPK) (ver sección 5.3).
Efectos farmacodinámicos
Electrofisiología cardiaca
A la dosis recomendada de tovorafenib de 380 mg/m2 administrada por vía oral una vez a la semana (sin superar los 600 mg), no se observó un aumento medio del intervalo QT > a 20 milisegundos.
Eficacia clínica y seguridad
La eficacia de tovorafenib se evaluó en pacientes de 6 meses de edad en adelante en un estudio clínico multicéntrico, abierto y de un solo grupo (FIREFLY-1 [Grupo 1]). Se incluyó a pacientes (n=76) de entre 6 meses y 25 años con glioma de bajo grado (LGG) pediátrico recidivante o refractario que presentaban una alteración activadora de BRAF, según los resultados de un laboratorio local. Los pacientes debían contar con al menos una lesión medible conforme a los criterios RANO 2010. Todos habían recibido al menos una línea de tratamiento sistémico previo y mostraban pruebas documentadas de progresión por técnicas de imagen. Se excluyó a los pacientes con tumores que presentaran alteraciones moleculares activadoras adicionales (p. ej., mutaciones de IDH1/2, mutaciones de FGFR)
o pacientes con diagnóstico conocido o sospechado de neurofibromatosis tipo 1 (NF1). Los pacientes recibieron aproximadamente 420 mg/m² de tovorafenib por vía oral, una vez por semana (intervalo: 290 a 476 mg/m², es decir 0,76-1,25 veces la dosis recomendada) en función de la superficie corporal, con una dosis máxima de 600 mg, hasta progresión de la enfermedad, pérdida de beneficio clínico o toxicidad inaceptable.
Las evaluaciones tumorales se realizaron cada 12 semanas.
Los principales criterios de valoración de la eficacia fueron la tasa de respuesta global (TRG) evaluada por un comité independiente conforme al criterio de valoración primario RANO-HGG (Evaluación de la Respuesta en Neuro-Oncología para Glioma de Alto Grado), y el criterio RAPNO-LGG (Evaluación de la Respuesta en Neuro-Oncología Pediátrica). Los criterios de valoración adicionales de la eficacia incluyeron la duración de la respuesta, el tiempo hasta la respuesta, la TRG y la supervivencia libre de progresión (SLP) evaluadas por un comité independiente conforme a los criterios RANO-LGG (2011).
La mediana de edad fue de 8,5 años (rango: 2 a 21 años); 14 pacientes tenían menos de 6 años, 42 entre 6 y 12 años, 15 entre 12 y 16 años y 6 pacientes tenían más de 16 y menos de 25 años; el 53% eran varones; el 61% eran de raza blanca, y el 93% presentaba un estado funcional de Karnofsky/Lansky de 80 a 100. Los pacientes habían recibido una mediana de 3 regímenes sistémicos previos (rango: 1 a 9), incluyendo 22%, 26%, 21% y 30% que habían recibido 1, 2, 3 y más de 3 regímenes sistémicos, respectivamente. Los tratamientos sistémicos previos más frecuentes fueron regímenes de quimioterapia con carboplatino y vincristina. Un total de 46 pacientes (60%) habían recibido tratamiento previo con un inhibidor de la vía MAP quinasa. Las localizaciones tumorales más frecuentes fueron la vía óptica (51%), estructuras profundas de la línea media (12%), tronco encefálico (8%), cerebelo (7%) y hemisferios cerebrales (5%). En 63 pacientes (83%) se detectó fusión o reordenamiento de BRAF y en 13 pacientes (17%) se identificó una mutación V600.La mediana de duración del tratamiento fue de 23,7 meses (rango: 0,7 a 32,1 meses).
Según el protocolo, tras completar 26 ciclos de terapia/24 meses de tratamiento, los pacientes podrían optar por un periodo de descanso del medicamento, según el criterio del investigador: el 43% (33/76) de los pacientes se acogieron a este descanso, el 14% (11/76) permanecieron en tratamiento. De los pacientes que entraron en periodo de descanso, 3 (9,1%) volvieron a recibir tratamiento con tovorafenib tras evidenciar progresión clínica o radiográfica de la enfermedad.
Basado en los criterios RANO HGG según una revisión independiente, de los 69 pacientes evaluables, la tasa de respuesta global (TRG) fue del 71,0% (58,8, 81,3; IC 95%), con un 23,2 % de pacientes en respuesta completa, un 47,8 % en respuesta parcial y un 21,7 % en enfermedad estable. La mediana de la duración de la respuesta fue de 19,7 meses (IC 95%: 13,7, NE [no estimable]).
Los resultados de la eficacia basados en RAPNO-LGG se muestran en la Tabla 5.
Tabla 5: Resultados de eficacia basados en la revisión independiente en FIREFLY-1 (Grupo 1)
| Parámetro de eficacia | RAPNO-LGG N=76* |
| Tasa de respuesta global | |
| TRG (RC+RP+RM) IC 95% a | 52,6% (40,8, 64,2) |
| Mejor Respuesta Global | |
| Respuesta completa (RC), n (%) | 0 (0) |
| Respuesta parcial (RP), n (%) | 29 (38,2%) |
| Respuesta menor (RM), n (%) | 11 (14,5%) |
| Enfermedad estable (EE), n (%) | 22 (28,9%) |
| Enfermedad progresiva (EP), n (%) | 13 (17,1%) |
| Duración de la Respuesta (DdR) | N=40 |
| Mediana (IC 95%)b, meses | 18,0 (12,0, 22,8) |
| Tasa de DdR a ≥ 12 meses (IC 95%)b | 65,0% (48,2%, 77,6%) |
| Tasa de DdR a ≥24 meses (IC 95%)b | 25,6% (11,4%, 42,6%) |
Abreviaturas: RAPNO-LGG = Evaluación de la respuesta en Neuro-Oncología Pediátrica para Glioma de Bajo Grado; IC = intervalo de confianza.
* Al menos una lesión medible según los criterios de imagen correspondientes al inicio, de acuerdo con los criterios RAPNO-LGG.
a Basado en el intervalo de confianza exacto de Clopper-Pearson.
b Basado en la estimación de Kaplan-Meier.
Población pediátrica
La Agencia Europea de Medicamentos ha aplazado la obligación de presentar los resultados del estudio FIREFLY-2 hasta julio de 2030 con Ojemda en uno o más subgrupos de la población pediátrica para el tratamiento del glioma pediátrico de bajo grado (ver sección 4.2 para obtener información sobre el uso en la población pediátrica).
Aprobación condicional
Este medicamento se ha autorizado con una «aprobación condicional». Esta modalidad de aprobación significa que se espera obtener más información sobre este medicamento. La Agencia Europea de Medicamentos revisará la información nueva de este medicamento al menos una vez al año y esta ficha técnica se actualizará cuando sea necesario.
5.2 Propiedades farmacocinéticas
Los parámetros farmacocinéticos de tovorafenib se presentan como media (CV%) a menos que se indique lo contrario.
Según el modelo farmacocinético poblacional, la concentración máxima en estado estacionario (Cmax) de tovorafenib es de 6,9 µg/ml (23%) y el área bajo la curva concentración-tiempo (AUC, por sus siglas en inglés) es de 508 µg.h/ml (31%). El tiempo necesario para alcanzar el estado estacionario de tovorafenib es de 12 días (33%). La exposición a tovorafenib aumenta de manera proporcional a la dosis. No se produce una acumulación clínicamente significativa de tovorafenib.
Absorción
Según un estudio clínico realizado en voluntarios sanos, la mediana (mínimo, máximo) del tiempo necesario para alcanzar la concentración plasmática máxima (Tmax) de tovorafenib es de 3 horas (1,5, 4 horas), tras una dosis única con comprimidos o suspensión oral.
Efecto de los alimentos
Según un estudio clínico realizado en voluntarios sanos, no se observaron diferencias clínicamente significativas en la Cmax y el AUC de tovorafenib tras la administración de comprimidos junto con comida rica en grasas (aproximadamente 859 calorías totales, 54% de grasa) en comparación con las condiciones de ayuno, pero la Tmax se retrasó a 6,5 horas.
Distribución
Según el modelo farmacocinético poblacional, el volumen aparente de distribución de tovorafenib es de 60 L/m2 (23%). Tovorafenib se une a proteínas plasmáticas humanas in vitro en un 97,5%. Tovorafenib tiene un porcentaje alto de unión a la albúmina (≈ 95%) y moderado a la alfa-1-glicoproteína ácida (AAG) (≈42%).
Biotransformación
Tovorafenib es metabolizado principalmente por la aldehído oxidasa y CYP2C8 in vitro. CYP3A, CYP2C9 y CYP2C19 metabolizan tovorafenib en menor medida.
Estudios de interacción de fármacos
Estudios in vitro
Enzimas CYP450: Tovorafenib inhibe CYP2C8, CYP2C9, CYP2C19 y CYP3A, pero no inhibe CYP1A2, CYP2B6 y CYP2D6 potencialmente a concentraciones clínicamente relevantes. Tovorafenib induce CYP3A, CYP2C8, CYP1A2, CYP2B6, CYP2C9 y CYP2C19 potencialmente a concentraciones clínicamente relevantes.
Sistemas de transporte: Tovorafenib no es un sustrato de la proteína de resistencia al cáncer de mama (BCRP, por sus siglas en inglés), de la glicoproteína-P (P-gp), OATP1B1 y OATP1B3. Tovorafenib no se ha evaluado como sustrato de OAT1, OAT3, MATE1, MATE2-K y OCT2. Tovorafenib inhibe la BCRP, OATP1B1, OATP1B3 y MATE1 potencialmente a concentraciones clínicamente relevantes.
Eliminación
Según el modelo farmacocinético poblacional, la vida media terminal de tovorafenib es de aproximadamente 56 horas (33%) y el aclaramiento aparente es de 0,7 L/h/m2 (31%). Según un estudio clínico realizado en voluntarios sanos, tras una dosis oral única de tovorafenib radiomarcado, el 66,1% de la dosis total radiomarcada se recuperó en heces (8,6% sin cambios) y el 28,7% de la dosis se recuperó en orina (0,2% sin cambios).
Poblaciones especiales
Población pediátrica
Según el modelo farmacocinético poblacional, no se observaron diferencias clínicamente significativas en la farmacocinética de tovorafenib en función de la edad (rango: 1 a 94 años). La Cmax y el AUC en pacientes pediátricos desde los 11 meses a los 17 años se encontraban dentro del rango de valores observados en adultos que recibieron la misma dosis por superficie corporal.
Pacientes con insuficiencia renal
Según el modelo farmacocinético poblacional, no se observaron diferencias clínicamente significativas de tovorafenib en pacientes con insuficiencia renal de leve a moderada (TFG estimada ≥ 30 ml/min/1,73 m2 calculada mediante la ecuación de Schwartz o ecuación de MDRD). Tovorafenib no ha sido estudiado en pacientes con insuficiencia renal grave (TFG estimada <30 ml/min/1,73 m2).
Pacientes con insuficiencia hepática
Según el modelo farmacocinético poblacional de los datos de farmacocinética derivados de estudios clínicos, no se observaron diferencias clínicamente significativas de tovorafenib en pacientes con pruebas de función hepática levemente alteradas (definidas como bilirrubina ≤ límite superior de la normalidad [LSN] y Aspartato Aminotransferasa (AST) > LSN o bilirrubina > 1 a 1,5 x LSN y cualquier valor de AST)]. Tovorafenib no ha sido estudiado en pacientes con pruebas de función hepática moderadamente alteradas (definidas como bilirrubina > 1,5 x a 3x LSN y cualquier valor de AST) o pruebas de función hepática gravemente alteradas (definidas como bilirrubina total > 3x LSN y cualquier valor de AST) (ver sección 4.2).
Raza
No se observaron diferencias clínicamente significativas en la farmacocinética de tovorafenib en función de la raza (blanca, negra, asiática).
Género
No se observaron diferencias clínicamente significativas en la farmacocinética de tovorafenib en función del sexo.
Relación farmacocinética/farmacodinámica
La exposición a tovorafenib se asocia con una reducción en las puntuaciones Z de la altura para la edad en pacientes pediátricos. El riesgo de reducción de la altura para la edad persiste durante el tratamiento con tovorafenib. Una mayor exposición a tovorafenib se asoció con un mayor riesgo de reacciones adversas, como erupciones cutáneas y elevación de las enzimas hepáticas (AST y ALT) (ver sección 4.8). La relación exposición-respuesta para la tasa de respuesta global según RAPNO-LGG no fue clínicamente significativa en el intervalo de dosis de 290 a 476 mg/m2 (0,76-1,25 veces la dosis recomendada).
5.3 Datos preclínicos sobre seguridad
In vitro, tovorafenib demostró un aumento de la fosforilación de la proteína quinasa regulada por señales extracelulares (ERK), a concentraciones clínicamente relevantes, en células con neurofibromatosis tipo 1 con pérdida de función (NF1-LOF), lo que sugiere la activación en lugar de la inhibición de la vía MAP quinasa. En un modelo murino NF1 modificado genéticamente con neurofibroma plexiforme sin alteración del gen BRAF, tovorafenib no mostró actividad antitumoral (ver sección 4.4) y aunque no fue estadísticamente significativo, se observó un aumento del volumen tumoral en 2/12 ratones (aproximadamente el 17 %).
En células HEK293 transfectadas con hERG, se inhibió el canal hERG, lo que indica un potencial de prolongación del intervalo QT. La concentración inhibitoria máxima media fue de 8,9 μM, lo que supone 32 veces más que la concentración plasmática clínica no unida en adultos.
Las reacciones adversas no observadas en ensayos clínicos, pero detectadas en animales con niveles de exposición similares a los clínicos y con posible repercusión en el uso clínico fueron las siguientes: Tovorafenib no fue carcinogénico en un estudio de 26 semanas (o 6 meses) en ratones transgénicos a exposiciones de aproximadamente 0,6 veces la exposición humana (AUC) a la dosis recomendada para humanos. Según estudios in vitro e in vivo, se considera que tovorafenib no es genotóxico a exposiciones clínicamente relevantes. En un estudio preliminar sobre el desarrollo embriofetal en ratas, se observó una pérdida total de la camada debido a reabsorciones tempranas en todas las hembras expuestas a niveles inferiores a la dosis recomendada en humanos. Esto resultó en la ausencia de fetos disponibles para su examen posterior, y explica la ausencia de estudios de desarrollo adicionales (estudios pivotales sobre el desarrollo embriofetal y estudio sobre el desarrollo prenatal y postnatal). En un estudio de fertilidad y desarrollo embrionario temprano en ratas hembra, tovorafenib disminuyó el número de embarazos, cuerpos lúteos y embriones vivos, así como aumentó las pérdidas post-implantación a dosis tan bajas como aproximadamente 0,8 veces la exposición humana a la dosis recomendada basada en el AUC.
En estudios toxicológicos con dosis repetidas en ratas de hasta 3 meses de duración, los hallazgos relacionados con tovorafenib en ratas hembra incluyeron un aumento reversible del grosor de la mucosa vaginal, un aumento del tamaño y/o número de cuerpos hemorrágicos y hemorragias, y folículos quísticos no reversibles, una disminución de cuerpos lúteos y una hiperplasia de células intersticiales, observados en los ovarios a dosis de aproximadamente 0,4 veces la exposición humana a la dosis recomendada según el AUC. En ratas macho, tovorafenib redujo el peso del epidídimo y los testículos, lo que se correlacionó con una degeneración/atrofia tubular reversible de los testículos y una reducción del esperma epididimario a dosis de aproximadamente 0,3 veces la exposición humana a la dosis recomendada según el AUC.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Copovidona
Celulosa microcristalina
Manitol (E421)
Laurilsulfato sódico
Simeticona
Maltodextrina
Sílice coloidal anhidra
Sucralosa
Aroma artificial de fresa (contiene maltodextrina, triacetina, aromaartificial)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
Polvo para suspensión oral:
3 años.
Suspensión oral reconstituida:
15 minutos
6.4 Precauciones especiales de conservación
Este medicamento no requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Frasco de vidrio transparente de Tipo III de 30 ml con sello de inducción y tapón blanco de polipropileno.
Cada envase contiene un frasco, una jeringa para dosificación oral de 20 ml, y un adaptador para el frasco.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Se deben leer detenidamente las instrucciones de uso cada vez antes de preparar una dosis de
Ojemda.
- El médico o farmacéutico debería mostrar al paciente o cuidador cómo preparar, medir y administrar correctamente una dosis de Ojemda.
- El frasco está hecho de vidrio. Este medicamento no debe usarse si el frasco está roto o dañado, o si el precinto de seguridad debajo del tapón está roto o ausente.
- Solo se deben usar 14 ml de agua a temperatura ambiente para preparar Ojemda.
- Solo se deben usar hasta 12 ml de Ojemda de cada frasco preparado. Si la dosis prescrita es superior a 12 ml (300 mg), se debe dividir la dosis tan equitativamente como sea posible entre cada frasco preparado (p. ej., 6 ml y 7 ml para una dosis de 325 mg). Prepare el primer frasco y administre la dosis antes de preparar el segundo frasco.
- Cada dosis debe administrarse dentro de los 15 minutos posteriores a la preparación del medicamento.
Instrucciones para reconstitución de Ojemda polvo para suspensión oral
Nota: si se necesita más de un frasco para la dosis prescrita, los frascos se deben reconstituir uno por uno. Divida la dosis lo más equitativamente posible entre cada frasco preparado. Este procedimiento debe realizarse sobre una superficie de trabajo limpia y plana, con las manos limpias. Paso 1: Llenar un vaso hasta la mitad con agua a temperatura ambiente. No use agua fría. Paso 2: Tire del émbolo de la jeringa de dosificación oral para extraer agua hasta exactamente la marca de 14 ml.
Paso 3: Coloque la punta de la jeringa de dosificación oral hacia arriba y compruebe si hay burbujas de aire. Si aparecen burbujas de aire grandes en la jeringa de dosificación oral, expulse el agua de nuevo en el vaso y luego vuelva a aspirar el agua hasta la marca de 14 ml. Repita este paso hasta que no queden burbujas de aire grandes. La presencia de burbujas de aire pequeñas es aceptable (ver Figura 1)
Figura 1
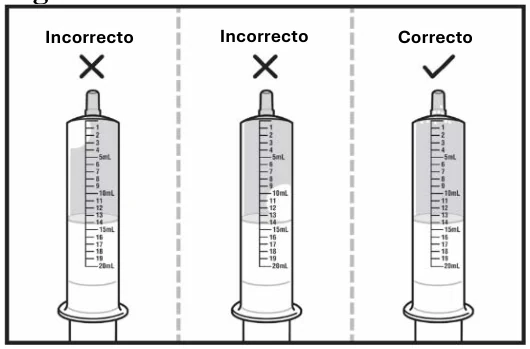
Paso 4: Abra el frasco con el polvo presionando firmemente el tapón y girándolo hacia la izquierda (en sentido antihorario). No utilice el producto si el frasco está roto, dañado o si el precinto de seguridad debajo del tapón está roto o ausente. No tire el tapón.
Paso 5: Con la jeringa para dosificación oral, inyecte exactamente 14 ml de agua en el frasco (ver Figura 2). Inmediatamente después, vuelva a colocar el tapón en el frasco, presionando hacia abajo mientras lo gira hacia la derecha (en sentido horario). Agite bien el frasco durante 60 segundos en todas las direcciones.
Dé la vuelta al frasco para comprobar si hay polvo adherido al interior del frasco (ver Figura 3). Si sigue viendo polvo en el frasco, continúe agitando durante otros 15 segundos hasta que ya no vea polvo en su interior. No agite el frasco durante más de 2 minutos en total. Si sigue viendo polvo en el frasco, solicite uno nuevo.
Figura 2
Figura 3
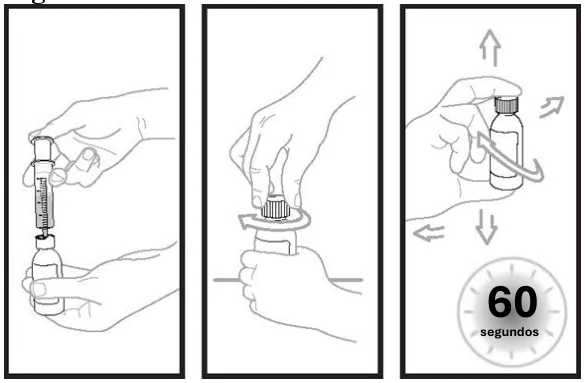
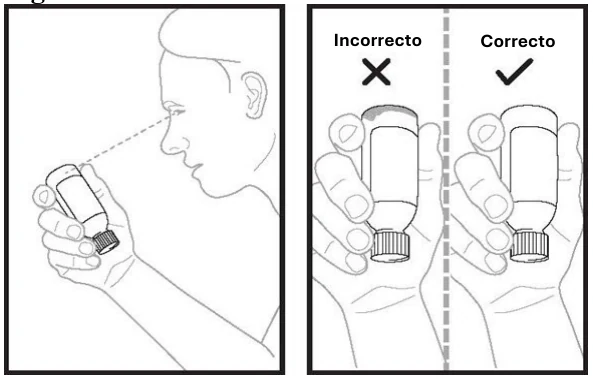
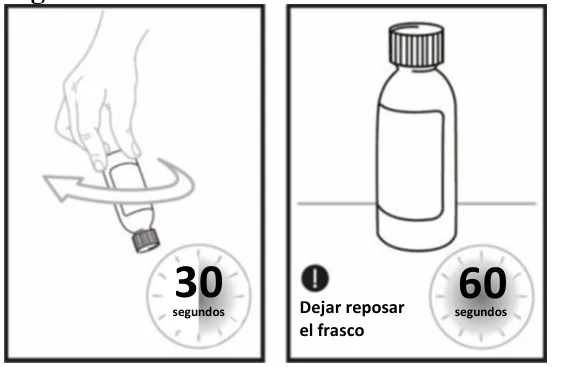
Paso 6: Vuelva a poner el frasco boca abajo y agítelo durante 30 segundos (ver Figura 4). Retire el tapón y verifique que no haya sólidos adheridos al cuello del frasco. Si ve sólidos en el cuello del frasco al retirar el tapón, vuelva a taparlo, póngalo boca abajo y agítelo durante 15 segundos más. Deje reposar el frasco durante 60 segundos para que se asiente la mayor parte de la espuma. Nota: La espuma en el frasco reducirá la cantidad de Ojemda para suspensión oral.
Figura 4
Paso 7: Inserte firmemente el adaptador para el frasco, presionándolo con fuerza sobre la parte superior del frasco. El borde superior del adaptador para el frasco debe quedar nivelado con la parte superior del frasco.
No retire el adaptador para el frasco una vez que haya sido insertado en el mismo. Paso 8: Compruebe la dosis prescrita en mililitros (ml). Aspire aire en la jeringa para dosificación oral, tirando del émbolo hasta alcanzar la dosis prescrita.
Paso 9: Inserte la punta de la jeringa para dosificación oral en el adaptador para el frasco. La punta de la jeringa para dosificación oral debe encajar perfectamente en el orificio del adaptador para el frasco. Con la jeringa colocada, sujete el frasco por el punto de unión entre la jeringa dosificadora y el adaptador y agite la suspensión oral con movimientos circulares durante 30 segundos (ver Figura 5).
Figura 5
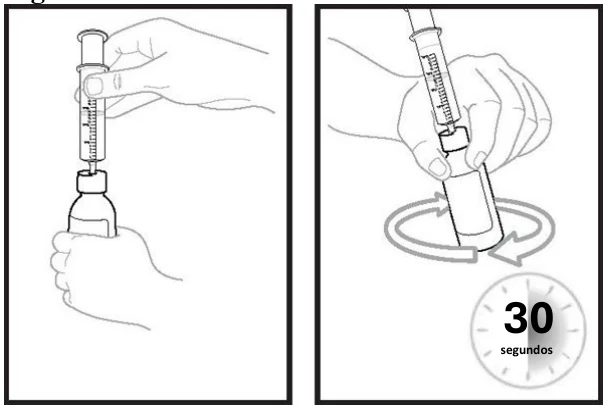
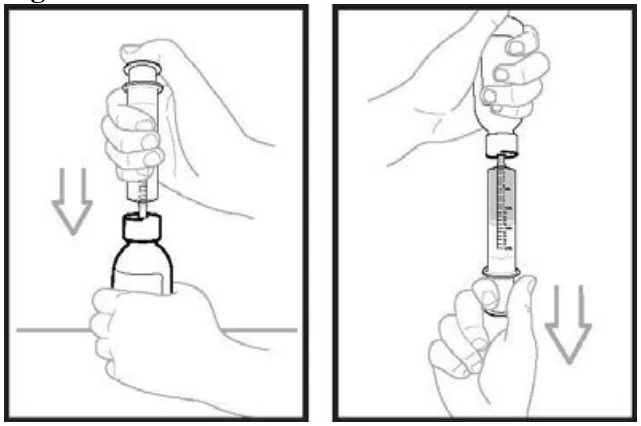
Paso 10: Inyecte el aire de la jeringa de dosificación oral en el frasco (ver Figura 6). Mantenga la jeringa para dosificación oral en su sitio y dé la vuelta al frasco. Para medir la dosis prescrita, mantenga la punta de la jeringa hacia arriba y tire del émbolo hacia abajo hasta que la parte superior del émbolo coincida con la dosis prescrita en mililitros.
Figura 6
Paso 11: Mientras la jeringa sigue insertada en el adaptador del frasco, elimine las burbujas de aire de la jeringa de dosificación oral, empujando suavemente Ojemda de nuevo hacia el interior del frasco y volviendo a tirar del émbolo hacia abajo para extraer la dosis prescrita.
Repita este paso hasta que vea que quedan pocas o ninguna burbuja de aire, o en caso de que haya extraído una dosis incorrecta en la jeringa para dosificación oral. Utilice únicamente hasta 12 ml de Ojemda de cada frasco preparado.
Paso 12: Deje la punta de la jeringa para dosificación oral en el adaptador para el frasco y coloque con cuidado el frasco en posición vertical. Vuelva a colocar el frasco sobre una superficie de trabajo plana. Retire lentamente la punta de la jeringa para dosificación oral del adaptador para el frasco, tirando suavemente hacia arriba. Ojemda está listo para su administración.
Administración con una jeringa oral
Una vez preparada la suspensión, coloque la punta de la jeringa para dosificación oral en el interior de la boca, con la punta tocando el interior de cualquiera de las mejillas, y empuje lentamente el medicamento hacia el interior de la boca presionando el émbolo.
No empuje el émbolo con fuerza, ya que podría provocar atragantamiento. Permita que el niño trague mientras le administra Ojemda.
Administración mediante sonda de alimentación
Utilice únicamente sondas de alimentación con un tamaño mínimo de 12 French. Lave la sonda de alimentación según las instrucciones del fabricante antes de administrar la suspensión. Utilice una jeringa ENFit para extraer la suspensión del frasco y, a continuación, dispense la suspensión en la sonda de alimentación con un adaptador ENFit. Por último, enjuague la sonda de alimentación después de la administración según las instrucciones del fabricante.
Si se necesitan 2 frascos para preparar la dosis requerida, repita los pasos 1 a 12 y administre el resto de la dosis inmediatamente. Asegúrese de administrar la dosis completa de Ojemda.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Ipsen Pharma
70 rue Balard
75015 París
Francia
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/26/2025/004
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: DD mes YYYY
Fecha de la última renovación: DD mes YYYY
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu