


Ficha técnica - Upstaza
1. NOMBRE DEL MEDICAMENTO
Upstaza 2,8 × 10¹¹ genomas vectoriales (vg)/0,5 ml para solución para perfusión.
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
2.1 Descripción general
Eladocagén exuparvovec es un medicamento de terapia génica que expresa la enzima L-aminoácido aromático descarboxilasa humana (hAADC). Se trata de un vector recombinante no replicable basado en el virus adeno-asociado serotipo 2 (AAV2) que contiene el ADNc del gen de la dopa descarboxilasa (DDC) humana bajo el control del promotor inmediato del citomegalovirus.
Eladocagén exuparvovec se produce en células renales embrionarias humanas mediante tecnología de ADN recombinante.
2.
2 Composición cualitativa y cuantitativa
Cada vial unidosis contiene 2,8 × 10¹¹ vg de eladocagén exuparvovec en 0,5 ml extraíbles de solución. Cada ml de solución contiene 5,6 × 10¹¹ vg de eladocagén exuparvovec.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACEÚTICA
Solución para perfusión.
Tras la descongelación, la solución para perfusión es un líquido claro o ligeramente opalescente, incoloro o blanco tenue.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Upstaza está indicado para el tratamiento de los pacientes de 18 meses y mayores con diagnóstico confirmado clínica, molecular y genéticamente de deficiencia de L-aminoácido aromático descarboxilasa (AADC) y con un fenotipo grave (ver sección 5.1).
4.2 Posología y forma de administración
El tratamiento debe ser administrado en un centro especializado en neurocirugía estereotáctica, por un neurocirujano cualificado bajo condiciones asépticas controladas.
Posología
Los pacientes recibirán una dosis total de 1,8 × 10¹¹ vg administrada en cuatro perfusiones de 0,08 ml (0,45 × 10¹¹ vg) (dos por putamen).
La posología es la misma para toda la población contemplada en la indicación.
 Poblaciones especiales
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de eladocagén exuparvovec en niños menores de 18 meses. No se dispone de datos.
La experiencia en pacientes de 12 años o mayores es limitada. No se ha establecido la seguridad y la eficacia de eladocagén exuparvovec en estos pacientes. Los datos actualmente disponibles se describen en la sección 5.1. No debe considerarse ningún ajuste de la dosis.
Insuficiencia renal y hepática
No se ha evaluado la seguridad y eficacia de eladocagén exuparvovec en pacientes con insuficiencia hepática y renal.
Inmunogenicidad
No se dispone de datos sobre la seguridad ni la eficacia de los pacientes cuyo nivel de anticuerpos anti-AAV2 antes del tratamiento sea >1:50 (ver sección 4.4).
Forma de administración
Vía intraputaminal.
Preparación
Upstaza es una solución para perfusión estéril que requiere la descongelación y preparación por la farmacia del hospital antes de la administración.
Para consultar las instrucciones detalladas de la preparación, la administración, las medidas a tomar en caso de exposición accidental y la eliminación de Upstaza, ver sección 6.6.
Administración neuroquirúrgica
Upstaza se presenta en un vial de un solo uso, administrado mediante inyección intraputaminal bilateral en una sesión quirúrgica en dos puntos del putamen. Se aplican cuatro inyecciones distintas de volúmenes iguales en el putamen anterior derecho, el putamen posterior derecho, el putamen anterior izquierdo y el putamen posterior izquierdo.
Para obtener instrucciones sobre la preparación de la inyección de Upstaza en el quirófano, ver sección 6.6.
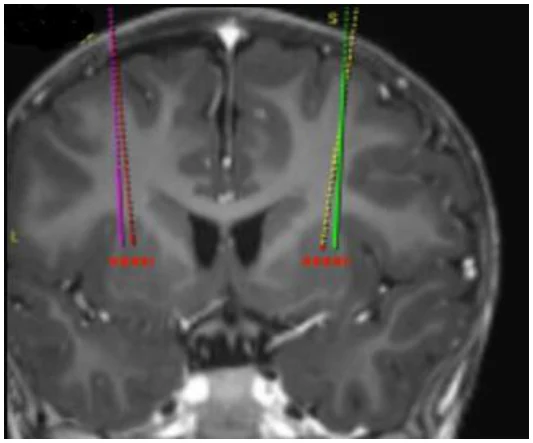
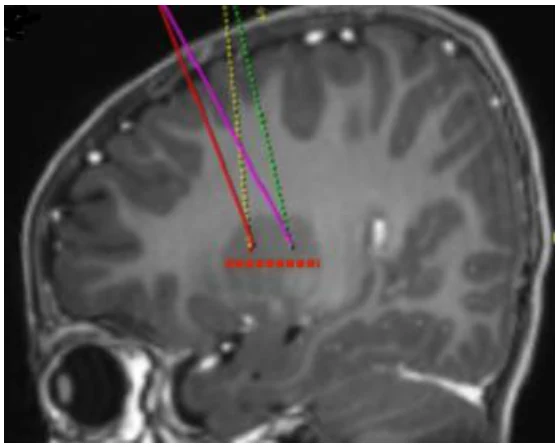
Los puntos de perfusión diana se definen según la práctica neuroquirúrgica estereotáctica de referencia. Upstaza se administra como perfusión bilateral (2 perfusiones por putamen) con una cánula intracraneal. Los 4 puntos finales de cada trayectoria deben definirse como 2 mm en dirección posterior (por encima) de los puntos diana anteriores y posteriores en el plano medio-horizontal (Figura 1).
Figura 1 Cuatro puntos deseados como lugares de perfusión
Una vez completado el registro estereotáctico, debe marcarse el punto de entrada en el cráneo.
Debe realizarse el acceso quirúrgico a través del hueso del cráneo y la duramadre.
- La cánula de perfusión se coloca en el punto designado del putamen con medios estereotácticos a partir de las trayectorias previstas. Cabe destacar que se coloca la cánula de perfusión y se realiza la inyección por separado para cada putamen.
- Upstaza se inyecta a una velocidad de 0,003 ml/min en cada uno de los 2 puntos diana de cada putamen; se inyectan 0,08 ml de Upstaza por punto del putamen, lo que da lugar a 4 perfusiones con un volumen total de 0,320 ml (o 1,8 × 10¹¹ vg).
- Empezando por el primer punto diana, la cánula se inserta a través de un orificio de trepanación en el putamen y luego se retira lentamente, distribuyendo los 0,08 ml de Upstaza a través de la trayectoria prevista para optimizar la distribución en el putamen.
- Tras la primera perfusión, se retira la cánula y se vuelve a introducir en el siguiente punto diana, repitiendo el mismo procedimiento para los otros 3 puntos diana (anterior y posterior de cada putamen).
- Tras los procedimientos de cierre neuroquirúrgico habituales, el paciente se somete a una exploración cerebral por imagen (resonancia magnética [RM] o tomografía computarizada [TC]) postoperatoria para comprobar que no haya complicaciones posoperatorias (por ej., hemorragias).
- El paciente debe alojarse en las inmediaciones del hospital en el que se ha realizado la intervención como mínimo durante las primeras 48 horas después de esta. El paciente puede volver a casa después de la intervención, según el criterio del médico responsable. La atención posterior al tratamiento debe ser dirigida por un neurocirujano y el neurólogo de referencia. Se realizará un seguimiento al paciente a los 7 días después de la intervención para comprobar que no hayan surgido complicaciones. Dos semanas más tarde, debería tener lugar una segunda visita de seguimiento, es decir a las 3 semanas después de la intervención, para supervisar la recuperación posquirúrgica y la presencia de acontecimientos adversos.
- Se ofrecerá a los pacientes la posibilidad de inscribirse en un registro para seguir evaluando la seguridad y la eficacia a largo plazo del tratamiento en condiciones normales de la práctica clínica.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Siempre deben utilizarse las técnicas asépticas adecuadas para la preparación y perfusión de Upstaza.
Monitorización
Los pacientes que reciban la terapia génica deben someterse a un riguroso seguimiento para detectar las complicaciones relacionadas con el procedimiento, con la enfermedad subyacente y con los riesgos asociados a la anestesia general durante el periodo perioperatorio. Los pacientes pueden experimentar exacerbaciones de los síntomas de su deficiencia subyacente de AADC como consecuencia de la intervención quirúrgica y la anestesia (ver sección 4.8).
Los síntomas autónomos y serotoninérgicos de AADC pueden persistir tras el tratamiento con eladocagén exuparvovec.
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Inmunogenicidad
No hay experiencia con eladocagén exuparvovec en pacientes con niveles de anticuerpos anti-AAV2 >1:50 antes del tratamiento.
Derrames de líquido cefalorraquídeo
Los derrames de líquido cefalorraquídeo (LCR) se producen cuando hay un desgarro o un orificio en las meninges que rodean el cerebro o la médula espinal, lo cual provoca la salida del LCR. Upstaza se administra mediante perfusión intraputaminal bilateral mediante orificios de trepanación, por lo que pueden producirse derrames de LCR durante el posoperatorio. A los pacientes que reciben tratamiento con eladocagén exuparvovec se les debe hacer un seguimiento exhaustivo tras la administración para detectar derrames de LCR, sobre todo, en relación con el riesgo de meningitis y encefalitis.
Discinesia
Los pacientes con deficiencia de AADC pueden tener una mayor sensibilidad a la dopamina debido a su carencia crónica de dopamina. Se han notificado casos de discinesia en 26/30 pacientes tras el tratamiento con eladocagén exuparvovec (ver sección 4.8). La discinesia se debe a la sensibilidad a la dopamina y por lo general comienza 1 mes después de la administración del tratamiento génico y disminuye progresivamente a lo largo de varios meses. Los acontecimientos de discinesia se trataron con la atención médica habitual, como el tratamiento antidopaminérgico (p. ej., risperidona) (ver sección 5.1).
Riesgo de diseminación vírica
El riesgo de diseminación se considera bajo debido a la distribución sistémica muy limitada de eladocagén exuparvovec (ver sección 5.2). Como medida de precaución, se debe aconsejar a los pacientes/cuidadores que manipulen debidamente los materiales de desecho generados por los apósitos
o cualquier secreción (lágrimas, sangre, secreciones nasales y LCR), lo cual puede incluir el almacenamiento del material de desecho en bolsas selladas antes de su eliminación y que utilicen guantes para cambiar los apósitos y eliminar los desechos. Estas precauciones de manipulación deben seguirse durante 14 días tras la administración de eladocagén exuparvovec. Se recomienda que los pacientes/cuidadores lleven guantes para cambiar los apósitos y eliminar los desechos, especialmente en caso de embarazo, lactancia o inmunodeficiencia de los cuidadores.
Donación de sangre, órganos, tejidos y células
Los pacientes tratados con Upstaza no deben donar sangre, órganos, tejidos ni células para trasplante.
Contenido de sodio y potasio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por dosis, esto es, esencialmente “exento de sodio”.
Este medicamento contiene menos de 1 mmol de potasio (39 mg) por dosis, esto es, esencialmente “exento de potasio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones. No se prevé ninguna interacción debido a la distribución sistémica muy limitada de eladocagén exuparvovec.
Vacunaciones
No se han notificado interacciones entre las vacunaciones generales y la administración de terapia génica. El profesional sanitario debe determinar si es necesario realizar ajustes en el calendario de vacunación del paciente.
4.6 Fertilidad, embarazo y lactancia
Teniendo en cuenta la falta de exposición sistémica y la insignificante biodistribución a las gónadas, el riesgo de transmisión de la línea germinal es bajo.
Embarazo
No hay datos relativos al uso de eladocagén exuparvovec en mujeres embarazadas. No se han realizado estudios reproductivos en animales con eladocagén exuparvovec (ver sección 5.3).
Lactancia
Se desconoce si eladocagén exuparvovec se excreta en la leche materna.
Eladocagén exuparvovec no se absorbe sistémicamente tras la administración intraputaminal, y no se prevén efectos en los recién nacidos/niños lactantes.
Fertilidad
No hay datos preclínicos ni clínicos disponibles del efecto de eladocagén exuparvovec sobre la fertilidad.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
No procede.
4.8 Reacciones adversas
Resumen del perfil de seguridad
La información sobre seguridad se observó en 3 estudios clínicos abiertos en los que se administró eladocagén exuparvovec a 30 pacientes con deficiencia de AADC de edades comprendidas entre los 19 meses y los 8,5 años en el momento de la administración. Los pacientes recibieron seguimiento durante una mediana de 59,3 meses (de un mínimo de 11,8 meses a un máximo de 5,7 años). Veintisiete pacientes tratados en los estudios clínicos se inscribieron en un estudio de seguimiento a largo plazo. La duración del seguimiento desde el momento de administración de la terapia génica estuvo comprendido entre 51,6 y 126,5 meses (aproximadamente entre 4,3 y 10,5 años).
La reacción adversa más frecuente fue la discinesia; se notificó en 26 (86,7 %) pacientes y fue predominante durante los 2 primeros meses después del tratamiento.
Tabla de reacciones adversas
Las reacciones adversas se presentan en la Tabla 1 y Tabla 2. Las reacciones adversas se enumeran de acuerdo a la clasificación por órganos y sistemas de MedDRA y a su frecuencia utilizando el siguiente criterio: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1000 a <1/100); raras (≥1/10000 a <1/1000); muy raras (<1/10000); y frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
Tabla 1 Reacciones adversas que se han producido en ≥2 pacientes en 3 estudios clínicos abiertos (n = 30)
| Clasificación por órganos y sistemas | Muy frecuentes | Frecuentes |
| Trastornos del metabolismo y de la nutrición | Trastornos alimentarios | |
| Trastornos psiquiátricos | Insomnio inicial | Irritabilidad |
| Trastornos del sistema nervioso | Discinesia | |
| Trastornos gastrointestinales | Hipersecreción salivar |
Tabla 2 Reacciones adversas relacionadas con la neurocirugía en ≥2 pacientes en 3 estudios clínicos abiertos (n = 30)
| Categoría de reacción adversa | Muy frecuentes |
| Trastornos de la sangre y del sistema linfático | Anemia |
| Trastornos del sistema nervioso | Derrames de líquido cefalorraquídeoa |
a Puede comprender pseudomeningocele
Tabla 3 Reacciones adversas relacionadas con la anestesia y el posoperatorio en ≥2 pacientes en ≤2 semanas tras la administración, en 3 estudios clínicos abiertos (n = 30)
| Categoría de reacción adversa | Muy frecuentes | Frecuentes |
| Infecciones e infestaciones | Neumonía | Gastroenteritis |
| Trastornos del metabolismo y de la nutrición | Hipopotasemia | |
| Trastornos psiquiátricos | Irritabilidad | |
| Trastornos del sistema nervioso | Discinesia | |
| Trastornos cardiacos | Cianosis | |
| Trastornos vasculares | Hipotensión | Shock hipovolémico |
| Trastornos respiratorios, torácicos y mediastínicos | Insuficiencia respiratoria | |
| Trastornos gastrointestinales | Hemorragia gastrointestinal superior, Diarrea | Ulceración bucal |
| Trastornos de la piel y del tejido subcutáneo | Úlcera de decúbito | Dermatitis del pañal, Erupción cutánea |
| Trastornos generales y alteraciones en el lugar de administración | Pirexia Ruidos respiratorios anómalos | Hipotermia |
| Procedimientos médicos y quirúrgicos | Extracción de dientes |
Descripción de las reacciones adversas seleccionadas
Discinesia
Los acontecimientos de discinesia se notificaron en 26 (86,7 %) sujetos (ver sección 4.4). De los 37 acontecimientos de discinesia, 35 fueron de leves a moderados y 2 fueron graves. La mayoría de los acontecimientos se resolvieron en aproximadamente 2 meses y todos se resolvieron en un plazo de 7 meses contados a partir del inicio de los síntomas. El tiempo medio hasta la aparición de acontecimientos de discinesia fue de 25 días después de recibir el tratamiento génico. Los acontecimientos de discinesia se trataron con la atención médica habitual, como el tratamiento antidopaminérgico.
En el marco de la experiencia postcomercialización, se han observado casos de discinesia que tardaron más de 7 meses en resolverse.
Inmunogenicidad
A los pacientes con títulos de anticuerpos anti-AAV2 <1:1200 se les permitió participar en los estudios clínicos. No obstante, todos los pacientes que recibieron eladocagén exuparvovec tenían títulos de anti-AAV2 iguales o inferiores a 1:50 antes del tratamiento. Tras el tratamiento, la mayoría de los sujetos (n = 20) dieron positivo en anticuerpos anti-AAV2 al menos una vez durante los primeros 12 meses. En general, los niveles de anticuerpos se estabilizaron o disminuyeron con el tiempo. No hubo un programa de seguimiento específico para detectar posibles reacciones de inmunogenicidad en ninguno de los estudios clínicos, pero la presencia de anticuerpos anti-AAV2 en los estudios clínicos no se notificó como asociada a un aumento en la gravedad, el número de reacciones adversas o a una menor eficacia.
No hay experiencia con eladocagén exuparvovec en pacientes con niveles de anticuerpos anti-AAV2 >1:50 antes del tratamiento.
No se midió la respuesta inmunitaria al transgén ni la respuesta inmunitaria celular.
Derrames de líquido cefalorraquídeo
Tres pacientes que recibieron eladocagén exuparvovec en estudios clínicos presentaron derrames de LCR. Uno de los pacientes refirió dos acontecimientos separados, que se clasificaron como acontecimientos adversos graves potencialmente relacionados con la intervención quirúrgica, mientras que los demás acontecimientos no fueron graves.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
El riesgo de sobredosis es improbable debido a la administración controlada y neuroquirúrgica. No hay experiencia clínica con sobredosis de eladocagén exuparvovec. En caso de sobredosis, se recomienda el tratamiento sintomático y de apoyo, según lo considere necesario el médico responsable. Se recomienda observación clínica estrecha y monitorización de los parámetros analíticos (incluyendo hemograma completo con diferencial y panel metabólico completo) para la respuesta inmunitaria sistémica. Para obtener instrucciones en caso de exposición accidental, ver sección 6.6.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Otros productos para el tracto alimentario y metabolismo, Enzimas; Código ATC: A16AB26
Mecanismo de acción
La deficiencia de AADC es un defecto congénito de la biosíntesis de neurotransmisores con una herencia autosómica recesiva en el gen de la dopa descarboxilasa (DDC). El gen DDC codifica la enzima AADC, que convierte L-3,4 dihidroxifenilalanina (L-DOPA) en dopamina. Las mutaciones en el gen DDC conllevan una reducción o ausencia de la actividad de la enzima AADC, lo cual provoca una reducción en los niveles de dopamina y el fracaso de la mayoría de los pacientes con deficiencia de AADC para alcanzar los objetivos del desarrollo.
Eladocagén exuparvovec es una terapia génica basada en vectores AAV2 recombinantes que contienen el cADN humano del gen DDC. Tras inyectarlo en el putamen, el producto da lugar a la expresión de la enzima AADC y a la posterior producción de dopamina y, en consecuencia, al desarrollo de la función motora en los pacientes con carencia de AADC tratados.
Efectos farmacodinámicos
Captación de L-6-[18F] fluoro-L-3,4-dihidroxifenilalanina (18F-DOPA) en el sistema nervioso central (SNC)
La medición de la captación de 18F-DOPA en el putamen mediante tomografía por emisión de positrones (PET) tras el tratamiento es una medida objetiva de la producción de dopamina de nueva aparición en el cerebro, y evalúa el resultado y la estabilidad de la transducción del gen DDC a lo largo del tiempo. La mayoría de los pacientes presentaron un pequeño aumento constante de la captación específica de 18F-DOPA en la PET. El aumento fue evidente ya a los 6 meses, siguió aumentando a los 12 meses del tratamiento y se mantuvo al menos durante 5 años.
Tabla 4 Cambio porcentual con respecto al inicio en la captación de 18F-DOPA tras el tratamiento con eladocagén exuparvovec (Estudios AADC-010 y AADC-011)
| Punto temporal | Mes 12 (n = 19) | Mes 24 (n = 17) | Mes 60 (n = 11) |
| Captación específica mediante PET Cambio % con respecto al inicio | 220,3 | 261,39 | 287,88 |
Eficacia clínica y seguridad
La eficacia de la terapia génica con Upstaza se evaluó en 2 estudios clínicos (AADC-010, AADC-011). En conjunto, estos 2 estudios incluyeron a 22 pacientes con deficiencia grave de AADC, diagnosticada por la disminución de los niveles de ácido homovanílico y ácido 5-hidroxindolacético y la elevación de los niveles de L-DOPA en el LCR, la presencia de una mutación del gen DDC en ambos alelos y la presencia de síntomas clínicos de deficiencia de AADC (como retraso en el desarrollo, hipotonía, distonía y crisis oculógiras [OGC]). Estos pacientes no habían alcanzado los objetivos del desarrollo motriz al inicio del estudio, incluido la capacidad de sentarse, levantarse o caminar, en consonancia con el fenotipo grave. Los pacientes fueron tratados con una dosis total de 1,8 × 10¹¹ vg (N = 13) o 2,4 × 10¹¹ vg (N = 9) en una única sesión quirúrgica. Los resultados de los parámetros de eficacia y seguridad fueron similares entre las 2 dosis.
Los datos posteriores a los puntos temporales del mes 60 y el mes 12 de los estudios AADC-010 y AADC-011, respectivamente, se recopilaron en el estudio de seguimiento a largo plazo AADC-1602, tal y como se indica a continuación.
El estudio AADC-CU/1601 se realizó con el tratamiento de un proceso de fabricación más antiguo. En este estudio se inscribieron 8 sujetos y se demostraron resultados similares con beneficios que se mantuvieron hasta los 126,5 meses.
Función motora
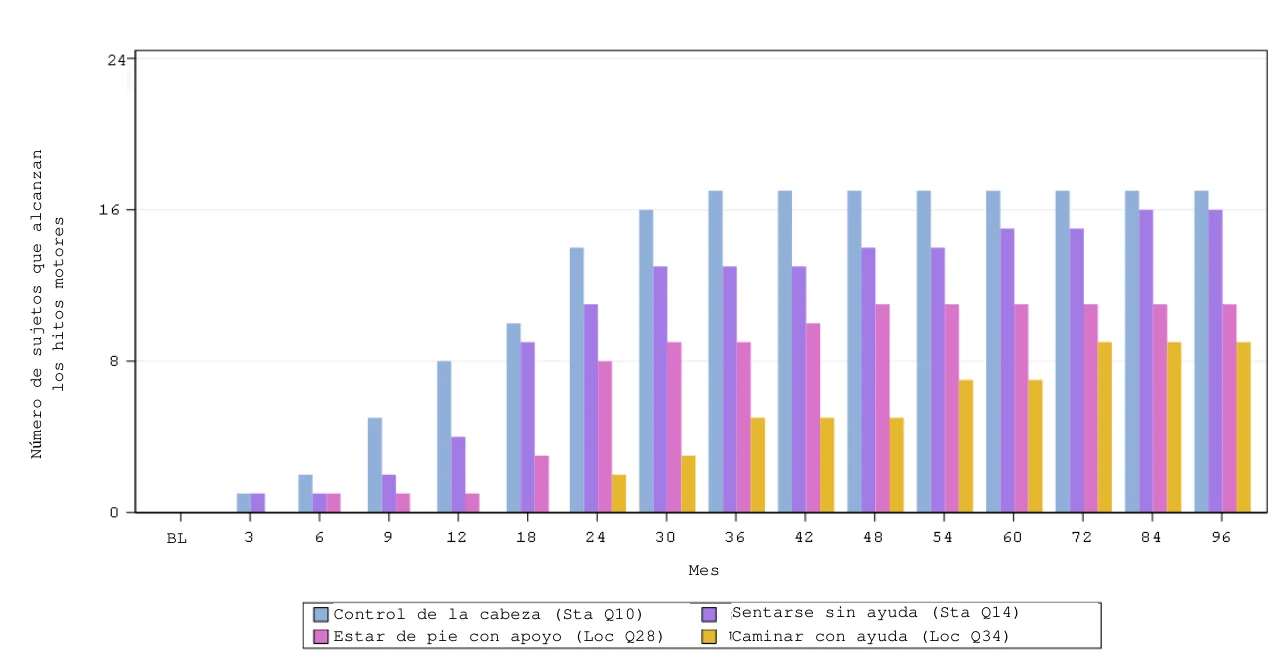
El logro de objetivos motores resultó de la versión 2 de la Escala de Desarrollo Motor de Peabody (PDMS-2). La PDMS-2 es una evaluación del desarrollo motor del niño hasta la edad de desarrollo de 5 años que evalúa tanto las habilidades motoras gruesas como las finas, y contiene ítems que analizan específicamente el logro de los objetivos motores. Los ítems de habilidades motoras de la PDMS-2 se eligieron para determinar el número de pacientes que alcanzaron al menos los siguientes objetivos motores (dominio de la habilidad, puntuación de 2): 1) control total de la cabeza (en sedestación con apoyo a la altura de las caderas y manteniendo la cabeza alineada mientras la gira para seguir con la mirada un juguete durante 8 segundos); 2) estar sentado sin ayuda (en sedestación sin apoyo y manteniendo el equilibrio sentado durante 60 segundos); 3) estar de pie con apoyo (capacidad de dar al menos 4 pasos alternos, ya sea en el sitio o hacia delante, con las manos del evaluador alrededor del tronco del niño) y 4) caminar con ayuda (capacidad de caminar al menos 2 metros y medio dando pasos alternos, con el evaluador al lado del paciente y sujetándole solo de una mano)
En la Tabla 5 se resumen los análisis principales, en los que se evaluó el número de pacientes que alcanzaron objetivos motores clave (dominio de la habilidad) a los 24, 60 y 96 meses de la terapia génica.
El tratamiento con eladocagén exuparvovec permitió obtener la adquisición de los objetivos motores observados ya a los 3 meses de la intervención quirúrgica. La adquisición de los objetivos motores clave continuó o se mantuvo después de 24 meses y hasta un máximo de 96 meses, lo cual corresponde a 8 años de seguimiento (Figura 2).
Tabla 5 Número acumulado de pacientes que alcanzaron objetivos motores clave de la
PDMS-2 (dominio de la habilidad) a los 24, 60 y 96 meses (estudios AADC-010, AADC-011 y AADC-1602; N = 22)
| Objetivo motor/mes | Número de sujetos (%) | ||
| Mes 24 | Mes 60 | Mes 96 | |
| Control total de la cabeza | 14 (64) | 17 (77) | 17 (77) |
| Estar sentado sin ayuda | 11 (50) | 15 (68) | 16 (73) |
| Estar de pie con apoyo | 8 (36) | 11 (50) | 11 (50) |
| Caminar con ayuda | 2 (9) | 7 (32) | 9 (41) |
Figura 2 Número acumulado de sujetos que alcanzaron objetivos motores (dominio de la habilidad) hasta el mes 96 (estudios AADC-010, AADC-011 y AADC-1602)
Puntuación total de PDMS-2
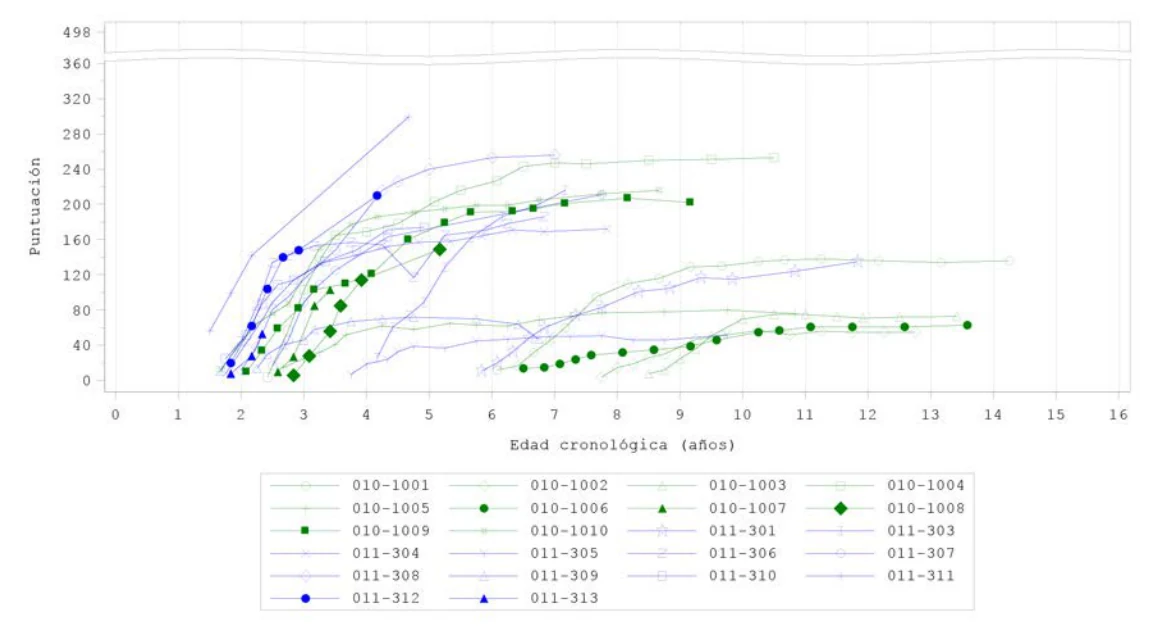
La puntuación total de PDMS-2 se midió como variable secundaria a lo largo de los estudios clínicos. Las puntuaciones máximas de PDMS-2 son de 450-482, según la edad (<2 meses o >12 meses). Todos los sujetos tratados con eladocagén exuparvovec presentaron aumentos desde el inicio en las puntuaciones totales medias de PDMS-2 a lo largo del tiempo, y se observaron algunos beneficios ya a los 3 meses (Figura 3). La media de los mínimos cuadrados (LS) del cambio en la puntuación total de PDMS-2 con respecto al inicio fue de 77,9, 111,6, 138,2 y 144,3 puntos en los puntos temporales correspondientes a los meses 12, 24, 60 y 96, respectivamente. Los pacientes que recibieron eladocagén exuparvovec a una edad más temprana demostraron una respuesta más rápida al tratamiento y parecen alcanzar un nivel final superior.
Figura 3 Puntuaciones totales de PDMS-2 por visita - hasta el mes 96 (Estudios
AADC-010, AADC-011 y AADC-1602; N = 22)
Los siguientes datos se recogerán como variables secundarias en los estudios clínicos.
Habilidades cognitivas y de comunicación
En los estudios AADC-010 y AADC-011 se utilizó la escala de Bayley-III, una evaluación de referencia de la cognición, el lenguaje y el desarrollo motor de lactantes y niños pequeños (de 1 a 42 meses de edad), para evaluar el desarrollo cognitivo y del lenguaje. La subescala del lenguaje consiste en comunicaciones receptivas y expresivas.
Con el tiempo, todos los pacientes presentaron aumentos graduales y mantenidos en la puntuación media cognitiva y la puntuación total del lenguaje, que es la puntuación combinada de las puntuaciones de comunicación receptiva y expresiva. La puntuación total bruta media en la subescala cognitiva al inicio era de 12,41 (N = 22). El cambio en la media de LS con respecto al inicio en la puntuación cognitiva consistió en un aumento de 12,4 en el mes 12, de 16,5 en el mes 24, de 23,3 en el mes 60 y de 25,0 en el mes 96. La puntuación total bruta media en la subescala del lenguaje al inicio era de 18,09 (N = 22). El cambio en la media de LS con respecto al inicio en la puntuación total del lenguaje consistió en un aumento de 7,9 en el mes 12, de 10,4 en el mes 24, de 15,0 en el mes 60 y de 17,8 en el mes 96.
Peso corporal
Dieciocho de los 19 sujetos (95 %) mantuvieron (47 %, 9 sujetos) o aumentaron (47 %, 9 sujetos) su peso corporal durante un periodo de 12 meses según la tabla de crecimiento específica para cada sexo y edad.
Flacidez (hipotonía), distonía de las extremidades, distonía provocada por estímulo Tras la terapia génica, el porcentaje de sujetos con síntomas de flacidez (hipotonía) disminuyó del 80,0 % al inicio (N = 20) al 41,2 % en el mes 12 (N = 17). Ningún sujeto experimentó distonía de las extremidades 12 meses después del tratamiento, en comparación con el 70,0 % sujetos al inicio (N = 20).
Episodios de OGC
Tras la terapia génica, la duración de los episodios de OGC se redujo y se mantuvieron a lo largo del tiempo y hasta 12 meses después del tratamiento. La media de tiempo de OGC fue de 11,90 horas/semana al inicio (N = 21). Este tiempo se redujo tras el tratamiento en 1,39 horas semanales en el mes 3 (N = 19) y en 4,82 horas semanales en el mes 12 (N = 6).
No se ha evaluado sistemáticamente la magnitud del efecto de eladocagén exuparvovec con respecto a los síntomas neurovegetativos de la deficiencia de AADC.
Circunstancias excepcionales
Este medicamento se ha autorizado en «circunstancias excepcionales». Esta modalidad de aprobación significa que debido a la rareza de la enfermedad no ha sido posible obtener información completa de este medicamento. La Agencia Europea de Medicamentos revisará anualmente la información nueva del medicamento que pueda estar disponible y esta ficha técnica o resumen de las características del producto (RCP) se actualizará cuando sea necesario.
5.2 Propiedades farmacocinéticas
No se han realizado estudios farmacocinéticos con eladocagén exuparvovec. Eladocagén exuparvovec se inyecta directamente en el cerebro y no se ha demostrado que se distribuya fuera del SNC.
Distribución
La biodistribución del vector vírico AAV2-hAADC en sangre y orina se midió en los sujetos mediante un ensayo validado de reacción en cadena de la polimerasa cuantitativa en tiempo real. En un sujeto tratado con eladocagén exuparvovec, se detectaron concentraciones en orina muy bajas, muy inferiores a las concentraciones terapéuticas, en el mes 6.
5.3 Datos preclínicos sobre seguridad
No se han realizado estudios en animales para evaluar los efectos de eladocagén exuparvovec con respecto a la carcinogénesis, la mutagénesis ni el deterioro de la fertilidad. En estudios con animales, no se observaron efectos toxicológicos en los órganos reproductores masculinos o femeninos.
No se demostró ninguna toxicidad en ratas hasta 6 meses después de la perfusión bilateral en el putamen a dosis 21 veces superiores a la dosis terapéutica en seres humanos tomando como base el genoma vectorial (vg) por unidad de peso cerebral (g).
Los estudios realizados en ratas no pusieron de manifiesto la diseminación del virus a la sangre o a cualquier tejido sistémico fuera del espacio del SNC, excepto al LCR en el día 7, donde fue positivo (copias/µg de ADN) en el estudio toxicológico de 6 meses. Cuando se analizaron en los puntos temporales posteriores (día 30, día 90 y día 180), todas las muestras fueron negativas.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Cloruro de potasio
Cloruro de sodio
Dihidrogenofosfato de potasio
Hidrogenofosfato de disodio
Poloxámero 188
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
Viales congelados sin abrir
5 años
Después de descongelar y abrir
Una vez descongelado, el medicamento no debe volver a congelarse.
La jeringa llena y preparada en condiciones asépticas para su administración en el quirófano debe utilizarse inmediatamente; de no ser así, puede almacenarse a temperatura ambiente (inferior a 25 °C) y utilizarse en un plazo de 6 horas desde el inicio de la descongelación del producto.
6.4 Precauciones especiales de conservación
Conservar y transportar congelado a temperatura ≤ -65 °C.
Conservar el vial en el embalaje exterior.
Para las condiciones de conservación tras la descongelación y apertura del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Vial de vidrio de borosilicato de tipo I, con un tapón de goma de clorobutilo siliconizado sellado con un precinto flip-off de aluminio/plástico.
Envase con un vial.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Cada vial es para un solo uso. Este medicamento solo debe inyectarse con la cánula ventricular SmartFlow.
Precauciones que se deben tomar antes de manipular o administrar el medicamento
Este medicamento contiene virus modificados genéticamente. Durante la preparación, administración y eliminación, se debe usar un equipo de protección personal (que incluya bata, gafas de seguridad, mascarilla y guantes) cuando se manipulen eladocagén exuparvovec y los materiales que hayan estado en contacto con la solución (residuos sólidos y líquidos).
Descongelación en la farmacia del hospital
- Upstaza se entrega a la farmacia congelado y debe conservarse en el embalaje exterior a temperatura ≤ -65 °C hasta que se prepare para su uso.
- Upstaza debe manipularse de forma aséptica y bajo condiciones estériles.
- Deje que el vial congelado de Upstaza se descongele en posición vertical a temperatura ambiente hasta que el contenido esté completamente descongelado. Invierta suavemente el vial unas 3 veces, NO agitar.
- Examine Upstaza después de mezclarlo. Si se observan partículas, turbidez o cambio de color, no utilice el producto.
Preparación antes de la administración
- Transfiera el vial, la jeringa, la aguja, el capuchón de la jeringa, las bolsas estériles o los envoltorios estériles respetando el procedimiento del hospital para la transferencia y el uso de la jeringa llena en el quirófano previsto, etiquetándolo en la cabina de seguridad biológica (BSC). Use guantes estériles y otros equipos de protección personal (que incluyan bata, gafas de seguridad y mascarilla) según el procedimiento normal de trabajo para BSC.
- Abra la jeringa de 1 ml o 5 ml (jeringa de polipropileno de 1 ml o 5 ml con émbolo de elastómero sin látex, lubricado con aceite de silicona de grado médico) y etiquétela adecuadamente como jeringa llena de producto según el procedimiento de la farmacia y las normativas locales.
- Acople la aguja de calibre 18 o 19 con filtro (agujas con filtro de 5 µm de acero inoxidable de calibre 18 o 19) a la jeringa.
- Introduzca todo el volumen del vial de Upstaza en la jeringa. Invierta el vial y la jeringa y retire parcialmente o incline la aguja según sea necesario para maximizar la recuperación del producto.
- Aspire aire en la jeringa para que la aguja se vacíe de producto. Retire con cuidado la aguja de la jeringa de 1 ml o 5 ml que contiene Upstaza. Purgue el aire de la jeringa hasta que no haya ninguna burbuja de aire y luego tape con un capuchón de jeringa.
- Envuelva la jeringa en una bolsa de plástico estéril (o en varias bolsas según el procedimiento hospitalario habitual) y colóquela en un recipiente secundario adecuado (por ejemplo, una nevera de plástico duro) para llevarla al quirófano a temperatura ambiente. El uso de la jeringa (es decir, la conexión de la jeringa al dispensador de la jeringa y el inicio del cebado de la cánula) debe comenzar en un plazo de 6 horas desde el inicio de la descongelación del producto.
Administración en el quirófano
- Acople firmemente la jeringa que contiene Upstaza a la cánula ventricular SmartFlow.
Inserte la jeringa de Upstaza en una bomba de perfusión compatible con la jeringa de 1 ml o
5 ml. Bombee Upstaza a 0,003 ml/min hasta que la primera gota de Upstaza pueda verse en la punta de la aguja. Deténgase y espere hasta que esté listo para la perfusión.
Precauciones que deben tomarse para la eliminación del medicamento y la exposición accidental
- Debe evitarse la exposición accidental a eladocagén exuparvovec, incluido el contacto con la piel, los ojos y las membranas mucosas.
- En caso de exposición a la piel, la zona afectada debe limpiarse a fondo con agua y jabón durante al menos 5 minutos. En caso de contacto con los ojos, la zona afectada debe enjuagarse bien con agua durante al menos 5 minutos.
- En caso de lesión por pinchazo, la zona afectada debe limpiarse bien con agua y jabón o un desinfectante.
- Todo el eladocagén exuparvovec que no se haya usado o los materiales residuales deben eliminarse de acuerdo con las normativas locales sobre residuos farmacéuticos. Los posibles vertidos deben limpiarse con una gasa absorbente y desinfectarse con una solución de lejía, seguida del uso de toallitas con alcohol.
- Tras la administración, el riesgo de diseminación se considera bajo. Se recomienda asesorar a los cuidadores y a los familiares de los pacientes para que sigan las precauciones adecuadas para la manipulación de los líquidos corporales y los residuos del paciente durante los 14 días posteriores a la administración de eladocagén exuparvovec (ver sección 4.4).
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
PTC Therapeutics International Limited
70 Sir John Rogerson’s Quay
Dublín 2
Irlanda
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/22/1653/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 18 de julio de 2022
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.