


Ficha técnica - Xolremdi
1. NOMBRE DEL MEDICAMENTO
Xolremdi 100 mg cápsulas duras
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada cápsula dura contiene 100 mg de mavorixafor.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Cápsula dura (cápsula).
Cápsulas opacas de gelatina dura de tamaño 1 (longitud aprox. 19,4 mm) con cuerpo blanco y tapa azul claro. El cuerpo de la cápsula blanca lleva la impresión «100 mg» en tinta negra, y la tapa de la cápsula azul claro lleva la impresión «MX4» en tinta negra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Xolremdi está indicado en pacientes a partir de 12 años para el tratamiento del síndrome WHIM (verrugas, hipogammaglobulinemia, infecciones y mielocatexis, por sus siglas en inglés), para aumentar el número de neutrófilos y linfocitos maduros circulantes.
4.2 Posología y forma de administración
El tratamiento solo debe ser instaurado por médicos especialistas con experiencia en el diagnóstico o el tratamiento de inmunodeficiencias.
Posología
La dosis recomendada es:
- Peso superior a 50 kg: 400 mg (cuatro cápsulas de 100 mg) por vía oral una vez al día con el estómago vacío después del ayuno nocturno, y al menos 30 minutos antes de tomar alimentos. - Peso inferior o igual a 50 kg: 300 mg (tres cápsulas de 100 mg) por vía oral una vez al día con el estómago vacío después del ayuno nocturno, y al menos 30 minutos antes de tomar alimentos.
Dosis omitida
Si se omite una dosis, la siguiente dosis se debe tomar según lo previsto. El paciente no debe tomar una dosis doble para compensar una dosis omitida.
Modificaciones de la dosis
Uso concomitante de Xolremdi con inhibidores potentes o moderados del CYP3A4 Cuando se utiliza de manera concomitante con un inhibidor potente del CYP3A4, la dosis diaria se debe reducir a 200 mg.
Cuando se utiliza de manera concomitante con un inhibidor moderado del CYP3A4, las posibles reacciones adversas de Xolremdi asociadas con un aumento de la exposición al mavorixafor se deben vigilar con mayor frecuencia (ver sección 4.5), y la dosis diaria de Xolremdi se debe reducir en pasos de 100 mg, según sea clínicamente necesario, pero no hasta una dosis inferior a 200 mg.
Uso concomitante de Xolremdi con inhibidores de la P-gp
Cuando se utiliza de manera concomitante con un inhibidor de la P-gp, las posibles reacciones adversas de Xolremdi asociadas con un aumento de la exposición al mavorixafor se deben vigilar con mayor frecuencia (ver sección 4.5), y la dosis diaria de Xolremdi se debe reducir en pasos de 100 mg, según sea clínicamente necesario, pero no hasta una dosis inferior a 200 mg.
Poblaciones especiales
Riesgo de prolongación del intervalo QTc
En pacientes con factores de riesgo de prolongación del intervalo QTc y/o cuando se utiliza de manera concomitante con medicamentos que se conoce que tienen un potencial de prolongación del intervalo QTc, es precisa la evaluación y monitorización del intervalo QTc (ver sección 4.4). Si fuera necesario reducir la dosis, la dosis diaria se debe reducir en pasos de 100 mg, pero no hasta una dosis inferior a 200 mg. Puede ser necesario interrumpir el tratamiento con Xolremdi (ver sección 4.4).
Personas de edad avanzada
Existen datos limitados sobre pacientes de 65 años o más.
Insuficiencia renal
No se ha establecido la seguridad y eficacia de Xolremdi en pacientes con insuficiencia renal grave (aclaramiento de creatinina de 15 a menos de 30 ml/min) o enfermedad renal terminal (aclaramiento de creatinina inferior a 15 ml/min). No se recomienda administrar Xolremdi en pacientes con insuficiencia renal grave o enfermedad renal terminal. No se recomienda ajustar la dosis en pacientes con un aclaramiento de creatinina ≥ 30 ml/min, incluidos los pacientes con insuficiencia renal leve o moderada.
Insuficiencia hepática
No se ha establecido la seguridad y eficacia de Xolremdi en pacientes con insuficiencia hepática moderada o grave (puntuación de Child‑Pugh ≥ 7). No se recomienda el uso de Xolremdi en pacientes con insuficiencia hepática moderada o grave. No se recomienda ajustar la dosis en pacientes con insuficiencia hepática leve.
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de Xolremdi en niños de 2 a 11 años. No se dispone de datos.
Xolremdi no se debe utilizar en niños < 2 años porque la exposición al mavorixafor puede causar defectos del desarrollo (ver sección 5.3).
Forma de administración
Xolremdi es para uso oral.
La cápsula se debe tomar con el estómago vacío después del ayuno nocturno, y al menos 30 minutos antes de tomar alimentos. Ver sección 5.2.
Las cápsulas se deben tragar enteras y no se deben abrir, romper ni masticar para garantizar la eficacia y estabilidad del producto.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Uso con medicamentos cuya eliminación depende en gran medida del CYP2D6 (p. ej., dextrometorfano, codeína, tramadol) (ver sección 4.5).
Durante el embarazo (ver secciones 4.4, 4.6 y 5.3).
4.4 Advertencias y precauciones especiales de empleo
Toxicidad reproductiva
Teniendo en cuenta su mecanismo de acción, el mavorixafor puede causar daño fetal si se administra en mujeres embarazadas (ver secciones 4.3, 4.6 y 5.3).
Antes de iniciar el tratamiento con Xolremdi, se debe descartar el embarazo en aquellas pacientes en edad fértil sexualmente activas. Las pacientes en edad fértil deben evitar quedarse embarazadas mediante el uso de un método anticonceptivo eficaz (p. ej., anticonceptivos de doble barrera) durante el tratamiento con Xolremdi y durante tres semanas después de la dosis final (ver secciones 4.6 y 5.3).
Los pacientes varones con parejas femeninas en edad fértil deben utilizar preservativos durante las relaciones sexuales mientras toman Xolremdi y durante al menos tres semanas después de interrumpir el tratamiento.
Si se ha producido una exposición al mavorixafor durante el embarazo, la paciente se debe poner en contacto con su médico inmediatamente e interrumpir el tratamiento con mavorixafor.
Para ayudar a los profesionales sanitarios y a los pacientes a minimizar el riesgo potencial de toxicidad embriofetal, se distribuirá una guía a los profesionales sanitarios con experiencia en el tratamiento del síndrome WHIM y se proporcionará una tarjeta para el paciente en el envase del producto.
Prolongación del intervalo QTc
El mavorixafor prolonga el intervalo QTc de manera dependiente de la concentración (ver sección 5.1). El uso concomitante de Xolremdi con otros productos que prolongan el intervalo QTc puede dar lugar a un mayor aumento del intervalo QTc y a reacciones adversas asociadas con la prolongación del intervalo QTc, como torsade de pointes, otras arritmias graves y muerte súbita.
Se debe corregir cualquier factor de riesgo modificable de prolongación del intervalo QTc, y se debe evaluar el intervalo QTc al inicio y durante el tratamiento según esté clínicamente indicado en pacientes con factores de riesgo de prolongación del intervalo QTc (p. ej., insuficiencia cardiaca congestiva, síndrome de QT largo, hipocalemia) o que reciban medicamentos concomitantes que aumenten la exposición al mavorixafor o a principios activos con un potencial conocido de prolongación del intervalo QTc. Puede ser necesario reducir la dosis (ver sección 4.2) o interrumpir el tratamiento con Xolremdi.
Pacientes sin variantes confirmadas del gen CXCR4
No se ha establecido la eficacia y seguridad de Xolremdi en pacientes con síndrome WHIM que no son portadores de variantes patógenas del gen CXCR4.
Contenido de sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por cápsula dura; esto es, esencialmente «exento de sodio».
4.5 Interacción con otros medicamentos y otras formas de interacción
La información sobre las interacciones farmacológicas de Xolremdi con posibles medicamentos concomitantes se resume en las tablas 1, 2 y 3.
Los estudios de interacciones se han realizado sólo en adultos.
Tabla 1: Efecto de Xolremdi sobre otros medicamentos (los ejemplos no son exhaustivos)
Medicamentos por áreas terapéuticas | Efectos sobre los niveles del | Recomendación relativa a la coadministración con Xolremdi | |||||||
| fármaco. Cociente medio | |||||||||
| (intervalo de confianza del | |||||||||
| 90 %) de AUC, Cmáx, Cmína | |||||||||
| Sustratos del CYP2D6 | |||||||||
Por ejemplo, dextrometorfano, codeína, tramadol | Dextrometorfano b ↑ Cmáx en 6,5 veces (5,1 a 8,3) ↑ AUC en 9 veces (6,5 a 12,3). | El mavorixafor es un inhibidor del CYP2D6 | . | ||||||
| Está contraindicado el uso concomitante de | |||||||||
| Xolremdi con medicamentos cuya | |||||||||
| eliminación dependa en gran medida del | |||||||||
| CYP2D6 (ver sección 4.3). | |||||||||
| Tras la interrupción del mavorixafor, puede | |||||||||
| persistir el efecto inhibidor sobre el | |||||||||
| CYP2D6; se debe considerar un periodo de | |||||||||
| reposo farmacológico de aproximadamente | |||||||||
| 30 días (correspondientes a 9 semividas) | |||||||||
| antes de iniciar el tratamiento con | |||||||||
| medicamentos cuya eliminación dependa en | |||||||||
| gran medida del CYP2D6. | |||||||||
| Sustratos del CYP3A4 | |||||||||
| Por ejemplo, | Midazolam b ↑ Cmáx en 1,1 veces (1,0 a 1,3) ↑ AUC en 1,7 veces (1,4 a 2,1). | El mavorixafor es un inhibidor del CYP3A4 | . | ||||||
| midazolam, | Cuando se utiliza de manera concomitante | ||||||||
| alprazolam, | con sustratos del CYP3A4, en casos donde | ||||||||
| everólimus, | cambios mínimos de la concentración del | ||||||||
| telitromicina, | sustrato puedan dar lugar a reacciones | ||||||||
| telaprevir, ceritinib, | adversas graves, las reacciones adversas | ||||||||
| ribociclib, | relacionadas con el sustrato del CYP3A4 se | ||||||||
| atazanavir. | deben vigilar con mayor frecuencia. | ||||||||
| Sustratos de la P-gp | |||||||||
| Digoxina | Digoxina c ↑ Cmáx en 1,5 veces (1,3 a 1,8) ↑ AUC en 1,6 veces (1,4 a 1,9) | Cuando Xolremdi se utiliza de manera | |||||||
| concomitante con digoxina, las | |||||||||
| concentraciones séricas de digoxina se | |||||||||
| deben medir antes de iniciar el uso | |||||||||
| concomitante de Xolremdi, y se deben | |||||||||
| mantener los controles de las | |||||||||
| concentraciones séricas de digoxina según | |||||||||
| lo recomendado en la ficha técnica o | |||||||||
| resumen de las características del producto | |||||||||
| de la digoxina. | |||||||||
Otros sustratos de la P-gp Por ejemplo, dabigatrán etexilato, edoxabán, fexofenadina | Interacciones no estudiadas. | Cuando Xolremdi se utiliza de manera | |||||||
| concomitante con otros sustratos de la P-gp, | |||||||||
| en casos donde cambios mínimos de la | |||||||||
| concentración del sustrato puedan dar lugar | |||||||||
| a reacciones adversas graves, las reacciones | |||||||||
| adversas relacionadas con el sustrato de la | |||||||||
| P-gp se deben vigilar con mayor frecuencia. | |||||||||
Medicamentos por áreas terapéuticas | Efectos sobre los niveles del | Recomendación relativa a la coadministración con Xolremdi | |||||||
| fármaco. Cociente medio | |||||||||
| (intervalo de confianza del | |||||||||
| 90 %) de AUC, Cmáx, Cmína | |||||||||
| Sustratos de OCT2/MATE1 | |||||||||
| Metformina | Metformina d ↓ Cmáx en un 35 % (17 a 49 %) ↓ AUC en un 35 % (20 a 47 %) | Vigilar la glucemia y ajustar la dosis de | |||||||
| metformina según sea necesario. | |||||||||
| El mavorixafor puede disminuir los valores | |||||||||
| medios de Cmáx y AUC de la metformina, lo | |||||||||
| que puede reducir su eficacia. Se desconoce | |||||||||
| el mecanismo de esta interacción. | |||||||||
a Todos los estudios de interacciones realizados en sujetos sanos.
b Uso concomitante con Xolremdi 400 mg.
c Uso concomitante de una dosis oral única de una mezcla de transportadores con 0,25 mg de digoxina y Xolremdi administrado hasta alcanzar el estado de equilibrio (400 mg/día).
d Uso concomitante de una dosis oral única de una mezcla de transportadores con 10 mg de metformina y Xolremdi administrado hasta alcanzar el estado de equilibrio (400 mg/día).
Tabla 2: Efecto de otros medicamentos sobre Xolremdi (los ejemplos no son exhaustivos)
| Medicamentos por áreas terapéuticas | Efectos sobre los niveles | Recomendación relativa a la coadministración con Xolremdi | |||||||
| del fármaco. Cociente | |||||||||
| medio (intervalo de | |||||||||
| confianza del 90 %) de | |||||||||
| AUC, Cmáx, Cmína | |||||||||
| Inductores del CYP3A4 | |||||||||
| Por ejemplo, | Interacciones no estudiadas. Efecto esperado: ↓ Cmáx de mavorixafor ↓ AUC de mavorixafor | El mavorixafor es un sustrato del CYP3A4. Se espera que el uso concomitante con un inductor potente del CYP3A4 disminuya la concentración de mavorixafor, lo que puede reducir el efecto terapéutico de Xolremdi. No se recomienda el uso concomitante. | |||||||
| apalutamida, | |||||||||
| carbamazepina, | |||||||||
| enzalutamida, mitotano, | |||||||||
| fenitoína, rifampicina, | |||||||||
| fenobarbital, hipérico | |||||||||
| (hierba de San Juan) | |||||||||
| Inhibidores potentes o moderados del CYP3A4 | |||||||||
Por ejemplo, itraconazol, amiodarona, diltiazem, fluconazol, ketoconazol, claritromicina, eritromicina, nefazodona. | Itraconazol b ↑ de la exposición al mavorixafor en aproximadamente 2 veces Efecto esperado: ↑ Cmáx de mavorixafor ↑ AUC de mavorixafor | El mavorixafor es un sustrato del CYP3A4. | |||||||
| Se espera que el uso concomitante con un | |||||||||
| inhibidor potente o moderado del CYP3A4 | |||||||||
| aumente la exposición al mavorixafor y | |||||||||
| puede aumentar el riesgo de reacciones | |||||||||
| adversas. | |||||||||
| Cuando se utiliza con un inhibidor potente | |||||||||
| del CYP3A4, la dosis diaria se debe reducir | |||||||||
| a 200 mg (ver sección 4.2). | |||||||||
| Cuando se utiliza con un inhibidor | |||||||||
| moderado del CYP3A4, las posibles | |||||||||
| reacciones adversas se deben vigilar con | |||||||||
| mayor frecuencia, y la dosis diaria debe | |||||||||
| reducirse en pasos de 100 mg, según sea | |||||||||
| clínicamente necesario, pero no hasta una | |||||||||
| dosis inferior a 200 mg (ver sección 4.2). | |||||||||
| Medicamentos por áreas terapéuticas | Efectos sobre los niveles | Recomendación relativa a la coadministración con Xolremdi | |||||||
| del fármaco. Cociente | |||||||||
| medio (intervalo de | |||||||||
| confianza del 90 %) de | |||||||||
| AUC, Cmáx, Cmína | |||||||||
| Inhibidores de la P-gp | |||||||||
| Itraconazol (200 mg), verapamilo | Itraconazol b ↑ de la exposición al mavorixafor en aproximadamente 2 veces Efecto esperado: ↑ Cmáx de mavorixafor ↑ AUC de mavorixafor | El mavorixafor es un sustrato de la P-gp. | |||||||
| Cuando Xolremdi se utiliza de manera | |||||||||
| concomitante con inhibidores de la P-gp, las | |||||||||
| posibles reacciones adversas de Xolremdi | |||||||||
| asociadas con un aumento de la exposición | |||||||||
| al mavorixafor se deben vigilar con mayor | |||||||||
| frecuencia, y la dosis diaria de Xolremdi se | |||||||||
| debe reducir en pasos de 100 mg, según sea | |||||||||
| clínicamente necesario, pero no hasta una | |||||||||
| dosis inferior a 200 mg (ver sección 4.2). | |||||||||
a Todos los estudios de interacciones realizados en sujetos sanos.
b Uso concomitante de 200 mg de Xolremdi con 200 mg de itraconazol.
Tabla 3: Interacciones entre medicamentos antiarrítmicos y otros medicamentos que pueden prolongar el intervalo QT
| Medicamentos por áreas terapéuticas | Efectos sobre los niveles | Recomendación relativa a la coadministración con Xolremdi | |||||||
| del fármaco. Cociente | |||||||||
| medio (intervalo de | |||||||||
| confianza del 90 %) de | |||||||||
| AUC, Cmáx, Cmín | |||||||||
| Medicamentos | Interacciones no estudiadas. Se espera que prolonguen el intervalo QTc | Xolremdi provoca una prolongación del | |||||||
| antiarrítmicos | intervalo QTc dependiente de la | ||||||||
| (amiodarona, | concentración. El uso concomitante de | ||||||||
| disopiramida, | Xolremdi con otros productos asociados a | ||||||||
| procainamida, quinidina y | prolongación del intervalo QTc puede dar | ||||||||
| sotalol, entre otros). | lugar a un aumento del intervalo QTc (ver | ||||||||
| secciones 4.4 y 5.1). | |||||||||
| Otros medicamentos que | |||||||||
| se conoce que prolongan | Cuando se utiliza de manera concomitante | ||||||||
| el intervalo QT | con medicamentos que se conoce que | ||||||||
| (cloroquina, halofantrina, | tienen un potencial de prolongación del | ||||||||
| claritromicina, | intervalo QTc, es precisa la evaluación y | ||||||||
| ciprofloxacino, | monitorización del intervalo QTc (ver | ||||||||
| levofloxacino, | secciones 4.2 y 4.4.). Si fuera necesario | ||||||||
| azitromicina, haloperidol, | reducir la dosis, la dosis diaria se debe | ||||||||
| metadona, moxifloxacino, | reducir en pasos de 100 mg, pero no hasta | ||||||||
| bepridil, pimozida y | una dosis inferior a 200 mg. Puede ser | ||||||||
| ondansetrón intravenoso, | necesario interrumpir el tratamiento con | ||||||||
| entre otros). | Xolremdi (ver secciones 4.2 y 4.4). | ||||||||
Alimentos
Se debe aconsejar a los pacientes que eviten comer o beber productos con pomelo, ya que el pomelo es un potente inhibidor del CYP3A4 y puede aumentar el riesgo de reacciones adversas a Xolremdi.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/métodos anticonceptivos en hombres y mujeres
Antes de iniciar el tratamiento con Xolremdi, se debe descartar el embarazo en aquellas pacientes en edad fértil sexualmente activas. Las pacientes en edad fértil deben evitar quedarse embarazadas mediante el uso de un método anticonceptivo eficaz (p. ej., anticonceptivos de doble barrera) durante el tratamiento con Xolremdi y durante tres semanas tras la dosis final (ver sección 4.4).
Los pacientes varones con parejas femeninas en edad fértil deben utilizar preservativos durante las relaciones sexuales mientras toman Xolremdi y durante al menos tres semanas tras interrumpir el tratamiento.
Embarazo
No hay datos o estos son limitados relativos al uso de mavorixafor en mujeres embarazadas.
Teniendo en cuenta su mecanismo de acción, el mavorixafor puede causar daño fetal si se administra a mujeres embarazadas (ver sección 5.3).
Xolremdi está contraindicado durante el embarazo (ver sección 4.3).
Si se ha producido una exposición al mavorixafor durante el embarazo, la paciente se debe poner en contacto con su médico inmediatamente e interrumpir el tratamiento con mavorixafor.
Lactancia
El mavorixafor no se ha estudiado en madres en periodo de lactancia. Se desconoce si el mavorixafor
o sus metabolitos se excretan en la leche materna y de animales.
No se puede excluir el riesgo en lactantes.
Se debe decidir si es necesario interrumpir la lactancia durante el tratamiento y durante tres semanas tras la dosis final o interrumpir el tratamiento con Xolremdi considerando el beneficio de la lactancia para el niño y el beneficio del tratamiento con Xolremdi para la madre.
Fertilidad
Se desconoce el efecto del mavorixafor sobre la fertilidad humana. El efecto del mavorixafor sobre la fertilidad masculina o femenina no se ha evaluado en estudios específicos de toxicología reproductiva. En un estudio de toxicidad con dosis repetidas de duración prolongada, se observaron cambios testiculares en perros prepúberes en los que se inició el tratamiento. Se desconoce la pertinencia de estos resultados en pacientes varones (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Xolremdi puede tener influencia sobre la capacidad para conducir y utilizar máquinas. Se debe aconsejar a los pacientes que no conduzcan ni utilicen máquinas si presentan reacciones adversas que afecten al sistema nervioso.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Los datos de seguridad descritos a continuación reflejan la exposición en 38 pacientes con síndrome WHIM tratados con mavorixafor, con una duración del tratamiento que varió entre menos de 6 meses (7 pacientes) y 4 años (7 pacientes), con una mediana de duración de la exposición de 2 años. Las reacciones adversas más frecuentes observadas, notificadas con cualquier grado, fueron efectos gastrointestinales [náuseas (21,1 %), diarrea (18,4 %), vómitos (13,2 %), dispepsia (10,5 %), dolor abdominal (10,5 %)], erupción (13,2 %) y cefalea (10,5 %).
Se pueden producir efectos gastrointestinales tras el inicio del tratamiento con Xolremdi; estas reacciones se suelen resolver en los primeros 3 meses, aunque se continúe el tratamiento con Xolremdi.
Lista tabulada de reacciones adversas
Las reacciones adversas notificadas en ensayos clínicos con mavorixafor se enumeran en la Tabla 4. Entre ellos se incluyen dos ensayos clínicos en los que 38 pacientes con síndrome WHIM recibieron tratamiento con mavorixafor.
Las reacciones adversas se enumeran en la tabla 4 según la clasificación por órganos y sistemas del MedDRA y por frecuencia. Las frecuencias se definen de la siguiente manera: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a < 1/1 000), muy raras (< 1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
Tabla 4: Reacciones adversas
| Clasificación por órganos y sistemas | Reacción adversa | Frecuencia |
| Trastornos del sistema nervioso | Cefalea | Muy frecuente |
| Mareo | Frecuente | |
| Síncope | Frecuente | |
| Trastornos gastrointestinales | Náuseas | Muy frecuente |
| Diarrea | Muy frecuente | |
| Dispepsia | Muy frecuente | |
| Dolor abdominal | Muy frecuente | |
| Vómitos | Muy frecuente | |
| Trastornos respiratorios, torácicos y mediastínicos | Epistaxis | Frecuente |
| Trastornos de la piel y del tejido subcutáneo | Erupción* | Muy frecuente |
| Piel seca | Frecuente | |
| Dermatitis psoriasiforme | Frecuente |
*La siguiente agrupación contiene los siguientes términos preferentes del MedDRA: Erupción: erupción macular, erupción prurítica, erupción papular
Población pediátrica
En el estudio pivotal de fase 3 X4P-001-103, 7 de los 14 pacientes que recibieron tratamiento con mavorixafor tenían entre 12 y < 18 años. Ningún paciente del estudio de fase 2 X4P-001-MKKA era menor de 18 años.
El perfil de seguridad en pacientes de 12 a < 18 años fue similar al observado en la población general, incluidos adultos y pacientes adolescentes.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No existe ningún antídoto específico ni intervención terapéutica para mejorar la eliminación del mavorixafor. En caso de sobredosis, se recomienda interrumpir el tratamiento e instaurar medidas sintomáticas de apoyo según esté clínicamente indicado.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Inmunoestimulantes, Otros inmunoestimulantes, código ATC: L03AX24
Mecanismo de acción
El mavorixafor es un antagonista del receptor 4 de quimiocinas CXC (CXCR4) que bloquea la unión del ligando CXCR4, el factor 1α derivado del estroma (SDF-1α)/ligando 12 de quimiocinas CXC (CXCL12). SDF-1/CXCR4 desempeña un papel en el tráfico y la migración dirigida de leucocitos hacia y desde el compartimento medular. Las mutaciones de ganancia de función en el gen del receptor CXCR4 que se producen en pacientes con síndrome WHIM dan lugar a una mayor capacidad de respuesta al CXCL12 y a la retención de leucocitos en la médula ósea. El mavorixafor inhibe la respuesta al CXCL12, tanto con el CXCR4 natural como con las variantes mutacionales asociadas al síndrome WHIM. El tratamiento con mavorixafor provoca un aumento de la movilización de neutrófilos, linfocitos y monocitos desde la médula ósea hacia la circulación periférica.
Efectos farmacodinámicos
El recuento absoluto de neutrófilos (RAN) y el recuento absoluto de linfocitos (RAL) alcanzaron un máximo a las 4 horas de la administración de Xolremdi y volvieron a los valores basales a las 24 horas de la administración. Con dosis de mavorixafor de 50 mg (0,125 veces la dosis máxima recomendada) a 400 mg una vez al día, una mayor exposición al mavorixafor en estado de equilibrio se asoció con un mayor tiempo medio (horas) por encima del umbral (TAT, pos sus siglas en inglés) del RAN (TATRAN) de 500 células/μl y un mayor tiempo medio (horas) por encima del umbral del RAL (TATRAL) de 1 000 células/μl durante un periodo de 24 horas.
Electrofisiología cardiaca
En un estudio del intervalo QT, el aumento medio máximo del intervalo QTc fue de 15,6 ms (límite superior del intervalo de confianza del 90 % = 19,8 ms) tras la administración de 800 mg de Xolremdi (2 veces la dosis máxima recomendada) en voluntarios sanos. Ver sección 4.4.
Eficacia clínica y seguridad
Xolremdi se evaluó en dos estudios clínicos. El estudio X4P-001-103 (en lo sucesivo, estudio 1) fue un estudio clínico pivotal de fase 3, aleatorizado, con doble enmascaramiento, controlado con placebo y multicéntrico en pacientes adultos y adolescentes (a partir de 12 años) con síndrome WHIM. El estudio X4P-001-MKKA (en lo sucesivo, estudio 2) fue un estudio de fase 2 de apoyo sin enmascaramiento en pacientes adultos con síndrome WHIM.
Estudio de fase 3 (pivotal)
La eficacia de Xolremdi en pacientes adultos y adolescentes de 12 a < 18 años con síndrome WHIM se evaluó en el periodo del estudio 1 de 52 semanas aleatorizado, con doble enmascaramiento y controlado con placebo. Todos los pacientes incluidos tenían una variante de CXCR4 confirmada según el genotipo compatible con el síndrome WHIM, y un RAN confirmado ≤ 400 células/µl. Se administró mavorixafor por vía oral en dosis de 400 mg una vez al día en adultos y adolescentes con un peso > 50 kg y de 200 mg una vez al día a adolescentes con un peso ≤ 50 kg. Se permitió a los pacientes continuar (pero no iniciar) la terapia con inmunoglobulinas a la misma dosis. No se permitió el uso de otros antagonistas de CXCR4 ni de factor estimulante de colonias de granulocitos (G-CSF).
Treinta y un pacientes fueron aleatorizados en una proporción 1:1 para recibir placebo (n = 17) o mavorixafor (n = 14) una vez al día durante 52 semanas. Las características demográficas y nosológicas basales de los pacientes se muestran en la tabla 5.
Tabla 5: Características demográficas y nosológicas basales de los pacientes con síndrome
WHIM (estudio 1)
Características demográficas y nosológicas | Xolremdi (N = 14) | Placebo (N = 17) |
| Datos demográficos | ||
| Edad (años), media (DE) | 22,1 (12,20) | 30,9 (21,25) |
| Grupo de edad, n (%) | - | - |
| 12 a < 18 años | 7 (50,0) | 8 (47,1) |
| ≥ 18 años | 7 (50,0) | 9 (52,9) |
| Sexo, n (%) | - | - |
| Masculino | 5 (35,7) | 8 (47,1) |
| Femenino | 9 (64,3) | 9 (52,9) |
| Raza, n (%) | - | - |
| Blanca | 13 (93) | 16 (94) |
| Asiática | 0 | 1 (6) |
| Otras | 1 (7) | 0 |
| Características nosológicas | ||
| Uso inicial de Ig, n (%) | - | - |
| Sí | 6 (42,9) | 8 (47,1) |
| Recuento absoluto de neutrófilos (RAN) medio basal (células/µl), media (DE) | 155 (93,8) | 281 (232,7) |
| Recuento absoluto de linfocitos (RAL) medio basal (células/µl), media (DE) | 501 (204,8) | 563 (199,1) |
Abreviaturas: DE = desviación estándar; Ig = inmunoglobulina.
Nota: Los porcentajes se calculan en función del número de pacientes con cada característica como denominador.
El criterio principal de valoración de la eficacia fue la mejoría del RAN, medida por el tiempo medio (horas) por encima del umbral del RAN (TATRAN) de 500 células/μl, que se evaluó durante un periodo de 24 horas en 4 ocasiones a lo largo del estudio (cada 3 meses durante 12 meses). Durante el periodo de 52 semanas, el TATRAN fue significativamente mayor desde el punto de vista estadístico en los pacientes que recibieron tratamiento con mavorixafor en comparación con el placebo. Véanse la tabla 6 y la figura 1.
Tabla 6: Tiempo medio (horas) por encima del umbral del RAN (TATRAN) en el estudio 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TATRAN (horas) | |||
| Momento basal | Media (DE) | 0,0 (0,0) | 3,6 (5,7) |
| Resultados globales del MMMR | Media de MC (EE) | 15,0 (1,89) | 2,8 (1,52) |
| Media de MC, IC del 95 % | (11,2, 18,9) | (0,0, 5,9) | |
| Diferencia con respecto al placebo: | |||
| Diferencia en la media de MC (EE) | 12,30 (2,5) | - | |
| Diferencia en la media de MC, IC del 95 % | (7,2, 17,4) | - | |
| Valor de p1 | < 0,0001 | - | |
Abreviaturas: RAN = recuento absoluto de neutrófilos; IC = intervalo de confianza; MC = mínimos cuadrados; MMMR = modelo mixto para medidas repetidas; DE = desviación estándar; EE = error estándar; TAT = tiempo por encima del umbral de 500 células/μl.
[1] Los resultados se basan en el análisis de un MMMR con el tiempo por encima del umbral como variable dependiente; el tratamiento, la visita (semanas 13, 26, 39 y 52), el tratamiento por visita, el uso de Ig (estratos de aleatorización) y el tiempo basal por encima del umbral como covariables, y el paciente como efecto aleatorio repetido.
Figura 1: TATRAN a lo largo del tiempo (horas) (media de MC ± IC del 95 %) por grupo de
tratamiento (estudio 1) 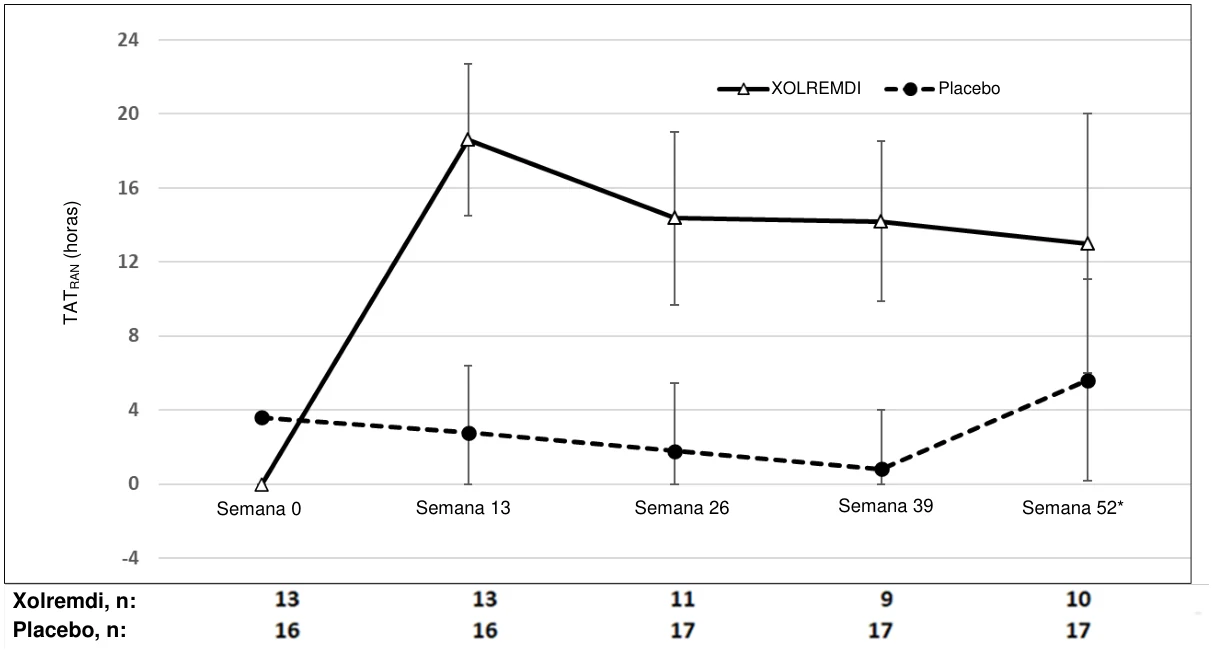
Abreviaturas: RAN = recuento absoluto de neutrófilos; IC = intervalo de confianza; MC = mínimos cuadrados; TAT = tiempo total (horas) por encima del umbral (500 células/µl) en 24 horas.
*En la semana 52, 3 de los 17 pacientes del grupo de placebo recibieron mavorixafor antes de la determinación del TAT al incorporarse al periodo sin enmascaramiento del estudio; un paciente del grupo de mavorixafor no lo tomó. Todos los datos se incluyeron en el análisis por intención de tratar.
El criterio de valoración secundario clave de la eficacia fue la mejoría del RAL, medida por el tiempo medio (horas) por encima del umbral del RAL (TATRAL) de 1 000 células/μl en un periodo de 24 horas. Durante el periodo de 52 semanas, el TATRAL fue significativamente mayor desde el punto de vista estadístico en los pacientes tratados con mavorixafor en comparación con placebo. Véase la tabla 7.
Tabla 7: Tiempo medio (horas) por encima del umbral del RAL (TATRAL) en el estudio 1
| Xolremdi (n = 14) | Placebo (n = 17) | ||
| TATRAL (horas) | |||
| Momento basal | Media (DE) | 2,2 (5,07) | 2,8 (5,86) |
| Resultados globales del MMMR | Media de MC (EE) | 15,8 (1,39) | 4,6 (1,15) |
| Media de MC, IC del 95 % | (13,0, 18,7) | (2,2, 6,9) | |
| Diferencia con respecto al placebo: | |||
| Diferencia en la media de MC (EE) | 11,3 (1,80) | - | |
| Diferencia en la media de MC, IC del 95 % | (7,5, 15,0) | - | |
| Valor de p1 | < 0,0001 | - | |
Abreviaturas: RAL = recuento absoluto de linfocitos; IC = intervalo de confianza; MC = mínimos cuadrados; MMMR = modelo mixto para medidas repetidas; DE = desviación estándar; EE = error estándar; TAT = tiempo por encima del umbral de 1 000 células/μl.
[1] Los resultados se basan en el análisis de un MMMR con el tiempo por encima del umbral como variable dependiente; el tratamiento, la visita (semanas 13, 26, 39 y 52), el tratamiento por visita, el uso de Ig (estratos de aleatorización) y el tiempo basal por encima del umbral como covariables, y el paciente como efecto aleatorio repetido.
La eficacia del mavorixafor se evaluó con más detalle en relación con la puntuación total de infección y la puntuación total de cambios en las verrugas. Durante el periodo de tratamiento de 52 semanas, la puntuación total de infección, ponderada según la gravedad de la infección, fue numéricamente menor en los pacientes tratados con mavorixafor [media (EE) de MC 7,41 (2,805)] que en los tratados con placebo [media (EE) de MC 12,27 (2,443)] con una diferencia media de -4,85 [IC del 95 % (-12,57, 2,86)]. Asimismo, la tasa anualizada de infecciones fue numéricamente menor en los pacientes tratados con mavorixafor [media (EE) de MC 1,7 (0,5)] que en los tratados con placebo [media (EE) de MC 4,2 (0,7)] con una razón de tasas de 0,417 [IC del 95 % (0,220, 0,789)]. No hubo diferencias en las puntuaciones totales de cambios en las verrugas entre los grupos de tratamiento con mavorixafor y placebo durante el periodo de 52 semanas.
Estudio de fase 2 (de apoyo)
En un estudio abierto de fase 2 (estudio 2) en 8 pacientes adultos con síndrome WHIM se evaluó la farmacodinámica del mavorixafor en un intervalo de dosis de 50 a 400 mg administrados por vía oral una vez al día. Las dosis de 300 a 400 mg lograron aumentos sostenidos del RAN ≥ 600 células/μl y del RAL ≥ 1 000 células/μl.
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Xolremdi en uno o más grupos de la población pediátrica en el síndrome WHIM (verrugas, hipogammaglobulinemia, infecciones y mielocatexis) (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
Otra información
Este medicamento se ha autorizado en «circunstancias excepcionales». Esta modalidad de aprobación significa que debido a la rareza de la enfermedad no ha sido posible obtener información completa de este medicamento. La Agencia Europea de Medicamentos revisará anualmente la información nueva del medicamento que pueda estar disponible y esta ficha técnica o resumen de las características del producto (RCP) se actualizará cuando sea necesario.
5.2 Propiedades farmacocinéticas
Los parámetros farmacocinéticos del mavorixafor se presentan como media geométrica (CV%) en adultos con síndrome WHIM, a menos que se especifique lo contrario. En estado de equilibrio, la Cmáx de mavorixafor es de 3 304 (58,6 %) ng/ml y el AUC de 0 a 24 horas (AUC0-24h) es de 13 970 (58,4 %) ng × h/ml tras la administración de 400 mg una vez al día.
Absorción
La mediana (intervalo) del tiempo transcurrido hasta la Cmáx (tmáx) de mavorixafor es de 2,8 horas (1,9 a 4 horas) a la dosis máxima aprobada recomendada.
Efecto de los alimentos
Comida rica en grasas: la Cmáx de mavorixafor disminuyó un 66 % y el AUC disminuyó un 55 % tras la administración de una dosis única de 400 mg de Xolremdi con una comida rica en grasas (1 000 calorías, 50 % de grasa) en sujetos sanos.
Comida baja en grasas: la Cmáx de mavorixafor disminuyó un 55 % y el AUC disminuyó un 51 % tras la administración de una dosis única de 400 mg de Xolremdi con una comida baja en grasas (500 calorías, 25 % de grasa) en sujetos sanos. Además, la Cmáx de mavorixafor fue un 14 % mayor y el AUC fue un 18 % menor tras la administración de una dosis única de 400 mg de Xolremdi con una comida baja en grasa en sujetos sanos después del ayuno nocturno en comparación con el ayuno durante 4 horas adicionales después de la dosis de Xolremdi (ver sección 4.2). Distribución
El volumen de distribución del mavorixafor es de 120 l/kg. El mavorixafor se une en > 93 % a las proteínas plasmáticas humanas in vitro.
Biotransformación
El CYP3A4 y, en menor medida, el CYP2D6 son los principales responsables del metabolismo del mavorixafor.
Eliminación
La semivida de eliminación terminal del mavorixafor fue de 82 h, con un aclaramiento aparente de 62 l/h, tras la administración de una dosis única de 400 mg de Xolremdi en sujetos sanos. El mavorixafor presenta un aclaramiento aparente al menos parcialmente no lineal; sin embargo, esto no es clínicamente significativo a la dosis recomendada aprobada.
Tras una dosis oral única de mavorixafor radiomarcado, se recuperó el 74,2 % de la dosis administrada, de la cual el 61,0 % de la radiactividad administrada se recuperó en las heces y el 13,2 % (3 % inalterado) se recuperó en la orina durante el periodo de recogida de 240 horas en sujetos sanos.
Linealidad/No linealidad
El mavorixafor presenta una farmacocinética no lineal con aumentos más que proporcionales a la dosis de la Cmáx y el AUC0-24h en un intervalo de dosis de 50 mg (0,125 veces la dosis recomendada) a 400 mg. El estado de equilibrio de mavorixafor se alcanza después de aproximadamente 9 a 12 días en sujetos sanos a la dosis máxima recomendada aprobada.
Relación(es) farmacocinéticas/farmacodinámica(s)
En el estudio 2, los valores medios del RAN para dosis de 50 a 200 mg se mantuvieron en general por debajo del umbral de beneficio clínico de 500 células/μl durante el intervalo de administración de 24 horas. Para dosis de 300 mg y 400 mg, los valores medios del RAN se elevaron por encima del umbral aproximadamente 1 hora después de la dosis y se mantuvieron en el umbral o por encima de él durante todo el intervalo de administración. Fue necesaria una dosis de mavorixafor de 300/400 mg una vez al día para alcanzar un AUCRAN ≥ 600/μl y un AUCRAL ≥ 1 000/μl.
Estudios de interacciones medicamentosas
Para obtener información sobre las interacciones medicamentosas con otros medicamentos, ver la sección 4.5.
Otros medicamentos: no se observaron diferencias clínicamente significativas en la farmacocinética de la cafeína (sustrato del CYP1A2), el losartán (sustrato del CYP2C9), el omeprazol (sustrato del CYP2C19), la furosemida (sustrato de OAT1 y OAT3) ni los anticonceptivos orales tras el uso concomitante con mavorixafor.
Poblaciones especiales
Insuficiencia hepática
El mavorixafor se metaboliza en el hígado. No se ha estudiado el efecto de la insuficiencia hepática moderada o grave sobre la farmacocinética del mavorixafor (ver sección 4.2).
Insuficiencia renal
El aclaramiento renal es una vía de excreción menor del mavorixafor.
No se observaron diferencias clínicamente significativas en la farmacocinética del mavorixafor en casos de insuficiencia renal leve o moderada (ClCr de 30 a menos de 90 ml/min). No se ha estudiado la farmacocinética del mavorixafor en sujetos con insuficiencia renal grave o enfermedad renal terminal (ver sección 4.2).
Personas de edad avanzada
En los estudios clínicos de Xolremdi en pacientes con síndrome WHIM, 2 (5 %) pacientes tenían 65 años o más, y ningún paciente tenía 75 años o más. Los estudios clínicos no incluyeron un número suficiente de pacientes mayores de 65 años para determinar si responden de forma diferente a los pacientes más jóvenes.
Raza/etnia
Se desconoce el efecto de la raza/etnia en la exposición sistémica al mavorixafor.
Sexo
Se desconoce el efecto del sexo en la exposición sistémica al mavorixafor.
5.3 Datos preclínicos sobre seguridad
Las reacciones adversas no observadas en ensayos clínicos, pero detectadas en animales con niveles de exposición comparables a los clínicos y con posible repercusión en el uso clínico fueron las siguientes: toxicidad testicular, hepatotoxicidad, degeneración retiniana y atrofia retiniana.
Genotoxicidad
El mavorixafor no fue genotóxico en un ensayo in vitro de mutación inversa bacteriana (prueba de Ames), en un ensayo in vitro de aberraciones cromosómicas en linfocitos humanos en cultivo, ni en un ensayo in vivo de micronúcleos de médula ósea de rata.
Toxicidad reproductiva
No se han realizado estudios de reproducción animal con mavorixafor para evaluar los efectos sobre la reproducción y el desarrollo embriofetal. La señalización mediante CXCR4/SDF-1 desempeña un papel importante en el desarrollo embriofetal y placentario de los mamíferos. En ratones, la supresión de CXCR4-/- es letal para el embrión y causa múltiples toxicidades en el desarrollo, sobre todo en los sistemas hematopoyético, cardiovascular y nervioso. Los niveles de CXCR4/SDF-1 también desempeñan un papel clave en la estimulación de la proliferación y la diferenciación de los trofoblastos, necesarios para el crecimiento y la función adecuados de la placenta en los seres humanos. Teniendo en cuenta su mecanismo de acción, Xolremdi puede causar daño fetal si se administra a mujeres embarazadas.
El efecto del mavorixafor sobre la fertilidad masculina o femenina no se ha evaluado en estudios específicos de toxicología reproductiva.
En un estudio de 39 semanas con perros prepúberes en los que se instauró el tratamiento, se observaron cambios testiculares consistentes en degeneración/atrofia de los túbulos seminíferos, incluido el agotamiento de las células madre espermatogonias, hasta niveles de exposición equivalentes a la exposición humana con la DMRH; no se observaron cambios similares en un estudio de 13 semanas con perros machos sexualmente maduros ni en un estudio de 26 semanas con crías de perro que abarcaba el periodo de la pubertad. Se desconoce el mecanismo por el que el mavorixafor puede ejercer este efecto, pero no puede excluirse una relación con la acción farmacológica del mavorixafor.
No hay datos sobre la recuperación de este efecto.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Contenido de la cápsula
Sílice coloidal anhidra (E551)
Croscarmelosa sódica (E468)
Hidrogenofosfato de calcio dihidratado (E3431(ii))
Celulosa microcristalina (E460(i))
Laurilsulfato de sodio
Estearilfumarato de sodio
Cubierta de la cápsula
Indigotina (E132)
Gelatina (E441)
Dióxido de titanio (E171)
Tinta de impresión
Solución concentrada de amoniaco (E527)
Óxido de hierro negro (E172)
Alcohol isopropílico
Alcohol n-butílico
Propilenglicol (E1520)
Goma laca en etanol (E904)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
2 años.
Después de la primera apertura del frasco: 45 días.
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 °C y 8 °C).
Mantener el frasco perfectamente cerrado para protegerlo de la humedad.
6.5 Naturaleza y contenido del envase
Frasco redondo blanco de polietileno de alta densidad con tapón de rosca a prueba de niños de 38 mm con etiqueta. Cada frasco contiene un desecante colocado entre la bobina de rayón y el tapón.
Envases de 60, 90 o 120 cápsulas duras.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Norgine B.V.
Antonio Vivaldistraat 150
1083 HP Amsterdam
Países Bajos
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/26/2017/001
EU/1/26/2017/002
EU/1/26/2017/003
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 27 de abril de 2026
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.