


Ficha técnica - Etcamah
1. NOMBRE DEL MEDICAMENTO
Etcamah 75 mg comprimidos recubiertos con película
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película contiene 75 mg de camizestrant.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido).
Comprimido recubierto con película, beige, redondo, biconvexo, con la inscripción “CM” sobre “75” grabada en una cara y liso en la otra. Diámetro aproximado: 9 mm.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Etcamah, en combinación con un inhibidor de CDK4/6 (palbociclib, ribociclib o abemaciclib), está indicado para el tratamiento de pacientes adultos con cáncer de mama localmente avanzado o metastásico ER-positivo, HER2-negativo, tras la detección de una mutación de ESR1 y sin progresión de la enfermedad durante la terapia endocrina de primera línea en combinación con un inhibidor de CDK4/6 (para la selección de pacientes basada en biomarcadores, ver las secciones 4.2 y 5.1).
En mujeres pre o perimenopáusicas y en hombres, Etcamah más un inhibidor de CDK4/6 se debe administrar junto con un agonista o antagonista de la hormona liberadora de la hormona luteinizante (LHRH).
4.2 Posología y forma de administración
El tratamiento debe ser iniciado y supervisado por un médico con experiencia en el uso de medicamentos oncológicos.
Selección de pacientes
Los pacientes con cáncer de mama localmente avanzado o metastásico ER-positivo, HER2-negativo, en terapia endocrina de primera línea se deben seleccionar para el tratamiento ante la presencia de mutaciones en ESR1 en plasma o en muestras tumorales, recogidas cada 3 meses hasta detectar una mutación en ESR1, y que debe ser evaluado mediante un producto sanitario para diagnóstico in vitro (IVD) con marcado CE con la finalidad prevista correspondiente (ver sección 5.1). Si no se dispone de un IVD con marcado CE, se debe utilizar un test alternativo validado.
Posología
La dosis recomendada de Etcamah en combinación con un inhibidor de CDK4/6 es de 75 mg una vez al día. En el momento de iniciar el tratamiento con Etcamah, el inhibidor de CDK4/6 se debe continuar a la misma dosis que cuando se detectó la mutación ESR1 (ESR1m).
Consulte también la ficha técnica del inhibidor de CDK4/6 o del agonista o antagonista de la LHRH para obtener información sobre la posología recomendada. Si el inhibidor de CDK4/6 se suspende de forma permanente, Etcamah también se debe suspender.
Duración del tratamiento
El tratamiento con Etcamah debe continuar mientras se observe beneficio clínico o hasta que se produzca toxicidad inaceptable.
Dosis olvidada
Si se olvida una dosis de Etcamah, se puede tomar inmediatamente en las 6 horas posteriores a la hora en la que se toma habitualmente. Si han transcurrido más de 6 horas, se debe omitir la dosis de ese día. La siguiente dosis de Etcamah se debe tomar a la hora habitual.
Vómitos
Si el paciente vomita, no se debe tomar una dosis adicional. La siguiente dosis de Etcamah se debe tomar a la hora habitual.
Monitorización de Etcamah en combinación con inhibidores de CDK4/6
En la combinación de Etcamah con un inhibidor de CDK4/6, se debe evaluar el ECG antes de iniciar el tratamiento aproximadamente en el día 8 y en el día 15 del primer ciclo, y posteriormente como esté clínicamente indicado. A partir de ese momento, la monitorización durante el tratamiento combinado debe realizarse de acuerdo con las recomendaciones que figuran en la ficha técnica del inhibidor de CDK4/6 que se administre. En caso de prolongación del intervalo QTc durante el tratamiento, se recomienda una monitorización más frecuente del ECG.
Además, en el caso de la combinación de Etcamah con ribociclib, el tratamiento solo debe iniciarse en pacientes con valores de QTcF inferiores a 450 ms, y se debe realizar un análisis de electrolitos antes de iniciar el tratamiento en combinación, en el día 15 y como esté clínicamente indicado. Consulte la ficha técnica de ribociclib para conocer las directrices de modificación de la dosis y otra información de seguridad relevante.
Ajustes de dosis
El tratamiento con Etcamah se puede interrumpir temporalmente y/o suspender para controlar las reacciones adversas, según las directrices de modificación de la dosis que figuran en la Tabla 1.
Tabla 1. Modificación de la dosis recomendada para Etcamah
| Toxicidad según el NCI CTCAE (v5.0) | Pauta |
| Bradicardia a Sintomática, Grado CTCAE ≥2 | Considere suspender la administración de Etcamah mientras se evalúan los medicamentos concomitantes que se sabe que causan bradicardia. Si no se identifica ningún medicamento concomitante que contribuya a ello, suspenda Etcamah hasta que los síntomas de bradicardia se resuelvan. Si se identifica un medicamento concomitante que contribuya a ello, considere suspender o modificar la dosis de este agente hasta que los síntomas de bradicardia se resuelvan y, a continuación, reanude la administración de Etcamah. Considere reevaluar la frecuencia cardíaca tras reanudar la administración de Etcamah en la siguiente visita clínica o según esté clínicamente indicado. |
| Toxicidad según el NCI CTCAE (v5.0) | Pauta |
| Suspenda Etcamah de forma permanente en caso de bradicardia sintomática persistente. | |
Efectos visuales b Grado CTCAE ≥2/ADLs instrumentales limitadas | Considere la posibilidad de derivar al paciente a un oftalmólogo si los síntomas visuales son progresivos, persistentes o interfieren con las ADLs. La decisión sobre la interrupción del tratamiento debe basarse en la evaluación clínica. |
Reacción adversa de Grado 3 o superior evaluada como causalmente relacionada con Etcamah | Suspender la administración de Etcamah hasta la recuperación a Grado 2 o inferior en la escala CTCAE, y posteriormente reanudar la administración de Etcamah. Considere la posibilidad de suspender definitivamente Etcamah en caso de AEs recurrentes de Grado 3 o mayor. |
ADLs = Actividades de la vida diaria; AE = Reacción adversa; CTCAE = Criterios Comunes de Terminología para Eventos Adversos; NCI = National Cancer Institute.
a. La bradicardia incluye bradicardia y bradicardia sinusal.
b. Los efectos visuales incluyen fotopsia, visión borrosa, alteración visual, diplopía y fotofobia de los trastornos oculares (SOC de MedDRA), y perseveración visual de los trastornos del sistema nervioso (SOC de MedDRA).
No se observó ninguna interacción farmacocinética clínicamente relevante cuando se administró camizestrant con abemaciclib o palbociclib. Cuando se administró camizestrant 75 mg en combinación con ribociclib, la exposición a camizestrant aumentó hasta niveles comparables a los observados con una dosis de 150 mg en monoterapia (ver sección 4.9).
Poblaciones especiales
Pacientes de edad avanzada
No se requiere ajustar la dosis de camizestrant en pacientes de edad avanzada (ver sección 5.2).
Insuficiencia renal
No se requiere ajustar la dosis de camizestrant en pacientes con insuficiencia renal leve o moderada. No se recomienda el uso de Etcamah en pacientes con insuficiencia renal grave (ver sección 5.2).
Insuficiencia hepática
No se requiere ajustar la dosis de camizestrant en pacientes con insuficiencia hepática leve (criterios del NCI). Como medida de precaución, se debe evitar el uso de camizestrant en pacientes con insuficiencia hepática moderada y grave. Los pacientes con insuficiencia hepática leve pueden tomar camizestrant (ver las secciones 4.4 y 5.2).
Población pediátrica
No se ha establecido la seguridad y eficacia de camizestrant en niños de 0 a 18 años. No se dispone de datos.
Forma de administración
Vía oral.
El comprimido se debe tragar entero con agua y se puede tomar con o sin alimentos, aproximadamente a la misma hora cada día. Etcamah no se debe ingerir si está roto, agrietado o no está intacto. El comprimido no se debe masticar, triturar, disolver ni dividir, ya que estos métodos no se han estudiado en ensayos clínicos.
4.3 Contraindicaciones
Lactancia (ver sección 4.6).
Hipersensibilidad al principio activo o a alguno de los excipientes incuidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Bradicardia, cuando se combina con medicamentos que se sabe que aumentan el riesgo de prolongación del intervalo QTc
Se han notificado casos de bradicardia y prolongación del intervalo QTc con un tratamiento de combinación de camizestrant y un inhibidor de CDK4/6 (ver sección 4.8). Se observó un episodio de Torsades de Pointes no mortal en un paciente con bradicardia y prolongación del intervalo QTc con camizestrant en combinación con ribociclib. Teniendo en cuenta que la bradicardia en el contexto de una prolongación potencial del intervalo QTc puede aumentar el riesgo de arritmia, se debe actuar con precaución al administrar camizestrant en combinación con agentes que se sabe que causan prolongación del intervalo QTc, por ejemplo, ribociclib. Consulte las recomendaciones de monitorización (ver sección 4.2).
Insuficiencia hepática
Camizestrant se metaboliza en el hígado. Se espera que los pacientes con insuficiencia hepática presenten una mayor exposición a camizestrant. Como medida de precaución, se debe evitar el uso de camizestrant en pacientes con insuficiencia hepática moderada o grave. Los pacientes con insuficiencia hepática leve pueden tomar camizestrant. No es necesario ajustar la dosis de camizestrant en pacientes con insuficiencia hepática leve (criterios del NCI) (ver las secciones 4.2 y 5.2).
Contenido en sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por comprimido recubierto con película, es decir, es esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Camizestrant es un inhibidor reversible del CYP3A4/5 y del CYP2B6 y provoca la inhibición de los transportadores de fármacos P-gp, BCRP y OATP1B1. Camizestrant es un inhibidor irreversible, potente, dependiente del tiempo del CYP2C9 y CYP2C19. Camizestrant es un sustrato de CYP3A4/5 y P-gp.
Efectos de otros medicamentos sobre camizestrant
Inductores del CYP3A4/5
Se espera que la exposición a camizestrant disminuya si se administra conjuntamente con inductores moderados y potentes del CYP3A4/5. Desde el punto de vista clínico, la administración oral de una dosis única de 75 mg de camizestrant junto con dosis repetidas de carbamazepina, un potente inductor del CYP3A4/5, dio lugar a relaciones de la media geométrica de la Cmax y el AUC del camizestrant de 0,41 [IC del 90%: 0,37; 0,46] y 0,29 [IC del 90%: 0,28; 0,32], respectivamente. Se debe evitar la administración conjunta de camizestrant y un inductor potente del CYP3A4/5 (incluidos, entre otros: carbamazepina, fenitoína, rifampicina y hierba de San Juan). Se debe considerar un medicamento alternativo sin potencial de inducción del CYP3A4/5 o con un potencial débil.
Cuando se administra camizestrant en combinación con ribociclib, junto con un inductor moderado del CYP3A4/5 (incluidos, entre otros: bosentán, nafcilina, modafinilo y fenobarbital), no es necesario ajustar la dosis de camizestrant. Cuando se administra camizestrant en combinación con abemaciclib o palbociclib, el uso de dichos inductores moderados del CYP3A4/5 se debe evitar, cambiando a un medicamento concomitante alternativo (ver sección 5.2).
Inhibidores del CYP3A4/5
En un estudio clínico, el uso concomitante de itraconazol, un inhibidor potente del CYP3A4/5, aumentó la media geométrica de la Cmax y el AUCinf de camizestrant en 1,37 y 1,90 veces, respectivamente. Se debe evitar la administración de camizestrant en combinación con ribociclib en pacientes que tomen inhibidores potentes del CYP3A4/5. Además, se debe actuar con precaución al combinar camizestrant y ribociclib con inhibidores débiles (p. ej., clorzoxazona y fosaprepitant) y moderados (p. ej., aprepitant y diltiazem) del CYP3A4/5.
Efectos de camizestrant sobre otros medicamentos
Sustratos del CYP2C9 y CYP2C19
Los datos in vitro, junto con modelos mecánicos estáticos, muestran que camizestrant es un inhibidor potente irreversible, dependiente del tiempo tanto del CYP2C9 como del CYP2C19. Esto significa que la inhibición es irreversible y que, para restablecer la funcionalidad, las enzimas deben sintetizarse de nuevo. Por lo tanto, se espera que camizestrant aumente los niveles de exposición de los medicamentos que son sustratos del CYP2C9 y/o del CYP2C19. No se dispone de datos clínicos in vivo. Los medicamentos que son sustratos sensibles (incluidos, entre otros: clobazam, omeprazol, pantoprazol y proguanil) o sustratos con un índice terapéutico estrecho del CYP2C9 y/o CYP2C19 (incluidos, entre otros: fenitoína y warfarina) se deben suspender al menos 2 semanas antes de la primera dosis de Etcamah y no se deben utilizar durante al menos 2 semanas después de la última dosis de Etcamah.
La administración conjunta de camizestrant y sustratos del CYP2C9 moderadamente sensibles (incluidos, entre otros: flurbiprofeno, siponimod y gliburida) y/o del CYP2C19 (incluidos, entre otros: esomeprazol, voriconazol y lansoprazol) se puede usar con precaución; sin embargo, se deben considerar medicamentos alternativos si es posible.
Sustratos del CYP3A4/5
En un estudio clínico, el uso concomitante de camizestrant aumentó la media geométrica de la Cmax del midazolam, un sustrato sensible del CYP3A4/5, 1,50 veces y el AUC 1,99 veces, respectivamente; por lo tanto, el camizestrant es un inhibidor débil del CYP3A4/5. Camizestrant se debe utilizar con precaución cuando se administra conjuntamente con sustratos sensibles del CYP3A4/5 (incluidos, entre otros: budesonida, buspirona, dronedarona, ivabradina, lurasidona, midazolam, quetiapina, sildenafilo y simvastatina). Los sustratos del CYP3A4/5 con índice terapéutico estrecho (p. ej., alfentanilo y fentanilo) pueden requerir un ajuste de la dosis y deben ser objeto de una estrecha monitorización.
Sustratos sensibles a OATP1B1
Los datos in vitro muestran que camizestrant es un inhibidor de OATP1B1. Por lo tanto, camizestrant puede aumentar los niveles de exposición de los medicamentos que son sustratos de OATP1B1, incluidos, entre otros, gliburida y lovastatina. No se dispone de datos clínicos in vivo. Se deben evitar los medicamentos que tengan un índice terapéutico estrecho y sean sustratos sensibles a OATP1B1. Se permite el uso de aquellos medicamentos que sean sustratos sensibles a OATP1B1, pero se debe actuar con precaución y supervisar de cerca a los pacientes por posibles interacciones farmacológicas.
Sustratos sensibles a la BCRP
Los datos in vitro muestran que camizestrant es un inhibidor de la proteína de resistencia al cáncer de mama (BCRP, por sus siglas en inglés). Por lo tanto, camizestrant puede aumentar los niveles de exposición de los medicamentos que son sustratos de la BCRP. No se dispone de datos clínicos in vivo. Se permite el uso de aquellos medicamentos que son sustratos sensibles de la BCRP, p. ej., rosuvastatina, sulfasalazina y sofosbuvir, pero se debe actuar con precaución y supervisar de cerca a los pacientes por posibles interacciones farmacológicas. Se deben evitar los medicamentos que tengan un índice terapéutico estrecho y sean sustratos sensibles de la BCRP.
Sustratos sensibles a la P-gp
Los datos in vitro muestran que camizestrant es un inhibidor de la glicoproteína P (P-gp). Por lo tanto, camizestrant puede aumentar los niveles de exposición de los medicamentos que son sustratos de la P-gp, incluidos, entre otros: edoxabán, digoxina, fexofenadina y dabigatrán etexilato. No se dispone de datos clínicos in vivo. Se deben evitar los medicamentos que tengan un índice terapéutico estrecho y sean sustratos sensibles de la P-gp. Se permite el uso de aquellos medicamentos que sean sustratos sensibles de la P-gp, pero se debe actuar con precaución y supervisar de cerca a los pacientes por posibles interacciones farmacológicas.
Sustratos sensibles a CYP2B6
Los datos in vitro muestran que camizestrant es un inhibidor del citocromo P450 2B6 (CYP2B6). Por lo tanto, camizestrant puede aumentar los niveles de exposición de los medicamentos que son sustratos del CYP2B6. No hay datos clínicos in vivo disponibles. Se deben evitar aquellos medicamentos que sean sustratos sensibles del CYP2B6, incluidos, entre otros: bubropión, nevirapina, ketamina y ciclosfosfamida. Todos los demás sustratos del CYP2B6 se permiten, pero se debe actuar con precaución y supervisar de cerca a los pacientes por si se produjeran posibles interacciones farmacológicas.
Medicamentos conocidos por prolongar el intervalo QT
Se ha evaluado clínicamente camizestrant en combinación con ribociclib, se observó un episodio no mortal de Torsades de Pointes en un paciente con bradicardia y prolongación del intervalo QTc tras el tratamiento con camizestrant en combinación con ribociclib. Se recomienda supervisar a los pacientes y ajustar las dosis según se especifica en la ficha técnica aprobada de ribociclib. Se debe evitar la administración concomitante de otros medicamentos que prolonguen el intervalo QT y/o que estén asociados a un riesgo conocido de Torsades de Pointes (p. ej., ciprofloxacino, levofloxacino, ondansetrón, escitalopram, venlafaxina, fluconazol, cloroquina, halofantrina, claritromicina, azitromicina, haloperidol, metadona, moxifloxacino, bepridil y pimozida). Si no es posible evitar su uso concomitante, se debe supervisar mediante ECG según criterio clínico (ver sección 4.2).
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Según su mecanismo de acción y los datos preclínicos, camizestrant puede causar daño fetal cuando se administra a una mujer embarazada. Se debe aconsejar a las mujeres en edad fértil que eviten quedarse embarazadas mientras reciben camizestrant. Se debe realizar un test de embarazo y verificar que el resultado sea negativo en las mujeres en edad fértil antes de iniciar el tratamiento, y se debe considerar la posibilidad de repetir la prueba a lo largo del tratamiento.
Anticoncepción en hombres y mujeres
Las mujeres en edad fértil y los hombres con parejas en edad fértil deben utilizar métodos anticonceptivos eficaces durante el tratamiento con camizestrant y durante los siguientes periodos tras la finalización del tratamiento con camizestrant: al menos 4 semanas para las mujeres y 1 semana para los hombres.
Embarazo
No hay datos relativos al uso de camizestrant en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción, incluyendo letalidad embrionaria y distocia (ver sección 5.3). Basándose en los datos en animales y en su mecanismo de acción, camizestrant no se debe utilizar durante el embarazo a menos que el estado clínico de la mujer requiera tratamiento con camizestrant.
Lactancia
Se desconoce si camizestrant y sus metabolitos se excretan en la leche materna. Según los datos en animales (ver sección 5.3), no se puede excluir riesgo para el lactante. Se debe interrumpir la lactancia antes de iniciar el tratamiento con camizestrant y no se debe reanudar hasta 4 semanas después de la última dosis (ver sección 4.3).
Fertilidad
No existen datos sobre el efecto de camizestrant en la fertilidad humana. Los resultados de estudios en animales han mostrado que camizestrant tiene efectos marcados en los órganos reproductores masculinos y femeninos de ratones, ratas y perros, y efectos funcionales en la fertilidad femenina y masculina de las ratas (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Etcamah, en combinación con un inhibidor de CDK4/6, tiene una influencia pequeña sobre la capacidad para conducir y utilizar máquinas, ya que la combinación puede provocar fatiga y mareos (ver sección 4.8). Etcamah puede causar efectos visuales transitorios en la visión periférica, consistentes principalmente en fotopsia, que tienen una influencia nula o insignificante sobre la capacidad para conducir. No obstante, se debe aconsejar a los pacientes que experimenten estos síntomas que actúen con precaución al conducir o manejar maquinaria.
4.8 Reacciones adversas
Resumen del perfil de seguridad
El resumen del perfil de seguridad de Etcamah se basa en datos agrupados de 263 pacientes que recibieron Etcamah en combinación con un inhibidor de CDK4/6 en los estudios de fase III (SERENA-6) y fase I (SERENA-1).
Las reacciones adversas más frecuentes (≥15%) de Etcamah en combinación con un inhibidor de CDK4/6 fueron neutropenia (59,7%), efectos visuales (40,7%), infecciones (38,4%), diarrea (21,3%), náuseas (21,3%), anemia (21,3%), fatiga (20,5%), bradicardia (19,8%) y leucopenia (15,6%). Entre ellas, las reacciones adversas atribuibles a Etcamah fueron efectos visuales (40,7%) y bradicardia (19,8%).
Las reacciones adversas frecuentes de Grado 3 o 4 (≥2%) para Etcamah en combinación con un inhibidor de CDK4/6 fueron neutropenia (46,4%), leucopenia (9,1%), anemia (3,4%), infecciones (3,4%) y aumento de la alanina aminotransferasa (2,3%).
Las reacciones adversas graves frecuentes (≥1%) notificadas en pacientes que recibieron Etcamah en combinación con un inhibidor de CDK4/6 incluyeron infecciones (3,4%) y pirexia (1,1%).
Las reacciones adversas que provocaron la suspensión del tratamiento con Etcamah en pacientes que recibieron Etcamah en combinación con un inhibidor de CDK4/6 fueron neutropenia (0,4%) y prolongación del intervalo QT en el electrocardiograma (0,4%).
Las reacciones adversas más frecuentes (≥2%) que motivaron una modificación de la dosis de Etcamah en pacientes que recibían Etcamah en combinación con un inhibidor de CDK4/6 fueron infecciones (6,8%), neutropenia (6,5%), bradicardia (4,2%), prolongación del intervalo QT en el electrocardiograma (3,4%), diarrea (2,3%), vómitos (2,3%) y efectos visuales (2,3%).
Lista tabulada de reacciones adversas
Las reacciones adversas atribuibles a Etcamah en la combinación de Etcamah e inhibidores de CDK4/6 son efectos visuales y bradicardia. En la Tabla 2 también se incluyen las reacciones adversas, y su respectiva incidencia, identificadas para la combinación de Etcamah e inhibidores de CDK4/6 en el grupo de Etcamah en combinación con un inhibidor de CDK4/6 (n = 263).
En el estudio SERENA-6, la mediana de la duración de la exposición a Etcamah en combinación con un inhibidor de CDK4/6 fue de 15,54 meses y a un IA (inhibidor de aromatasa) en combinación con un inhibidor de CDK4/6 fue de 7,36 meses.
Las frecuencias de reacciones adversas de los estudios clínicos se basan en las frecuencias de acontecimientos adversos por todas las causas, en las que una proporción de los acontecimientos de una reacción adversa puede tener causas distintas del fármaco, como la enfermedad, otros medicamentos o causas no relacionadas.
Las reacciones adversas se enumeran según la clasificación por órganos y sistemas (SOC) de MedDRA y por frecuencia decreciente del término agrupado de MedDRA. Las frecuencias se definen como: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); muy raras (<1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 2. Reacciones adversas a medicamentos notificadas con la combinación de Etcamah y el inhibidor de CDK4/6 (n = 263)a
| SOC de MedDRA | Término MedDRA | Categoría Todos los Grados | Categoría Grado 3 o 4 |
| Infecciones e infestaciones | Infecciones d, e, f, g | Muy frecuente | Frecuente |
| Trastornos de la sangre y del sistema linfático | Neutropenia e, f, g, h | Muy frecuente | Muy frecuente |
| Anemia e, f, g, i | Muy frecuente | Frecuente | |
| Leucopenia e, f, g, j | Muy frecuente | Frecuente | |
| Trombocitopenia e, f, g, k | Muy frecuente | Frecuente | |
| Linfopenia f, g | Frecuente | Poco frecuente | |
| Neutropenia febril e, f, g | Poco frecuente | Poco frecuente | |
Trastornos del metabolismo y la nutrición | Apetito disminuido e, f, g | Frecuente | Poco frecuente |
| Hipopotasemia g | Frecuente | Frecuente | |
| Hipofosfatemia g | Frecuente | Poco frecuente | |
| Hipocalcemia g | Frecuente | Poco frecuente | |
Trastornos del sistema nervioso | Mareo f, g | Muy frecuente | Poco frecuente |
| Cefalea f, g | Muy frecuente | Poco frecuente |
| Disgeusia e, f | Frecuente | Poco frecuente | |
| Síncope g | Frecuente | Poco frecuente | |
| Trastornos oculares | Efectos visuales b | Muy frecuente | Poco frecuente |
| Ojo seco e, g | Muy frecuente | - | |
| Trastornos cardíacos | Bradicardia c | Muy frecuente | - |
| Torsades de Pointes g | Poco frecuente | Poco frecuente | |
| Trastornos vasculares | Trombosis venosa profunda e,f | Frecuente | Poco frecuente |
| Embolia e | Poco frecuente | Poco frecuente | |
Trastornos respiratorios, torácicos y mediastínicos | Tos g | Muy frecuente | - |
| Disnea g | Frecuente | Poco frecuente | |
| Embolia pulmonar e, f | Poco frecuente | Poco frecuente | |
| Trastornos gastrointestinales | Diarrea e, f, g | Muy frecuente | Frecuente |
| Náuseas e, f, g | Muy frecuente | Poco frecuente | |
| Vómitos e, f, g | Muy frecuente | Poco frecuente | |
| Estreñimiento g | Frecuente | - | |
| Dolor abdominalg | Frecuente | Frecuente | |
| Estomatitis e, f, g | Frecuente | - | |
| Trastornos de la piel y del tejido subcutáneo | Prurito f,g | Frecuente | - |
| Alopecia e, f, g | Frecuente | - | |
Trastornos musculoesqueléticos y del tejido conjuntivo | Dolor de espalda g | Muy frecuente | Frecuente |
Trastornos generales y alteraciones en el lugar de administración | Fatiga e, f, g | Muy frecuente | Frecuente |
| Astenia e, g | Muy frecuente | Poco frecuente | |
| Pirexia e, f, g | Frecuente | Poco frecuente | |
| Exploraciones complementarias | Aumento de la aspartato aminotransferasa e, f, g | Frecuente | Poco frecuente |
| Aumento de la alanina aminotransferasa e, f, g | Frecuente | Frecuente | |
| Aumento de la creatinina sérica e, g | Frecuente | - | |
Electrocardiograma con prolongación del intervalo QT | Frecuente | Frecuente |
a. Clasificados según los Criterios Comunes de Terminología para Reacciones Adversas (CTCAE) del Instituto
Nacional del Cáncer, versión 5.0.
b. Los efectos visuales incluyen fotopsia, visión borrosa, deterioro de la visión, diplopía y fotofobia de los trastornos oculares del SOC de MedDRA, y perseveración visual de los trastornos del sistema nervioso del SOC de MedDRA. Además de camizestrant, la visión borrosa es una reacción adversa de palbociclib y la fotopsia es una reacción adversa de abemaciclib.
c. La bradicardia incluye bradicardia y bradicardia sinusal.
d. Todos los términos preferidos incluidos en el SOC de Infecciones e infestaciones. e. Reacción adversa de la combinación de camizestrant y palbociclib.
f. Reacción adversa de la combinación de camizestrant y abemaciclib.
g. Reacción adversa de la combinación de camizestrant y ribociclib.
h. La neutropenia incluye neutropenia y disminución del recuento de neutrófilos.
i. La anemia incluye anemia, anemia macrocítica y anemia por deficiencia de hierro. j. La leucopenia incluye leucopenia y disminución del recuento de glóbulos blancos. k. La trombocitopenia incluye trombocitopenia y disminución del recuento de plaquetas.
Descripción de reacciones adversas seleccionadas
Bradicardia
De entre el 19,8% de los pacientes en los que se notificó bradicardia, el 85% de los pacientes presentaba una bradicardia asintomática de Grado 1 según la escala CTCAE, mientras que en el 15% restante se notificó como reacción adversa de Grado 2. La bradicardia mostró un inicio dependiente del tiempo, con una disminución progresiva de la frecuencia cardíaca que alcanza un valor mínimo estable aproximadamente a los 14 días y que, por lo general, se recuperó tras la interrupción del tratamiento en un intervalo temporal similar.
La presencia de bradicardia en el contexto de prolongación del intervalo QTc inducida por fármacos puede aumentar el riesgo de arritmia. Se ha notificado la prolongación del intervalo QTc como reacción adversa en 18 pacientes (6,8%) tratados con la combinación de Etcamah y un inhibidor de CDK4/6 (ver Tabla 2). De ellos, 14 se notificaron como de Grado 1 o 2; 3 se notificaron como de Grado 3 y un Torsades de Pointes (Grado 4) se observó en un paciente con bradicardia y prolongación del intervalo QTc con camizestrant en combinación con ribociclib en un estudio de fase 1. Los casos de Grado 3 y 4 se produjeron en combinación con ribociclib. Se recomienda una monitorización adicional para la combinación de camizestrant y ribociclib (ver las secciones 4.2 y 4.4).
Efectos visuales
Del 40,7% de los pacientes que notificaron efectos visuales, la mayoría (92,5%) experimentó reacciones adversas de Grado 1 según la escala CTCAE, mientras que el 6,5% de los pacientes experimentó reacciones adversas de Grado 2 según la escala CTCAE y en el 0,9%, se produjo una reacción adversa de Grado 3 según la escala CTCAE (fotopsia). El efecto visual más frecuente fue la fotopsia (24,0%). La mediana del tiempo hasta la aparición del primer efecto visual fue de 9 días. Las reacciones adversas relacionadas con los efectos visuales fueron generalmente intermitentes, de corta duración y no continuas a lo largo del día. Se notificó que los efectos visuales no empeoraban con el tiempo en los pacientes. La revisión oftalmológica de los pacientes que notificaron efectos visuales no mostró evidencia de alteraciones estructurales oculares ni cambios clínicamente significativos en la agudeza visual atribuibles a Etcamah (ver sección 5.1).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No existe un tratamiento específico en caso de sobredosis de Etcamah. No se alcanzó la dosis máxima tolerada (DMT) en los estudios de fase I en los que los pacientes recibieron una dosis diaria en monoterapia de hasta 450 mg. El perfil de seguridad de los pacientes tratados con dosis de 150 mg de Etcamah una vez al día fue coherente con el perfil de seguridad establecido de Etcamah a la dosis recomendada de 75 mg una vez al día (ver sección 4.8). En caso de sospecha de sobredosis, se debe supervisar de cerca a los pacientes y tratarlos de forma sintomática, si es necesario.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Terapia endocrina, Anti-estrógenos, Código ATC: L02BA05
Mecanismo de acción
Camizestrant es un degradador selectivo del receptor de estrógenos (SERD, por sus siglas en inglés) oral y un antagonista del receptor de estrógenos (ER, por sus siglas en inglés).
Camizestrant se une al dominio de unión al ligando del ERα, antagonizando la actividad del ERα codificada tanto por el ESR1 de tipo “wild-type” como por el ESR1 mutado, e induciendo la degradación del ERα dependiente del proteasoma, sin ejercer actividad agonista sobre el ERα.
Electrofisiología cardíaca
Se evaluó la relación exposición-respuesta para la posible prolongación del intervalo QTcI con dosis diarias de 75 mg a 300 mg de camizestrant en monoterapia en 30 pacientes. La prolongación media prevista del intervalo QTcI relacionada con el fármaco fue de 2,99 ms (IC del 95%: (-0,75, 6,73)) en la Cmax media en estado estacionario, con un límite superior de 6,09 ms (IC del 90%) tras la administración diaria de 75 mg de camizestrant. Con la dosis recomendada de 75 mg de camizestrant, no se observó un aumento medio del QTcI >10 ms.
Eficacia clínica
Cáncer de mama localmente avanzado o metastásico, ER-positivo y HER2-negativo
SERENA-6
SERENA-6 fue un estudio aleatorizado, doble ciego y guiado por el ADN tumoral circulante (ctDNA) para evaluar la eficacia y la seguridad del cambio de tratamiento a Etcamah más un inhibidor de CDK4/6 (palbociclib, ribociclib o abemaciclib) frente a la continuación del tratamiento con IA (letrozol o anastrozol) más un inhibidor de CDK4/6 en mujeres adultas pre/peri/posmenopáusicas y hombres adultos con cáncer de mama ER-positivo/HER2-negativo, localmente avanzado o metastásico, con mutación detectable de ESR1 evaluada mediante ctDNA y sin progresión de la enfermedad durante el tratamiento de primera línea con un IA más un inhibidor de CDK4/6. Todos los pacientes debían estar en tratamiento activo en el momento de la inclusión y haber recibido ≥6 meses de tratamiento con un IA más un inhibidor de CDK4/6 como terapia endocrina inicial, sin evidencia de progresión de la enfermedad según la evaluación del investigador. Los pacientes podían haber recibido una línea previa de quimioterapia antes del inicio del tratamiento con un IA más un inhibidor de CDK4/6. Se excluyó a las pacientes con ECOG >1, presencia de enfermedad visceral metastásica sintomática generalizada, progresión temprana con el inhibidor de CDK4/6; comorbilidad cardíaca grave e incontrolada, insuficiencia hepática grave y/o prolongación del intervalo QTc (definida como >480 ms para la combinación con palbociclib o abemaciclib; o ≥450 ms para la combinación con ribociclib). El estado de la mutación ESR1 se determinó prospectivamente mediante el análisis del ADN tumoral circulante (ctDNA) derivado del plasma utilizando el ensayo Guardant 360 CDx. Las mutaciones en ESR1 que causan los cambios de aminoácidos indicados fueron elegibles para su inclusión: E380Q, V422del, S463P, L536H, L536P, L563R, Y537C, Y537D, Y537N, Y537S, D538G. Según los resultados del ensayo Guardant 360, las alteraciones más comunes del ESR1 fueron las variantes en los aminoácidos D538G, Y537S y Y537N, detectadas en el 44,6%, el 38,9% y el 18,5% de los pacientes con una mutación elegible del ESR1, respectivamente.
Se aleatorizó a un total de 315 pacientes en una proporción 1:1 para recibir Etcamah (n = 157, 75 mg una vez al día) más un inhibidor de CDK4/6 y un placebo de IA, o continuar con un IA más un inhibidor de CDK4/6 y un placebo de Etcamah (n = 158). El porcentaje total de pacientes aleatorizados que recibieron palbociclib fue del 75,6%, ribociclib del 14,9% y abemaciclib del 9,5%. La elección del inhibidor de CDK4/6 y su dosis se mantuvieron iguales en el momento de la aleatorización para ambos grupos. La aleatorización se estratificó por localización de la enfermedad (enfermedad visceral frente a no visceral), detección de ESR1m (primer test frente a tests posteriores de ctDNA), tiempo transcurrido desde el inicio del tratamiento con el IA más el inhibidor de CDK4/6 hasta la aleatorización (<18 meses frente a ≥18 meses) y tipo de inhibidor de CDK4/6 (palbociclib frente a ribociclib frente a abemaciclib). Las pacientes pre/perimenopáusicas y los pacientes varones que tomaban un agonista de la LHRH de forma concomitante continuaron recibiéndolo tras la aleatorización. El tratamiento con Etcamah continuó hasta que se produjo la progresión de la enfermedad o una toxicidad inaceptable.
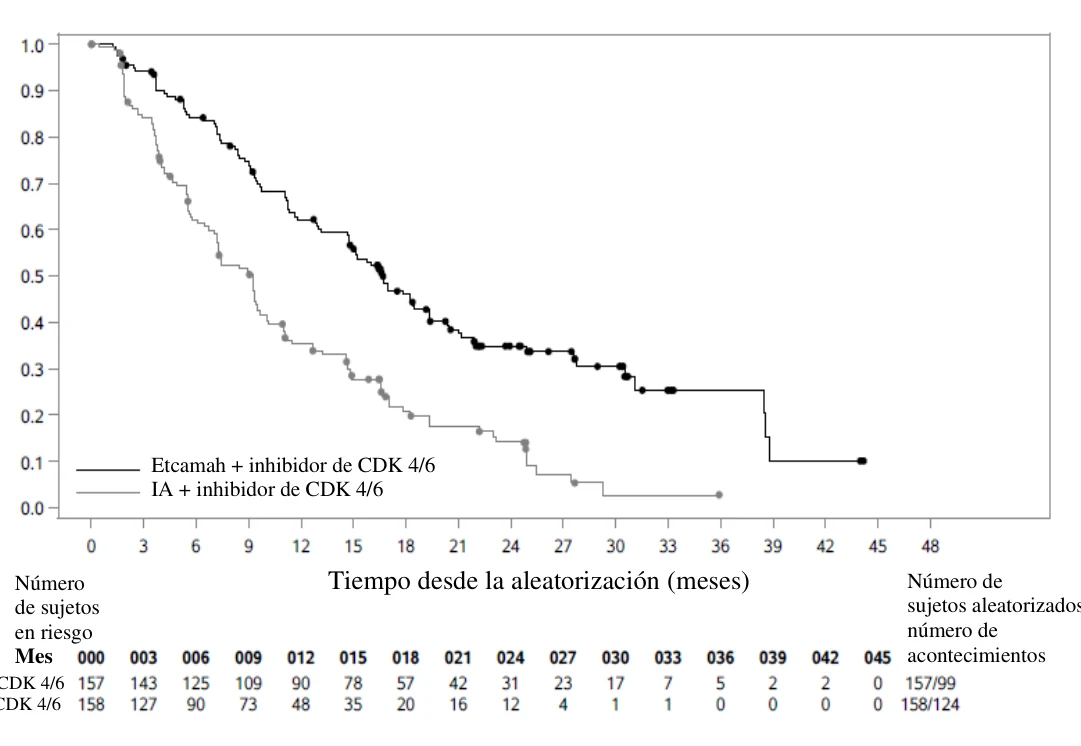
El criterio de valoración principal fue la supervivencia libre de progresión (PFS, por sus siglas en inglés), evaluada por el investigador según los Criterios de Evaluación de la Respuesta en Tumores Sólidos (RECIST, por sus siglas en inglés) v1.1. Los criterios de valoración secundarios clave fueron el tiempo transcurrido desde la aleatorización hasta la segunda progresión o la muerte (PFS2) y la supervivencia global (OS, por sus siglas en inglés).
Las características demográficas y basales estaban bien equilibradas entre los grupos. De los 315 pacientes, la mediana de edad fue de 61,0 años (rango de 29,0 a 89,0 años y el 36,8% tenía más de 65 años); mujeres (99,0%); hombres (1,0%); blancos (63,2%), asiáticos (23,2%), negros (1,9%) y otras razas (1,0%). Estado funcional del Eastern Cooperative Oncology Group (ECOG) 0 (65,1%) o 1 (33,0%); el 79,4% eran mujeres posmenopáusicas y el 20,6% eran mujeres pre/perimenopáusicas, o hombres.
Los resultados de eficacia se resumen en la Tabla 3 y la Figura 1.
Tabla 3. Resultados de eficacia en SERENA-6 (DCO3: 2 de enero de 2026)
Etcamah más un inhibidor de CDK4/6 (n = 157) | IA más un inhibidor de CDK4/6 (n = 158) | ||
| Supervivencia libre de progresión (PFS) según la evaluación del investigador | |||
| Número de eventos a (%) | 99 (63,1) | 124 (78,5) | |
| Mediana en meses b (IC del 95%) | 16,76 (14,72; 19,35) | 9,23 (7,23, 9,66) | |
| Hazard ratio c (IC del 95%) | 0,45 (0,34, 0,59) | ||
| Valor p d | < 0,00001 | ||
| Supervivencia global (OS) (madurez del 30%) | |||
| Número de eventos (%) | 46 (29,3) | 49 (31,0) | |
Etcamah más un inhibidor de CDK4/6 (n = 157) | IA más un inhibidor de CDK4/6 (n = 158) | ||
| Mediana en meses b (IC del 95%) | 41,20 (35,48, NC) | 40,21 (36,50; 43,27) | |
| Hazard ratio c | 0,87 (0,57; 1,30) | ||
a. Incluye los eventos de progresión que se producen en las dos visitas posteriores a la última evaluación evaluable.
b. El cálculo se basa en el método de Kaplan-Meier.
c. Un hazard ratio <1 favorece al grupo de tratamiento con Etcamah más inhibidor de CDK4/6. d. Valor p <0,00001 alcanzado en el DCO1 (28 de noviembre de 2024).
Figura 1. Gráfico de Kaplan-Meier de la supervivencia libre de progresión según la evaluación del investigador en SERENA-6
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con Etcamah en todos los grupos de la población pediátrica en cáncer de mama (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Los parámetros farmacocinéticos de camizestrant se han caracterizado en pacientes sanos y en pacientes con cáncer de mama. Según el análisis farmacocinético poblacional (popPK), la farmacocinética de camizestrant en la dosis de 75 mg se caracteriza por un aclaramiento plasmático aparente de 69,1 l/h, un volumen de distribución aparente (Vss/F) en estado estacionario de 26,97 l/kg y una vida media terminal de aproximadamente 23 horas. La biodisponibilidad oral de la dosis de
Pro
b
ab
ilid
ad
d
e
su
p
erv
iv
en
cia
lib
r
e
d
e
pr
o
gr
esió
n
Etcamah + inhibidor de CDK 4/6
IA + inhibidor de CDK 4/6
sujetos aleatorizados/ 75 mg de camizestrant es del 43% y el estado estacionario se alcanza al quinto día tras la administración de una dosis diaria.
Absorción
Tras la administración oral, camizestrant se absorbe y alcanza concentraciones plasmáticas máximas medias entre aproximadamente 2 y 4 horas después de la administración.
Efecto de los alimentos
Se observaron exposiciones similares tras la administración con una comida rica en grasas o en ayunas durante la noche, lo que respalda la posibilidad de tomar camizestrant con o sin alimentos. Tras una comida rica en grasas, las relaciones de la media geométrica de Cmax y AUC entre el estado de alimentación y el de ayuno (IC del 90%) fueron del 106,2% (IC del 90%: 94,3%, 119,7%) y del 109,8% (IC del 90%: 104,4%, 115,5%), respectivamente.
Distribución
Según el análisis popPK, camizestrant se distribuye en los tejidos con un volumen de distribución periférico aparente de 8,69 l/kg. El volumen de distribución aparente de camizestrant en estado estacionario es de 26,97 l/kg.
La unión a proteínas plasmáticas de camizestrant es del 75,3% (24,7% libre). No hay evidencia de que la unión a proteínas plasmáticas dependa de la concentración. La relación sangre/plasma fue de 0,99.
Biotransformación
Los resultados del metabolismo obtenidos en estudios in vitro con hepatocitos sugieren que camizestrant sufre múltiples reacciones de oxidación, además de una N-glucuronidación directa, y se metaboliza principalmente por CYP3A4/5 y el UGT1A4. Se detectaron y cuantificaron metabolitos humanos de camizestrant en muestras farmacocinéticas de voluntarias sanas que recibieron una dosis oral única de 75 mg de [14C]-camizestrant (0,67 MBq). Los principales compuestos circulantes relacionados con el fármaco fueron el conjugado N-glucurónido de camizestrant, el N-glucurónido del metabolito ácido y camizestrant, que representaron el 20,1%, el 11,2% y el 13,6% de la radiactividad circulante en plasma. Los otros ocho metabolitos menores en plasma, cada uno de los cuales tenía una abundancia relativa inferior al 10% del total de sustancias relacionadas con el fármaco en plasma, eran metabolitos oxidativos o glucurónidos de metabolitos oxidativos. No se han identificado metabolitos activos.
In vitro: Camizestrant no inhibe el CYP1A2, el CYP2A6, el CYP2C8, el CYP2C9, el CYP2C19 ni el CYP2E1, y es un inhibidor débil (IC50 > 100 µM) de la UGT1A1 y la UGT2B7. Camizestrant no provoca una inhibición dependiente del tiempo del CYP1A2, el CYP2D6 y el CYP3A4/5. Camizestrant tiene un bajo potencial para provocar la inducción del CYP1A2, CYP2B6 y del CYP3A4/5. En cuanto a los transportadores de fármacos, el camizestrant no inhibe el OATP1B3, OCT2, OAT1, OAT3, MATE1 y MATE2K, y no es sustrato del BCRP, OATP1B1 ni OATP1B3.
Eliminación
Tras una administración oral única de 75 mg de [14C]-camizestrant, se recuperó una media del 82% de la radiactividad administrada en la orina y las heces. La radiactividad total media (65,1%) se recuperó en las heces, lo que indica que la excreción fecal fue la principal vía de eliminación tras la administración oral; el 16,8% de la radiactividad total se recuperó de la orina.
Linealidad/no linealidad
El AUC y la Cmax de camizestrant mostraron un aumento superior al proporcional a la dosis en el rango de dosis de 25 a 450 mg.
Poblaciones especiales
Efecto de la edad, sexo, raza y peso
Según los análisis popPK (n = 756), no se identificaron relaciones clínicamente significativas entre la exposición en estado estacionario prevista por el modelo, el área bajo la curva en estado estacionario (AUCss) y las siguientes covariables: mediana de la edad al inicio del estudio de 61 años (29 a 89 años) y grupos raciales. El análisis popPK mostró que la mediana del peso corporal basal era de 69,9 kg (34,2 a 150 kg) y que esto afectaba al volumen aparente de distribución (V2/F), pero no era clínicamente relevante; no tuvo un impacto significativo en el aclaramiento corporal total aparente (CL/F) ni en el AUCss. No se requieren ajustes de dosis para camizestrant en función de la edad, el sexo, la raza o el peso corporal.
Insuficiencia renal
El análisis farmacocinético poblacional utilizó el aclaramiento de creatinina continuo. El aclaramiento de creatinina basal (CrCL) se calculó utilizando la ecuación de Cockcroft-Gault para evaluar el efecto de la función renal sobre la farmacocinética de camizestrant; la mediana del CrCL fue de 86,2 ml/min (rango: 22,8-303 ml/min). El análisis no mostró ningún impacto clínicamente significativo de la insuficiencia renal leve y moderada al inicio del estudio sobre la farmacocinética de camizestrant, lo que indica que no es necesario ajustar la dosis en pacientes con insuficiencia renal leve a moderada.
El número de pacientes con insuficiencia renal grave fue limitado y no se incluyó a ningún paciente en diálisis o con un CrCL <15 ml/min en los ensayos clínicos de camizestrant. Por lo tanto, no se ha establecido una dosis adecuada de camizestrant para pacientes con insuficiencia renal grave y pacientes en diálisis (ver sección 4.2).
Insuficiencia hepática
Según un estudio farmacocinético en pacientes tras una dosis única de 75 mg, la media geométrica de la exposición a camizestrant Cmax y AUC0-INF en pacientes con insuficiencia hepática moderada (Child-Pugh B) fue 2,4 y 2,7 veces mayor, respectivamente, en comparación con los pacientes con función hepática normal. La media geométrica de la exposición a camizestrant Cmaxy AUC0-INF en pacientes con insuficiencia hepática grave (Child-Pugh C) fue 3,1 y 3,8 veces mayor, respectivamente, en comparación con los pacientes con función hepática normal.
La exposición a camizestrant es superior que la proporcional a la dosis y aumenta con el tiempo hasta alcanzar el estado de equilibrio. Se desconoce el aumento de la exposición a camizestrant desde la dosis única hasta el estado de equilibrio en sujetos con insuficiencia hepática (Child-Pugh). El modelado PopPK no indicó que la insuficiencia hepática leve (NCI) fuera una covariable significativa para la exposición a camizestrant. Como medida de precaución, se debe evitar camizestrant en sujetos con insuficiencia hepática moderada y grave. Los pacientes con insuficiencia hepática leve pueden tomar camizestrant.
5.3 Datos preclínicos sobre seguridad
Toxicidad no clínica/por dosis repetidas
En los estudios de toxicidad por dosis repetidas en ratones, ratas y perros, se identificó el tracto reproductivo como órgano diana, con hallazgos histopatológicos que se produjeron a exposiciones significativamente inferiores (hembras) o dos veces (machos) la exposición humana a la dosis máxima recomendada en humanos (MRHD). Se observaron hallazgos relacionados en las glándulas suprarrenales (ratas y ratones) y la hipófisis (ratones). Los hallazgos fueron de origen hormonal, basados en la acción farmacológica de camizestrant y, por lo tanto, no son relevantes para mujeres posmenopáusicas o mujeres pre/perimenopáusicas, ni para hombres a los que se les administra un agonista de la LHRH. Los hallazgos en el tracto reproductivo masculino de relevancia clínica se describen en la sección de fertilidad.
Se observó agregación de macrófagos (pulmón, bazo, timo y ganglios linfáticos mesentéricos) y vacuolización (epitelio biliar del hígado) en ratas y/o ratones. Esto se confirmó como fosfolipidosis en el pulmón de la rata; fue reversible tras un mes de administración, pero se consideró un hallazgo adverso en ratas hembra en el estudio de 6 meses a una exposición plasmática total (AUC) de aproximadamente 60 veces la MRHD.
En estudios mecanísticos, camizestrant provocó disfunción de las células bipolares de bastón en la retina de ratas a exposiciones clínicamente relevantes (aproximadamente 5 veces la MRHD). Los efectos observados en la retina de las ratas fueron reversibles y son consistentes con los efectos visuales transitorios descritos en humanos.
Se observaron efectos cardiovasculares en diversas especies (es decir, perros y ratas), respaldado por estudios mecánicos. Se observó una reducción de la frecuencia cardíaca, relacionada con una disminución de la actividad de la corriente marcapasos del nódulo sinoauricular via los canales iónicos HCN4, en animales y confirmado en el ámbito clínico (ver sección 4.4). En perros y ratas, efectos funcionales cardiovasculares de aparición tardía adicionales incluyeron disminuciones dependientes de la dosis en la presión arterial diastólica, el intervalo QA y el intervalo PR, con aumentos en la presión del pulso, los intervalos QT/QTc y parámetros ventriculares izquierdos (dP/dt+ y dP/dt-). Cuando se evaluó en perros, se observó prolongación del intervalo QTc persistente durante al menos 3 días hasta 4 semanas. La prolongación del intervalo QTc fue de mecanismo desconocido, independiente de la frecuencia cardíaca y no relacionada con la inhibición de hERG y observada a concentraciones plasmáticas máximas no ligadas ≥4 veces superiores a las de la MRHD en humanos. Se observaron contracciones auriculares prematuras (APC, por sus siglas en inglés) adicionales en un perro de un estudio de telemetría y en otro de un estudio de toxicología, a niveles plasmáticos libres máximos 12 y 33 veces superiores a la dosis máxima recomendada en humanos (MRHD), respectivamente. Se observó miocardiopatía en ratas hembra tras 6 meses de administración a exposiciones plasmáticas totales ≥11 veces superiores a la AUC de exposición humana a la MRHD en humanos.
En perros, la administración concomitante de camizestrant con atropina dio lugar a un aumento significativo de la exposición plasmática y cerebral a la atropina, lo que se atribuye a la inhibición del metabolismo de la atropina y, por lo tanto, probablemente específico de los perros.
Mutagenicidad y carcinogenicidad
Camizestrant dio negativo en los ensayos in vitro de Ames y de micronúcleos, así como en el estudio in vivo de micronúcleos. Los hallazgos en ovarios en los estudios de dosis repetidas crónicas incluyeron hiperplasia a exposiciones plasmáticas totales (AUC) ≥2 veces (células de la granulosa de rata) y 52 veces (estroma del cordón sexual de perro) en relación con la exposición humana a la MRHD, así como tumores benignos de células de la granulosa con exposiciones plasmáticas totales (AUC) de aproximadamente 60 veces (ratas) y 3,5 veces (perros) en relación con la exposición humana a la MRHD. Se observó un adenoma de células intersticiales (de Leydig) en los testículos de un solo perro a una exposición 13 veces superior a la MRHD. Se considera que estos hallazgos están mediados por hormonas, basándose en la acción farmacológica de camizestrant, y, por lo tanto, no son relevantes para mujeres posmenopáusicas ni para mujeres pre/perimenopáusicas, ni para hombres a los que se les administre un agonista de la LHRH.
Toxicidad reproductiva
Toxicidad embriofetal/del desarrollo
La administración de camizestrant en un estudio modificado de desarrollo embriofetal en ratas dio lugar a una ausencia total de implantación en las hembras cuando se inició la dosificación de 0,1 mg/kg/día antes de la implantación. Cuando la administración se limitó a la fase de organogénesis, camizestrant no tuvo ningún efecto sobre la supervivencia o el desarrollo embriofetal, pero cuando se administró desde la implantación hasta el parto y durante la lactancia, camizestrant provocó un aumento de la duración de la gestación, distocia y alteraciones en la supervivencia y el crecimiento de la descendencia. Las exposiciones maternas en este estudio fueron muy inferiores a la MRHD.
Fertilidad
En un estudio de fertilidad en ratas hembra, camizestrant afectó negativamente a los ciclos estrales, el comportamiento de apareamiento, la fertilidad y la supervivencia embrionaria temprana, efectos que se revirtieron por completo tras un mes sin administración. Se observaron efectos con exposiciones maternas inferiores a la MRHD.
En ratas y perros machos, la atrofia de la glándula prostática, las vesículas seminales y los túbulos seminíferos, dilatación tubular de los testículos y cambios en el epidídimo (disminución de espermatozoides en ratas y restos celulares en perros) fueron evidentes a partir de la dosis más baja en estudios crónicos con exposiciones ≥2 veces (rata) o ≥3,5 veces (perro) la MRHD y se consideraron de relevancia clínica. En ratas macho, tras 9 semanas de dosificación, se observaron recuentos más bajos de espermátidas/espermatozoides, un mayor porcentaje de anomalías espermáticas, menor motilidad espermática y menores tasas de apareamiento y gestación, lo que indica un efecto sobre la fertilidad masculina. Se observaron efectos a una exposición plasmática total (AUC) ≥2 veces la observada con una dosis clínica de 75 mg, pero no se estableció un nivel sin efecto. En ese estudio, se observó pérdida de implantación y una disminución del número de fetos vivos en hembras no tratadas emparejadas con machos tratados, lo que sugiere una toxicidad reproductiva mediada por el macho a una exposición plasmática total (AUC) 27 veces superior a la MRHD. No se evaluó la reversibilidad de los hallazgos sobre la fertilidad masculina.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Celulosa microcristalina (tipo 102)
Hidrogenofosfato de calcio
Carboximetil almidón sódico (tipo A)
Estearato de magnesio
Recubrimiento del comprimido
Alcohol polivinílico
Dióxido de titanio (E171)
Macrogol 3350
Talco
Óxido de hierro rojo (E172)
Óxido de hierro amarillo (E172)
Óxido de hierro negro (E172)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
3 años.
6.4 Precauciones especiales de conservación
Este medicamento no requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
28 comprimidos recubiertos con película en blísteres perforados de aluminio/aluminio de dosis única. 2 blísteres con 14 comprimidos recubiertos con película cada uno.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
AstraZeneca AB
SE-151 85 Södertälje
Suecia
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/26/2046/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización:
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu