


Ficha técnica - Itvisma
1. NOMBRE DEL MEDICAMENTO
Itvisma 1,2 × 10¹⁴ genomas vectoriales solución inyectable
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
2.1 Descripción general
Onasemnogén abeparvovec es un medicamento para terapia génica que expresa la proteína de supervivencia de las motoneuronas (SMN) humana. Es un vector basado en el virus adenoasociado, serotipo 9 (AAV9) recombinante, sin capacidad de replicación, que contiene el ADNc del gen SMN humano bajo el control del híbrido formado por el potenciador de citomegalovirus (CMV)/promotor de β-actina de pollo.
Onasemnogén abeparvovec se produce en células embrionarias de riñón humano mediante tecnología de ADN recombinante.
2.
2 Composición cualitativa y cuantitativa
Cada vial contiene 1,2 × 10¹⁴ genomas vectoriales (vg) de onasemnogén abeparvovec en 3 ml de solución. La inyección intratecal de onasemnogén abeparvovec tiene una concentración nominal de 4 × 10¹³ vg/ml, y cada vial contiene un volumen extraíble no inferior a 3 ml.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable.
Una solución transparente a ligeramente opaca, de incolora a blanco apagado con un pH de 7,7 a 8,3 y osmolalidad de 390 a 430 mOsm/kg.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Itvisma está indicado para el tratamiento de atrofia muscular espinal (AME) en 5q con una mutación bialélica en el gen SMN1 en pacientes a partir de 2 años de edad en adelante.
4.2 Posología y forma de administración
El tratamiento debe ser iniciado y administrado en centros clínicos y supervisado por un médico con experiencia en el manejo de pacientes con AME.
Antes de la administración de Itvisma, se requieren pruebas de laboratorio basales, que incluirán entre otras:
- pruebas de anticuerpos anti-AAV9 utilizando un método debidamente validado (ver sección 4.4),
- función hepática: alanino aminotransferasa (ALT), aspartato aminotransferasa (AST), bilirrubina total (ver sección 4.4),
- creatinina,
- recuento sanguíneo completo (incluyendo hemoglobina y recuento de plaquetas) (ver sección 4.4).
Se recomienda que antes de la inyección, los pacientes tengan un estado general de salud estable clínicamente (ver sección 4.4) No se ha establecido el perfil beneficio-riesgo de Itvisma en pacientes con insuficiencia respiratoria, con ventilación permanente y/o que no pueden tragar.
Debido a que el efecto del tratamiento persiste en las células que no se dividen, los pacientes previamente tratados con onasemnogén abeparvovec (cualquier vía de administración) no deben ser tratados con Itvisma (ver sección 5.1).
Posología
Itvisma es administrado como una única dosis de 1,2 × 10¹⁴ vg.
Régimen inmunomodulador
Para reducir la respuesta inmunitaria, se recomienda la inmunomodulación con corticosteroides. Después del tratamiento se pueden producir elevaciones de las aminotransferasas hepáticas o disminución del recuento de plaquetas (ver sección 4.4 y 4.8). Siempre que sea posible, se debe ajustar el calendario de vacunación del paciente para acomodar la administración concomitante de corticosteroides antes y después de la inyección de Itvisma (ver sección 4.5).
La Tabla 1 muestra la pauta inmunomoduladora recomendada antes y después de la inyección.
Tabla 1 Régimen inmunomodulador previo y posterior a la inyección
| Previo a la inyección | 24 horas antes de la administración de la inyección de Itvisma | Prednisolona por vía oral 1 mg/kg/día (o equivalente) |
| Posterior a la inyección | 30 días (incluido el día de la administración de Itvisma) | Prednisolona por vía oral 1 mg/kg/día (o equivalente) |
Seguido de 28 días: Para los pacientes sin hallazgos destacables (examen clínico y bilirrubina total normales y cuyos valores de ALT y AST están ambos por debajo de 2 × límite superior del rango normal (LSN)) al final del periodo de 30 días: o Para los pacientes con anomalías de la función hepática al final del periodo de 30 días: continuación hasta que los valores de AST y ALT estén por debajo de 2 × LSN y todas las demás evaluaciones (p.ej. bilirrubina total) vuelvan al rango normal, seguido de una disminución gradual a lo largo de 28 días, o más tiempo, si fuera necesario | Los corticosteroides sistémicos se deben reducir gradualmente. Reducción gradual de la prednisolona (o su equivalente si se utiliza otro corticosteroide), por ejemplo, en decrementos de 0,20 mg/kg/día por semana durante al menos 4 semanas para la prednisolona oral. Corticosteroides sistémicos (equivalente a prednisolona oral 1 mg/kg/día) Los corticosteroides sistémicos se deben reducir gradualmente. |
Si en algún momento el paciente no responde adecuadamente a la dosis oral equivalente de 1 mg/kg/día de prednisolona, según la situación del paciente, consulte inmediatamente con un gastroenterólogo o hepatólogo y valore un ajuste del régimen inmunomodulador recomendado, incluyéndose un aumento de la dosis, una mayor duración del tratamiento o una prolongación del tiempo para reducir gradualmente los corticosteroides (ver sección 4.4). Si el paciente no tolerara el tratamiento corticosteroide oral y estuviera clínicamente indicado, se podría también considerar administrar los corticosteroides por vía intravenosa.
Si el médico utiliza otro corticosteroide en lugar de prednisolona, se deben adoptar similares consideraciones y abordaje para disminuir gradualmente la dosis de corticoesteroide después de 30 días, según corresponda.
Poblaciones especiales
Insuficiencia renal
No se ha establecido la seguridad y la eficacia de Itvisma en pacientes con insuficiencia renal. No se debe considerar un ajuste de la dosis.
Insuficiencia hepática
Se debe valorar cuidadosamente el tratamiento con Itvisma en pacientes con insuficiencia hepática (ver sección 4.4). No se debe considerar un ajuste de la dosis.
Población pediátrica
No se ha establecido la seguridad ni la eficacia de Itvisma en niños menores de 2 años. Los datos actualmente disponibles se describen en las secciones 4.8 y 5.1, pero no se puede hacer ninguna recomendación sobre una posología en niños de 6 meses a ˂ 2 años. No se dispone de datos en niños menores de 6 meses.
Población adulta
No se dispone de datos de estudios clínicos en pacientes de 18 años de edad en adelante.
Forma de administración
Vía intratecal. El tratamiento debe ser administrado por vía intratecal mediante una punción lumbar por profesionales sanitarios con experiencia en la realización de punciones lumbares.
- Antes de la administración, extraiga el contenido del vial a la jeringa, elimine el aire de la jeringa, confirme el volumen de la dosis de 3 ml en la jeringa, tape la jeringa y entréguela en el lugar donde al paciente se le administrará la medicación.
- Dependiendo del estado clínico del paciente, se puede considerar la sedación.
- Se pueden considerar técnicas de imagen para guiar la inyección intratecal.
- Se debe evaluar al paciente antes y después de la inyección intratecal para detectar la presencia de posibles afecciones relacionadas con la punción lumbar, a fin de evitar complicaciones graves del procedimiento.
- Antes de la administración, extraiga 3 ml de líquido cefalorraquídeo (LCR) utilizando una aguja de punción lumbar.
- Itvisma se administra como una inyección intratecal en bolo de dosis única durante aproximadamente 1 a 2 minutos.
Después de la inyección intratecal, se recomienda la colocación en la posición de Trendelenburg
(dependiendo del estado clínico del paciente).
Para consultar las instrucciones detalladas sobre la preparación, manipulación, exposición accidental y desecho del medicamento, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Razones para posponer el tratamiento
Debido al mayor riesgo de respuesta inmunitaria sistémica grave, se recomienda que antes de la inyección, los pacientes tengan un estado general de salud estable clínicamente (p. ej., hidratación y nutrición adecuadas, ausencia de infecciones, estado respiratorio). Se debe posponer el tratamiento con Itvisma en pacientes con infección, ya sea aguda (p. ej., respiratoria) o crónica no controlada hasta que la infección se haya resuelto y el paciente esté clínicamente estable. Los signos o síntomas clínicos de infección no deben ser evidentes en el momento de la inyección.
Inmunidad preexistente contra AAV9
En los estudios clínicos con Itvisma, los pacientes debían tener valores en suero de anticuerpos anti-AAV9 ≤ 1:50. No se ha evaluado en humanos la seguridad y eficacia de Itvisma en pacientes con valores elevados de anticuerpos anti-AAV9.
Hepatotoxicidad
Se ha producido hepatotoxicidad, que generalmente se manifiesta con niveles elevados de ALT y/o AST, con la inyección intratecal de onasemnogén abeparvovec (ver sección 4.8). Para mitigar las posibles elevaciones de aminotransferasas, se debe administrar un corticosteroide sistémico a todos los pacientes antes y después de la inyección intratecal. La hepatotoxicidad inmunomediada puede requerir un ajuste en el régimen inmunomodulador, que se podría traducir en una mayor duración del tratamiento con corticosteroides, un aumento de la dosis o una prolongación en el tiempo para la reducción gradual de los mismos (ver sección 4.2).
Los pacientes con insuficiencia hepática preexistente o infección viral hepática aguda podrían tener un mayor riesgo de daño hepático. En los estudios clínicos con la inyección intratecal de onasemnogén abeparvovec no se han estudiado pacientes con la función hepática elevada.
Antes de la inyección intratecal de onasemnogén abeparvovec, se debe evaluar la función hepática de todos los pacientes mediante examen clínico y pruebas de laboratorio. Se debe controlar la función hepática a intervalos regulares durante como mínimo 3 meses después de la inyección intratecal de onasemnogén abeparvovec, y en otros momentos, si estuviera clínicamente indicado. Se deben evaluar semanalmente los valores de AST/ALT/bilirrubina total durante el primer mes a partir de la inyección intratecal de onasemnogén abeparvovec y durante el periodo de la reducción de los corticosteroides. Si el paciente está clínicamente estable, sin hallazgos relevantes al final del periodo de reducción gradual de corticosteroides, se debe seguir haciendo un seguimiento de la función hepática cada dos semanas durante otro mes. No se debe considerar reducir los corticoesteroides sistémicos hasta que los niveles de AST/ALT sean inferiores a 2 veces el LSN (ver sección 4.2).
Los pacientes con empeoramiento de los resultados de las pruebas de la función hepática y/o signos o síntomas de enfermedad aguda, deben ser evaluados clínicamente de forma inmediata y monitorizados estrechamente. Si se sospecha daño hepático, se recomienda la realización de pruebas adicionales (p. ej., determinación de albúmina, tiempo de protrombina, tiempo parcial de tromboplastina (TPT) e índice internacional normalizado (INR, por sus siglas en inglés)). Se recomienda una consulta inmediata con un gastroenterólogo o hepatólogo, según sea necesario.
Trombocitopenia
Se han observado reducciones transitorias en el recuento plaquetario, normalmente en la primera semana después de la administración de la inyección intratecal de onasemnogén abeparvovec. En la mayoría de los casos, el recuento de plaquetas fue de ˃ 75 × 109/l y volvieron a los valores basales dos semanas después de la inyección intratecal de onasemnogén abeparvovec.
Se deben obtener recuentos de plaquetas antes de la inyección intratecal de onasemnogén abeparvovec y se deben monitorizar regularmente, al menos semanalmente el primer mes y según esté indicado clínicamente hasta que los recuentos de plaquetas vuelvan a los valores basales
Microangiopatía trombótica
Se han notificado casos de microangiopatía trombótica (MAT). La MAT se caracteriza por trombocitopenia, anemia hemolítica microangiopática y lesión renal aguda. La activación simultánea del sistema inmunitario (p. ej., infecciones, vacunaciones) puede ser un factor contribuyente.
Se aconseja prestar atención de inmediato a los signos y síntomas de MAT, ya que la MAT puede provocar desenlaces potencialmente mortales o mortales.
La trombocitopenia es una característica clave de la MAT, por lo que se deben controlar regularmente los recuentos de plaquetas después de la inyección intratecal de onasemnogén abeparvovec y posteriormente de manera regular, así como los signos y síntomas de MAT, como hipertensión, formación de hematomas con facilidad, convulsiones o disminución de la producción de orina. En caso de que estos signos y síntomas se produzcan en presencia de trombocitopenia, se debe realizar inmediatamente una evaluación diagnóstica adicional para la anemia hemolítica y la disfunción renal. Si aparecen signos clínicos, síntomas o resultados analíticos compatibles con una MAT, se debe consultar inmediatamente a un hematólogo o nefrólogo para manejar la MAT según se indique clínicamente. Se debe informar a los pacientes y cuidadores sobre los signos y síntomas de MAT y se les debe recomendar que soliciten atención médica urgente si se presentaran tales síntomas.
Neuropatía sensorial periférica
Se ha producido neuropatía sensorial periférica con la inyección intratecal de onasemnogén abeparvovec. La administración de la inyección intratecal de onasemnogén abeparvovec puede dar lugar a síntomas sensoriales (p. ej., entumecimiento, hormigueo, pinchazos o dolor en los brazos, manos, piernas y/o pies), que se observaron aproximadamente tres semanas después de la inyección en los estudios clínicos. Los síntomas que requieren tratamiento con terapias adicionales pueden persistir, pero también pueden mejorar con el tiempo (ver sección 4.8). Los síntomas sensoriales indicativos de neuropatía sensorial periférica también pueden aparecer como parte de la evolución natural de la AME.
Se debe considerar una evaluación neurológica completa y otras pruebas y/o el manejo de los síntomas en función del cuadro clínico del paciente. Se debe informar a los pacientes y a los cuidadores sobre los signos y síntomas de la neuropatía sensorial periférica y se les debe aconsejar que informen a su médico inmediatamente si se presentan tales síntomas.
Riesgo de carcinogenicidad como resultado de la integración del vector
Existe un riesgo teórico de carcinogenicidad debido a la posible integración del ADN del vector AAV de onasemnogén abeparvovec en el genoma del huésped.
La inyección intratecal de onasemnogén abeparvovec se compone de un vector AAV9 sin capacidad de replicación, cuyo ADN persiste en gran medida como episoma. Se ha descrito la integración aleatoria del ADN del vector AAV recombinante en el ADN humano con las terapias génicas con AAV. Se desconoce la relevancia clínica de dicha integración, pero teóricamente podría elevar el riesgo de carcinogenicidad a nivel individual.
Hasta la fecha, no se han notificado casos de neoplasias malignas asociadas al tratamiento con la inyección intratecal de onasemnogén abeparvovec. En caso de que un paciente presente un tumor, se debe contactar con el titular de la autorización de comercialización para seguir sus recomendaciones, con el objetivo de obtener muestras del paciente para su análisis.
Donación de sangre/órganos/tejidos y células
Los pacientes tratados con la inyección intratecal de onasemnogén abeparvovec no deben donar sangre, órganos, tejidos ni células para trasplante.
Contenido de sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por dosis de 3 ml, esto es esencialmente «exento de sodio».
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones.
Vacunas
Siempre que sea posible, se debe ajustar el calendario de vacunación del paciente para acomodar la administración concomitante de corticosteroides antes y después de la inyección intratecal de onasemnogén abeparvovec. Se recomienda profilaxis estacional contra el virus respiratorio sincitial (VRS). No se deben administrar vacunas vivas, como sarampión, paperas y rubéola (MMR o triple vírica) y la vacuna contra la varicela, a los pacientes que reciben una dosis de esteroides inmunosupresora (es decir, ≥ 2 semanas de administración diaria de 20 mg o 2 mg/kg de peso corporal de prednisolona o equivalente).
4.6 Fertilidad, embarazo y lactancia
Embarazo
No hay datos relativos al uso de onasemnogén abeparvovec en mujeres embarazadas. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción (ver sección 5.3). Se desconoce si el onasemnogén abeparvovec tiene el potencial de transferirse al feto en seres humanos. Por lo tanto, las mujeres embarazadas o que se puedan quedar embarazadas deben solamente recibir tratamiento con Itvisma después de una evaluación exhaustiva de la relación beneficio-riesgo.
Lactancia
No se dispone de información sobre la presencia de onasemnogén abeparvovec en la leche materna, los efectos en el lactante ni los efectos en la producción de leche. Se debe decidir si es necesario interrumpir la lactancia tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
No se dispone de datos sobre el efecto de onasemnogén abeparvovec en la fertilidad humana. En estudios de fertilidad en animales, onasemnogén abeparvovec no afectó a la fertilidad en ratones macho o hembra a dosis de hasta 1.1 × 10¹⁴ vg/kg administradas por vía intravenosa (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La inyección intratecal de onasemnogén abeparvovec puede tener una menor influencia en la capacidad para conducir y utilizar máquinas. Los pacientes que experimenten mareos (ver sección 4.8) deben evitar conducir o utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Los datos de seguridad descritos en esta sección son de 127 pacientes de los estudios COAV101B12301, COAV101B12302 y COAV101A12102 durante un periodo de seguimiento de 52 semanas (ver sección 5.1). Las reacciones adversas notificadas con mayor frecuencia tras la administración de Itvisma fueron infección del tracto respiratorio superior (41,7 %), pirexia (36,2 %), vómitos (28,3 %), dolor de cabeza (13,4 %) y aumento de las enzimas hepáticas (9,4 %). Las reacciones adversas graves notificadas con mayor frecuencia fueron vómitos (2,4 %), aumento de enzimas hepáticas (1,6 %), dolor de cabeza (1,6 %) y pirexia (1,6 %). Las reacciones adversas notificadas fueron similares en todos los estudios.
Tabla de reacciones adversas
Las reacciones adversas identificadas con Itvisma en los pacientes tratados con la inyección intratecal a la dosis recomendada se presentan en la Tabla 2. Las reacciones adversas se clasifican conforme a la clasificación por órganos y sistemas de MedDRA, y por frecuencia. Las categorías de frecuencia se derivan conforme a las convenciones siguientes: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a < 1/1 000), muy raras (< 1/10 000); de frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 2 Tabla de reacciones adversas a Itvisma
| Reacciones adversas por SOC/TP de MedDRA y frecuencia | |
| Infecciones e infestaciones | |
| Muy frecuentes | Infecciones del tracto respiratorio superiora) |
| Trastornos de la sangre y del sistema linfático | |
| Frecuentes | Trombocitopeniab) |
| Trastornos del sistema nervioso | |
| Muy frecuentes | Dolor de cabezac) |
| Frecuentes | Mareoc) |
| Frecuentes | Neuropatía sensorial perifericad) |
| Frecuentes | Hipoestesia |
| Frecuentes | Parestesia |
| Trastornos gastrointestinales | |
| Muy frecuentes | Vómitos |
| Trastornos hepatobiliares | |
| Frecuentes | Aumento de enzimas hepáticase) |
| Trastornos generales y alteraciones en el lugar de administración | |
| Muy frecuentes | Pirexia |
| |
Descripción de reacciones adversas de especial interés
Neuropatía sensorial periférica
En los estudios clínicos, se han observado casos de neuropatía sensorial periférica (1,6 %) aproximadamente en las tres semanas siguientes a la administración de Itvisma. Los pacientes presentaron hipoestesia y parestesia. Estos casos requirieron un manejo de los síntomas prolongado y algunos síntomas no se habían resuelto por completo al final del estudio (ver sección 4.4).
Anomalías analíticas hepáticas
En los estudios clínicos, todos los pacientes recibieron tratamiento profiláctico con corticoesteroides. La mayoría de los pacientes recibieron el régimen inmunomodulador recomendado con una duración media de aproximadamente 60 días (ver sección 4.2). Se observaron elevaciones de AST o ALT > 3 × LSN en el 4,7 % de los pacientes tras la administración de Itvisma. Las elevaciones de las transaminasas séricas se resolvieron con tratamiento con prednisolona y los pacientes se recuperaron sin secuelas clínicas.
Inmunogenicidad
En los estudios clínicos COAV101B12301 y COAV101B12302, después de una única inyección de Itvisma, se produjeron aumentos con respecto al inicio en los valores de anticuerpos en suero anti-AAV9 en todos los pacientes. La media de los valores de anticuerpos en suero anti-AAV9 12 meses después de la inyección de Itvisma fue > 1:800 000 en ambos estudios. En la población estudiada, durante el periodo de seguimiento de 12 meses posterior a la administración de la dosis, no se observó una asociación clara entre el nivel de anticuerpos anti-AAV9 posterior a la administración y los hallazgos de seguridad o la pérdida de eficacia.
Durante el periodo de 12 meses posterior a la inyección de Itvisma en los estudios COAV101B12301 y COAV101B12302, se observaron anticuerpos anti-SMN positivos en 5/75 (6,7 %) y 2/27 (7,4 %) pacientes tratados con Itvisma, respectivamente. No se puede establecer una asociación clara entre una respuesta de anticuerpos anti-SMN positiva y la seguridad o eficacia de Itvisma durante el periodo de seguimiento de 12 meses después de la administración de la dosis.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No se dispone de datos de estudios clínicos relativos a sobredosis Itvisma. La dosis de Itvisma es única y fija y se administra una sola vez, por lo que se considera improbable que se produzca una sobredosis.
5. PROPIEDADES FARMACOLÓGICAS
5.1. Propiedades farmacodinámicas
Grupo farmacoterapéutico: Otros fármacos para trastornos del sistema musculoesquelético, código ATC: M09AX09
Mecanismo de acción
Onasemnogén abeparvovec es una terapia génica diseñada para introducir una copia funcional del gen de supervivencia de las motoneuronas (SMN1) en las células transducidas lo que supone un abordaje de la causa monogénica de la atrofia muscular espinal (AME). Al proporcionar una fuente alternativa de expresión de la proteína SMN en las motoneuronas, se espera que fomente la supervivencia y la función de las motoneuronas transducidas.
Onasemnogén abeparvovec es un vector AAV recombinante sin capacidad de replicación que utiliza la cápside del AAV9 para administrar un transgén SMN1 humano estable y plenamente funcional. El gen SMN1 presente en el onasemnogén abeparvovec está diseñado para permanecer como un episoma de ADN en el núcleo de las células transducidas y se espera que se exprese en forma estable por un periodo prolongado en las células posmitóticas. El transgén se introduce en las células diana como molécula bicatenaria autocomplementaria. La expresión del transgén es impulsada por un promotor constitutivo (híbrido de β-actina de pollo potenciada por citomegalovirus) que provoca la expresión continua y sostenida de la proteína SMN. La prueba del mecanismo de acción procede principalmente de los estudios preclínicos.
Eficacia clínica y seguridad
Estudio de fase III COAV101B12301 (STEER) en pacientes con AME
Este es un estudio multicéntrico, randomizado, doble ciego, controlado con grupo simulado, de 52 semanas de duración.
La eficacia se evaluó en 126 pacientes con AME de 2 a < 18 años de edad que no habían recibido tratamiento previo y que eran capaces de sentarse pero nunca de caminar de forma autónoma. Los pacientes fueron randomizados 3:2 y recibieron Itvisma (1,2 × 10¹⁴ vg) mediante inyección intratecal lumbar (n = 75) o procedimiento simulado (n = 51). La randomización se estratificó en función de la edad y la puntuación en la escala de valoración funcional de Hammersmith ampliada (HFMSE, por sus siglas en inglés) antes del tratamiento en la fase de selección. Se excluyó a los pacientes con un título basal elevado de anticuerpos séricos anti-AAV9 (con referencia a ˃ 1:50).
El criterio de valoración principal fue la variación de la puntuación inicial total de HFMSE al final del seguimiento, definido como la media de las evaluaciones de la semana 48 y la semana 52 en toda la población del estudio (grupo de edad de 2 a < 18 años) con Itvisma en comparación con el tratamiento simulado. Un criterio secundario fue la proporción de pacientes con al menos una mejoría de 3 puntos en la puntuación total de HFMSE al final del periodo de seguimiento con respecto al basal. La HFMSE mide la función motora en pacientes con AME y movilidad reducida, mediante 33 ítems que evalúan desde sentarse hasta subir escaleras. Cada ítem recibe una puntuación de 0 a 2, con una puntuación total máxima de 66. Las puntuaciones más altas indican una mejor función motora. Otro criterio de valoración secundario fue la variación con respecto al inicio del módulo revisado de las extremidades superiores (RULM, por siglas en inglés) al final del seguimiento. El RULM es una evaluación específica de la AME que se utiliza para evaluar la función motora de los miembros superiores (proximal y distal). El RULM contiene 19 ítems graduados (18 puntuados de 0 a 2 y 1, puntuado de 0 a 1), y hay una puntuación máxima alcanzable de 37, con puntuaciones más altas que indican una mayor función motora.
La mediana de edad en el momento de la selección fue de 4,54 años (intervalo: de 2,0 a 16,5 años) y la mediana de edad notificada de aparición de los signos y síntomas clínicos de AME fue de 11 meses (intervalo: de 6 a 33 meses). El mayor hito motor alcanzado hasta la fecha por los pacientes incluyó sentarse, ponerse de pie con o sin ayuda o caminar con ayuda. Al inicio, la puntuación media de HFMSE fue de 17,97 y 18,17 en el grupo tratado con Itvisma y el grupo de control simulado, respectivamente. La puntuación media inicial en el RULM fue de 16,52 en el grupo tratado con Itvisma y de 17,42 en el grupo de control simulado. Las características demográficas iniciales estaban equilibradas entre los grupos de Itvisma y tratamiento simulado.
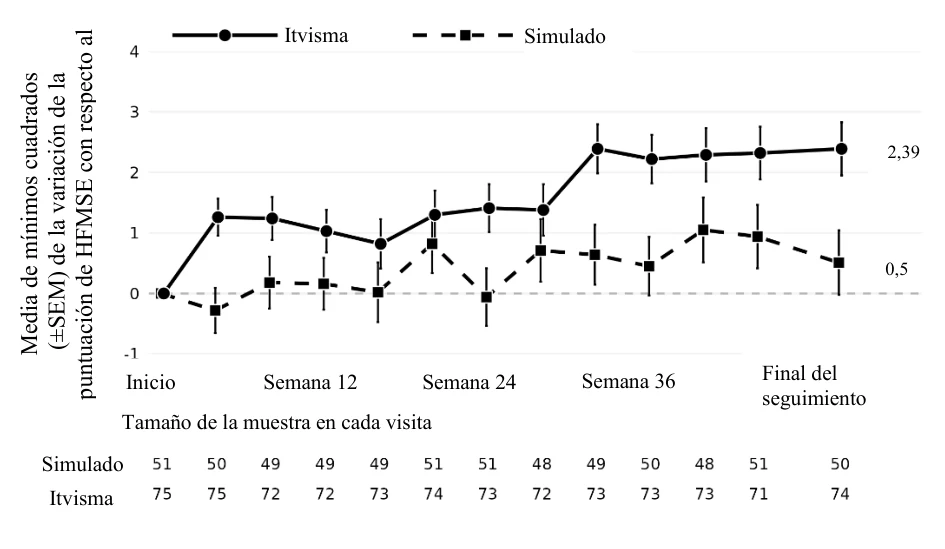
El análisis de la variable principal mostró una mejora estadísticamente significativa y clínicamente relevante en las puntuaciones HFMSE desde el inicio hasta el final del seguimiento en el grupo tratado con Itvisma en comparación con el grupo de control simulado (Tabla 3 y Figura 1).
Tabla 3 Criterio de valoración principal del estudio COAV101B12301
| Criterio de valoración | Pacientes tratados con Itvisma (N = 75) | Pacientes del grupo de tratamiento simulado (N = 51) |
| Puntuación total media de HFMSE al inicio del estudio (DE) | 17,97 (10,110) | 18,17 (9,756) |
| Puntuación total media de HFMSE al final del seguimiento1 (DE) | 20,49 (11,356) | 19,05 (10,132) |
| Variación de la puntuación total de HFMSE2 entre el inicio y el final del seguimiento en la población total del estudio (grupo de edad de 2 a < 18 años)1, 2, 3, 4 | 2,39 (0,439) | 0,51 (0,532) |
| Diferencia respecto al tratamiento simulado Estimación (IC del 95 %) | 1,88 (0,51 - 3,25) | |
DE = Desviación estándar 1 El final del seguimiento se definió como la media de las evaluaciones de la semana 48 y la semana 52. 2 Se evaluó utilizando la población completa de análisis (FAS, por sus siglas en inglés), que incluyó a todos los participantes que recibieron Itvisma o que se sometieron a un procedimiento simulado. 3 Media de mínimos cuadrados (LS, por sus siglas en inglés) (error estándar de la media [SEM, por sus siglas en inglés]) 4 El análisis mediante un modelo mixto para mediciones repetidas (MMRM, por sus siglas en inglés) con efectos fijos incluyó el tratamiento, la visita programada, la interacción entre tratamiento y visita, los estratos y la puntuación total inicial de HFMSE como covariable. | ||
Figura 1 Variación con respecto al inicio de la HFMSE en los pacientes de 2 a ˂ 18 años en el estudio COAV101B12301
Nota: Los datos representan la media de mínimos cuadrados ± SEM; los puntos temporales intermedios son solo descriptivos y no se controlan por multiplicidad.
La variación con respecto al inicio en la puntuación total de RULM al final del seguimiento se evaluó en los grupos tratados con Itvisma y control simulado. El incremento de la media de mínimos cuadrados en la puntuación total de RULM desde el inicio hasta el final del seguimiento fue de 2,44 puntos en el grupo tratado con Itvisma y de 0,92 puntos en el grupo control simulado. La diferencia de tratamiento de 1,52 puntos a favor del grupo tratado con Itvisma no alcanzó significación estadística (IC del 95 %: 0,34, 2,71) bajo un nivel alfa de 0,0025 conforme a la estrategia predefinida de pruebas múltiples.
El porcentaje de pacientes con al menos una mejora de 3 puntos en la puntuación total de HFMSE desde el inicio hasta el final del seguimiento fue numéricamente superior en el grupo tratado con Itvisma (39,2 %) que en el grupo control simulado (26,0 %), aunque la diferencia no alcanzó significación estadística (odds ratio (OR): 2,03; IC del 95 %: 0,9, 4,57).
De los 75 pacientes del estudio COAV101B12301 que recibieron Itvisma, 67 continuaron en seguimiento durante 3 meses adicionales tras finalizar el periodo de seguimiento. Durante el periodo de seguimiento combinado, de hasta 15 meses después de la administración de Itvisma, las puntuaciones medias de la escala HFMSE siguieron aumentando, lo que demuestra una mejoría y una función motora sostenida.
Estudio fase III COAV101B12302 (STRENGTH) en pacientes con AME tratados previamente con otros tratamientos modificadores de la AME
Este es un estudio de fase III, multicéntrico, abierto, de un solo brazo de administración intratecal de Itvisma (1,2 × 10¹⁴ vg) en 27 pacientes con AME de 2 a <18 años de edad (mediana de edad en el momento de la selección: 7,0 años; intervalo: 2,3 a 17,6 años) que suspendieron el tratamiento previo para la AME (nusinersén n = 21, risdiplam n = 4, nusinersén y risdiplam [no simultáneamente] n = 2). Antes del tratamiento con Itvisma, los pacientes habían recibido nusinersén con una duración media de 4,3 años (intervalo: de 1,86 a 6,18 años) y risdiplam con una duración media de 3,0 años (intervalo: de 0,39 a 6,28 años). Todos los pacientes podían sentarse, pero nunca podían caminar de forma autónoma. La función motora inicial de los pacientes incluía sentarse, ponerse de pie con o sin ayuda y/o caminar con ayuda. Se excluyó a los pacientes con un título inicial elevado de anticuerpos séricos anti-AAV9 (con referencia a ˃ 1:50).
En la semana 52, los pacientes mostraron una estabilización general en la función motora medida por HFMSE (n=21), con un cambio medio (DE) desde el inicio de 0,17 (2,88), y RULM (n = 21), con un cambio medio (DE) desde el inicio de 0,29 (2,85). Tras ajustar según el grupo de edad del inicio, el cambio medio ajustado (media de LS) desde el valor basal hasta la semana 52 en la HFMSE y la puntuación total en el RULM fue de 1,05 y 0,59, respectivamente. La mayoría de los pacientes demostraron el mantenimiento de los hitos motores iniciales o de los hitos motores superiores en la semana 52.
Estudio fase I/II COAV101A12102 (STRONG) en pacientes con AME
Este es un estudio fase I/II, abierto, en el que se administró Itvisma (1,2 × 10¹⁴ vg) como una única inyección intratecal en 25 pacientes de 6 meses a < 5 años de edad en el momento de la administración. Todos los pacientes no habían recibido tratamiento previo y eran capaces de sentarse, pero nunca de ponerse de pie o caminar de forma autónoma al inicio. Se excluyó a los pacientes con un título inicial elevado de anticuerpos séricos anti-AAV9 (con referencia a ˃ 1:50). Los pacientes se clasificaron en dos grupos según la edad en el momento de la administración (de 6 meses a < 2 años [N = 13]; de 2 a < 5 años [N = 12]). La mediana de edad en el momento de la administración fue de 17,7 meses (intervalo: de 7 a 23 meses) en el grupo de edad de 6 meses a < 2 años y de 33,7 meses (intervalo: de 26 a 55 meses) en el grupo de edad de 2 a < 5 años. La mediana de edad de aparición de los signos y síntomas clínicos de la AME fue de 8,0 meses y 8,5 meses en el grupo de 6 meses a < 2 años y de 2 a < 5 años, respectivamente.
El criterio de valoración principal de eficacia en pacientes de 2 a < 5 años de edad fue el cambio respecto al inicio en la HFMSE a los 12 meses después de la inyección de Itvisma. La puntuación media de la escala HFMSE (DE) fue de 14,8 (9,98) al inicio y de 21,3 (11,94) a los 12 meses. El análisis principal en este grupo de edad mostró una variación media de mínimos cuadrados (IC del 95 %) de la HFMSE entre el inicio y el mes 12 de 6,0 puntos (3,7; 8,3).
El principal objetivo de eficacia para los pacientes de 6 meses a < 2 años de edad consistió en la capacidad de mantenerse en pie solos durante al menos 3 segundos (escala de desarrollo infantil de Bayley (Bayley-III) - subprueba de motricidad gruesa (GM), ítem #40), en cualquier visita desde el inicio hasta 12 meses después de la inyección de Itvisma. No se cumplió el criterio principal de valoración; 1 de los 13 pacientes demostró este hito en el mes 12.
Los análisis exploratorios en pacientes de 6 meses a < 2 años mostraron una mejoría con respecto al inicio en las habilidades de motricidad fina y gruesa, medidas con las subpruebas de Bayley-III de motricidad fina y gruesa. Los 13 pacientes mostraron una mejoría desde el inicio hasta el mes 12 en las puntuaciones totales de las subpruebas de motricidad fina y/o gruesa, con una variación media (DE) desde el inicio de 6,7 (6,46) y 12,7 (3,71), respectivamente. Además, en un subgrupo de pacientes que alcanzaron los 2 años de edad durante el estudio y tenían al menos 7 meses de datos de HFMSE (n = 6) posteriores al inicio, todos los pacientes mostraron aumentos en la puntuación de HFMSE que variaron de 1 a 14 puntos (cambio medio ± SD: 6,7 ± 4,72) desde la evaluación inicial de HFMSE hasta el final del mes 7. La eficacia no se ha establecido en el grupo de edad de 6 meses a menos de 2 años.
Doce de los 25 pacientes del estudio COAV101A12102 participaron en un estudio a largo plazo de hasta 7,2 años. A 30 de junio de 2025, la mayoría de los pacientes mantenía o seguía mejorando su función motora. Nueve de los 12 pacientes recibieron tratamiento concomitante con nusinersén o risdiplam en algún momento del estudio a largo plazo. Se desconoce el motivo de la administración concomitante de nusinersén o risdiplam y no se puede llegar a una conclusión sobre el efecto del tratamiento en esos pacientes.
5.2 Propiedades farmacocinéticas
Se han hecho estudios de eliminación del vector del onasemnogén abeparvovec, que evalúan la cantidad de vector eliminado del organismo a través de la saliva, orina, heces y secreciones nasales, tras la administración intratecal.
El vector de ADN fue detectable en muestras de eliminación después de la administración intratecal de onasemnogén abeparvovec. La eliminación del onasemnogén abeparvovec se produjo principalmente a través de las heces. La mayor parte del vector de ADN (˃ 90 %) se eliminó durante las 2 siguientes semanas a la administración de la dosis. Se estimó que el pico de eliminación máximo en heces está entre 0,005 % y 0,03 % de la dosis total. La concentración máxima de excreción en heces fue ~70 veces menor tras la administración intratecal de 1,2 × 10¹⁴ vg en COAV101B12301 en comparación con la administración intravenosa de 1,1 × 10¹⁴ vg/kg (estudios AVXS-101-CL-302 y AVXS-101-CL-303).
En pacientes de 6 meses a ˂ 2 años, el volumen del LCR aumenta entre 1,0 y 1,6 veces. De acuerdo con esto, la exposición a onasemnogén abeparvovec en el LCR en pacientes pediátricos de 6 meses a ˂ 2 años puede ser hasta 1,6 veces superior en comparación con pacientes de ≥ 2 años.
5.3 Datos preclínicos sobre seguridad
Biodistribución
Tras la administración en primates no humanos, el vector se distribuye ampliamente con la subsiguiente expresión ARNm del transgén. Las concentraciones más altas del vector de ADN se detectaron en el hígado, seguida de los ganglios de la raiz dorsal (GR) y la médula espinal, con la menor concentración en las gónadas. La concentración más alta de ARNm del transgén tendía a ocurrir en el corazón, el hígado y el músculo.
En ratones a los que se les administró una dosis de onasemnogén abeparvovec por vía intravenosa o intracerebroventricular el primer día de vida, no se detectó el vector vírico en las células de la línea germinal de los machos ni de las hembras en las semanas 3, 8 o 24 tras la administración. En primates jóvenes no humanos tratados con un vector vírico scAAV9 que se utiliza en el onasemnogén abeparvovec pero que aquí llevaba la proteína verde fluorescente (GFP) o mCherry como transgén, se demostró que transduce ovocitos de hembras de 13-17 meses de edad con ciclos de tratamiento, pero no los túbulos seminíferos ni en las células germinales en machos sexualmente maduros, tras administración intratecal, intracisternal magna e intravenosa.
En primates no humanos, no se demostró que los valores elevados de anticuerpos séricos anti-AAV9 preexistentes (correspondientes a valores humanos de hasta aproximadamente 1:25 000) afectaran a la distribución del vector de ADN scAAV9 (utilizado en el onasemnogén abeparvovec) en la médula espinal tras la administración intratecal.
Toxicidad general
En un estudio de toxicidad de 12 meses realizado en primates no humanos jóvenes, la administración intratecal de una dosis única de onasemnogén abeparvovec en dosis de 1,20 × 10¹³, 3,0 × 10¹³, o 6,0 × 10¹³ vg/animal, se produjeron 6 semanas después de la administración de la dosis inflamación aguda de células mononucleares de mínima a moderada y degeneración neuronal en los ganglios de la raíz dorsal (GR) y del trigémino (GT), así como degeneración axonal y/o gliosis en la médula espinal. A los 12 meses, estos hallazgos no progresivos dieron lugar a una resolución parcial o completa. Estos hallazgos en primates no humanos no se han correlacionado con hallazgos clínicos, por lo que se desconoce su relevancia clínica. Las alteraciones hepáticas observadas en primates no humanos jóvenes, como concentraciones elevadas de transaminasas y necrosis hepática celular, demostraron una reversibilidad completa a los 12 meses. En las dosis más bajas no se pudo identificar un NOAEL (nivel sin efectos adversos observados) debido a la inflamación y degeneración del SNC/GRD/TG ya en la dosis más baja.
Genotoxicidad y carcinogenicidad
No se han realizado estudios de genotoxicidad ni carcinogenicidad con onasemnogén abeparvovec.
Toxicidad reproductiva y del desarrollo
En los estudios de fertilidad y desarrollo embrionario temprano (FEED, por sus siglas en inglés) realizados en ratones, no se observaron efectos adversos sobre la fertilidad masculina o femenina con onasemnogén abeparvovec a dosis de 1,1 × 10¹³ o 1,1 × 10¹⁴ vg/kg administradas por vía intravenosa.
En un estudio de desarrollo embriofetal (DEF) en ratones, las hembras gestantes recibieron una dosis intravenosa de 1,1 × 10¹³ vg/kg o 1,1 × 10¹⁴ vg/kg de onasemnogén abeparvovec el DG6 (día 6 de gestación). No hubo indicios de toxicidad materna, toxicidad embriofetal, teratogenia ni reducción de la viabilidad. No se detectó ADN de onasemnogén abeparvovec en ningún tejido fetal el DG18, a pesar de la presencia de vector de ADN en la placenta, ovarios y útero.
El NOAEL para el estudio DEF y los estudios FEED es de 1,1 × 10¹⁴ vg/kg, que corresponde al menos a 7 veces la dosis intratecal clínica recomendada en función del peso corporal.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Trometamina
Cloruro de magnesio
Cloruro de sodio
Poloxámero 188
Ácido clorhídrico (para ajuste del pH)
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no se debe mezclar con otros.
Se debe evitar el contacto del medicamento con productos sanitarios fabricados con policloruro de vinilo (PVC), bisfenol-A (BPA), bis(2-etilhexil) ftalato (DEHP) o látex.
6.3 Periodo de validez
2 años
Después de descongelar
Una vez descongelado, el medicamento no se debe volver a congelar.
Se puede conservar refrigerado a temperatura entre 2 °C y 8 °C en su caja original durante 14 días. Se debe marcar la fecha de recepción en la caja original antes de guardar el medicamento en la nevera.
Una vez extraída la dosis en la jeringa, se puede mantener entre 2 °C y 8 °C como máximo 24 horas, incluyendo el tiempo máximo fuera de refrigeración de 5 horas dentro del periodo de 24 horas. Si la jeringa que contiene el vector si no se utiliza dentro de este periodo se debe desechar.
6.4 Precauciones especiales de conservación
Conservar y transportar congelado (≤ -60 °C).
Conservar en nevera (entre 2 ºC y 8 ºC) inmediatamente después de la recepción. Conservar en la caja original.
Para las condiciones de conservación tras descongelar el medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Itvisma se suministra en un vial trasparente monodosis (de polímero de olefina cíclica, 5 ml) con tapón (goma clorobutílica, 20 mm) y precinto (de aluminio, tipo «flip-off») con una cápsula de cierre de color (plástica). Cada vial tiene 3 ml de volumen de llenado.
Cada caja contiene 1 vial.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Descongelación
- Descongelar Itvisma en la nevera (2 °C a 8 °C) durante aproximadamente 4 horas, o a temperatura ambiente (20 °C a 25 °C) aproximadamente 1 hora.
- Antes de la inyección intratecal, Itvisma se debe dejar a temperatura ambiente.
- Itvisma es una solución transparente a ligeramente opaca, de incolora a blanco apagado. No usar este medicamento si se advierten partículas, turbidez o decoloración una vez que el medicamento ha sido descongelado, y antes de la administración.
- No agitar.
- Una vez descongelado, el medicamento no se debe volver a congelar.
- Después de descongelar, Itvisma se debe administrar lo más pronto posible. Una vez retirado el volumen de la dosis en la jeringa, se puede conservar en nevera (2 °C a 8 °C) hasta 24 horas, incluyendo el tiempo de 5 horas fuera de la nevera dentro del periodo de 24 horas. Si no se utilizara durante este periodo, se debe desechar la jeringa que contiene el vector.
Precauciones a considerar en el manejo, eliminación y exposición accidental a este medicamento
- Itvisma se debe manipular de forma aséptica en condiciones estériles.
- Este medicamento contiene organismos modificados genéticamente (OMG).
- Se debe usar un equipo de protección individual (que incluirá guantes, gafas de seguridad, mangas y bata de laboratorio) mientras se manipule o administre Itvisma.
- El vial se debe descongelar antes de su uso. No utilizar Itvisma a menos que se haya descongelado.
- Antes de la administración, extraiga el contenido del vial a la jeringa, elimine el aire de la jeringa, confirme el volumen de la dosis de 3 ml en la jeringa, tape la jeringa y entréguela en el lugar donde al paciente se le administrará la medicación.
- Cuando se prepare la inyección, es necesario asegurarse de que la superficie de los componentes que entran en contacto con la solución de Itvisma estén hechos con materiales compatibles, enumerados en la Tabla 4. Los componentes de los dispositivos deben además estar indicados para uso intratecal o neuroaxial.
Tabla 4 Materiales de los componentes compatibles con Itvisma
| Componente | Material de fabricación |
| Aguja de calibre 18 a 19 G para extracción, longitud máxima de 40 mm | Acero inoxidable |
| Jeringas de 5 a 10 mla) | Polipropileno |
| Capuchón de la jeringaa) | Polipropileno, polietileno o metacrilato-acrilonitrilo-butadieno-estireno |
| Aguja espinal de calibre 22 a 27 G, longitud máxima de 156 mm | Acero inoxidable |
a Que no esté fabricado con policloruro de vinilo (PVC), bisfenol-A (BPA), bis(2-etilhexil) ftalato (DEHP) o látex | |
Precauciones a considerar en la eliminación y exposición accidental a este medicamento
- Todos los derrames de Itvisma se deben limpiar con un paño de gasa absorbente, y se debe desinfectar el área del derrame con una solución de lejía, seguido de paños con alcohol. Todos los materiales utilizados para la limpieza se deben colocar en doble bolsa, y se eliminarán conforme a la normativa local para la manipulación de residuos con riesgo biológico.
- La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local para la manipulación de residuos con riesgo biológico.
- La eliminación de todos los materiales que puedan haber estado en contacto con Itvisma (p. ej., viales, todos los materiales utilizados para la inyección, incluyendo agujas y gasas estériles) se realizará de acuerdo con la normativa local para la manipulación de residuos con riesgo biológico.
- Se debe evitar la exposición accidental a Itvisma. En caso de exposición accidental de la piel, se debe limpiar exhaustivamente el área afectada con agua y jabón durante un mínimo de 15 minutos. En caso de exposición accidental de los ojos, se debe enjuagar exhaustivamente el área afectada con agua durante un mínimo de 15 minutos.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Novartis Europharm Limited
Vista Building
Elm Park, Merrion Road
Dublin 4
Irlanda
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/26/2038/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.