


Ficha técnica - Rivaroxaban Accord
Rivaroxaban Accord 2,5 mg comprimidos recubiertos con película EFG
1. NOMBRE DEL MEDICAMENTO
Rivaroxaban Accord 2,5 mg comprimidos recubiertos con película EFG
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película contiene 2,5 mg de rivaroxaban.
Excipiente con efecto conocido
Cada comprimido recubierto con película contiene 27,90 mg de lactosa (como monohidrato), ver sección 4.4.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido)
Comprimidos recubiertos con película, de color amarillo pálido, redondos, biconvexos, de aproximadamente 6 mm de diámetro y grabados con “IL4” en una cara y lisos en la otra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Rivaroxaban Accord, administrado en combinación con ácido acetilsalicílico (AAS) solo, o con AAS más clopidogrel o ticlopidina, está indicado en la prevención de acontecimientos aterotrombóticos en pacientes adultos tras un síndrome coronario agudo (SCA) con biomarcadores cardiacos elevados (ver secciones 4.3, 4.4 y 5.1).
Rivaroxaban Accord, administrado en combinación con ácido acetilsalicílico (AAS), está indicado en la prevención de acontecimientos aterotrombóticos en pacientes adultos con enfermedad arterial coronaria (EAC) o enfermedad arterial periférica (EAP) sintomática, con alto riesgo de desarrollar acontecimientos isquémicos.
4.2 Posología y forma de administración
Posología
La dosis recomendada es de 2,5 mg dos veces al día.
- SCA
Los pacientes que toman Rivaroxaban Accord 2,5 mg dos veces al día deben tomar también una dosis diaria de 75 - 100 mg de AAS, o una dosis diaria de 75 - 100 mg de AAS más una dosis diaria de 75 mg de clopidogrel o una dosis diaria estándar de ticlopidina.
El tratamiento deberá ser evaluado de forma regular en cada paciente, valorando el riesgo de acontecimientos isquémicos frente al riesgo de hemorragia. La duración del tratamiento más allá de los 12 meses debe evaluarse individualmente en cada caso, ya que la experiencia hasta los 24 meses es limitada (ver sección 5.1).
El tratamiento con rivaroxaban debe iniciarse lo antes posible tras la estabilización del acontecimiento de SCA (incluyendo los procedimientos de revascularización), a partir de las 24 horas siguientes a la admisión en el hospital y cuando se interrumpiría normalmente la terapia anticoagulante por vía parenteral.
- EAC/EAP
Los pacientes que toman Rivaroxaban Accord 2,5 mg dos veces al día deben tomar también una dosis diaria de 75 - 100 mg de AAS.
En los pacientes sometidos con éxito a un procedimiento de revascularización de extremidad inferior (quirúrgico o endovascular, incluyendo los procedimientos híbridos) debido a una EAP sintomática, no se debe iniciar el tratamiento hasta que se consiga la hemostasia (ver sección 5.1).
La duración del tratamiento se debe determinar para cada paciente en base a evaluaciones periódicas y debe tener en cuenta el riesgo de acontecimiento trombóticos frente al riesgo de hemorragia.
- SCA, EAC/EAP
Administración concomitante con tratamiento antiplaquetario
Se debe evaluar la continuación de Rivaroxaban Accord 2,5 mg dos veces al día en pacientes que han sufrido un acontecimiento trombótico agudo o que se sometan a una intervención vascular, según el tipo de acontecimiento o intervención y el tratamiento antiplaquetario.
La seguridad y la eficacia de rivaroxaban 2,5 mg dos veces al día en combinación con un tratamiento antiplaquetario doble se han estudiado en pacientes
- con SCA reciente en combinación con AAS más clopidogrel/ticlopidina (ver sección 4.1), y
- tras un procedimiento reciente de revascularización de extremidad inferior debido a una EAP sintomática en combinación con AAS y, si procede, con el uso de clopidogrel a corto plazo (ver secciones 4.4. y 5.1)
Dosis olvidada
Si se olvida una dosis, el paciente debe continuar con la dosis siguiente en el momento programado. La dosis no se debe duplicar para compensar una dosis olvidada.
Cambio de tratamiento con antagonistas de la vitamina K (AVK) a rivaroxaban Al cambiar el tratamiento con AVK a rivaroxaban, los valores de INR (International Normalised Ratio) del paciente podrían estar falsamente elevados después de la toma de rivaroxaban. El INR no es un parámetro válido para medir la actividad anticoagulante de rivaroxaban, por lo que no debe utilizarse (ver sección 4.5).
Cambio de tratamiento con rivaroxaban a antagonistas de la vitamina K (AVK) Existe la posibilidad de una incorrecta anticoagulación durante la transición de rivaroxaban a AVK. Debe garantizarse una anticoagulación adecuada y continua durante cualquier transición a un anticoagulante alternativo. Debe señalarse que rivaroxaban puede contribuir a un aumento del INR. En los pacientes que cambien de rivaroxaban a AVK, estos tratamientos deben administrarse simultáneamente hasta que el INR sea ≥ 2,0.
Durante los dos primeros días del periodo de cambio se utilizará la dosis inicial estándar de AVK, que se ajustará posteriormente en función de los resultados del INR. Mientras los pacientes estén bajo tratamiento con rivaroxaban y AVK, el INR puede determinarse a partir de las 24 horas que siguen a la dosis de rivaroxaban y antes de la siguiente dosis. Una vez interrumpido el tratamiento con Rivaroxaban Accord, el INR puede determinarse con fiabilidad pasadas 24 horas de la última dosis (ver secciones 4.5 y 5.2).
Cambio de tratamiento con anticoagulante parenteral a rivaroxaban
Los pacientes que están recibiendo un anticoagulante por vía parenteral, deben interrumpir el tratamiento anticoagulante por vía parenteral e iniciar el tratamiento con rivaroxaban de 0 a 2 horas antes de la siguiente administración programada del medicamento por vía parenteral (p. ej., heparina de bajo peso molecular). En el caso de un anticoagulante parenteral administrado por perfusión continua (p. ej., heparina no fraccionada intravenosa) rivaroxaban deberá administrarse en el momento de la suspensión del anticoagulante parenteral.
Cambio de tratamiento con rivaroxaban a anticoagulante parenteral
La primera dosis de anticoagulante parenteral debe administrarse en el momento en que se tomaría la siguiente dosis de rivaroxaban.
Poblaciones especiales
Insuficiencia renal
Los escasos datos clínicos en pacientes con insuficiencia renal grave (aclaramiento de creatinina de 15 a 29 ml/min) indican que las concentraciones plasmáticas de rivaroxaban aumentan significativamente. Por lo tanto, Rivaroxaban Accord se debe usar con precaución en estos pacientes. No se recomienda su uso en pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.4 y 5.2).
No se requiere ajuste de dosis en pacientes con insuficiencia renal leve (aclaramiento de creatinina de 50 a 80 ml/min) o insuficiencia renal moderada (aclaramiento de creatinina de 30 a 49 ml/min) (ver sección 5.2).
Insuficiencia hepática
Rivaroxaban Accord está contraindicado en pacientes con hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia incluidos los pacientes cirróticos con Child Pugh B y C (ver secciones 4.3 y 5.2).
Pacientes de edad avanzada
No se requiere ajuste de dosis (ver secciones 4.4 y 5.2).
El riesgo de hemorragia aumenta con la edad (ver sección 4.4).
Peso corporal
No se requiere ajuste de dosis (ver secciones 4.4 y 5.2).
Sexo
No se requiere ajuste de dosis (ver sección 5.2).
Población pediátrica
No se ha establecido la seguridad y eficacia de rivaroxaban en niños de 0 a 18 años. No se dispone de datos. Por lo tanto, no se recomienda el uso de Rivaroxaban Accord en niños menores de 18 años.
Forma de administración
Rivaroxaban Accord se administra por vía oral.
Los comprimidos pueden tomarse con o sin alimentos (ver secciones 4.5 y 5.2).
Trituración de comprimidos
Para aquellos pacientes que no puedan tragar el comprimido entero, el comprimido puede triturarse y mezclarse con agua o con puré de manzana inmediatamente antes de su uso y administrarse por vía oral.
El comprimido triturado también se puede administrar a través de sonda gástrica (ver las secciones 5.2 y 6.6).
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Hemorragia activa clínicamente significativa.
Lesión o enfermedad, si se considera que tiene un riesgo significativo de sangrado mayor. Esto puede incluir úlcera gastrointestinal activa o reciente, presencia de neoplasias malignas con alto riesgo de sangrado, traumatismo cerebral o espinal reciente, cirugía cerebral, espinal u oftálmica reciente, hemorragia intracraneal reciente, conocimiento o sospecha de varices esofágicas, malformaciones arteriovenosas, aneurismas vasculares o anomalías vasculares intraespinales o intracerebrales mayores.
Tratamiento concomitante con cualquier otro anticoagulante, p. ej., heparina no fraccionada (HNF), heparinas de bajo peso molecular (enoxaparina, dalteparina, etc.), derivados de la heparina (fondaparinux, etc.), anticoagulantes orales (warfarina, dabigatran etexilato, apixaban, etc.) excepto bajo las circunstancias concretas de cambio de tratamiento anticoagulante (ver sección 4.2) o cuando se administre HNF a las dosis necesarias para mantener un catéter venoso o arterial central abierto (ver sección 4.5).
Tratamiento concomitante del SCA con tratamiento antiagregante en pacientes que han sufrido un ictus o un ataque isquémico transitorio (AIT) (ver sección 4.4).
Tratamiento concomitante de la EAC/EAP con AAS en pacientes que han sufrido un ictus hemorrágico o lacunar previo, o cualquier otro tipo de ictus en el plazo de un mes (ver sección 4.4).
Hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia, incluidos los pacientes cirróticos con Child Pugh B y C (ver sección 5.2).
Embarazo y lactancia (ver sección 4.6).
4.4 Advertencias y precauciones especiales de empleo
En pacientes con SCA, se ha estudiado la eficacia y seguridad de rivaroxaban 2,5 mg dos veces al día en combinación con las sustancias antiplaquetarias AAS solo o AAS más clopidogrel/ticlopidina.
En pacientes con alto riesgo de desarrollar acontecimientos isquémicos con EAC/EAP, se ha estudiado la eficacia y seguridad de rivaroxaban 2,5 mg dos veces al día en combinación con AAS. En pacientes sometidos a un procedimiento reciente de revascularización de extremidad inferior debido a una EAP sintomática, se ha investigado la eficacia y seguridad de rivaroxaban 2,5 mg dos veces al día en combinación con la sustancia antiplaquetaria AAS sola o AAS más clopidogrel a corto plazo. Si es necesario, el tratamiento antiplaquetario doble con clopidogrel debe ser de corta duración; se debe evitar el tratamiento antiplaquetario doble a largo plazo (ver sección 5.1).
No se ha estudiado y no se recomienda el tratamiento en combinación con otras sustancias antiplaquetarias, como por ejemplo, prasugrel o ticagrelor.
Durante todo el periodo de tratamiento se recomienda una estrecha monitorización clínica del paciente, siguiendo la práctica habitual de anticoagulación.
Riesgo de hemorragia
Al igual que con otros anticoagulantes, los pacientes que toman Rivaroxaban Accord deben ser observados cuidadosamente para detectar cualquier signo de sangrado. Se recomienda utilizar con precaución en condiciones que conlleven un riesgo incrementado de hemorragia. La administración de Rivaroxaban Accord debe interrumpirse si se produce una hemorragia grave (ver sección 4.9).
En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de las mucosas (p.ej. epistaxis, gingival, gastrointestinal, génito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes tratados con rivaroxaban a largo plazo además del tratamiento antiagregante único o doble. Por ello, además de un seguimiento clínico adecuado, las determinaciones de hemoglobina/ hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado.
Varios subgrupos de pacientes, como se explica a continuación, presentan un mayor riesgo de hemorragia. Por lo tanto, el uso de rivaroxaban en combinación con la terapia doble antiagregante en pacientes con riesgo aumentado de sangrado conocido debe ser valorado frente al beneficio en cuanto a la prevención de acontecimientos aterotrombóticos. Además, en estos pacientes se debe vigilar cuidadosamente la presencia de signos y síntomas de complicaciones hemorrágicas y de anemia después del inicio del tratamiento (ver sección 4.8).
Cualquier disminución inexplicada de la hemoglobina o de la presión arterial requerirá la búsqueda de una zona de sangrado.
Aunque el tratamiento con rivaroxaban no requiere una monitorización rutinaria de la exposición, la determinación de los niveles de rivaroxaban mediante un ensayo anti-factor Xa cuantitativo calibrado puede ser útil en situaciones excepcionales, en las que el conocimiento de la exposición a rivaroxaban puede ayudar en la toma de decisiones clínicas, como por ejemplo, en caso de sobredosis o cirugía de emergencia (ver secciones 5.1 y 5.2).
Insuficiencia renal
En pacientes con insuficiencia renal grave (aclaramiento de creatinina < 30 ml/min), las concentraciones plasmáticas de rivaroxaban pueden aumentar de forma significativa (en promedio, 1,6 veces), lo que conllevaría un aumento del riesgo de hemorragia. Rivaroxaban Accord debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min. No se recomienda el uso en pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.2 y 5.2).
En los pacientes con insuficiencia renal moderada (aclaramiento de creatinina 30 – 49 ml/min) que reciban concomitantemente otros medicamentos que aumenten las concentraciones plasmáticas de rivaroxaban, rivaroxaban se debe utilizar con precaución (ver sección 4.5).
Interacción con otros medicamentos
No se recomienda el uso de Rivaroxaban Accord en pacientes que reciben tratamiento sistémico concomitante con antimicóticos azólicos (p. ej., ketoconazol, itraconazol, voriconazol y posaconazol)
o inhibidores de la proteasa del VIH (p. ej., ritonavir). Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp y por lo tanto pueden aumentar las concentraciones plasmáticas de rivaroxaban hasta un nivel clínicamente relevante (en promedio, 2,6 veces), lo que puede llevar a un aumento del riesgo de hemorragia (ver sección 4.5).
Se debe tener precaución si los pacientes reciben tratamiento concomitante con medicamentos que afectan a la hemostasia, como los antiinflamatorios no esteroideos (AINEs), ácido acetilsalicílico (AAS) e inhibidores de la agregación plaquetaria o inhibidores selectivos de la recaptación de serotonina (ISRS) e inhibidores de la recaptación de serotonina y norepinefrina (IRSN). Para los pacientes con riesgo de enfermedad gastrointestinal ulcerosa deberá considerarse un tratamiento profiláctico adecuado (ver las secciones 4.5 y 5.1).
Los pacientes tratados con rivaroxaban y sustancias antiplaquetarias sólo deben recibir tratamiento concomitante con AINEs si el beneficio supera el riesgo de hemorragia.
Otros factores de riesgo hemorrágico
Rivaroxaban, al igual que otros agentes antitrombóticos, no está recomendado en pacientes con un riesgo aumentado de hemorragia, tales como:
- trastornos de la coagulación, congénitos o adquiridos
- hipertensión arterial grave no controlada
- otra enfermedad gastrointestinal sin úlcera activa que pueda producir complicaciones hemorrágicas (por ejemplo, enfermedad inflamatoria intestinal, esofagitis, gastritis o reflujo gastroesofágico)
- retinopatía vascular
- bronquiectasia o antecedentes de hemorragia pulmonar
Se debe utilizar con precaución en pacientes con SCA y EAC/EAP:
- ≥ 75 años, si se administra con AAS solo, o bien con AAS más clopidogrel o ticlopidina. La relación beneficio-riesgo del tratamiento se debe evaluar de forma individual periódicamente.
- con un peso corporal más bajo (< 60 kg), si se administra con AAS solo, o bien con AAS más clopidogrel o ticlopidina.
- pacientes con EAC con insuficiencia cardíaca sintomática grave. Los datos de estudios indican que estos pacientes pueden beneficiarse en menor medida del tratamiento con rivaroxaban (ver sección 5.1).
Pacientes con cáncer
Los pacientes con enfermedades malignas pueden tener simultáneamente un mayor riesgo de hemorragia y trombosis. El beneficio individual del tratamiento antitrombótico debe sopesarse frente al riesgo de hemorragia en pacientes con cáncer activo en función de la localización del tumor, el tratamiento antineoplásico y el estadio de la enfermedad. Los tumores localizados en el tracto gastrointestinal o genitourinario se han asociado a un mayor riesgo de hemorragia durante el tratamiento con rivaroxabán.
El uso de rivaroxabán está contraindicado en pacientes con neoplasias malignas con alto riesgo de hemorragia (ver sección 4.3).
Pacientes con prótesis valvulares
Rivaroxaban no debe utilizarse para tromboprofilaxis en pacientes que se hayan sometido recientemente a un reemplazo de la válvula aórtica transcatéter (TAVR). No se ha estudiado la seguridad y eficacia de rivaroxaban en pacientes con prótesis valvulares cardiacas; por lo tanto, no hay datos que apoyen que rivaroxaban proporciona una anticoagulación adecuada en esta población. No se recomienda el tratamiento con Rivaroxaban Accord en estos pacientes.
Pacientes con ictus y/o AIT previos
Pacientes con SCA
Rivaroxaban 2,5 mg está contraindicado para el tratamiento del SCA en pacientes con un ictus o AIT previos (ver sección 4.3). Se han estudiado pocos pacientes con SCA y un ictus o AIT previos, pero los escasos datos de eficacia disponibles indican que estos pacientes no se benefician del tratamiento.
Pacientes con EAC/EAP
No se ha estudiado en pacientes con EAC/EAP que han sufrido un ictus hemorrágico o lacunar previo,
o un ictus isquémico no lacunar en el mes anterior (ver sección 4.3).
No se ha estudiado en pacientes sometidos a procedimientos recientes de revascularización de extremidad inferior debido a una EAP sintomática con un ictus o AIT previos. El tratamiento con rivaroxaban 2,5 mg debe evitarse en estos pacientes que reciben tratamiento antiplaquetario doble.
Pacientes con síndrome antifosfolipídico
No se recomienda el uso de anticoagulantes orales de acción directa (ACOD) como rivaroxaban en pacientes con antecedentes de trombosis a los que se les haya diagnosticado síndrome antifosfolipídico. Particularmente en pacientes con triple positividad (anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I), el tratamiento con ACOD podría asociarse a mayores tasas de episodios trombóticos recurrentes que el tratamiento con antagonistas de la vitamina K.
Anestesia espinal/epidural o punción lumbar
Cuando se aplica anestesia neuraxial (anestesia epidural o espinal) o se realiza una punción lumbar o epidural, los pacientes tratados con antitrombóticos para la prevención de complicaciones tromboembólicas tienen riesgo de presentar un hematoma epidural o espinal, que puede causar parálisis a largo plazo o permanente. El riesgo de estos acontecimientos puede estar aumentado por el empleo postoperatorio de catéteres epidurales permanentes o por la administración concomitante de medicamentos que afectan a la hemostasia. El riesgo también puede aumentar por la punción epidural
o espinal traumática o repetida. Se debe controlar con frecuencia la presencia de signos y síntomas de deterioro neurológico (p. ej., adormecimiento o debilidad de extremidades inferiores, disfunción intestinal o vesical). Si se observa compromiso neurológico, será necesario un diagnóstico y tratamiento urgentes. Antes de la intervención neuraxial, el médico debe valorar el beneficio potencial frente al riesgo en los pacientes con tratamiento anticoagulante o que van a recibir medicamentos anticoagulantes para la tromboprofilaxis. No se dispone de experiencia clínica sobre el uso de rivaroxaban 2,5 mg y sustancias antiplaquetarias en estas situaciones. Se deben dejar de administrar los inhibidores de la agregación plaquetaria, siguiendo las indicaciones en la correspondiente Ficha Técnica.
Para reducir el riesgo potencial de sangrado asociado con el uso concomitante de rivaroxaban y anestesia neuraxial (epidural/espinal) o punción espinal, se debe considerar el perfil farmacocinético de rivaroxaban. La colocación o extracción de un catéter epidural o punción lumbar se realiza mejor cuando se estima que el efecto anticoagulante de rivaroxaban es bajo (ver sección 5.2). Sin embargo, se desconoce el momento exacto en el que se alcanza un efecto anticoagulante lo suficientemente bajo en cada paciente.
Recomendaciones posológicas antes y después de procedimientos invasivos y de intervenciones quirúrgicas
Si es necesario realizar un procedimiento invasivo o una intervención quirúrgica, se interrumpirá la administración de Rivaroxaban Accord 2,5 mg por lo menos 12 horas antes de la intervención, si es posible y basándose en el criterio clínico del médico. Si un paciente va a someterse a cirugía electiva y no se desea un efecto antiagregante, se interrumpirá la administración de los inhibidores de la agregación plaquetaria siguiendo las instrucciones de la ficha técnica de cada medicamento. Si la intervención no puede retrasarse, debe evaluarse el aumento del riesgo de hemorragia frente a la urgencia de la intervención.
Se debe reiniciar lo antes posible la administración de Rivaroxaban Accord después del procedimiento invasivo o intervención quirúrgica, siempre que la situación clínica lo permita y se haya establecido una hemostasia adecuada, una vez confirmado por el médico que trata al paciente (ver sección 5.2).
Pacientes de edad avanzada
La edad avanzada puede aumentar el riesgo de hemorragia (ver las secciones 5.1 y 5.2).
Reacciones dermatológicas
Se han notificado reacciones cutáneas graves, incluyendo síndrome de Stevens-Johnson/necrólisis epidérmica tóxica y síndrome DRESS, asociadas con el uso de rivaroxaban durante la farmacovigilancia poscomercialización (ver sección 4.8). Parece ser que los pacientes tienen más riesgo de sufrir estas reacciones al inicio del tratamiento: la aparición de la reacción ocurre en la mayoría de los casos durante las primeras semanas de tratamiento. Se debe interrumpir el tratamiento con rivaroxaban a la primera aparición de erupción cutánea grave (p.ej., extensa, intensa y/o con ampollas), o cualquier otro signo de hipersensibilidad junto con lesiones en las mucosas.
Información acerca de los excipientes
Rivaroxaban Accord contiene lactosa. Los pacientes con intolerancia hereditaria a galactosa, insuficiencia total de lactasa o problemas de absorción de glucosa o galactosa no deben tomar este medicamento.
Este medicamento contiene menos de 23 mg de sodio (1mmol) por comprimido; esto es, esencialmente “exento de sodio”..
4.5 Interacción con otros medicamentos y otras formas de interacción
Inhibidores del CYP3A4 y de la P-gp
La administración concomitante de rivaroxaban con ketoconazol (400 mg una vez al día) o ritonavir (600 mg dos veces al día) produjo un aumento de 2,6 veces / 2,5 veces del AUC media de rivaroxaban, y un aumento de 1,7 veces / 1,6 veces de la Cmax media de rivaroxaban, con aumentos significativos de los efectos farmacodinámicos, lo que puede aumentar el riesgo de hemorragia. Por lo tanto, no se recomienda el uso de rivaroxaban en pacientes que reciban tratamiento sistémico concomitante con antimicóticos azólicos como ketoconazol, itraconazol, voriconazol y posaconazol o con inhibidores de la proteasa del VIH. Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp (ver sección 4.4).
Las sustancias activas que inhiben intensamente sólo una de las vías de eliminación de rivaroxaban, el CYP3A4 o la P-gp, pueden aumentar las concentraciones plasmáticas de rivaroxaban en menor grado. La claritromicina (500 mg dos veces al día), por ejemplo, considerada un potente inhibidor del CYP3A4 y un inhibidor moderado de la P-gp, produjo un aumento de 1,5 veces del AUC media de rivaroxaban y un aumento de 1,4 veces de la Cmax. La interacción con claritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
La eritromicina (500 mg tres veces al día), que inhibe moderadamente el CYP3A4 y la P-gp, produjo un aumento de 1,3 veces del AUC y de la Cmax medias de rivaroxaban. La interacción con eritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo.
En sujetos con insuficiencia renal leve, la eritromicina (500 mg tres veces al día) produjo un aumento de 1,8 veces el AUC media de rivaroxaban y de 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. En sujetos con insuficiencia renal moderada, la eritromicina produjo un aumento de 2,0 veces en el AUC media de rivaroxaban y 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. El efecto de la eritromicina es aditivo al de la insuficiencia renal (ver sección 4.4).
El fluconazol (400 mg una vez al día), considerado un inhibidor moderado del CYP3A4, produjo un aumento de 1,4 veces del AUC media de rivaroxaban y un aumento de 1,3 veces de la Cmax media. La interacción con fluconazol es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
Dada la escasa información clínica disponible con dronedarona, se debe evitar la administración concomitante con rivaroxaban.
Anticoagulantes
Después de la administración combinada de enoxaparina (dosis única de 40 mg) con rivaroxaban (dosis única de 10 mg), se observó un efecto aditivo sobre la actividad anti-factor Xa, sin efectos adicionales en las pruebas de coagulación (TP, TTPa). La enoxaparina no afectó a las propiedades farmacocinéticas de rivaroxaban.
Debido al aumento del riesgo de hemorragia, se debe tener precaución si los pacientes reciben tratamiento concomitante con cualquier otro anticoagulante (ver secciones 4.3 y 4.4).
AINEs e inhibidores de la agregación plaquetaria
No se observó una prolongación clínicamente relevante del tiempo de sangrado después de la administración concomitante de rivaroxaban (15 mg) y 500 mg de naproxeno. No obstante, algunas personas pueden tener una respuesta farmacodinámica más pronunciada.
No se observó ninguna interacción farmacocinética ni farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con 500 mg de ácido acetilsalicílico. El clopidogrel (dosis de carga de 300 mg, seguida de una dosis de mantenimiento de 75 mg) no mostró ninguna interacción farmacocinética con rivaroxaban (15 mg); sin embargo, se observó un aumento del tiempo de sangrado en un subgrupo de pacientes, que no se correlacionó con la agregación plaquetaria, las concentraciones de P-selectina o de los receptores GPIIb/IIIa. Se debe tener precaución si los pacientes reciben tratamiento concomitante con AINEs (incluyendo ácido acetilsalicílico) e inhibidores de la agregación plaquetaria, ya que estos medicamentos aumentan, de por sí, el riesgo de hemorragia (ver sección 4.4).
INSRS e IRSN
Al igual que con otros anticoagulantes, puede existir la posibilidad de que los pacientes tengan un mayor riesgo de hemorragia en caso de uso concomitante con INSR o IRSN debido a su efecto notificado en las plaquetas. Cuando se usaron concomitantemente en el programa clínico de rivaroxaban, en todos los grupos de tratamiento se observaron tasas numéricamente más altas de hemorragia mayor o no mayor, clínicamente relevantes.
Warfarina
Los cambios de tratamiento con warfarina (INR de 2,0 a 3,0), un antagonista de la vitamina K, a rivaroxaban (20 mg) o de rivaroxaban (20 mg) a warfarina (INR de 2,0 a 3,0) aumentaron el tiempo de protrombina/INR (Neoplastin) de forma importante (pueden observarse valores individuales del INR de hasta 12), mientras que los efectos sobre el TTPa, la inhibición de la actividad del factor Xa y el potencial de trombina endógena (PTE) fueron aditivos.
Si se desea medir los efectos farmacodinámicos de rivaroxaban durante el periodo de cambio de tratamiento, puede utilizarse la actividad anti-factor Xa, PiCT y Heptest, ya que la warfarina no afecta a estas pruebas. Al cuarto día tras la última dosis de warfarina, todas las pruebas (incluyendo TP, TTPa, inhibición de la actividad del factor Xa y PTE) reflejaron únicamente el efecto de rivaroxaban. Si se desea medir los efectos farmacodinámicos de warfarina durante el periodo de cambio de tratamiento, se puede usar la determinación del INR en la Ctrough de rivaroxaban (24 horas después de su anterior administración), ya que rivaroxaban afecta mínimamente a esta prueba en este punto. No se observó ninguna interacción farmacocinética entre warfarina y rivaroxaban.
Inductores del CYP3A4
La administración concomitante de rivaroxaban con rifampicina, un potente inductor del CYP3A4, produjo una disminución aproximada del 50% del AUC media de rivaroxaban, con disminuciones paralelas de sus efectos farmacodinámicos. El uso concomitante de rivaroxaban con otros inductores potentes del CYP3A4 (por ejemplo, fenitoína, carbamazepina, fenobarbital o la hierba de San Juan (Hypericum perforatum)) también puede causar una disminución de la concentración plasmática de rivaroxaban. Por tanto, la administración concomitante con inductores potentes del CYP3A4 deberá evitarse a menos que el paciente esté estrechamente monitorizado para detectar signos o síntomas de trombosis.
Otros tratamientos concomitantes
No se observó ninguna interacción farmacocinética o farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con midazolam (sustrato del CYP3A4), digoxina (sustrato de la P-gp), atorvastatina (sustrato del CYP3A4 y de la P-gp) u omeprazol (inhibidor de la bomba de protones). Rivaroxaban no inhibe ni induce ninguna isoforma mayor del CYP, como el CYP3A4.
No se observó interacción clínicamente relevante con la toma de alimentos (ver sección 4.2).
Parámetros de laboratorio
Los parámetros de la coagulación (p. ej., TP, TTPa, HepTest) se ven afectados de la forma esperada debido al mecanismo de acción de rivaroxaban (ver sección 5.1).
4.6 Fertilidad, embarazo y lactancia
Embarazo
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3). Debido a la posible toxicidad reproductiva, riesgo intrínseco de hemorragia y la evidencia de que rivaroxaban atraviesa la barrera placentaria, rivaroxaban está contraindicado durante el embarazo (ver sección 4.3). Las mujeres en edad fértil deben evitar quedarse embarazadas durante el tratamiento con rivaroxaban.
Lactancia
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres en período de lactancia. Los datos en animales indican que rivaroxaban se excreta en la leche materna. Por lo tanto, rivaroxaban está contraindicado durante la lactancia (ver sección 4.3). Se debe decidir si es necesario interrumpir la lactancia o bien interrumpir/suspender el tratamiento.
Fertilidad
No se han realizado estudios específicos con rivaroxaban para evaluar los efectos sobre la fertilidad en humanos. En un estudio sobre la fertilidad en ratas macho y hembra no se observó ningún efecto (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Rivaroxaban puede influir ligeramente en la capacidad para conducir y utilizar máquinas. Se han descrito reacciones adversas como síncope (frecuencia: poco frecuente) y mareos (frecuencia: frecuente) (ver sección 4.8). Los pacientes que sufran estas reacciones adversas no deben conducir ni utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Se ha evaluado la seguridad de rivaroxaban en trece estudios pivotales de fase III (ver Tabla 1)
En total, 69.608 pacientes adultos en diecinueve estudios de fase III y 488 pacientes pediátricos en dos estudios de fase II y dos de fase III fueron expuestos a rivaroxaban.
Tabla 1: Número de pacientes estudiados, dosis total diaria y duración máxima del tratamiento en los estudios pediátricos y en adultos de fase III.
| Indicación | Número de pacientes * | Dosis total diaria | Duración máxima del tratamiento |
| Prevención de tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla | 6.097 | 10 mg | 39 días |
| Prevención del TEV en pacientes encamados | 3.997 | 10 mg | 39 días |
| Tratamiento de la trombosis venosa profunda (TVP) y de la embolia pulmonar (EP), y prevención de las recurrencias de la TVP y de la EP | 6.790 | Días 1 a 21: 30 mg Día 22 en adelante: 20 mg Después de al menos 6 meses: 10 mg o 20 mg | 21 meses |
| Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 329 | Dosis ajustada según el peso corporal para lograr una exposición similar a la observada en adultos tratados por TVP con 20 mg de rivaroxaban una vez al día | 12 meses |
| Prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular | 7.750 | 20 mg | 41 meses |
| Prevención de acontecimientos aterotrombóticos en pacientes que han padecido un síndrome coronario agudo (SCA) | 10.225 | 5 mg o 10 mg respectivamente, administrado conjuntamente con AAS o bien con AAS más clopidogrel o ticlopidina | 31 meses |
Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 18.244 | 5 mg administrado conjuntamente con AAS o bien solo 10 mg | 47 meses |
| 3.256** | 5 mg administrado conjuntamente con AAS | 42 meses |
*Pacientes expuestos por lo menos a una dosis de rivaroxaban.
** Del estudio VOYAGER PAD.
Las reacciones adversas notificadas con mayor frecuencia en los pacientes que recibieron rivaroxaban fueron hemorragias (tabla 2) (ver también sección 4.4. y “Descripción de las reacciones adversas seleccionadas” más adelante). Las hemorragias notificadas con mayor frecuencia fueron epistaxis (4,5%) y la hemorragia del tracto gastrointestinal (3,8%).
Tabla 2: Tasas de acontecimientos de hemorragia* y anemia en los pacientes expuestos a rivaroxaban en los estudios pediátricos y en adultos de fase III finalizados
| Indicación | Cualquier hemorragia | Anemia |
| Prevención del TEV en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla. | 6,8% de los pacientes | 5,9% de los pacientes |
| Prevención del TEV en pacientes enfermos médicamente | 12,6% de los pacientes | 2,1% de los pacientes |
| Tratamiento de TVP, EP y prevención de recurrencias | 23% de los pacientes | 1,6% de los pacientes |
Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 39,5% de los pacientes | 4,6% de los pacientes |
| Prevención de ictus y de embolia sistémica en pacientes con fibrilación auricular no valvular | 28 por 100 pacientes-años | 2,5 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes después de un SCA | 22 por 100 pacientes-años | 1,4 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 6,7 por 100 pacientes-años | 0,15 por 100 pacientes-años** |
| 8,38 por 100 pacientes-años# | 0,74 por 100 pacientes-años *** # |
* Para todos los estudios de rivaroxaban se recopilaron, notificaron y adjudicaron todos los acontecimientos de hemorragia.
** En el estudio COMPASS existe una incidencia baja de anemia debido a que se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos. *** Se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos.
# Del estudio VOYAGER PAD.
Tabla de reacciones adversas
Las frecuencias de las reacciones adversas notificadas con rivaroxaban en pacientes adultos y pediátricos se resumen en la Tabla 3, según la clasificación por órganos y sistemas (convención MedDRA) y según las frecuencias.
Las frecuencias se definen como:
muy frecuentes (≥ 1/10)
frecuentes (≥ 1/100 a < 1/10)
poco frecuentes (≥ 1/1.000 a < 1/100)
raras (≥ 1/10.000 a < 1/1.000)
muy raras (< 1/10.000)
no conocida (no puede estimarse a partir de los datos disponibles)
Tabla 3: Todas las reacciones adversas notificadas en pacientes adultos en ensayos clínicos de fase III o por uso poscomercialización* y en dos estudios de fase II y dos de fase III en pacientes pediátricos
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||
| Trastornos de la sangre y del sistema linfático | ||||||
| Anemia (incl. respectivos parámetros de laboratorio) | Trombocitosis (incl. recuento de plaquetas elevado)A, trombocitopenia | |||||
| Trastornos del sistema inmunológico | ||||||
Reacción alérgica, dermatitis alérgica, angioedema y edema alérgico | Reacciones anafilácticas que incluyen shock anafiláctico | |||||
| Trastornos del sistema nervioso | ||||||
| Mareos, cefalea | Hemorragia cerebral e intracraneal, síncope | |||||
| Trastornos oculares | ||||||
| Hemorragia ocular (incl. hemorragia conjuntival) | ||||||
| Trastornos cardiacos | ||||||
| Taquicardia | ||||||
| Trastornos vasculares | ||||||
| Hipotensión, hematoma | ||||||
| Trastornos respiratorios, torácicos y mediastínicos | ||||||
| Epistaxis, hemoptisis | Neumonía eosinofílica | |||||
| Trastornos gastrointestinales | ||||||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||
Sangrado gingival, hemorragia del tracto gastrointestinal (incl. hemorragia rectal), dolor gastrointestinal y abdominal, dispepsia, náuseas, estreñimientoA, diarrea, vómitosA | Sequedad de boca | |||||
| Trastornos hepatobiliares | ||||||
| Transaminasas elevadas | Insuficiencia hepática, bilirrubina elevada, fosfatasa alcalina en sangre aumentadaA, GGT elevadaA | Ictericia, bilirrubina conjugada elevada (con o sin elevación concomitante de ALT), colestasis, hepatitis (que incluye lesión traumática hepatocelular) | ||||
| Trastornos de la piel y del tejido subcutáneo | ||||||
Prurito (incl. casos raros de prurito generalizado), exantema, equimosis, hemorragia cutánea y subcutánea | Urticaria | Síndrome de Stevens- Johnson/ necrólisis epidérmica tóxica, síndrome DRESS | ||||
| Trastornos musculoesqueléticos y del tejido conjuntivo | ||||||
| Dolor en las extremidadesA | Hemartrosis | Hemorragia muscular | Síndrome compartimental secundario a una hemorragia | |||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||
| Trastornos renales y urinarios | ||||||
Hemorragia del tracto urogenital (incl. hematuria y menorragiaB), insuficiencia renal (incl. creatinina elevada en sangre, urea elevada en sangre) | Insuficiencia renal /insuficiencia renal aguda secundaria a una hemorragia suficiente para causar hipoperfusión. Nefropatía relacionada con anticoagulantes. | |||||
| Trastornos generales y alteraciones en el lugar de administración | ||||||
FiebreA, edema periférico, disminución general de la fuerza y la energía (incl. fatiga y astenia) | Sensación de malestar (indisposición) (incl. malestar general) | Edema localizadoA | ||||
| Exploraciones complementarias | ||||||
| LDH elevadaA, lipasa elevadaA, amilasa elevadaA | ||||||
| Lesiones traumáticas, intoxicaciones y complicaciones de procedimientos terapéuticos | ||||||
Hemorragia después de una intervención (incl. anemia postoperatoria y hemorragia de la herida), contusión, secreción de la heridaA | Pseudoaneurisma vascularC | |||||
A: observado en la prevención del TEV en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla
B: observado en el tratamiento de la TVP, EP y prevención de sus recurrencias como muy frecuente en mujeres < 55 años.
C: observado como poco frecuente en la prevención de acontecimientos aterotrombóticos en pacientes que han sufrido un SCA (tras una intervención coronaria percutánea)
* Se aplicó una estrategia selectiva preespecificada para la recopilación de acontecimientos adversos en estudios de fase III seleccionados. La incidencia de reacciones adversas no aumentó y no se identificó ninguna nueva reacción adversa al medicamento tras analizar estos estudios..
Descripción de reacciones adversas seleccionadas
Debido a su mecanismo de acción farmacológica, el uso de rivaroxaban puede asociarse a un incremento del riesgo de hemorragia oculta o manifiesta en cualquier tejido u órgano, que puede dar lugar a una anemia post-hemorrágica. Los signos, síntomas y gravedad (incluido un posible desenlace mortal) variarán según la localización y el grado o la extensión de la hemorragia, la anemia o ambas (ver sección 4.9 “Tratamiento de la hemorragia”). En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de mucosas (p.ej. epistaxis, gingival, gastrointestinal, genito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes que recibían rivaroxaban a largo plazo con respecto a los que recibían tratamiento con AVK. Por ello, además de un adecuado seguimiento clínico, las determinaciones de hemoglobina y hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado. El riesgo de hemorragia puede estar aumentado en ciertos grupos de pacientes, como por ejemplo, en pacientes con hipertensión arterial grave no controlada y/o en tratamiento concomitante que afecte a la hemostasia (ver sección 4.4 “Riesgo de hemorragia”). El sangrado menstrual puede ser más intenso y/o prolongarse. Las complicaciones hemorrágicas pueden presentarse como debilidad, palidez, mareos, cefalea o tumefacción inexplicada, disnea o shock de causa desconocida. En algunos casos, a consecuencia de la anemia, se han observado síntomas de isquemia cardíaca, como dolor torácico o angina de pecho.
Con rivaroxaban se han notificado complicaciones conocidas, secundarias a hemorragia intensa, como el síndrome compartimental o insuficiencia renal debida a hipoperfusión, o nefropatía relacionada con anticoagulantes. Por lo tanto se debe tener en cuenta la posibilidad de hemorragia al evaluar el estado de cualquier paciente anticoagulado.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Se han notificado casos raros de sobredosis de hasta 1.960 mg. En caso de sobredosis, el paciente debe ser observado cuidadosamente para detectar complicaciones hemorrágicas u otras reacciones adversas (ver sección “Tratamiento de la hemorragia”). Debido a la escasa absorción a dosis supraterapéuticas de 50 mg de rivaroxaban o superiores, se espera un efecto techo sin un aumento posterior de la exposición plasmática media.
Se dispone de un agente de reversión específico (andexanet alfa) que antagoniza el efecto farmacodinámico de rivaroxaban (ver Ficha Técnica de andexanet alfa).
Se puede considerar el uso de carbono activado para reducir la absorción en caso de sobredosis por rivaroxaban.
Tratamiento de la hemorragia
En caso de producirse una complicación hemorrágica en un paciente que recibe tratamiento con rivaroxaban, se deberá retrasar la siguiente administración de rivaroxaban o interrumpir el tratamiento si se considera conveniente. Rivaroxaban tiene una semivida de eliminación de entre 5 y 13 horas (ver sección 5.2). Las medidas terapéuticas deben individualizarse según la gravedad y la localización de la hemorragia. En caso necesario, podría aplicarse el tratamiento sintomático adecuado, como la compresión mecánica (por ejemplo en caso de epistaxis intensa), hemostasia quirúrgica con procedimientos de control de la hemorragia, reemplazo de fluidos y apoyo hemodinámico, hemoderivados (concentrado de hematíes o plasma fresco congelado, dependiendo de la anemia o la coagulopatía asociadas) o plaquetas.
Si la hemorragia no se puede controlar con las medidas anteriores, deberían plantearse tanto la administración de un agente de reversión inhibidor del factor Xa específico (andexanet alfa), que antagoniza el efecto farmacodinámico de rivaroxaban, como la administración de un agente procoagulante específico, como el concentrado de complejo de protrombina (CCP), el concentrado de complejo de protrombina activado (CCPA) o el factor VIIa recombinante (r-FVIIa). Sin embargo, actualmente hay una experiencia clínica muy limitada con el uso de estos medicamentos en pacientes que reciben rivaroxaban. La recomendación se basa también en datos no clínicos limitados. Deberá plantearse la readministración de factor VIIa recombinante y ajustar la dosis dependiendo de la mejoría de la hemorragia. Dependiendo de la disponibilidad local, en caso de hemorragia mayor debe considerarse consultar a un experto en coagulación (ver sección 5.1).
No se espera que el sulfato de protamina y la vitamina K afecten a la actividad anticoagulante de rivaroxaban. La experiencia con ácido tranexámico es limitada y no hay experiencia con ácido aminocaproico y aprotinina en pacientes tratados con rivaroxaban. No hay una justificación científica sobre la ventaja ni experiencia con el hemostático sistémico desmopresina en pacientes tratados con rivaroxaban. Debido a su elevada fijación a las proteínas plasmáticas, no se espera que rivaroxaban sea dializable.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Agentes antitrombóticos, inhibidores directos del factor Xa, código ATC: B01AF01
Mecanismo de acción
Rivaroxaban es un inhibidor directo del factor Xa altamente selectivo, con biodisponibilidad oral. La inhibición del factor Xa interrumpe las vías intrínseca y extrínseca de la cascada de la coagulación de la sangre, inhibiendo tanto la formación de trombina como la formación de trombos. Rivaroxaban no inhibe la trombina (factor II activado) y no se han demostrado efectos sobre las plaquetas.
Efectos farmacodinámicos
En los seres humanos se ha observado una inhibición de la actividad del factor Xa dosis-dependiente. Rivaroxaban modifica el tiempo de protrombina (TP) de forma dosis-dependiente con una estrecha correlación con las concentraciones plasmáticas (el valor de r es igual a 0,98) si se emplea Neoplastin para el análisis. Otros reactivos proporcionarían unos resultados diferentes. La lectura del TP debe hacerse en segundos, porque el INR sólo se ha calibrado y validado en el caso de los cumarínicos y no puede utilizarse con ningún otro anticoagulante.
En un estudio de farmacología clínica en la reversión de la acción farmacodinámica de rivaroxaban en adultos sanos (n = 22), se evaluaron los efectos de dosis únicas (50 UI/kg) de dos tipos diferentes de CCP, un CCP de 3 factores (factores II, IX y X) y un CCP de 4 factores (factores II, VII, IX y X). El CCP de 3 factores redujo los valores medios del TP (Neoplastina) en aproximadamente 1,0 segundos a los 30 minutos, en comparación con reducciones de, aproximadamente, 3,5 segundos observadas con el CCP de 4 factores. En cambio, el CCP de 3 factores tuvo un efecto global mayor y más rápido en la reversión de los cambios en la generación de trombina endógena que el CCP de 4 factores (ver sección 4.9).
El tiempo de tromboplastina parcial activada (aPTT) y el HepTest también están prolongados de forma dosis-dependiente; sin embargo, no se recomiendan para evaluar el efecto farmacodinámico de rivaroxaban. No es necesario monitorizar los parámetros de la coagulación durante el tratamiento con rivaroxaban en la práctica clínica. Sin embargo, si está indicado clínicamente, se pueden medir los niveles de rivaroxaban mediante ensayos cuantitativos calibrados para la actividad anti-factor Xa (ver sección 5.2).
Eficacia clínica y seguridad
SCA
El programa clínico de rivaroxaban fue diseñado para demostrar su eficacia en la prevención de muerte de origen cardiovascular (CV), infarto de miocardio (IM) o ictus en pacientes con un SCA reciente (infarto de miocardio con elevación del segmento ST [IAMCEST], infarto de miocardio sin elevación del segmento ST [IAMSEST] o angina inestable [AI]). En el estudio pivotal doble ciego ATLAS ACS 2 TIMI 51, 15.526 pacientes fueron asignados aleatoriamente de forma 1:1:1 a uno de los tres grupos de tratamiento: rivaroxaban 2,5 mg por vía oral dos veces al día, 5 mg por vía oral dos veces al día o placebo dos veces al día, co-administrados con AAS solo o con AAS más una tienopiridina (clopidogrel o ticlopidina). Los pacientes con SCA de menos de 55 años debían tener diabetes mellitus o haber padecido un IM previo. El valor de la mediana del tiempo de tratamiento fue de 13 meses y la duración total del tratamiento fue de casi 3 años. El 93,2% de los pacientes recibieron tratamiento con AAS de forma concomitante más tratamiento con una tienopiridina y el 6,8% sólo AAS. Entre los pacientes que recibieron doble terapia antiagregante, el 98,8% recibieron clopidogrel, un 0,9% ticlopidina y el 0,3% restante prasugrel. Los pacientes recibieron la primera dosis de rivaroxaban en un mínimo de 24 horas y hasta 7 días (media de 4,7 días) tras ser admitidos en el hospital, pero inmediatamente tras la estabilización del SCA, incluyendo los procedimientos de revascularización y una vez concluido el tratamiento anticoagulante por vía parenteral. Tanto la pauta posológica de 2,5 mg dos veces al día como la de 5 mg dos veces al día de rivaroxaban fueron eficaces en la reducción adicional de la incidencia de acontecimientos CV sobre el tratamiento antiagregante estándar de base. La pauta posológica de 2,5 mg dos veces al día redujo la mortalidad, y hay evidencia de que con la dosis más baja hubo menor riesgo de hemorragia, por lo que, rivaroxaban 2,5 mg dos veces al día, administrado conjuntamente con ácido acetilsalicílico (AAS) solo o con AAS más clopidogrel o ticlopidina se recomienda para la prevención de acontecimientos aterotrombóticos en pacientes adultos tras un SCA con elevación de los biomarcadores cardíacos. En comparación con placebo, rivaroxaban redujo significativamente la variable primaria compuesta de muerte de origen cardiovascular, IM o ictus. El beneficio fue debido a la reducción de la muerte de origen CV y MI y se observó inmediatamente con un efecto de tratamiento constante durante todo el período de tratamiento (ver Tabla 4 y Figura 1). También la primera variable secundaria (muerte por cualquier causa, IM o ictus) se redujo significativamente. Un análisis retrospectivo adicional mostró una reducción nominalmente significativa en las tasas de incidencia de trombosis del stent en comparación con placebo (ver Tabla 4). Las tasas de incidencia para la variable principal de seguridad (acontecimientos de hemorragia mayor TIMI no relacionados con CABG (injerto de derivación de arteria coronaria)) fueron superiores en los pacientes tratados con rivaroxaban en comparación con las de los pacientes que recibieron placebo (ver Tabla 6). Sin embargo, las tasas de incidencia estuvieron equilibradas entre rivaroxaban y placebo para los componentes de los acontecimientos hemorrágicos fatales, la hipotensión que requiere tratamiento con agentes inotrópicos por vía intravenosa y la intervención quirúrgica para la hemorragia en curso.
En la Tabla 5 se muestran los resultados de eficacia en pacientes sometidos a una intervención coronaria percutánea (ICP). Los resultados de seguridad de este subgrupo de pacientes sometidos a ICP fueron comparables a los resultados generales de seguridad.
Los pacientes con biomarcadores elevados (troponina o CK-MB) sin antecedente previo de ictus/AIT constituyeron el 80% de la población de estudio. Los resultados en esta población de pacientes también coincidieron con los resultados generales de eficacia y seguridad.
Tabla 4: Resultados de eficacia del estudio de fase III ATLAS ACS 2 TIMI 51
| Población del estudio | Pacientes con síndrome coronario agudo reciente a) | |
| Pauta de tratamiento | Rivaroxaban 2,5 mg, dos veces al día, N=5.114 n (%) Cociente de riesgos (Hazard Ratio (HR)) (95% IC) valor de p b) | Placebo N=5.113 n (%) |
Muerte de origen cardiovascular, IM o ictus | 313 (6,1%) 0,84 (0,72, 0,97) p = 0,020* | 376 (7,4%) |
| Muerte por todas las causas, IM o ictus | 320 (6,3 %) 0,83 (0,72, 0,97) p = 0,016* | 386 (7,5%) |
| Muerte de origen cardiovascular | 94 (1,8%) 0,66 (0,51, 0,86) p = 0,002** | 143 (2,8%) |
| Muerte por todas las causas | 103 (2,0%) 0,68 (0,53, 0,87) p = 0,002** | 153 (3,0%) |
| IM | 205 (4,0%) 0,90 (0,75, 1,09) p = 0,270 | 229 (4,5%) |
| Ictus | 46 (0,9%) 1,13 (0,74, 1,73) p = 0,562 | 41 (0,8%) |
| Trombosis del stent | 61 (1,2%) 0,70 (0,51, 0,97) p = 0,033** | 87 (1,7%) |
- a) análisis por intención de tratar modificado (para trombosis del stent)
- b) vs. placebo; valor de p Log-Rank
* estadísticamente superior
** nominalmente significativo
Tabla 5: Resultados de eficacia del estudio de fase III ATLAS ACS 2 TIMI 51 en pacientes sometidos a ICP
| Población del estudio | Pacientes con síndrome coronario agudo reciente sometidos a ICP a) | |
| Pauta de tratamiento | Rivaroxaban 2,5 mg, dos veces al día, N=3.114 n (%) HR (95% IC) valor de p b) | Placebo N=3.096 n (%) |
Muerte de origen cardiovascular, IM o ictus | 153 (4,9%) 0,94 (0,75, 1,17) p = 0,572 | 165 (5,3%) |
| Muerte de origen cardiovascular | 24 (0,8%) 0,54 (0,33, 0,89) p = 0,013** | 45 (1,5%) |
| Muerte por todas las causas | 31 (1,0%) 0,64 (0,41, 1,01) p = 0,053 | 49 (1,6%) |
| IM | 115 (3,7%) 1,03 (0.79, 1,33) p = 0,829 | 113 (3,6%) |
| Ictus | 27 (0.9%) 1,30 (0.74, 2.31) p = 0.360 | 21 (0,7%) |
| Trombosis del stent | 47 (1,5%) 0,66 (0,46, 0,95) p = 0,026** | 71 (2,3%) |
- a) análisis por intención de tratar (para trombosis del stent)
- b) vs. placebo; valor de p Log-Rank
** nominalmente significativo
Tabla 6: Resultados de seguridad del estudio de fase III ATLAS ACS 2 TIMI 51
| Población del estudio | Pacientes con síndrome coronario agudo reciente a) | |
| Pauta de tratamiento | Rivaroxaban 2,5 mg, dos veces al día, N=5.115 n (%) HR (95% IC) valor de pb) | Placebo N=5.125 n (%) |
| Hemorragia mayor TIMI no-CABG | 65 (1,3%) 3,46 (2,08, 5,77) p = < 0,001* | 19 (0,4%) |
| Hemorragia fatal | 6 (0,1%) 0,67 (0,24, 1,89) p = 0,450 | 9 (0,2%) |
| Hemorragia intracraneal sintomática | 14 (0,3%) 2,83 (1,02, 7,86) p = 0,037 | 5 (0,1%) |
| Hipotensión que requiere tratamiento con agentes inotrópicos por vía intravenosa | 3 (0,1%) | 3 (0.1%) |
| Intervención quirúrgica del sangrado en curso | 7 (0,1%) | 9 (0,2%) |
| Transfusión de 4 o más unidades de sangre durante un periodo de 48 horas | 19 (0,4%) | 6 (0,1%) |
- a) población de seguridad, con tratamiento b) vs. placebo; valor de p Log-Rank * estadísticamente significativo
Figura 1: Tiempo hasta la aparición de la primera variable de eficacia primaria (muerte de origen cardiovascular, IM o ictus)
EAC/EAP
El estudio de fase III COMPASS (27.395 pacientes, 78,0% hombres, 22,0% mujeres) demostró la eficacia y la seguridad de rivaroxaban en la prevención de la variable combinada de muerte CV, IM e ictus en pacientes con EAC o EAP sintomática con un alto riesgo de acontecimientos isquémicos. Se realizó un seguimiento de los pacientes durante una mediana de 23 meses y un máximo de 3,9 años.
Se asignó aleatoriamente a sujetos sin una necesidad continua de tratamiento con un inhibidor de la bomba de protones para recibir pantoprazol o placebo. A continuación, todos los pacientes fueron asignados aleatoriamente en una proporción 1:1:1 para recibir rivaroxaban 2,5 mg dos veces al día/AAS 100 mg una vez al día, rivaroxaban 5 mg dos veces al día o AAS 100 mg una vez al día solo, así como sus correspondientes placebos.
Los pacientes con EAC presentaban EAC multivaso y/o IM previo. Los pacientes menores de 65 años tenían que presentar aterosclerosis con afectación de al menos dos lechos vasculares o al menos dos factores de riesgo cardiovascular adicionales.
Los pacientes con EAP se habían sometido a intervenciones previas tales como cirugía de derivación o angioplastia transluminal percutánea o amputación de una extremidad o de un pie por arteriopatía o claudicación intermitente con un índice de presión arterial tobillo/brazo < 0,90 y/o estenosis arterial periférica significativa o revascularización carotídea previa o estenosis carotídea asintomática ≥ 50%.
Los criterios de exclusión incluían la necesidad de tratamiento antiagregante plaquetario doble u otro tratamiento antiagregante plaquetario distinto del AAS o tratamiento anticoagulante oral, así como los pacientes con un riesgo alto de hemorragia, o insuficiencia cardíaca con una fracción de eyección < 30% o de clase III o IV según la clasificación de la New York Heart Association, o un ictus isquémico no lacunar en el mes anterior o antecedentes de ictus hemorrágico o lacunar.
Rivaroxaban 2,5 mg dos veces al día en combinación con AAS 100 mg una vez al día fue superior a AAS 100 mg en la reducción de la variable principal combinada de muerte CV, IM e ictus (ver tabla 7 y figura 2).
Se observó un aumento significativo de la variable principal de seguridad (acontecimientos hemorrágicos mayores conforme a los criterios modificados de la ISTH) en los pacientes tratados con 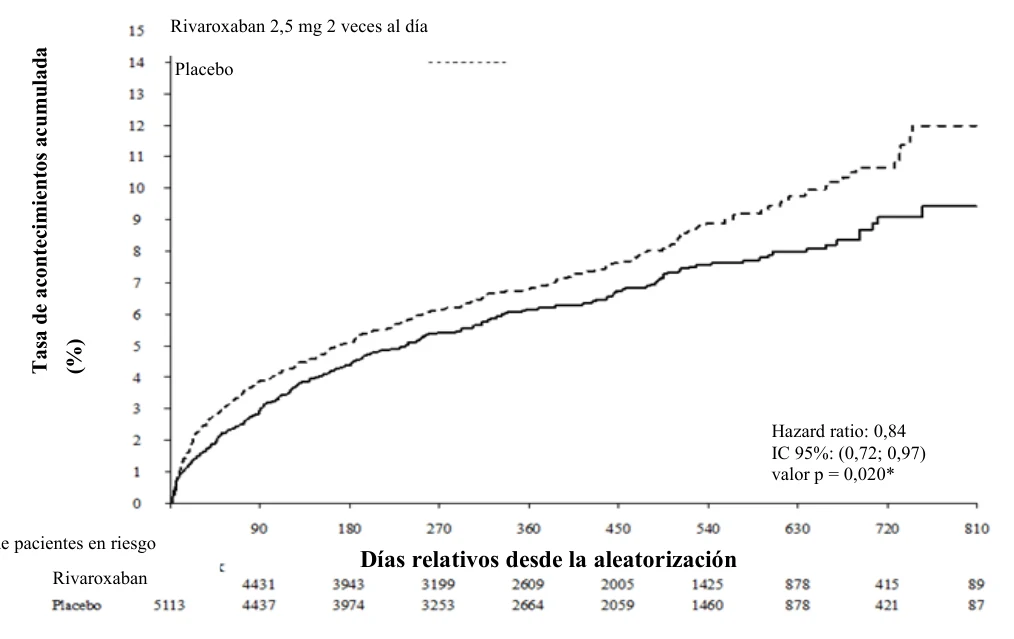
Núm. de pacientes en riesgo
Rivaroxaban
rivaroxaban 2,5 mg dos veces al día en combinación con AAS 100 mg una vez al día en comparación con los pacientes que recibieron AAS 100 mg (ver Tabla 8).
Para la variable principal de eficacia, el beneficio observado de rivaroxaban 2,5 mg dos veces al día más AAS 100 mg una vez al día en comparación con AAS 100 mg una vez al día correspondió a un HR = 0,89 (IC 95%: 0,7-1,1) en los pacientes ≥ 75 años (incidencia: 6,3% frente a 7,0%) y a un HR = 0,70 (IC 95%: 0,6-0,8) en los pacientes menores de 75 años (3,6% frente a 5,0%). Para la hemorragia mayor conforme a los criterios modificados de la ISTH, el aumento del riesgo observado correspondió a un HR = 2,12 (IC 95%: 1,5-3,0) en los pacientes ≥ 75 años (5,2% frente a 2,5%) y a un HR = 1,53 (IC 95%: 1,2-1,9) en los pacientes menores de 75 años (2,6% frente a 1,7%).
El uso de pantoprazol 40 mg una vez al día, además de la medicación antitrombótica del estudio, en pacientes sin necesidad clínica de un inhibidor de la bomba de protones no mostró ningún beneficio en la prevención de acontecimientos del tracto gastrointestinal superior (es decir, combinación de hemorragia del tracto gastrointestinal superior, ulceración del tracto gastrointestinal superior u obstrucción o perforación del tracto gastrointestinal superior); la tasa de incidencia de acontecimientos del tracto gastrointestinal superior fue de 0,39/100 pacientes-año en el grupo de pantoprazol 40 mg una vez al día y de 0,44/100 pacientes-año en el grupo de placebo una vez al día.
Tabla 7: Resultados de eficacia del estudio de fase III COMPASS
| Población del estudio | Pacientes con EAC/EAP a) | |||||
| Pauta de tratamiento | Rivaroxaban 2,5 mg dos veces al día en combinación con AAS 100 mg una vez al día N = 9.152 | AAS 100 mg una vez al día N = 9.126 | ||||
| Pacientes con aconteci-mientos | KM % | Pacientes con aconteci-mientos | KM % | HR (IC 95%) | Valor de p b) | |
Ictus, IM o muerte de origen CV | 379 (4,1%) | 5,20% | 496 (5,4%) | 7,17% | 0,76 (0,66; 0,86) | p = 0,00004* |
| 83 (0,9%) | 1,17% | 142 (1,6%) | 2,23% | 0,58 (0,44; 0,76) | p = 0,00006 |
| 178 (1,9%) | 2,46% | 205 (2,2%) | 2,94% | 0,86 (0,70; 1,05) | p = 0,14458 |
| 160 (1,7%) | 2,19% | 203 (2,2%) | 2,88% | 0,78 (0,64; 0,96) | p = 0,02053 |
| Muerte por todas las causas | 313 (3,4%) | 4,50% | 378 (4,1%) | 5,57% | 0,82 (0,71; 0,96) | |
Isquemia aguda de las extremidades | 22 (0,2%) | 0,27% | 40 (0,4%) | 0,60% | 0,55 (0,32; 0,92) | |
- a) análisis por intención de tratar, análisis principal
- b) comparado con AAS 100 mg; valor de p Log-Rank
* La reducción de la variable principal de eficacia fue estadísticamente superior. IC: intervalo de confianza; KM %: estimaciones de Kaplan-Meier del riesgo de incidencia acumulado calculado a los 900 días; CV: cardiovascular; IM: infarto de miocardio
Tabla 8: Resultados de seguridad del estudio de fase III COMPASS
| Población del estudio | Pacientes con EAC/EAP a) | ||
| Pauta de tratamiento | Rivaroxaban 2,5 mg dos veces al día en combinación con AAS 100 mg una vez al día, N = 9.152 n (riesgo acum. %) | AAS 100 mg una vez al día N = 9.126 n (riesgo acum. %) | Hazard Ratio (IC 95%) Valor de p b) |
| Hemorragia mayor conforme a los criterios modificados de la ISTH | 288 (3,9%) | 170 (2,5%) | 1,70 (1,40; 2,05) p < 0,00001 |
| 15 (0,2%) | 10 (0,2%) | 1,49 (0,67; 3,33) p = 0,32164 |
| 63 (0,9%) | 49 (0,7%) | 1,28 (0,88; 1,86) p = 0,19679 |
| 10 (0,1%) | 8 (0,1%) | 1,24 (0,49; 3,14) p = 0,65119 |
| 208 (2,9%) | 109 (1,6%) | 1,91 (1,51; 2,41) p < 0,00001 |
| 172 (2,3%) | 90 (1,3%) | 1,91 (1,48; 2,46) p < 0,00001 |
| 36 (0,5%) | 21 (0,3%) | 1,70 (0,99; 2,92) p = 0,04983 |
| Hemorragia gastrointestinal mayor | 140 (2,0%) | 65 (1,1%) | 2,15 (1,60; 2,89) p < 0,00001 |
| Hemorragia intracraneal mayor | 28 (0,4%) | 24 (0,3%) | 1,16 (0,67; 2,00) p = 0,59858 |
- a) análisis por intención de tratar, análisis principales
- b) comparado con AAS 100 mg; valor de p Log-Rank
IC: intervalo de confianza; riesgo acum.: riesgo de incidencia acumulado (estimaciones de Kaplan-Meier) a los 30 meses; ISTH: International Society on Thrombosis and Haemostasis
Figura 2: Tiempo transcurrido hasta la primera incidencia de la variable principal de eficacia (ictus, infarto de miocardio, muerte cardiovascular) en el estudio COMPASS
IC: intervalo de confianza
Pacientes sometidos a un procedimiento reciente de revascularización de extremidad inferior debido a una EAP sintomática
En el ensayo pivotal doble ciego de fase III VOYAGER PAD, 6.564 pacientes sometidos con éxito a un procedimiento reciente de revascularización de extremidad inferior (quirúrgico o endovascular, incluyendo los procedimientos híbridos) debido a una EAP sintomática fueron asignados aleatoriamente, en una relación 1:1, a uno de estos dos grupos de tratamiento antitrombótico: rivaroxabán 2,5 mg dos veces al día en combinación con AAS 100 mg una vez al día o AAS 100 mg una vez al día. Se permitió a los pacientes recibir adicionalmente una dosis estándar de clopidogrel una vez al día durante un máximo de 6 meses. El objetivo del estudio era demostrar la eficacia y seguridad de rivaroxabán más AAS para la prevención del infarto de miocardio, el ictus isquémico, la muerte CV, la isquemia aguda de las extremidades o la amputación mayor de etiología vascular en pacientes sometidos con éxito a procedimientos recientes de revascularización de extremidad inferior debido a una EAP sintomática. Se incluyeron pacientes de edad ≥ 50 años con EAP aterosclerótica sintomática documentada de moderada a grave en las extremidades inferiores, evidenciada por todo lo siguiente: desde el punto de vista clínico (es decir, limitaciones funcionales), desde el punto de vista anatómico (es decir, pruebas de imagen de EAP distal a la arteria ilíaca externa) y desde el punto de vista hemodinámico (índice tobillo-brazo [ABI] ≤ 0,80 o índice dedo del pie-brazo [TBI] ≤ 0,60 para los pacientes sin antecedentes de revascularización de extremidades o ABI ≤ 0,85 o TBI ≤ 0,65 para los pacientes con antecedentes de revascularización de extremidades). Se excluyeron los pacientes que necesitaban tratamiento antiplaquetario doble durante más de 6 meses o cualquier tratamiento antiplaquetario adicional distinto del AAS y el clopidogrel o un tratamiento anticoagulante oral, así como los pacientes con antecedentes de hemorragia intracraneal, ictus o AIT o los pacientes con una TFGe < 15 ml/min.
La duración media del seguimiento fue de 24 meses y el periodo de seguimiento máximo fue de 4,1 años. La edad media de los pacientes inscritos fue de 67 años y el 17% de la población de pacientes tenía más de 75 años. La mediana del tiempo transcurrido desde el procedimiento de 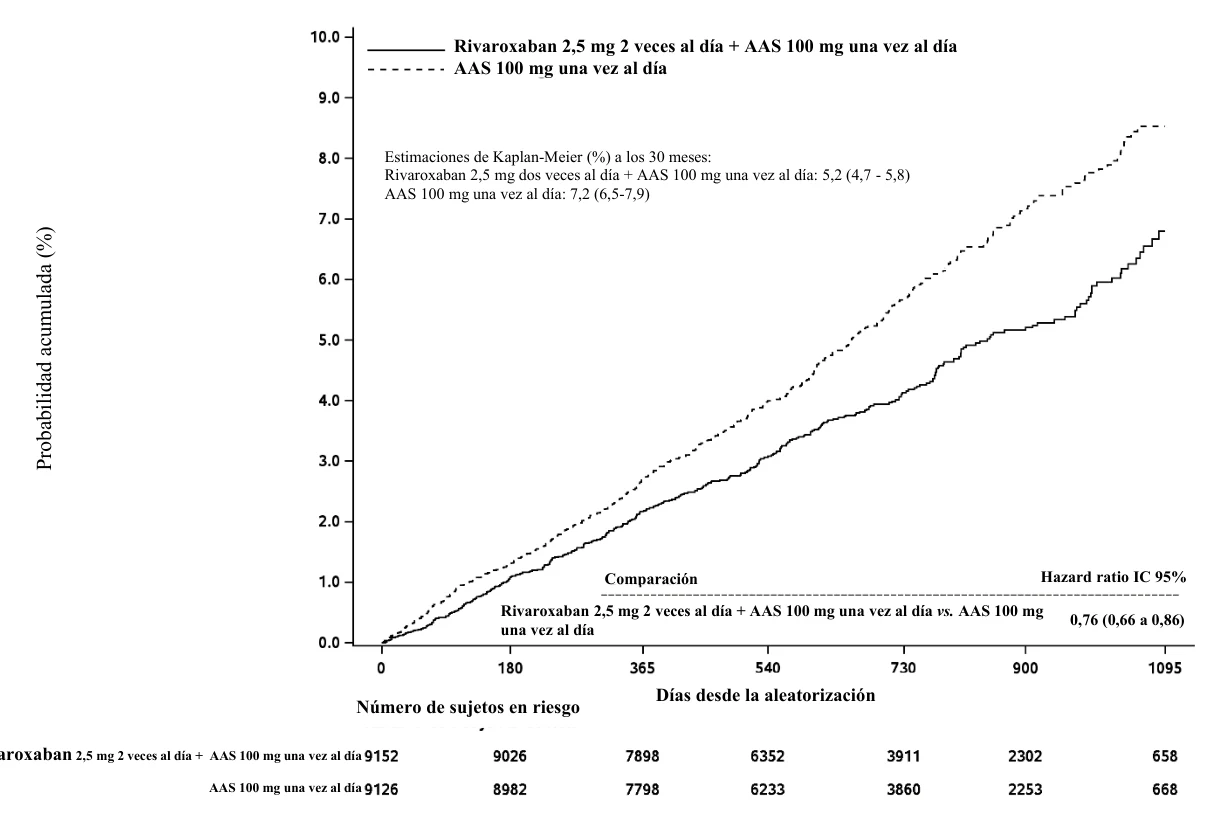 Rivaroxaban 2,5 mg 2 veces al día + AAS 100 mg una vez al día
revascularización de referencia hasta el inicio del tratamiento del estudio fue de 5 días en la población general (6 días después de la revascularización quirúrgica y 4 días después de la revascularización endovascular, incluyendo los procedimientos híbridos). En general, el 53,0% de los pacientes recibió un tratamiento de base a corto plazo con clopidogrel, con una mediana de duración de 31 días. Según el protocolo del estudio, el tratamiento podía iniciarse lo antes posible, pero no más tarde de 10 días después de un procedimiento de revascularización satisfactorio según los requisitos y una vez asegurada la hemostasia.
Rivaroxabán 2,5 mg dos veces al día en combinación con AAS 100 mg una vez al día fue superior en la reducción de la variable primaria compuesta de infarto de miocardio, ictus isquémico, muerte CV, isquemia aguda de las extremidades y amputación mayor de etiología vascular en comparación con el AAS solo (ver Tabla 9). La variable primaria de seguridad de acontecimientos de hemorragia mayor TIMI aumentó en los pacientes tratados con rivaroxabán y AAS, sin que aumentaran las hemorragias mortales o intracraneales (ver Tabla 10).
Las variables secundarias de eficacia se probaron en un orden jerárquico preespecificado (ver Tabla 9).
Tabla 9: Resultados de eficacia del estudio de fase III VOYAGER PAD
| Población del estudio | Pacientes sometidos a procedimientos recientes de revascularización de extremidad inferior debido a una EAP sintomática a) | ||
| Pauta de tratamiento | Rivaroxabán 2,5 mg dos veces al día combinado con AAS 100 mg una vez al día N=3.286 n (riesgo acum. %)c) | AAS 100 mg una vez al día N=3.278 n (riesgo acum. %)c) | Hazard Ratio (IC 95%) d) |
| Variable primaria de eficacia b) | 508 (15,5%) | 584 (17,8%) | 0,85 (0,76;0,96) p = 0,0043 e)* |
| 131 (4,0%) | 148 (4,5%) | 0,88 (0,70;1,12) |
| 71 (2,2%) | 82 (2,5%) | 0,87 (0,63;1,19) |
| 199 (6,1%) | 174 (5,3%) | 1,14 (0,93;1,40) |
| 155 (4,7%) | 227 (6,9%) | 0,67 (0,55;0,82) |
| 103 (3,1%) | 115 (3,5%) | 0,89 (0,68;1,16) |
| Variable secundaria de eficacia | |||
Revascularización no planificada de la extremidad de referencia por isquemia recurrente de la extremidad | 584 (17,8%) | 655 (20,0%) | 0,88 (0,79;0,99) p = 0,0140 e)* |
Hospitalización por una causa coronaria o periférica (cualquiera de las extremidades inferiores) de naturaleza trombótica | 262 (8,0%) | 356 (10,9%) | 0,72 (0,62;0,85) p < 0,0001 e)* |
| Muerte por todas las causas | 321 (9,8%) | 297 (9,1%) | 1,08 (0,92;1,27) |
| Acontecimientos de TEV | 25 (0,8%) | 41 (1,3%) | 0,61 (0,37;1,00) |
- a) análisis por intención de tratar, análisis principales; validado por el CVCI
- b) compuesta de IM, ictus isquémico, muerte CV (muerte CV y causa de muerte desconocida), IAE y amputación mayor de etiología vascular
- c) solo se tiene en cuenta la primera aparición del acontecimiento de la variable analizada dentro del ámbito de los datos de un paciente
- d) el HR (IC 95%) se basa en el modelo de riesgos proporcionales de Cox estratificado por tipo de procedimiento y uso de clopidogrel con el tratamiento como única covariable
- e) el valor de p unilateral se basa en la prueba Log-Rank estratificada por tipo de procedimiento y uso de clopidogrel con el tratamiento como factor
- f) la isquemia aguda de las extremidades se define como un empeoramiento súbito y significativo de la perfusión de las extremidades, ya sea con un nuevo déficit de pulso o que requiera una intervención terapéutica (es decir, trombólisis o trombectomía, o revascularización urgente), y que dé lugar a hospitalización
* La reducción de la variable de eficacia fue estadísticamente superior.
IAE: isquemia aguda de las extremidades; IC: intervalo de confianza; IM: infarto de miocardio; CV: cardiovascular; CVCI: Comité de validación clínica independiente.
Tabla 10: Resultados de seguridad del estudio de fase III VOYAGER PAD
| Población del estudio | Pacientes sometidos a procedimientos recientes de revascularización de extremidad inferior debido a una EAP sintomática a) | ||
| Pauta de tratamiento | Rivaroxabán 2,5 mg dos veces al día combinado con AAS 100 mg una vez al día N=3.256 n (riesgo acum. %) b) | AAS 100 mg una vez al día N=3.248 n (riesgo acum. %)b) | Hazard Ratio (IC 95%) c) Valor de p d) |
| Hemorragia mayor TIMI (CABG / no-CABG) | 62 (1,9%) | 44 (1,4%) | 1,43 (0,97;2,10) p = 0,0695 |
| 6 (0,2%) | 6 (0,2%) | 1,02 (0,33;3,15) |
| 13 (0,4%) | 17 (0,5%) | 0,78 (0,38;1,61) |
disminución de la Hb ≥ 5g/dl / Hct ≥ 15% | 46 (1,4%) | 24 (0,7%) | 1,94 (1,18;3,17) |
| Hemorragia mayor según la ISTH | 140 (4,3%) | 100 (3,1%) | 1,42 (1,10;1,84) p = 0,0068 |
| 6 (0,2%) | 8 (0,2%) | 0,76 (0,26;2,19) |
| 29 (0,9%) | 26 (0,8%) | 1,14 (0,67;1,93) |
| Hemorragia no mayor clínicamente relevante según la ISTH | 246 (7,6%) | 139 (4,3%) | 1,81 (1,47;2,23) |
- a) conjunto de análisis de seguridad (todos los pacientes aleatorizados con al menos una dosis del medicamento en estudio), CVCI: Comité de validación clínica independiente
- b) n = número de pacientes con acontecimientos, N = número de pacientes en riesgo, % = 100 * n/N, n/100p-años = relación entre el número de pacientes y los acontecimientos incidentes / el tiempo en riesgo acumulado
- c) el HR (IC 95%) se basa en el modelo de riesgos proporcionales de Cox estratificado por tipo de procedimiento y uso de clopidogrel con el tratamiento como única covariable
- d) el valor de p bilateral se basa en la prueba Log-rank estratificada por tipo de procedimiento y uso de clopidogrel con el tratamiento como factor.
EAC con insuficiencia cardíaca
El estudio COMMANDER HF incluyó a 5.022 pacientes con insuficiencia cardíaca y enfermedad arterial coronaria (EAC) significativa después de una hospitalización por descompensación de la insuficiencia cardíaca (IC) que fueron asignados aleatoriamente a uno de los dos grupos de tratamiento: rivaroxaban 2,5 mg dos veces al día (N=2.507) o su correspondiente placebo (N=2.515), respectivamente. La mediana global de la duración del tratamiento del estudio fue de 504 días. Los pacientes debían haber tenido IC sintomática durante al menos 3 meses y una fracción de eyección del ventrículo izquierdo (FEVI) ≤40% durante el año anterior al reclutamiento. Al inicio, la fracción de eyección mediana fue del 34% (rango intercuartil: 28%-38%) y el 53% de los sujetos fueron clase III o IV según la clasificación de la NYHA.
La variable principal de eficacia (es decir, la combinación de mortalidad por cualquier causa, IM o ictus) no mostró diferencias estadísticamente significativas entre el grupo con 2,5 mg de rivaroxaban y el grupo placebo con un HR = 0,94 (IC del 95%: 0,84 - 1,05), p=0,270. Para la mortalidad por cualquier causa, no hubo diferencias entre rivaroxaban y placebo en el número de acontecimientos (tasa de acontecimientos por 100 pacientes-años; 11,41 frente a 11,63; HR: 0,98; IC del 95%: 0,87 a 1,10; p=0,743). Las tasas de acontecimientos para el IM por 100 pacientes-años (rivaroxaban frente a placebo) fueron 2,08 frente a 2,52 (HR 0,83; IC del 95%: 0,63 a 1,08; p=0,165) y para el ictus las tasas de eventos por 100 pacientes-años fueron 1,08 frente a 1,62 (HR: 0,66; IC del 95%: 0,47 a 0,95; p=0,023). La variable principal de seguridad (es decir, la combinación de hemorragia mortal o hemorragia en un espacio crítico con el potencial de causar discapacidad permanente), se produjo en 18 (0,7%) pacientes del grupo de tratamiento con rivaroxaban 2,5 mg dos veces al día y en 23 (0,9%) pacientes del grupo placebo, respectivamente (HR=0,80; IC del 95%: 0,43 - 1,49; p=0,484). Se produjo un aumento estadísticamente significativo en la hemorragia mayor conforme a la ISTH en el grupo de rivaroxaban en comparación con el placebo (tasa de acontecimientos por 100 pacientes-años: 2,04 frente a 1,21; HR 1,68; IC del 95%: 1,18 a 2,39; p=0,003).
En pacientes con insuficiencia cardíaca leve y moderada, los efectos del tratamiento para este subgrupo del estudio COMPASS fueron similares a los de toda la población del estudio (ver sección EAC/EAP).
Pacientes con síndrome antifosfolipídico con triple positividad de alto riesgo
En un estudio multicéntrico, aleatorizado, abierto, independiente y con adjudicación ciega de los acontecimientos, se comparó rivaroxaban con warfarina en pacientes con antecedentes de trombosis, a los que se les había diagnosticado síndrome antifosfolipídico y que presentaban un alto riesgo de sufrir episodios tromboembólicos (positivos en las 3 pruebas de anticuerpos antifosfolípidos: anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I). El ensayo se finalizó prematuramente tras la inclusión de 120 pacientes debido a un exceso de eventos en los pacientes del grupo de rivaroxaban. El seguimiento medio fue de 569 días. Se aleatorizó a 59 pacientes al grupo de rivaroxaban 20 mg (15 mg en el caso de los pacientes con un aclaramiento de creatinina (CrCl) <50 ml/min) y 61 al grupo de warfarina (INR de 2,0-3,0). Se produjeron eventos tromboembólicos en el 12% de los pacientes aleatorizados al grupo de rivaroxaban (4 accidentes cerebrovasculares isquémicos y 3 infartos de miocardio). No se notificaron episodios en los pacientes aleatorizados al grupo de warfarina. Se observaron hemorragias mayores en 4 pacientes (7%) del grupo de rivaroxaban y 2 pacientes (3%) del grupo de warfarina.
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con el medicamento de referencia con rivaroxaban en todos los grupos de la población pediátrica en la prevención de acontecimientos tromboembólicos (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
Rivaroxaban se absorbe rápidamente y alcanza concentraciones máximas (Cmax) de 2 a 4 horas después de tomar el comprimido.
La absorción oral de rivaroxaban es casi completa y su biodisponibilidad oral es elevada (80% al 100%) en el caso de la dosis del comprimido de 2,5 mg y de 10 mg, independientemente de las condiciones de ayuno o alimentación. La ingesta de alimentos con rivaroxaban (a la dosis de 2,5 mg o de 10 mg) no afecta al AUC ni a la Cmax. Los comprimidos de 2,5 mg y de 10 mg de rivaroxaban pueden tomarse con o sin alimentos.
Rivaroxaban presenta una farmacocinética lineal hasta, aproximadamente, 15 mg administrados una vez al día. A dosis más altas, rivaroxaban muestra una absorción disminuida, con una reducción de la biodisponibilidad y de la tasa de absorción dosis-dependiente. Este efecto es más marcado en ayunas que después de la ingesta de alimentos. La variabilidad de la farmacocinética de rivaroxaban es moderada; con una variabilidad interindividual (CV%) entre el 30 y el 40%. La absorción de rivaroxaban depende del sitio donde se libera en el tracto gastrointestinal. Se ha notificado una disminución del 29% y del 56% en el AUC y la Cmax, en comparación con el comprimido, cuando rivaroxaban en forma de granulado se liberó en el intestino delgado proximal. La exposición se reduce aún más cuando rivaroxaban se libera en el intestino delgado distal o en el colon ascendente. Por lo tanto, debe evitarse la administración de rivaroxaban de forma distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y la correspondiente exposición a rivaroxaban.
La biodisponibilidad (AUC y Cmax) fue comparable para rivaroxaban 20 mg, administrado por vía oral como comprimido triturado y mezclado con puré de manzana o diluido con agua, administrado a través de una sonda gástrica y seguido de una comida líquida, en comparación con el comprimido entero. Dado el perfil farmacocinético predecible, proporcional a la dosis de rivaroxaban, los resultados de biodisponibilidad de este estudio son probablemente aplicables a dosis más bajas de rivaroxaban.
Distribución
La unión a proteínas plasmáticas humanas es alta, del 92% al 95% aproximadamente, y la albúmina sérica es el principal componente de unión. El volumen de distribución es moderado, con un Vss de 50 litros, aproximadamente.
Biotransformación y eliminación
De la dosis administrada de rivaroxaban se metabolizan aproximadamente 2/3; después, la mitad se elimina por vía renal y la otra mitad por vía fecal. El 1/3 restante de la dosis administrada se excreta directamente por vía renal como principio activo no modificado en la orina, principalmente mediante secreción renal activa.
Rivaroxaban se metaboliza mediante el CYP3A4, el CYP2J2 y mecanismos independientes del CYP. Las principales vías de biotransformación son la degradación oxidativa de la porción de morfolinona y la hidrólisis de los enlaces amida. Según investigaciones in vitro, rivaroxaban es un sustrato de las proteínas transportadoras P-gp (glucoproteína P) y Bcrp (proteína de resistencia al cáncer de mama). Rivaroxaban en forma inalterada es el compuesto más abundante en el plasma humano sin presencia de metabolitos mayores o metabolitos activos circulantes. Con un aclaramiento sistémico de aproximadamente 10 l/h, rivaroxaban puede clasificarse como una sustancia de bajo aclaramiento. Después de la administración por vía intravenosa de una dosis de 1 mg, la semivida de eliminación es de aproximadamente 4,5 horas. Después de la administración por vía oral, la eliminación se ve limitada por la tasa de absorción. En personas jóvenes, la eliminación de rivaroxaban del plasma se produce con una semivida de eliminación de 5 a 9 horas y en personas de edad avanzada, con una semivida de eliminación de 11 a 13 horas.
Poblaciones especiales
Sexo
No hubo ninguna diferencia clínicamente relevante en las propiedades farmacocinéticas y farmacodinámicas entre hombres y mujeres.
Pacientes de edad avanzada
Los pacientes de edad avanzada presentaron concentraciones plasmáticas mayores que los pacientes más jóvenes, con unos valores medios del AUC que fueron aproximadamente 1,5 veces superiores, principalmente debido a la disminución (aparente) del aclaramiento renal y total. No es necesario un ajuste de la dosis.
Peso corporal
Los valores extremos en el peso corporal (< 50 kg o > 120 kg) tuvieron poco efecto en las concentraciones plasmáticas de rivaroxaban (menos del 25%). No es necesario un ajuste de la dosis.
Origen étnico
No se observaron diferencias interétnicas clínicamente relevantes entre los pacientes de raza blanca, afroamericanos, de origen latinoamericano, japonés o chino, en cuanto a las propiedades farmacocinéticas o farmacodinámicas.
Insuficiencia hepática
Los pacientes cirróticos con insuficiencia hepática leve (clasificados como Child Pugh A), sólo presentaron cambios menores en la farmacocinética de rivaroxaban (aumento medio del AUC de 1,2 veces), lo que fue casi comparable al grupo control de voluntarios sanos. En los pacientes cirróticos con insuficiencia hepática moderada (clasificados como Child Pugh B), el AUC media de rivaroxaban estuvo aumentada significativamente en 2,3 veces, en comparación con los voluntarios sanos. El AUC parcial aumentó 2,6 veces. Estos pacientes también mostraron una disminución de la eliminación renal de rivaroxaban, similar a los pacientes con insuficiencia renal moderada. No hay datos en pacientes con insuficiencia hepática grave.
La inhibición de la actividad del factor Xa se incrementó en un factor de 2,6 en los pacientes con insuficiencia hepática moderada, en comparación con los voluntarios sanos; de manera similar, la prolongación del TP se incrementó en un factor de 2,1. Los pacientes con insuficiencia hepática moderada fueron más sensibles a rivaroxaban, lo que produjo una relación farmacocinética / farmacodinámica más pronunciada entre la concentración y el TP.
Rivaroxaban está contraindicado en pacientes con hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia, incluyendo pacientes cirróticos clasificados como Child Pugh B y C (ver sección 4.3).
Insuficiencia renal
Se observó un aumento de la exposición a rivaroxaban correlacionado con la disminución de la función renal, evaluada mediante las determinaciones del aclaramiento de creatinina. En sujetos con insuficiencia renal leve (aclaramiento de creatinina de 50 - 80 ml/min), moderada (aclaramiento de creatinina de 30 a 49 ml/min) o grave (aclaramiento de creatinina de 15 a 29 ml/min), las concentraciones plasmáticas de rivaroxaban (AUC) aumentaron 1,4, 1,5 y 1,6 veces, respectivamente. Los aumentos correspondientes en los efectos farmacodinámicos fueron más pronunciados. En sujetos con insuficiencia renal leve, moderada y grave, la inhibición total de la actividad del factor Xa aumentó en un factor de 1,5, 1,9 y 2,0 respectivamente, en comparación con voluntarios sanos; de manera similar, la prolongación del TP aumentó en factores de 1,3, 2,2 y 2,4, respectivamente. No hay datos en pacientes con un aclaramiento de creatinina < 15 ml/min.
Debido a la elevada fijación a proteínas plasmáticas, no se espera que rivaroxaban sea dializable. No se recomienda su uso en pacientes con un aclaramiento de creatinina < 15 ml/min. Rivaroxaban debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min (ver sección 4.4).
Datos farmacocinéticos en pacientes
En los pacientes que recibieron rivaroxaban 2,5 mg dos veces al día para la prevención de acontecimientos aterotrombóticos en pacientes con SCA, la concentración media geométrica (intervalo de predicción del 90%) a las 2 - 4 h y a las 12 h aproximadamente después de la dosis (lo que representa aproximadamente las concentraciones máxima y mínima durante el intervalo entre dosis) fue de 47 (13 - 123) y de 9,2 (4,4 - 18) µg/l, respectivamente.
Relación farmacocinética/farmacodinámica
Se ha evaluado la relación farmacocinética/farmacodinámica (PK/PD) entre la concentración plasmática de rivaroxaban y varios criterios de valoración PD (inhibición del factor Xa, tiempo de protrombina (TP), TTPa, Heptest) después de la administración de un amplio rango de dosis (de 5 a 30 mg dos veces al día). La relación entre la concentración de rivaroxaban y la actividad del factor Xa se describió de manera óptima por un modelo Emax. En el caso del TP, por lo general, el modelo de intersección lineal describió mejor los datos. Dependiendo de los diferentes reactivos usados en el TP, la pendiente varió considerablemente. Con Neoplastin PT, el TP basal fue de aproximadamente 13 seg. y la pendiente fue de alrededor de 3 a 4 seg/(100 µg/l). Los resultados de los análisis de la relación PK/PD en las fases II y III fueron congruentes con los datos establecidos en los sujetos sanos.
Población pediátrica
No se ha determinado la seguridad y eficacia para las indicaciones de SCA y EAC/EAP en niños y adolescentes hasta los 18 años.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad con dosis únicas, fototoxicidad, genotoxicidad, potencial carcinogénico y toxicidad reproductiva.
Los efectos observados en los estudios con dosis repetidas se debieron principalmente a la actividad farmacodinámica incrementada de rivaroxaban. En ratas se observó un aumento de las concentraciones plasmáticas de IgG e IgA a niveles de exposición clínicamente relevantes. No se observó ningún efecto sobre la fertilidad en las ratas macho o hembra. Los estudios en animales han demostrado una toxicidad reproductiva relacionada con el modo de acción farmacológica de rivaroxaban (p. ej. complicaciones hemorrágicas). A concentraciones plasmáticas clínicamente relevantes se observó toxicidad embriofetal (pérdida después de la implantación, retraso o adelanto de la osificación, varias manchas hepáticas de color claro) y un aumento de la incidencia de malformaciones frecuentes, así como cambios placentarios. En el estudio pre y postnatal en ratas, se observó una disminución de la viabilidad de las crías a dosis que fueron tóxicas para las madres.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Lactosa monohidrato
Croscarmelosa sódica (E468)
Laurilsulfato de sodio (E487)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Celulosa microcristalina (E460)
Silice coloidal anhidra (E551)
Estearato de magnesio (E572)
Recubrimiento
Macrogol 4000 (E1521)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Dióxido de titanio (E171)
Óxido de hierro amarillo (E172)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
2 años
Comprimidos triturados
Los comprimidos triturados de rivaroxaban son estables en agua y en puré de manzana hasta 4 horas.
6.4 Precauciones especiales de conservación
No requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Blíster de PVC transparente / aluminio, en envases de 28, 56, 98, 100, 168 o 196 comprimidos recubiertos con película, o blísteres unidosis precortados en envases de 10 x 1 o 100 x 1 comprimidos.
Frascos de HDPE con tapón de rosca continua de polipropileno blanco opaco a prueba de niños y revestimiento interno para sellado por inducción. Contenido del frasco: 30 o 90 comprimidos recubiertos con película.
Frascos de HDPE con tapón de rosca continua de polipropileno blanco opaco, con revestimiento interno para sellado por inducción. Contenido del frasco: 500 comprimidos recubiertos con película.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y otras manipulaciones
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
Comprimidos triturados
Los comprimidos de rivaroxaban se pueden triturar y suspender en 50 ml de agua y administrarse por medio de una sonda nasogástrica o una sonda de alimentación gástrica tras confirmar la colocación de la sonda en el estómago. Después, la sonda se debe lavar con agua. Dado que la absorción de rivaroxaban depende del lugar de liberación del principio activo, se debe evitar la administración de rivaroxaban en una localización distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y, por consiguiente, a una menor exposición al principio activo. No se requiere alimentación enteral inmediatamente después de la administración de los comprimidos de 2,5 mg.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta,
Barcelona, 08039
España
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/20/1488/001-011
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 16 de noviembre de 2020
Fecha de la última renovación: 6 de agosto de 2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.
Rivaroxaban Accord 10 mg comprimidos recubiertos con película EFG
1. NOMBRE DEL MEDICAMENTO
Rivaroxaban Accord 10 mg comprimidos recubiertos con película EFG
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película contiene 10 mg de rivaroxaban.
Excipiente con efecto conocido
Cada comprimido recubierto con película contiene 27,90 mg de lactosa (como monohidrato), ver sección 4.4.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido)
Comprimidos recubiertos con película, de color rosado pálido a rosado, redondos, biconvexos, de aproximadamente 6 mm de diámetro y grabados con “IL1” en una cara y lisos en la otra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Prevención del tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla.
Tratamiento de la trombosis venosa profunda (TVP) y de la embolia pulmonar (EP), y prevención de las recurrencias de la TVP y de la EP en adultos. (Ver en sección 4.4 información sobre pacientes con EP hemodinámicamente inestables.)
4.2 Posología y forma de administración
Posología
Prevención del TEV en adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla La dosis recomendada es de 10 mg de rivaroxaban, tomado una vez al día. La dosis inicial debe tomarse entre 6 y 10 horas después de la intervención quirúrgica, siempre que se haya establecido la hemostasia.
La duración del tratamiento depende del riesgo individual del paciente de presentar tromboembolismo venoso, que es determinado por el tipo de cirugía ortopédica.
- En los pacientes sometidos a cirugía mayor de cadera, se recomienda una duración de tratamiento de 5 semanas.
- En los pacientes sometidos a cirugía mayor de rodilla, se recomienda una duración de tratamiento de 2 semanas.
Si se olvida una dosis, el paciente debe tomar Rivaroxaban Accord inmediatamente y seguir al día siguiente con la toma una vez al día, como antes.
Tratamiento de la TVP, tratamiento de la EP y prevención de las recurrencias de la TVP y de la EP La dosis recomendada para el tratamiento inicial de la TVP aguda o de la EP es de 15 mg dos veces al día, durante las tres primeras semanas, seguida de 20 mg una vez al día para el tratamiento continuado así como para la prevención de las recurrencias de la TVP y de la EP.
Se debe considerar una duración corta del tratamiento (por lo menos 3 meses) en los pacientes con TVP o EP provocada por factores mayores de riesgo transitorio (es decir, cirugía mayor o traumatismo recientes). Se debe considerar una duración más prolongada del tratamiento en los pacientes con TVP
o EP provocada, no relacionada con factores mayores de riesgo transitorio, TVP o EP no provocada, o antecedentes de TVP o EP recurrente.
Cuando está indicada la prevención extendida de la TVP o EP recurrente (después de finalizar por lo menos 6 meses de tratamiento de la TVP o la EP), la dosis recomendada es de 10 mg una vez al día. Se debe considerar la administración de una dosis de rivaroxaban 20 mg una vez al día en los pacientes en los que se considera que el riesgo de TVP o EP recurrente es alto, por ejemplo, los que tienen comorbilidades complicadas, o los que han presentado TVP o EP recurrente con la prevención extendida con Rivaroxaban Accord 10 mg una vez al día.
La duración del tratamiento y la selección de la dosis deben individualizarse después de una valoración cuidadosa del beneficio del tratamiento frente al riesgo de hemorragia (ver sección 4.4).
| Periodo | Programa de dosificación | Dosis total diaria | |
Tratamiento y prevención de TVP y EP recurrente | Días 1-21 | 15 mg dos veces al día | 30 mg |
| Día 22 en adelante | 20 mg una vez al día | 20 mg | |
| Prevención de TVP y EP recurrente | Después de finalizar al menos 6 meses de tratamiento de la TVP o EP | 10 mg una vez al día o 20 mg una vez al día | 10 mg o 20 mg |
Para facilitar el cambio de dosis de 15 mg a 20 mg después del Día 21, está disponible un envase para el inicio del tratamiento de Rivaroxaban Accord en las primeras 4 semanas para el tratamiento de la TVP/EP.
Si el paciente olvida una dosis durante la fase de tratamiento de 15 mg dos veces al día (días 1 a 21), éste deberá tomar inmediatamente Rivaroxaban Accord para garantizar una toma de 30 mg de rivaroxaban al día. En este caso, se pueden tomar dos comprimidos de 15 mg a la vez y al día siguiente se deberá seguir con la pauta habitual recomendada de 15 mg dos veces al día.
Si el paciente olvida una dosis durante la fase de tratamiento de una vez al día, deberá tomar inmediatamente Rivaroxaban Accord, y seguir al día siguiente con la pauta recomendada de una vez al día. La dosis no de be duplicarse en el mismo día para compensar una dosis olvidada.
Cambio de tratamiento con antagonistas de la vitamina K (AVK) a rivaroxaban En el caso de pacientes tratados por TVP, EP y en la prevención de sus recurrencias, deberá interrumpirse el tratamiento con AVK e iniciarse el tratamiento con rivaroxaban cuando el valor del INR sea ≤ 2,5.
Al cambiar el tratamiento con AVK a rivaroxaban, los valores de INR (International Normalised Ratio) del paciente estarán falsamente elevados después de la toma de rivaroxaban. El INR no es un parámetro válido para medir la actividad anticoagulante de rivaroxaban, por lo que no debe utilizarse (ver sección 4.5).
Cambio de tratamiento con rivaroxaban a antagonistas de la vitamina K (AVK) Existe la posibilidad de una incorrecta anticoagulación durante la transición de rivaroxaban a AVK. Deberá garantizarse una anticoagulación adecuada y continua durante cualquier transición a un anticoagulante alternativo. Debe señalarse que rivaroxaban puede contribuir a un aumento del INR. En los pacientes que cambien de rivaroxaban a AVK, estos tratamientos deben administrarse simultáneamente hasta que el INR sea ≥ 2,0. Durante los dos primeros días del periodo de cambio se utilizará la dosis inicial estándar de AVK, que se ajustará posteriormente en función de los resultados del INR. Mientras los pacientes están bajo tratamiento con rivaroxaban y AVK, el INR puede determinarse a partir de las 24 horas que siguen a la dosis de rivaroxaban y siempre antes de la siguiente dosis. Una vez interrumpido el tratamiento con Rivaroxaban Accord, el INR puede determinarse con fiabilidad pasadas 24 horas de la última dosis (ver secciones 4.5 y 5.2).
Cambio de tratamiento con anticoagulante parenteral a rivaroxaban
Los pacientes que están recibiendo un anticoagulante por vía parenteral deben interrumpir el tratamiento anticoagulante por vía parenteral e iniciar el tratamiento con rivaroxaban de 0 a 2 horas antes de la siguiente administración programada del medicamento por vía parenteral (p. ej., heparina de bajo peso molecular). En el caso de un anticoagulante parenteral administrado por perfusión continua (p. ej., heparina no fraccionada intravenosa) rivaroxaban deberá administrarse en el momento de la suspensión del anticoagulante parenteral.
Cambio de tratamiento con rivaroxaban a anticoagulante parenteral
La primera dosis de anticoagulante parenteral debe administrarse en el momento en que se tomaría la siguiente dosis de rivaroxaban.
Poblaciones especiales
Insuficiencia renal
Los escasos datos clínicos sobre los pacientes con insuficiencia renal grave (aclaramiento de creatinina de 15 a 29 ml/min) indican que las concentraciones plasmáticas de rivaroxaban están aumentadas significativamente. Por lo tanto, Rivaroxaban Accord debe usarse con precaución en estos pacientes. No se recomienda su uso en los pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.4 y 5.2).
- Para la prevención del TEV en los pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla, no es necesario un ajuste de la dosis en los pacientes con insuficiencia renal leve (aclaramiento de creatinina de 50 a 80 ml/min) o insuficiencia renal moderada (aclaramiento de creatinina de 30 a 49 ml/min) (ver sección 5.2.).
Para el tratamiento de la TVP y de la EP, y la prevención de las recurrencias de la TVP y de la
EP, no es necesario un ajuste de la dosis a partir de la dosis recomendada en los pacientes con insuficiencia renal leve (aclaramiento de creatinina de 50 a 80 ml/min) (ver sección 5.2). En pacientes con insuficiencia renal moderada (aclaramiento de creatinina de 30 a 49 ml/min) o grave (aclaramiento de creatinina de 15 a 29 ml/min) se debe tratar a los pacientes con 15 mg dos veces al día durante las tres primeras semanas. Después, cuando la dosis recomendada es de 20 mg una vez al día, se deberá considerar una reducción de la dosis de 20 mg una vez al día a 15 mg una vez al día si el riesgo de sangrado valorado en el paciente supera el riesgo de recurrencia de TVP y de EP. La recomendación para el uso de 15 mg se basa en el modelo farmacocinético que no se ha estudiado en este contexto clínico (ver secciones 4.4, 5.1 y 5.2). Cuando la dosis recomendada es 10 mg una vez al día, no es necesario un ajuste de la dosis a partir de la dosis recomendada.
Insuficiencia hepática
Rivaroxaban Accord está contraindicado en los pacientes con hepatopatía asociada a coagulopatía y a riesgo clínicamente relevante de hemorragia incluidos los pacientes cirróticos con Child Pugh B y C (ver secciones 4.3 y 5.2).
Pacientes de edad avanzada
No es necesario ningún ajuste de dosis (ver sección 5.2).
Peso corporal
No es necesario ningún ajuste de dosis (ver sección 5.2).
Sexo
No es necesario ningún ajuste de dosis (ver sección 5.2).
Población pediátrica
No se ha establecido la seguridad y eficacia de rivaroxaban en niños de 0 a 18 años. No se dispone de datos. Por lo tanto, no se recomienda el uso de Rivaroxaban Accord en niños menores de 18 años.
Forma de administración
Rivaroxaban Accord se administra por vía oral.
Los comprimidos pueden tomarse con o sin alimentos (ver secciones 4.5 y 5.2).
Trituración de los comprimidos
Para aquellos pacientes que no puedan tragar el comprimido entero, el comprimido puede triturarse y mezclarse con agua o con puré de manzana inmediatamente antes de su uso y administrarse por vía oral.
El comprimido triturado de Rivaroxaban Accord también se puede administrar a través de sonda gástrica (ver las secciones 5.2 y 6.6).
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Hemorragia activa, clínicamente significativa.
Lesión o enfermedad, si se considera que tiene un riesgo significativo de hemorragia mayor. Esto puede incluir úlcera gastrointestinal activa o reciente, presencia de neoplasias malignas con alto riesgo de hemorragia, traumatismo cerebral o espinal reciente, cirugía cerebral, espinal u oftálmica reciente, hemorragia intracraneal reciente, conocimiento o sospecha de varices esofágicas, malformaciones arteriovenosas, aneurismas vasculares o anomalías vasculares intraespinales o intracerebrales mayores.
Tratamiento concomitante con cualquier otro anticoagulante, p. ej. heparina no fraccionada (HNF), heparinas de bajo peso molecular (enoxaparina, dalteparina, etc.), derivados de la heparina (fondaparinux, etc.), anticoagulantes orales (warfarina, dabigatran etexilato, apixaban, etc.) excepto bajo las circunstancias concretas de cambio de tratamiento anticoagulante (ver sección 4.2) o cuando se administre HNF a las dosis necesarias para mantener un catéter venoso o arterial central abierto (ver sección 4.5).
Hepatopatía, asociada a coagulopatía y a riesgo clínicamente relevante de hemorragia incluidos los pacientes cirróticos con Child Pugh B y C (ver sección 5.2).
Embarazo y lactancia (ver sección 4.6).
4.4 Advertencias y precauciones especiales de empleo
Durante todo el periodo de tratamiento se recomienda una estrecha monitorización clínica del paciente, siguiendo la práctica habitual de anticoagulación.
Riesgo de hemorragia
Al igual que con otros anticoagulantes, los pacientes que toman Rivaroxaban Accord deben ser observados cuidadosamente para detectar signos de sangrado. Se recomienda utilizar con precaución en condiciones que conlleven un riesgo incrementado de hemorragia. La administración de Rivaroxaban Accord debe interrumpirse si se produce una hemorragia grave (ver sección 4.9).
En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de mucosas (p.ej. epistaxis, gingival, gastrointestinal, génito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes que recibían rivaroxaban a largo plazo respecto a los que recibían tratamiento con AVK. Por ello, además de un seguimiento clínico adecuado, las determinaciones de hemoglobina y hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado.
Varios subgrupos de pacientes, como se explica a continuación, presentan un mayor riesgo de hemorragia. En estos pacientes se debe vigilar cuidadosamente la presencia de signos y síntomas de complicaciones hemorrágicas y anemia después del inicio del tratamiento (ver sección 4.8). En los pacientes que reciben rivaroxaban para la prevención de la TEV después de la cirugía electiva de reemplazo de la cadera o la rodilla, esto puede hacerse mediante exámenes físicos periódicos de los pacientes, una observación estrecha del drenaje de las heridas y determinaciones periódicas de hemoglobina.
Cualquier disminución inexplicada de la hemoglobina o de la presión arterial requerirá la búsqueda de una zona de sangrado.
Aunque durante el tratamiento con rivaroxaban no se necesita una monitorización rutinaria de los parámetros de la coagulación, la determinación de los niveles de rivaroxaban mediante el ensayo anti-Factor Xa cuantitativo calibrado puede ser útil en situaciones excepcionales en las que el conocimiento de la exposición a rivaroxaban pueda ayudar en la toma de decisiones desde el punto de vista clínico, como por ejemplo, en caso de sobredosis o cirugía de urgencia (ver secciones 5.1 y 5.2).
Insuficiencia renal
En pacientes con insuficiencia renal grave (aclaramiento de creatinina < 30 ml/min), las concentraciones plasmáticas de rivaroxaban podrían estar aumentadas significativamente (en promedio, 1,6 veces), lo que conllevaría un aumento del riesgo de hemorragia. Rivaroxaban Accord debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min. No se recomienda su uso en pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.2 y 5.2).
En los pacientes con insuficiencia renal moderada (aclaramiento de creatinina de 30 a 49 ml/min) que reciban concomitantemente otros medicamentos que aumenten las concentraciones plasmáticas de rivaroxaban, Rivaroxaban Accord se debe utilizar con precaución (ver sección 4.5).
Interacción con otros medicamentos
No se recomienda el uso de Rivaroxaban Accord en pacientes que reciben tratamiento sistémico concomitante con antimicóticos azólicos (p. ej., ketoconazol, itraconazol, voriconazol y posaconazol)
o inhibidores de la proteasa del VIH (p. ej., ritonavir). Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp; y pueden, por lo tanto, aumentar las concentraciones plasmáticas de rivaroxaban hasta un grado clínicamente relevante (en promedio, 2,6 veces) que puede llevar a un aumento del riesgo de hemorragia (ver sección 4.5).
Debe tenerse cuidado si los pacientes reciben tratamiento concomitante con medicamentos que afectan a la hemostasia, como los antiinflamatorios no esteroideos (AINEs), ácido acetilsalicílico (AAS) e inhibidores de la agregación plaquetaria o inhibidores selectivos de la recaptación de serotonina (ISRS) e inhibidores de la recaptación de serotonina y norepinefrina (IRSN). Para los pacientes con riesgo de sufrir una enfermedad gastrointestinal ulcerosa, deberá considerarse un tratamiento profiláctico adecuado (ver sección 4.5).
Otros factores de riesgo hemorrágico
Al igual que otros agentes antitrombóticos, rivaroxaban no está recomendado en pacientes con un riesgo aumentado de hemorragia, tales como:
- trastornos hemorrágicos, congénitos o adquiridos
- hipertensión arterial grave no controlada
- otra enfermedad gastrointestinal sin úlcera activa que pueda producir complicaciones hemorrágicas (por ejemplo, enfermedad inflamatoria intestinal, esofagitis, gastritis o reflujo gastroesofágico)
- retinopatía vascular
- bronquiectasia o antecedentes de hemorragia pulmonar
Pacientes con cáncer
Los pacientes con enfermedades malignas pueden tener simultáneamente un mayor riesgo de hemorragia y trombosis. El beneficio individual del tratamiento antitrombótico debe sopesarse frente al riesgo de hemorragia en pacientes con cáncer activo en función de la localización del tumor, el tratamiento antineoplásico y el estadio de la enfermedad. Los tumores localizados en el tracto gastrointestinal o genitourinario se han asociado a un mayor riesgo de hemorragia durante el tratamiento con rivaroxabán.
El uso de rivaroxabán está contraindicado en pacientes con neoplasias malignas con alto riesgo de hemorragia (ver sección 4.3).
Pacientes con prótesis valvulares
Rivaroxaban no debe utilizarse para tromboprofilaxis en pacientes que se hayan sometido recientemente a un reemplazo de la válvula aórtica transcatéter (TAVR). No se ha estudiado la seguridad y eficacia de rivaroxaban en pacientes con prótesis valvulares cardiacas; por lo tanto, no hay datos que apoyen que rivaroxaban proporciona una anticoagulación adecuada en esta población. No se recomienda el tratamiento con Rivaroxaban Accord en estos pacientes.
Pacientes con síndrome antifosfolipídico
No se recomienda el uso de anticoagulantes orales de acción directa (ACOD) como rivaroxaban en pacientes con antecedentes de trombosis a los que se les haya diagnosticado síndrome antifosfolipídico. Particularmente en pacientes con triple positividad (anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I), el tratamiento con ACOD podría asociarse a mayores tasas de episodios trombóticos recurrentes que el tratamiento con antagonistas de la vitamina K.
Cirugía de fractura de cadera
No se ha estudiado rivaroxaban en estudios clínicos intervencionales en pacientes sometidos a cirugía por fractura de cadera para evaluar la eficacia y seguridad.
Pacientes con EP hemodinámicamente inestables o pacientes que requieran trombolisis o embolectomía pulmonar
Rivaroxaban Accord no está recomendado como una alternativa a la heparina no fraccionada en pacientes con embolia pulmonar que están hemodinámicamente inestables o que puedan ser sometidos a trombolisis o embolectomía pulmonar, ya que no se ha establecido la seguridad y eficacia de rivaroxaban en estas situaciones clínicas.
Anestesia espinal/epidural o punción lumbar
Cuando se aplica anestesia neuraxial (anestesia epidural o espinal) o se realiza una punción lumbar o epidural, los pacientes tratados con antitrombóticos para la prevención de complicaciones tromboembólicas tienen riesgo de presentar un hematoma epidural o espinal, que puede causar parálisis a largo plazo o permanente. El riesgo de estos acontecimientos puede estar aumentado por el empleo postoperatorio de catéteres epidurales permanentes o por la administración concomitante de medicamentos que afectan a la hemostasia. El riesgo también puede aumentar por la punción epidural
o espinal traumática o repetida. Se debe controlar con frecuencia la presencia de signos y síntomas de deterioro neurológico (p. ej., adormecimiento o debilidad de extremidades inferiores, disfunción intestinal o vesical). Si se observa compromiso neurológico, será necesario un diagnóstico y tratamiento urgentes. Antes de la intervención neuraxial, el médico debe valorar el beneficio potencial frente al riesgo en los pacientes con tratamiento anticoagulante o que van a recibir medicamentos anticoagulantes para la tromboprofilaxis.
Para reducir el riesgo potencial de sangrado asociado con el uso concomitante de rivaroxaban y anestesia neuraxial (epidural/espinal) o punción espinal, se debe considerar el perfil farmacocinético de rivaroxaban. La colocación o extracción de un catéter epidural o punción lumbar se realiza mejor cuando se estima que el efecto anticoagulante de rivaroxaban es bajo (ver sección 5.2). Para retirar un catéter epidural deben haber transcurrido al menos 18 horas desde la última administración de rivaroxaban. Una vez retirado el catéter, deben transcurrir al menos 6 horas para poder administrar la siguiente dosis de rivaroxaban.
Si se produce una punción traumática, la administración de rivaroxaban se deberá retrasar 24 horas.
Recomendaciones posológicas antes y después de procedimientos invasivos y de intervenciones quirúrgicas
Si es necesario realizar un procedimiento invasivo o una intervención quirúrgica, se interrumpirá la administración de Rivaroxaban Accord 10 mg por lo menos 24 horas antes de la intervención, si es posible y basándose en el criterio clínico del médico.
Si la intervención no puede retrasarse, debe evaluarse el aumento del riesgo de hemorragia frente a la urgencia de la intervención.
Se debe reiniciar lo antes posible la administración de Rivaroxaban Accord después del procedimiento invasivo o intervención quirúrgica, siempre que la situación clínica lo permita y se haya establecido una hemostasia adecuada, una vez confirmado por el médico que trata al paciente (ver sección 5.2).
Pacientes de edad avanzada
La edad avanzada puede aumentar el riesgo de hemorragia (ver sección 5.2).
Reacciones dermatológicas
Se han notificado reacciones cutáneas graves, incluyendo síndrome de Stevens-Johnson/necrólisis epidérmica tóxica y síndrome DRESS, asociadas con el uso de rivaroxaban durante la farmacovigilancia poscomercialización (ver sección 4.8). Parece ser que los pacientes tienen más riesgo de sufrir estas reacciones al inicio del tratamiento: la aparición de la reacción ocurre en la mayoría de los casos durante las primeras semanas de tratamiento. Se debe interrumpir el tratamiento con rivaroxaban a la primera aparición de erupción cutánea grave (p.ej., extensa, intensa y/o con ampollas), o cualquier otro signo de hipersensibilidad junto con lesiones en las mucosas.
Información acerca de los excipientes
Rivaroxaban Accord contiene lactosa. Los pacientes con intolerancia hereditaria a galactosa, insuficiencia total de lactasa o problemas de absorción de glucosa o galactosa no deben tomar este medicamento.
Este medicamento contiene menos de 23 mg de sodio (1 mmol) por comprimido; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Inhibidores del CYP3A4 y de la P-gp
La administración concomitante de rivaroxaban con ketoconazol (400 mg una vez al día) o ritonavir (600 mg dos veces al día) produjo un aumento de 2,6 veces / 2,5 veces del AUC media de rivaroxaban, y un aumento de 1,7 veces / 1,6 veces de la Cmax media de rivaroxaban, con aumentos significativos de los efectos farmacodinámicos, lo que puede aumentar del riesgo de hemorragia. Por lo tanto, no se recomienda el uso de rivaroxaban en los pacientes que reciban tratamiento sistémico concomitante con antimicóticos azólicos como ketoconazol, itraconazol, voriconazol y posaconazol o con inhibidores de la proteasa del VIH. Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp (ver sección 4.4).
Las sustancias activas que inhiben intensamente sólo una de las vías de eliminación de rivaroxaban, el CYP3A4 o la P-gp, pueden aumentar las concentraciones plasmáticas de rivaroxaban en menor grado. La claritromicina (500 mg dos veces al día), por ejemplo, considerada un potente inhibidor del CYP3A4 y un inhibidor moderado de la P-gp, produjo un aumento de 1,5 veces del AUC media de rivaroxaban y un aumento de 1,4 veces de la Cmax. La interacción con claritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
La eritromicina (500 mg tres veces al día), que inhibe moderadamente el CYP3A4 y la P-gp, produjo un aumento de 1,3 veces de la AUC y la Cmax medias de rivaroxaban. La interacción con eritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo.
En sujetos con insuficiencia renal leve, la eritromicina (500 mg tres veces al día) produjo un aumento de 1,8 veces el AUC media de rivaroxaban y de 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. En sujetos con insuficiencia renal moderada, la eritromicina produjo un aumento de 2,0 veces en el AUC media de rivaroxaban y 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. El efecto de la eritromicina es aditivo al de la insuficiencia renal (ver sección 4.4).
El fluconazol (400 mg una vez al día), considerado un inhibidor moderado del CYP3A4, produjo un aumento de 1,4 veces del AUC media de rivaroxaban y un aumento de 1,3 veces de la Cmáx media. La interacción con fluconazol es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
Dada la limitada información clínica disponible con dronedarona, debería evitarse la administración concomitante con rivaroxaban.
Anticoagulantes
Después de la administración combinada de enoxaparina (dosis única de 40 mg) con rivaroxaban (dosis única de 10 mg) se observó un efecto aditivo sobre la actividad anti-factor Xa, sin efectos adicionales en las pruebas de coagulación (TP, TTPa). La enoxaparina no afectó a las propiedades farmacocinéticas de rivaroxaban.
Debido al aumento del riesgo de hemorragia, se debe tener precaución si los pacientes reciben tratamiento concomitante con cualquier otro anticoagulante (ver secciones 4.3 y 4.4).
AINEs e inhibidores de la agregación plaquetaria
No se observó una prolongación del tiempo de sangrado clínicamente relevante después de la administración concomitante de rivaroxaban (15 mg) y 500 mg de naproxeno. No obstante, algunas personas pueden tener una respuesta farmacodinámica más pronunciada.
No se observó ninguna interacción farmacocinética ni farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con 500 mg de ácido acetilsalicílico. El clopidogrel (dosis de carga de 300 mg, seguida de una dosis de mantenimiento de 75 mg) no mostró ninguna interacción farmacocinética con rivaroxaban (15 mg); sin embargo, se observó un aumento del tiempo de sangrado en un subgrupo de pacientes, que no se correlacionó con la agregación plaquetaria, las concentraciones de P-selectina o los receptores GPIIb/IIIa.
Se debe tener precaución si los pacientes reciben tratamiento concomitante con AINEs (incluyendo ácido acetilsalicílico) e inhibidores de la agregación plaquetaria, porque estos medicamentos aumentan, de por sí, el riesgo de hemorragia (ver sección 4.4).
INSRS e IRSN
Al igual que con otros anticoagulantes, puede existir la posibilidad de que los pacientes tengan un mayor riesgo de hemorragia en caso de uso concomitante con INSR o IRSN debido a su efecto notificado en las plaquetas. Cuando se usaron concomitantemente en el programa clínico de rivaroxaban, en todos los grupos de tratamiento se observaron tasas numéricamente más altas de hemorragia mayor o no mayor, clínicamente relevantes.
Warfarina
Los cambios de tratamiento con warfarina (INR de 2,0 a 3,0), un antagonista de la vitamina K, a rivaroxaban (20 mg) o de rivaroxaban (20 mg) a warfarina (INR de 2,0 a 3,0) aumentaron el tiempo de protrombina/INR (Neoplastin) de forma importante (pueden observarse valores individuales del INR de hasta 12), mientras que los efectos sobre el TTPa, la inhibición de la actividad del factor Xa y el potencial de trombina endógena (PTE) fueron aditivos.
Si se desea medir los efectos farmacodinámicos de rivaroxaban durante el periodo de cambio de tratamiento, puede utilizarse la actividad anti-factor Xa, PiCT y Heptest, ya que la warfarina no afecta a estas pruebas. Al cuarto día tras la última dosis de warfarina, todas las pruebas (incluyendo TP, TTPa, inhibición de la actividad del factor Xa y PTE) reflejaron únicamente el efecto de rivaroxaban. Si se desea medir los efectos farmacodinámicos de warfarina durante el periodo de cambio de tratamiento, se puede usar la determinación del INR en la Ctrough de rivaroxaban (24 horas después de su anterior administración), ya que rivaroxaban afecta mínimamente a esta prueba en este punto. No se observó ninguna interacción farmacocinética entre warfarina y rivaroxaban.
Inductores del CYP3A4
La administración concomitante de rivaroxaban con rifampicina, un potente inductor del CYP3A4, produjo una disminución aproximada del 50% del AUC media de rivaroxaban, con disminuciones paralelas de sus efectos farmacodinámicos. El uso concomitante de rivaroxaban con otros inductores potentes del CYP3A4 (por ejemplo, fenitoína, carbamazepina, fenobarbital o la hierba de San Juan (Hypericum perforatum)) también puede causar una disminución de la concentración plasmática de rivaroxaban. Por tanto, la administración concomitante con inductores potentes del CYP3A4 deberá evitarse a menos que el paciente esté estrechamente monitorizado para detectar signos o síntomas de trombosis.
Otros tratamientos concomitantes
No se observó ninguna interacción farmacocinética o farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con midazolam (sustrato del CYP3A4), digoxina (sustrato de la P-gp), atorvastatina (sustrato del CYP3A4 y de la P-gp) u omeprazol (inhibidor de la bomba de protones). Rivaroxaban no inhibe ni induce ninguna isoforma mayor del CYP, como el CYP3A4.
No se observó ninguna interacción clínicamente relevante con la toma de alimentos (ver sección 4.2).
Parámetros de laboratorio
Los parámetros de la coagulación (p. ej., TP, TTPa, HepTest) se ven afectados de la forma esperada debido al mecanismo de acción de rivaroxaban (ver sección 5.1).
4.6 Fertilidad, embarazo y lactancia
Embarazo
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3). Debido a la posible toxicidad reproductiva, riesgo intrínseco de hemorragia y la evidencia de que rivaroxaban atraviesa la barrera placentaria, rivaroxaban está contraindicado durante el embarazo (ver sección 4.3). Las mujeres en edad fértil deben evitar quedarse embarazadas durante el tratamiento con rivaroxaban.
Lactancia
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres en período de lactancia. Los datos en animales indican que rivaroxaban se excreta en la leche materna. Por lo tanto, rivaroxaban está contraindicado durante la lactancia (ver sección 4.3). Se debe decidir si es necesario interrumpir la lactancia o bien interrumpir/suspender el tratamiento.
Fertilidad
No se han realizado estudios específicos con rivaroxaban para evaluar los efectos sobre la fertilidad en humanos. En un estudio sobre la fertilidad en ratas macho y hembra no se observó ningún efecto (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Rivaroxaban puede influir ligeramente en la capacidad para conducir y utilizar máquinas. Se han descrito reacciones adversas como síncope (frecuencia: poco frecuente) y mareos (frecuencia; frecuente) (ver sección 4.8). Los pacientes que sufran estas reacciones adversas no deben conducir ni utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Se ha evaluado la seguridad de rivaroxaban en trece estudios pivotales de fase III (ver Tabla 1). En total, 69.608 pacientes adultos en diecinueve estudios de fase III y 488 pacientes pediátricos en dos estudios de fase II y dos de fase III fueron expuestos a rivaroxaban.
Tabla 1: Número de pacientes estudiados, dosis total diaria y duración máxima del tratamiento en los estudios pediátricos y en adultos de fase III.
| Indicación | Número de pacientes * | Dosis total diaria | Duración máxima del tratamiento |
| Prevención de tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla | 6.097 | 10 mg | 39 días |
| Prevención del TEV en pacientes encamados | 3.997 | 10 mg | 39 días |
| Tratamiento de trombosis venosa profunda (TVP) , embolia pulmonar (EP) y prevención de sus recurrencias | 6.790 | Días 1 a 21: 30 mg Día 22 en adelante: 20 mg Después de al menos 6 meses: 10 mg o 20 mg | 21 meses |
| Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 329 | Dosis ajustada según el peso corporal para lograr una exposición similar a la observada en adultos tratados por TVP con 20 mg de rivaroxaban una vez al día | 12 meses |
| Prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular | 7.750 | 20 mg | 41 meses |
Prevención de acontecimientos aterotrombóticos en pacientes que han sufrido un síndrome coronario agudo (SCA) | 10.225 | 5 mg o 10 mg respectivamente, administrado conjuntamente con AAS o bien con AAS más clopidogrel o ticlopidina | 31 meses |
Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 18.244 | 5 mg administrado conjuntamente con AAS o bien solo 10 mg | 47 meses |
| 3.256** | 5 mg administrado conjuntamente con AAS | 42 meses |
*Pacientes expuestos por lo menos a una dosis de rivaroxaban.
**Del estudio VOYAGER PAD.
Las reacciones adversas notificadas con mayor frecuencia en los pacientes que recibieron rivaroxaban fueron hemorragias (tabla 2) (ver también sección 4.4. y “Descripción de las reacciones adversas seleccionadas” más adelante). Las hemorragias notificadas con mayor frecuencia fueron epistaxis (4,5%) y la hemorragia del tracto gastrointestinal (3,8%).
Tabla 2: Tasas de acontecimientos de hemorragia* y anemia en los pacientes expuestos a rivaroxaban en los estudios pediátricos y en adultos de fase III finalizados
| Indicación | Cualquier hemorragia | Anemia |
| Prevención del tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla. | 6,8% de los pacientes | 5,9% de los pacientes |
| Prevención del TEV en pacientes enfermos médicamente | 12,6% de los pacientes | 2,1% de los pacientes |
| Tratamiento de TVP, EP y prevención de recurrencias | 23% de los pacientes | 1,6% de los pacientes |
Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 39,5% de los pacientes | 4,6% de los pacientes |
| Prevención de ictus y de embolia sistémica en pacientes con fibrilación auricular no valvular | 28 por 100 pacientes-años | 2,5 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes después de un SCA | 22 por 100 pacientes-años | 1,4 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 6,7 por 100 pacientes-años | 0,15 por 100 pacientes-años** |
| 8,38 por 100 pacientes-años# | 0,74 por 100 pacientes-años*** # |
* Para todos los estudios de rivaroxaban se recopilaron, notificaron y adjudicaron todos los acontecimientos de hemorragia.
** En el estudio COMPASS existe una incidencia baja de anemia debido a que se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos. *** Se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos.
# Del estudio VOYAGER PAD.
Tabla de reacciones adversas
Las frecuencias de las reacciones adversas notificadas con rivaroxaban en pacientes adultos y pediátricos se resumen en la Tabla 3 según la clasificación de órganos y sistemas (convención MedDRA) y según las frecuencias.
Las frecuencias se definen como:
muy frecuentes (≥ 1/10)
frecuentes (≥ 1/100 a < 1/10)
poco frecuentes (≥ 1/1.000 a < 1/100)
raras (≥ 1/10.000 a < 1/1.000)
muy raras (< 1/10.000)
no conocida (no puede estimarse a partir de los datos disponibles)
Tabla 3: Todas las reacciones adversas notificadas en pacientes adultos en estudios clínicos de fase III o por uso poscomercialización* y en dos estudios de fase II y dos de fase III en pacientes pediátricos
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||
| Trastornos de la sangre y del sistema linfático | ||||||
| Anemia (incl. respectivos parámetros de laboratorio) | Trombocitosis (incl. recuento de plaquetas elevado)A, trombocitopenia | |||||
| Trastornos del sistema inmunológico | ||||||
Reacción alérgica, dermatitis alérgica, angioedema y edema alérgico | Reacciones anafilácticas que incluyen shock anafiláctico | |||||
| Trastornos del sistema nervioso | ||||||
| Mareos, cefalea | Hemorragia cerebral e intracraneal, síncope | |||||
| Trastornos oculares | ||||||
| Hemorragia ocular (incl. hemorragia conjuntival) | ||||||
| Trastornos cardiacos | ||||||
| Taquicardia | ||||||
| Trastornos vasculares | ||||||
| Hipotensión, hematoma | ||||||
| Trastornos respiratorios, torácicos y mediastínicos | ||||||
| Epistaxis, hemoptisis | Neumonía eosinofílica | |||||
| Trastornos gastrointestinales | ||||||
Sangrado gingival, hemorragia del tracto gastrointestinal (incl. Hemorragia rectal), dolor gastrointestinal y abdominal, dispepsia, náuseas, estreñimientoA, diarrea, vómitosA | Sequedad de boca | |||||
| Trastornos hepatobiliares | ||||||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||
| Transaminasas elevadas | Insuficiencia hepática, bilirrubina elevada, fosfatasa alcalina en sangre aumentadaA, GGT elevadaA | Ictericia, bilirrubina conjugada elevada (con o sin elevación concomitante de ALT), colestasis, hepatitis (que incluye lesión traumática hepatocelular) | ||||
| Trastornos de la piel y del tejido subcutáneo | ||||||
Prurito (incl. Casos raros de prurito generalizado), exantema, equimosis, hemorragia cutánea y subcutánea | Urticaria | Síndrome de Stevens- Johnson/ necrólisis epidérmica, síndrome DRESS | ||||
| Trastornos musculoesqueléticos y del tejido conjuntivo | ||||||
| Dolor en las extremidadesA | Hemartrosis | Hemorragia muscular | Síndrome compartimental secundario a una hemorragia | |||
| Trastornos renales y urinarios | ||||||
Hemorragia del tracto urogenital (incl. Hematuria y menorragiaB), insuficiencia renal (incl. Creatinina elevada en sangre, urea elevada en sangre) | Insuficiencia renal /insuficiencia renal aguda secundaria a una hemorragia suficiente para causar hipoperfusión. Nefropatía relacionada con anticoagulantes. | |||||
| Trastornos generales y alteraciones en el lugar de administración | ||||||
FiebreA, edema periférico, disminución general de la fuerza y la energía (incl. Fatiga y astenia) | Sensación de malestar (indisposición) (incl. Malestar general) | Edema localizadoA | ||||
| Exploraciones complementarias | ||||||
| LDH elevadaA , lipasa elevadaA, amilasa elevadaA | ||||||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
| Lesiones traumáticas, intoxicaciones y complicaciones de procedimientos terapéuticos | ||||||||
Hemorragia después de una intervención (incl. Anemia postoperatoria y hemorragia de la herida), contusión, secreción de la heridaA | Pseudoaneurisma vascularC | |||||||
A: observado en la prevención del TEV en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla.
B: observado en el tratamiento de la TVP, EP y prevención de sus recurrencias como muy frecuente en mujeres < 55 años.
C: observado como poco frecuentes en la prevención de acontecimientos aterotrombóticos en pacientes que han sufrido un SCA (tras una intervención coronaria percutánea). * Se aplicó una estrategia selectiva preespecificada para la recopilación de acontecimientos adversos en estudios de fase III seleccionados. La incidencia de reacciones adversas no aumentó y no se identificó ninguna nueva reacción adversa al medicamento tras analizar estos estudios.
Descripción de las reacciones adversas seleccionadas
Debido a su mecanismo de acción farmacológica, el uso de rivaroxaban puede asociarse a un incremento del riesgo de hemorragia oculta o manifiesta en cualquier tejido u órgano que puede dar lugar a una anemia post-hemorrágica. Los signos, síntomas y gravedad (incluido un desenlace mortal) variarán según la localización y el grado o la extensión de la hemorragia, la anemia o ambas (ver sección 4.9 “Tratamiento de la hemorragia”). En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de mucosas (p. ej., epistaxis, gingival, gastrointestinal, genito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes que recibían rivaroxaban a largo plazo con respecto a los que recibían tratamiento con AVK. Por ello, además de un adecuado seguimiento clínico, las determinaciones de hemoglobina y hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado. El riesgo de hemorragia puede estar aumentado en ciertos grupos de pacientes, como por ejemplo, en pacientes con hipertensión arterial grave no controlada y/o en tratamiento concomitante que afecte a la hemostasia (ver sección 4.4 “Riesgo de hemorragia”). El sangrado menstrual puede ser más intenso y/o prolongarse. Las complicaciones hemorrágicas pueden presentarse como debilidad, palidez, mareos, cefalea o tumefacción inexplicada, disnea o shock de causa desconocida. En algunos casos, a consecuencia de la anemia, se han observado síntomas de isquemia cardíaca, como dolor torácico o angina de pecho.
Con rivaroxaban se han notificado complicaciones conocidas, secundarias a hemorragia, como el síndrome compartimental o insuficiencia renal debida a la hipoperfusión, o nefropatía relacionada con anticoagulantes. Por lo tanto, se debe tener en cuenta la posibilidad de hemorragia al evaluar el estado de cualquier paciente anticoagulado.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Se han notificado casos raros de sobredosis de hasta 1.960 mg. En caso de sobredosis, el paciente debe ser observado cuidadosamente para detectar complicaciones hemorrágicas u otras reacciones adversas (ver sección “Tratamiento de la hemorragia”). Debido a la escasa absorción a dosis supraterapéuticas de 50 mg de rivaroxaban o superiores, se espera un efecto techo sin un aumento posterior de la exposición plasmática media.
Se dispone de un agente de reversión específico (andexanet alfa) que antagoniza el efecto farmacodinámico de rivaroxaban (ver Ficha Técnica de andexanet alfa).
Se puede considerar el uso de carbono activado para reducir la absorción en caso de sobredosis por rivaroxaban.
Tratamiento de la hemorragia
En caso de producirse una complicación hemorrágica en un paciente que recibe tratamiento con rivaroxaban, se deberá retrasar la siguiente administración de rivaroxaban o interrumpir el tratamiento si se considera conveniente. Rivaroxaban tiene una semivida de eliminación de entre 5 y 13 horas (ver sección 5.2). Las medidas terapéuticas deben individualizarse según la gravedad y la localización de la hemorragia. En caso necesario, podría aplicarse el tratamiento sintomático adecuado, como la compresión mecánica (por ejemplo en caso de epistaxis grave), hemostasia quirúrgica con procedimientos de control de la hemorragia, reemplazo de fluidos y apoyo hemodinámico. Hemoderivados (concentrado de hematíes o plasma fresco congelado, dependiendo de la anemia o la coagulopatía asociadas) o plaquetas.
Si la hemorragia no se puede controlar con las medidas anteriores, deberían plantearse tanto la administración de un agente de reversión inhibidor del factor Xa específico (andexanet alfa), que antagoniza el efecto farmacodinámico de rivaroxaban, como la administración de un agente procoagulante específico, como el concentrado de complejo de protrombina (CCP), el concentrado de complejo de protrombina activado (CCPA) o el factor VIIa recombinante (r-FVIIa). Sin embargo, actualmente hay una experiencia clínica muy limitada con el uso de estos medicamentos en pacientes que reciben rivaroxaban. La recomendación se basa también en datos no clínicos limitados. Deberá plantearse la readministración de factor VIIa recombinante y ajustar la dosis dependiendo de la mejoría de la hemorragia. Dependiendo de la disponibilidad local, en caso de hemorragia mayor debe considerarse consultar a un experto en coagulación (ver sección 5.1).
No se espera que el sulfato de protamina y la vitamina K afecten a la actividad anticoagulante de rivaroxaban. La experiencia con ácido tranexámico es limitada y no hay experiencia con ácido aminocaproico y aprotinina en pacientes tratados con rivaroxaban. No hay una justificación científica sobre la ventaja ni experiencia con el hemostático sistémico desmopresina en pacientes tratados con rivaroxaban. Debido a su elevada fijación a las proteínas plasmáticas, no se espera que rivaroxaban sea dializable.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Agentes antitrombóticos, inhibidores directos del factor Xa, código ATC: B01AF01
Mecanismo de acción
Rivaroxaban es un inhibidor directo del factor Xa, altamente selectivo, con biodisponibilidad oral. La inhibición del factor Xa interrumpe las vías intrínseca y extrínseca de la cascada de la coagulación de la sangre, inhibiendo tanto la formación de trombina como la formación de trombos. Rivaroxaban no inhibe la trombina (factor II activado) y no se han demostrado efectos sobre las plaquetas.
Efectos farmacodinámicos
En los seres humanos se ha observado una inhibición de la actividad del factor Xa dosis-dependiente. Rivaroxaban modifica el tiempo de protrombina (TP) de forma dosis-dependiente, con una estrecha correlación con las concentraciones plasmáticas (el valor de r es igual a 0,98), si se emplea Neoplastin para el análisis. Otros reactivos proporcionarían unos resultados diferentes. La lectura del TP debe hacerse en segundos, porque el INR sólo se ha calibrado y validado en el caso de los cumarínicos y no puede utilizarse con ningún otro anticoagulante. En los pacientes sometidos a una intervención de cirugía ortopédica mayor, los percentiles 5/95 del TP (Neoplastin), de 2 a 4 horas después de tomar el comprimido (es decir, en el momento del efecto máximo), variaron entre 13 y 25 seg. (valores basales antes de la intervención 12 a 15 seg.).
En un estudio de farmacología clínica en la reversión de la acción farmacodinámica de rivaroxaban en adultos sanos (n = 22), se evaluaron los efectos de dosis únicas (50 UI/kg) de dos tipos diferentes de CCP, un CCP de 3 factores (factores II, IX y X) y un CCP de 4 factores (factores II, VII, IX y X). El CCP de 3 factores redujo los valores medios del TP (Neoplastina) en aproximadamente 1,0 segundos a los 30 minutos, en comparación con reducciones de, aproximadamente, 3,5 segundos observadas con el CCP de 4 factores. En cambio, el CCP de 3 factores tuvo un efecto global mayor y más rápido en la reversión de los cambios en la generación de trombina endógena que el CCP de 4 factores (ver sección 4.9).
El tiempo de tromboplastina parcial activada (TTPa) y el HepTest también están prolongados de forma dosis-dependiente; sin embargo, no se recomiendan para evaluar el efecto farmacodinámico del rivaroxaban. No es necesario monitorizar los parámetros de la coagulación durante el tratamiento con rivaroxaban en la práctica clínica. Sin embargo, si está indicado clínicamente, se pueden medir los niveles de rivaroxaban mediante ensayos cuantitativos calibrados para la actividad anti-factor Xa (ver sección 5.2).
Eficacia clínica y seguridad
Prevención del TEV en los pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla
El programa clínico de rivaroxaban fue diseñado para demostrar su eficacia en la prevención de los acontecimientos del tromboembolismo venoso (TEV), es decir, trombosis venosa profunda (TVP) proximal y distal, y embolia pulmonar (EP), en pacientes sometidos a cirugía ortopédica mayor de las extremidades inferiores. En ensayos clínicos de fase III doble ciego, controlados y aleatorizados, el programa RECORD estudió a más de 9.500 pacientes (7.050 con cirugía de reemplazo total de cadera y 2.531 con reemplazo total de rodilla).
El tratamiento con rivaroxaban, a una dosis de 10 mg una vez al día, iniciado no antes de 6 horas después de la intervención quirúrgica, se comparó con enoxaparina, a una dosis de 40 mg una vez al día, administrada 12 horas antes de la intervención.
En los tres ensayos clínicos de fase III (ver Tabla 4), rivaroxaban redujo significativamente la tasa de tromboembolismo venoso total (cualquier TVP detectada mediante flebografía o sintomática, EP no mortal y muerte) y la tasa de TEV mayor (TVP proximal, EP no mortal y muerte relacionada con TEV), es decir, las variables principales y secundarias mayores pre-especificadas en la valoración de la eficacia. Además, en los tres ensayos clínicos, la tasa de TEV sintomático (TVP sintomática, EP no mortal, muerte relacionada con TEV) fue más baja en los pacientes tratados con rivaroxaban, en comparación con los pacientes tratados con enoxaparina.
La variable principal de seguridad, la hemorragia mayor, mostró tasas comparables en los pacientes tratados con 10 mg de rivaroxaban, en comparación con 40 mg de enoxaparina.
Tabla 4: Resultados de eficacia y seguridad de los estudios clínicos de fase III
| RECORD 1 | RECORD 2 | RECORD 3 | |
| Población del estudio | 4.541 pacientes sometidos a cirugía de reemplazo total de cadera | 2.509 pacientes sometidos a cirugía de reemplazo total de cadera | 2.531 pacientes sometidos a cirugía de reemplazo total de rodilla |
Posología y duración del tratamiento después de la intervención | Rivaroxaban 10 mg una vez al día 35 ± 4 días Enoxaparina 40 mg una vez al día 35 ± 4 días p | Rivaroxaban 10 mg una vez al día 35 ± 4 días Enoxaparina 40 mg una vez al día 12 ± 2 días p | Rivaroxaban 10 mg una vez al día 12 ± 2 días Enoxaparina 40 mg una vez al día 12 ± 2 días p |
| TEV Total | 18 (1,1%) 58 (3,7%) < 0,001 | 17 (2,0%) 81 (9,3%) < 0,001 | 79 (9,6%) 166 (18,9%) < 0,001 |
| TEV mayor | 4 (0,2%) 33 (2,0%) < 0,001 | 6 (0,6%) 49 (5,1%) < 0,001 | 9 (1,0%) 24 (2,6%) 0,01 |
TEV sintomático | 6 (0,4%) 11 (0,7%) | 3 (0,4%) 15 (1,7 %) | 8 (1,0%) 24 (2,7%) |
| Hemorragias mayores | 6 (0,3%) 2 (0,1%) | 1 (0,1%) 1 (0,1%) | 7 (0,6%) 6 (0,5%) |
El análisis de los resultados agrupados de los estudios clínicos de fase III corroboró los datos obtenidos en los estudios individuales en cuanto a la reducción del TEV total, TEV mayor y TEV sintomático con 10 mg de rivaroxaban, una vez al día, en comparación con 40 mg de enoxaparina, una vez al día.
Además del programa de estudios fase III RECORD, se llevó a cabo un estudio de cohortes, post-autorización, de no intervención, abierto (estudio XAMOS) que incluyó 17.413 pacientes sometidos a cirugía ortopédica mayor de cadera o rodilla y en el que se comparó rivaroxaban con el tratamiento tromboprofiláctico estándar, en condiciones de práctica clínica habitual. Se observó TEV sintomático en 57 (0,6%) pacientes del grupo rivaroxaban (n=8.778) y en 88 (1,0%) pacientes del grupo de tratamiento estándar (n=8.635; HR 0,63; IC 95% 0,43-0,91 en la población de seguridad). En cuanto a la hemorragia mayor, se observó en 35 (0,4%) y 29 (0,3%) pacientes en el grupo rivaroxaban y del tratamiento estándar, respectivamente (HR 1,10; IC 95% 0,67-1,80). Estos resultados fueron coherentes con los obtenidos de los ensayos clínicos pivotales aleatorizados.
Tratamiento de la TVP, de la EP y prevención de las recurrencias de la TVP y de la EP El programa clínico de rivaroxaban se diseñó para demostrar la eficacia de rivaroxaban en el tratamiento inicial y continuado de la TVP aguda y de la EP y en la prevención de sus recurrencias. En cuatro estudios clínicos de fase III, aleatorizados y controlados (Einstein DVT, Einstein EP, Einstein Extension y Einstein Choice), se estudiaron más de 12.800 pacientes; adicionalmente, se realizó un análisis agrupado predefinido de los estudios Einstein DVT y Einstein PE. La duración combinada total del tratamiento en todos los estudios fue de 21 meses.
En el estudio Einstein DVT, se estudiaron 3.449 pacientes con TVP aguda para el tratamiento de la TVP y prevención de las recurrencias de la TVP y de la EP (se excluyeron los pacientes que presentaban EP sintomática). La duración del tratamiento fue de 3, 6 o 12 meses, dependiendo del criterio clínico del investigador.
Para el tratamiento inicial de la TVP aguda se administró rivaroxaban 15 mg dos veces al día durante 3 semanas y a continuación, rivaroxaban 20 mg una vez al día.
En el estudio Einstein PE, se estudiaron 4.832 pacientes con EP aguda para el tratamiento de la EP y para la prevención de las recurrencias de TVP y EP. La duración del tratamiento fue de 3, 6 o 12 meses, en función del juicio clínico del investigador.
Para el tratamiento inicial de EP aguda, se administró 15 mg de rivaroxaban dos veces al día durante tres semanas. Esta pauta fue seguida por 20 mg de rivaroxaban una vez al día.
En los dos estudios Einstein DVT y Einstein PE, el tratamiento comparador fue enoxaparina administrada durante al menos cinco días, en combinación con un antagonista de la vitamina K hasta que el TP/INR estuviera en rango terapéutico (≥ 2,0). El tratamiento se continuó con un antagonista de la vitamina K, con un ajuste de dosis para mantener los valores de TP/INR dentro del rango terapéutico de 2,0 a 3,0.
En el estudio Einstein Extension para la prevención de la TVP recurrente o de la EP se estudiaron 1.197 pacientes con TVP o EP. El tratamiento tuvo una duración adicional de 6 o 12 meses en pacientes que previamente habían completado un periodo de 6 a 12 meses de tratamiento por TEV, en función del criterio clínico del investigador. Se comparó rivaroxaban 20 mg una vez al día con placebo.
Los estudios Einstein DVT, PE y Extension usaron las mismas variables principales y secundarias predefinidas de eficacia. La variable principal de eficacia fue el TEV sintomático y recurrente, definido como la combinación de TVP recurrente o bien EP mortal o no mortal. La variable secundaria de eficacia se definió como la combinación de TVP recurrente, EP no mortal y mortalidad por todas las causas.
En el estudio Einstein Choice, se estudiaron 3.396 pacientes con TVP y/o EP sintomática confirmada que completaron de 6 a 12 meses de tratamiento anticoagulante para la prevención de la EP mortal o la TVP o EP sintomática, recurrente y no mortal. Se excluyeron del estudio a los pacientes con una indicación de anticoagulación continuada con dosificación terapéutica. La duración del tratamiento fue de hasta 12 meses, dependiendo de la fecha individual de aleatorización (mediana: 351 días). Se compararon rivaroxaban 20 mg una vez al día y rivaroxaban 10 mg una vez al día con 100 mg de ácido acetilsalicílico una vez al día.
La variable principal de eficacia fue el TEV sintomático y recurrente, definido como la combinación de TVP recurrente o bien EP mortal o no mortal.
En el estudio Einstein DVT (ver Tabla 5) rivaroxaban demostró ser no inferior a enoxaparina / antagonista de la vitamina K (AVK) para la variable principal de eficacia (p < 0,0001 (prueba de no inferioridad); cociente de riesgos (Hazard Ratio (HR)): 0,680 (0,443 – 1,042), p = 0,076 (prueba de superioridad)). El beneficio clínico neto pre-especificado (variable principal de eficacia más episodios hemorrágicos mayores) mostró un HR de 0,67 ((IC 95%: 0,47 – 0,95), valor nominal de p = 0,027) en favor de rivaroxaban. Los valores del INR estuvieron dentro del rango terapéutico un promedio del 60,3% del tiempo para una duración media del tratamiento de 189 días, y del 55,4%, 60,1% y 62,8% del tiempo en los grupos con una duración prevista del tratamiento de 3, 6, y 12 meses, respectivamente. En el grupo de tratamiento con enoxaparina/AVK, no se observó una relación clara entre la media del TRT (tiempo dentro del rango objetivo de INR entre 2,0 – 3,0) del centro en los terciles de igual tamaño y la incidencia de TEV recurrente (p = 0,932 para la interacción). En el tercil más alto según el control del centro, el HR de rivaroxaban con respecto a warfarina fue de 0,69 (IC 95%: 0,35 – 1,35).
Las tasas de incidencia de la variable principal de seguridad (hemorragia mayor o no mayor clínicamente relevante), así como la variable secundaria de seguridad (hemorragia mayor) fueron similares en ambos grupos de tratamiento.
Tabla 5: Resultados de eficacia y seguridad del estudio de fase III Einstein DVT
| Población del estudio | 3.449 pacientes con trombosis venosa profunda aguda sintomática | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=1.731 | Enoxaparina/AVKb) 3, 6 o 12 meses N=1.718 |
| TEV sintomático recurrente* | 36 (2,1%) | 51 (3,0%) |
| EP sintomática recurrente | 20 (1,2%) | 18 (1,0%) |
| TVP sintomática recurrente | 14 (0,8%) | 28 (1,6%) |
| EP y TVP sintomáticas | 1 (0,1%) | 0 |
| EP mortal/muerte en la que no puede descartarse EP | 4 (0,2%) | 6 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 139 (8,1%) | 138 (8,1%) |
| Acontecimientos hemorrágicos mayores | 14 (0,8%) | 20 (1,2%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b)
Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p < 0,0001 (no-inferioridad; HR pre-especificado de 2,0); HR: 0,680 (0,443 – 1,042), p = 0,076
(superioridad)
En el estudio Einstein PE (ver Tabla 6) rivaroxaban demostró ser no inferior a la enoxaparina/AVK para la variable primaria de eficacia (p = 0,0026 (prueba de no inferioridad); HR: 1,123 (0,749 – 1,684)). El beneficio clínico neto pre-especificado (resultado de eficacia primaria más acontecimientos de sangrado mayor) se reportó con un HR de 0,849 ((IC del 95%: 0,633 a 1,139), valor nominal de p = 0,275). Los valores de INR estuvieron dentro del rango terapéutico una media del 63% del tiempo para la duración media del tratamiento de 215 días, y el 57%, 62%, y 65% del tiempo en los grupos de duración prevista de tratamiento de 3, 6, y 12 meses, respectivamente. En el grupo de enoxaparina/AVK, no hubo una relación clara entre el nivel de la media TRT del centro (Tiempo en objetivo de INR de 2,0 – 3,0) en los terciles de igual tamaño y la incidencia de la recurrencia de TEV (p = 0,082 para la interacción). En el tercil superior de acuerdo con el centro, el HR con rivaroxaban en comparación con warfarina fue 0,642 (IC 95%: 0,277 – 1,484).
Las tasas de incidencia de la variable principal de seguridad (acontecimientos hemorrágicos mayores o no mayores clínicamente relevantes) fueron ligeramente inferiores en el grupo de tratamiento con rivaroxaban (10,3% (249/2412)) frente a las del grupo de tratamiento con enoxaparina/AVK (11,4% (274/2405)). La incidencia de las variables secundarias de seguridad (acontecimientos de sangrado mayor) fue inferior en el grupo de rivaroxaban (1,1% (26/2412)) comparado con la de enoxaparina/grupo AVK (2,2% (52/2405)), con un HR 0,493 (IC 95 %: 0,308 – 0,789).
Tabla 6: Resultados de eficacia y seguridad del estudio de fase III Einstein PE
| Población del estudio | 4.832 pacientes con EP sintomática aguda | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=2.419 | Enoxaparina/AVKb) 3, 6 o 12 meses N=2.413 |
| TEV sintomático recurrente* | 50 (2,1%) | 44 (1,8%) |
| EP sintomática recurrente | 23 (1,0%) | 20 (0,8%) |
| TVP sintomática recurrente | 18 (0,7%) | 17 (0,7%) |
| EP y TVP sintomáticas | 0 | 2 (< 0,1%) |
| EP mortal/muerte en la que no puede descartarse EP | 11 (0,5%) | 7 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 249 (10,3%) | 274 (11,4%) |
| Acontecimientos hemorrágicos mayores | 26 (1,1%) | 52 (2,2%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b) Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p < 0,0026 (no-inferioridad; HR pre-especificado de 2,0); HR: 1,123 (0,749 – 1,684)
Se realizó un análisis agrupado pre-especificado de los resultados de los estudios Einstein DVT y PE (ver Tabla 7).
Tabla 7: Resultados de eficacia y seguridad del análisis agrupado de los estudios de fase III Einstein DVT y Einstein PE
| Población del estudio | 8.281 pacientes con TVP sintomática aguda o EP | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=4.150 | Enoxaparina/AVKb) 3, 6 o 12 meses N=4.131 |
| TEV sintomático recurrente* | 86 (2,1%) | 95 (2,3%) |
| EP sintomática recurrente | 43 (1,0%) | 38 (0,9%) |
| TVP sintomática recurrente | 32 (0,8%) | 45 (1,1%) |
| EP y TVP sintomáticas | 1 (< 0,1%) | 2 (< 0,1%) |
| EP mortal/muerte en la que no puede descartarse EP | 15 (0,4%) | 13 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 388 (9,4%) | 412 (10,0%) |
| Acontecimientos hemorrágicos mayores | 40 (1,0%) | 72 (1,7%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b) Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p < 0,0001 (no-inferioridad; HR pre-especificado de 1,75); HR: 0,886 (0,661 – 1,186)
El beneficio clínico neto pre-especificado (variable primaria de eficacia más acontecimientos de sangrado mayor) del análisis agrupado se reportó con un HR de 0,771 ((IC 95%: 0,614 – 0,967), valor nominal de p = 0,0244).
En el estudio Einstein Extension (ver Tabla 8), rivaroxaban fue superior a placebo en cuanto a las variables principal y secundaria de eficacia. En cuanto a la variable principal de seguridad (hemorragia mayor) hubo una tasa de incidencia numéricamente superior no significativa en los pacientes tratados con rivaroxaban 20 mg una vez al día, en comparación con placebo. La variable secundaria de seguridad (hemorragia mayor o no mayor clínicamente relevante) mostró unas tasas más altas en los pacientes tratados con rivaroxaban 20 mg una vez al día, en comparación con placebo.
Tabla 8: Resultados de eficacia y seguridad del estudio de fase III Einstein Extension
| Población del estudio | 1.197 pacientes continuaron el tratamiento y la prevención del TEV recurrente | |
| Pauta del tratamiento | Rivaroxabana) 6 o 12 meses N = 602 | Placebo 6 o 12 meses N = 594 |
| TEV recurrente y sintomático* | 8 (1,3%) | 42 (7,1%) |
| EP recurrente y sintomática | 2 (0,3%) | 13 (2,2%) |
| TVP recurrente y sintomática | 5 (0,8%) | 31 (5,2%) |
| EP mortal/muerte en la que no se puede descartar EP | 1 (0,2%) | 1 (0,2%) |
| Hemorragia mayor | 4 (0,7%) | 0 (0,0%) |
| Hemorragia no mayor clínicamente relevante | 32 (5,4%) | 7 (1,2%) |
- a) Rivaroxaban 20 mg una vez al día
* p < 0,0001 (superioridad), HR: 0,185 (0,087 – 0,393)
En el estudio Einstein Choice (ver Tabla 9), rivaroxaban 20 mg y 10 mg fueron superiores a 100 mg de ácido acetilsalicílico en cuanto a la variable principal de eficacia. La variable principal de seguridad (hemorragia mayor) fue similar en los pacientes tratados con rivaroxaban 20 mg y 10 mg una vez al día, en comparación con 100 mg de ácido acetilsalicílico.
Tabla 9: Resultados de eficacia y seguridad del estudio de fase III Einstein Choice
| Población del estudio | 3.396 pacientes continuaron la prevención del tromboembolismo venoso recurrente | ||
| Pauta del tratamiento | Rivaroxaban 20 mg una vez al día N=1.107 | Rivaroxaban 10 mg una vez al día N=1.127 | AAS 100 mg una vez al día N=1.131 |
Mediana de la duración del tratamiento [rango intercuartil] | 349 [189-362] días | 353 [190-362] días | 350 [186-362] días |
| TEV sintomático recurrente | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) |
| EP sintomática recurrente | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) |
| TVP sintomática recurrente | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) |
| EP mortal/muerte en la que no se puede descartar EP | 2 (0,2%) | 0 | 2 (0,2%) |
TEV sintomático recurrente, IM, ictus o embolia sistémica no SNC | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Hemorragia mayor | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Hemorragia no mayor clínicamente relevante | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
TEV sintomático recurrente o hemorragia mayor (beneficio clínico neto) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p < 0,001(superioridad) rivaroxaban 20 mg una vez al día vs AAS 100 mg una vez al día; HR=0,34 (0,20 – 0,59)
** p < 0.001 (superioridad) rivaroxaban 10 mg una vez al día vs AAS 100 mg una vez al día; HR=0,26 (0,14–0,47)
+ Rivaroxaban 20 mg una vez al día vs. AAS 100 mg una vez al día; HR=0,44 (0,27 – 0,71), p = 0,0009 (nominal)
++ Rivaroxaban 10 mg una vez al día vs. AAS 100 mg una vez al día; HR=0,32 (0,18 – 0,55), p < 0,0001 (nominal)
Además del programa de fase III EINSTEIN, se ha realizado un estudio prospectivo de cohortes, no intervencionista, abierto (XALIA) con adjudicación central de resultados, incluyendo TEV recurrente, hemorragia mayor y muerte. Se reclutaron 5.142 pacientes con TVP aguda para evaluar la seguridad a largo plazo de rivaroxaban, en comparación con el tratamiento anticoagulante de referencia, en condiciones de práctica clínica. Las tasas de hemorragia mayor, TEV recurrente y mortalidad por cualquier causa para rivaroxaban fueron de 0,7%, 1,4% y 0,5%, respectivamente. Se hallaron diferencias en las características iniciales de los pacientes, incluyendo edad, cáncer e insuficiencia renal. Se realizó un análisis predefinido utilizando el índice de propensión estratificado para ajustar las diferencias en las características iniciales medidas pero, a pesar de esto, la confusión residual puede influir en los resultados. Los HRs ajustados que compararon rivaroxaban con el tratamiento de referencia para la hemorragia mayor, TEV recurrente y mortalidad por cualquier causa fueron de 0,77 (IC 95% 0,40 – 1,50), 0,91 (IC 95% 0,54 – 1,54) y 0,51 (IC 95% 0,24 – 1,07), respectivamente. Estos resultados en condiciones de práctica clínica son consistentes con el perfil de seguridad establecido en esta indicación.
En un estudio posautorización, no intervencionista, en más de 40.000 pacientes sin antecedentes de cáncer procedentes de cuatro países, se prescribió rivaroxabán para el tratamiento o la prevención de la TVP y la EP. Las tasas de acontecimientos por cada 100 pacientes-año para los acontecimientos de TEV/tromboembólicos sintomáticos/clínicamente aparentes que condujeron a la hospitalización oscilaron entre 0,64 (IC del 95%: 0,40 – 0,97) en el Reino Unido y 2,30 (IC del 95%: 2,11 – 2,51) en Alemania. Se produjeron hemorragias con resultado de hospitalización con unas tasas de acontecimientos por 100 pacientes-año de 0,31 (IC del 95%: 0,23 – 0,42) para las hemorragias intracraneales, 0,89 (IC del 95%: 0,67 – 1,17) para las hemorragias gastrointestinales, 0,44 (IC del 95%: 0,26 – 0,74) para las hemorragias urogenitales y 0,41 (IC del 95%: 0,31 – 0,54) para otras hemorragias.
Pacientes con síndrome antifosfolipídico con triple positividad de alto riesgo En un estudio multicéntrico, aleatorizado, abierto, independiente y con adjudicación ciega de los acontecimientos, se comparó rivaroxaban con warfarina en pacientes con antecedentes de trombosis, a los que se les había diagnosticado síndrome antifosfolipídico y que presentaban un alto riesgo de sufrir episodios tromboembólicos (positivos en las 3 pruebas de anticuerpos antifosfolípidos: anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I). El ensayo se finalizó prematuramente tras la inclusión de 120 pacientes debido a un exceso de eventos en los pacientes del grupo de rivaroxaban. El seguimiento medio fue de 569 días. Se aleatorizó a 59 pacientes al grupo de rivaroxaban 20 mg (15 mg en el caso de los pacientes con un aclaramiento de creatinina (CrCl) <50 ml/min) y 61 al grupo de warfarina (INR de 2,0-3,0). Se produjeron eventos tromboembólicos en el 12% de los pacientes aleatorizados al grupo de rivaroxaban (4 accidentes cerebrovasculares isquémicos y 3 infartos de miocardio). No se notificaron episodios en los pacientes aleatorizados al grupo de warfarina. Se observaron hemorragias mayores en 4 pacientes (7%) del grupo de rivaroxaban y 2 pacientes (3%) del grupo de warfarina.
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con el medicamento de referencia con rivaroxaban en todos los grupos de la población pediátrica en la prevención de acontecimientos tromboembólicos (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
Rivaroxaban se absorbe rápidamente y alcanza concentraciones máximas (Cmax) de 2 a 4 horas después de tomar el comprimido.
La absorción oral de rivaroxaban es casi completa y su biodisponibilidad oral es elevada (80% al 100%) en el caso de la dosis del comprimido de 2,5 mg y de 10 mg, independientemente de las condiciones de ayuno o alimentación. La ingesta de alimentos con rivaroxaban (a la dosis de 2,5 mg o de 10 mg) no afecta al AUC ni a la Cmax. Los comprimidos de 2,5 mg y de 10 mg de rivaroxaban pueden tomarse con o sin alimentos.
Rivaroxaban presenta una farmacocinética lineal hasta, aproximadamente, 15 mg administrados una vez al día. A dosis más altas, rivaroxaban muestra una absorción disminuida, con una reducción de la biodisponibilidad y de la tasa de absorción dosis-dependiente. Este efecto es más marcado en ayunas que después de la ingesta de alimentos.
La variabilidad de la farmacocinética de rivaroxaban es moderada; con una variabilidad interindividual (CV%) entre el 30 y el 40%, excepto el día de la intervención quirúrgica y el siguiente día, cuando la variabilidad de la exposición es alta (70%).
La absorción de rivaroxaban depende del sitio donde se libera en el tracto gastrointestinal. Se ha notificado una disminución del 29% y del 56% en el AUC y la Cmax, en comparación con el comprimido, cuando rivaroxaban en forma de granulado se liberó en el intestino delgado proximal. La exposición se reduce aún más cuando rivaroxaban se libera en el intestino delgado distal o en el colon ascendente. Por lo tanto, debe evitarse la administración de rivaroxaban de forma distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y la correspondiente exposición a rivaroxaban.
La biodisponibilidad (AUC y Cmax) fue comparable para rivaroxaban 20 mg, administrado por vía oral como comprimido triturado y mezclado con puré de manzana o diluido con agua, administrado a través de una sonda gástrica y seguido de una comida líquida, en comparación con el comprimido entero. Dado el perfil farmacocinético predecible, proporcional a la dosis de rivaroxaban, los resultados de biodisponibilidad de este estudio son probablemente aplicables a dosis más bajas de rivaroxaban.
Distribución
La unión a las proteínas plasmáticas humanas es alta, del 92% al 95% aproximadamente, y la albúmina sérica es el principal componente de unión. El volumen de distribución es moderado, con un Vss de 50 litros, aproximadamente.
Biotransformación y eliminación
De la dosis administrada de rivaroxaban, se metaboliza aproximadamente 2/3; después, la mitad se elimina por la vía renal y la otra mitad por vía fecal. El 1/3 restante de la dosis administrada se excreta directamente como principio activo no modificado en la orina, principalmente mediante secreción renal activa.
Rivaroxaban se metaboliza mediante el CYP3A4, el CYP2J2 y mecanismos independientes del CYP. Las principales vías de biotransformación son la degradación oxidativa de la porción de morfolinona y la hidrólisis de los enlaces amida. Según investigaciones in vitro, rivaroxaban es un sustrato de las proteínas transportadoras P-gp (glucoproteína P) y Bcrp (proteína de resistencia al cáncer de mama). Rivaroxaban en forma inalterada es el compuesto más abundante en el plasma humano, sin presencia de metabolitos mayores o metabolitos activos circulantes. Con un aclaramiento sistémico de aproximadamente 10 l/h, rivaroxaban puede clasificarse como una sustancia de bajo aclaramiento. Después de la administración por vía intravenosa de una dosis de 1 mg, la semivida de eliminación es de aproximadamente 4,5 horas. Después de la administración por vía oral, la eliminación se ve limitada por la tasa de absorción. En personas jóvenes, la eliminación de rivaroxaban del plasma se produce con una semivida de eliminación de 5 a 9 horas y en personas de edad avanzada, con una semivida de eliminación de 11 a 13 horas.
Poblaciones especiales
Sexo
No hubo ninguna diferencia clínicamente relevante en las propiedades farmacocinéticas y farmacodinámicas entre pacientes hombres y mujeres.
Pacientes de edad avanzada
Los pacientes de edad avanzada presentaron concentraciones plasmáticas mayores que los pacientes más jóvenes, con unos valores medios del AUC que fueron aproximadamente 1,5 veces superiores, principalmente debido a la disminución (aparente) del aclaramiento renal y total. No es necesario un ajuste de la dosis.
Peso corporal
Los valores extremos en el peso corporal (< 50 kg o > 120 kg) tuvieron poco efecto en las concentraciones plasmáticas de rivaroxaban (menos del 25%). No es necesario un ajuste de la dosis.
Origen étnico
No se observaron diferencias interétnicas clínicamente relevantes entre los pacientes de raza blanca, afroamericanos, de origen latinoamericano, japonés o chino, en cuanto a las propiedades farmacocinéticas o farmacodinámicas.
Insuficiencia hepática
Los pacientes cirróticos con insuficiencia hepática leve (clasificados como Child Pugh A), sólo presentaron cambios menores en la farmacocinética de rivaroxaban (aumento medio del AUC de 1,2 veces), lo que fue casi comparable al grupo control de voluntarios sanos. En los pacientes cirróticos con insuficiencia hepática moderada (clasificados como Child Pugh B), el AUC media de rivaroxaban estuvo aumentada significativamente en 2,3 veces, en comparación con voluntarios sanos. El AUC parcial aumentó 2,6 veces. Estos pacientes también mostraron una disminución de la eliminación renal de rivaroxaban, similar a los pacientes con insuficiencia renal moderada. No hay datos en pacientes con insuficiencia hepática grave.
La inhibición de la actividad del factor Xa se incrementó en un factor de 2,6 en pacientes con insuficiencia hepática moderada, en comparación con voluntarios sanos; de manera similar, la prolongación del TP se incrementó en un factor de 2,1. Los pacientes con insuficiencia hepática moderada fueron más sensibles a rivaroxaban, lo que produjo una relación farmacocinética / farmacodinámica más pronunciada entre la concentración y el TP.
Rivaroxaban está contraindicado en pacientes con hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia, incluyendo pacientes cirróticos clasificados como Child Pugh B y C (ver sección 4.3).
Insuficiencia renal
Se observó un aumento de la exposición de rivaroxaban, correlacionado con la disminución de la función renal, evaluada mediante las determinaciones del aclaramiento de creatinina. En personas con insuficiencia renal leve (aclaramiento de creatinina de 50 a 80 ml/min), moderada (aclaramiento de creatinina de 30 a 49 ml/min) o grave (aclaramiento de creatinina de 15 a 29 ml/min), las concentraciones plasmáticas de rivaroxaban (AUC) aumentaron 1,4, 1,5 y 1,6 veces, respectivamente. Los aumentos correspondientes de los efectos farmacodinámicos fueron más pronunciados. En sujetos con insuficiencia renal leve, moderada y grave, la inhibición total de la actividad del factor Xa aumentó en factores de 1,5, 1,9 y 2,0 respectivamente, en comparación con voluntarios sanos; de manera similar, la prolongación del TP aumentó en factores de 1,3, 2,2 y 2,4, respectivamente. No hay datos en pacientes con un aclaramiento de creatinina < 15 ml/min.
Debido a la elevada fijación a las proteínas plasmáticas, no se espera que rivaroxaban sea dializable. No se recomienda el uso en pacientes con un aclaramiento de creatinina < 15 ml/min. Rivaroxaban debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min (ver sección 4.4).
Datos farmacocinéticos en pacientes
En los pacientes que recibieron rivaroxaban 10 mg una vez al día para la prevención del TEV, la concentración media geométrica (intervalo de predicción del 90%) a las 2 – 4 h y a las 24 h aproximadamente después de la dosis (lo que representa aproximadamente las concentraciones máxima y mínima durante el intervalo entre dosis) fue de 101 (7 – 273) y de 14 (4 – 51) µg/l, respectivamente.
Relación farmacocinética/farmacodinámica
Se ha evaluado la relación farmacocinética/farmacodinámica (PK/PD) entre la concentración plasmática de rivaroxaban y varios criterios de valoración PD (inhibición del factor Xa, tiempo de protrombina (TP), TTPa, Heptest) después de la administración de un amplio rango de dosis (de 5 a 30 mg dos veces al día). La relación entre la concentración de rivaroxaban y la actividad del factor Xa se describió de manera óptima por un modelo Emax. En el caso del TP, por lo general, el modelo de intersección lineal describió mejor los datos. Dependiendo de los diferentes reactivos usados en el TP, la pendiente varió considerablemente. Con Neoplastin PT, el TP basal fue de aproximadamente 13 seg., y la pendiente fue de, aproximadamente, 3 – 4 seg/(100 µg/l). Los resultados de los análisis de la relación PK/PD en la fase II y III fueron congruentes con los datos establecidos en sujetos sanos. En pacientes, los valores iniciales del factor Xa y del TP se vieron afectados por la intervención quirúrgica y dieron como resultado una diferencia en la pendiente de concentración-TP entre el día después de la intervención y el estado de equilibrio.
Población pediátrica
No se ha determinado la seguridad y eficacia para la indicación de la prevención primaria del TEV en niños y adolescentes hasta los 18 años.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad con una dosis única, fototoxicidad, genotoxicidad, potencial carcinogénico y toxicidad juvenil.
Los efectos observados en los estudios con dosis repetidas se debieron principalmente a la actividad farmacodinámica incrementada de rivaroxaban. En ratas se observó un aumento de las concentraciones plasmáticas de IgG e IgA, a niveles de exposición clínicamente relevantes. No se observó ningún efecto sobre la fertilidad en las ratas macho o hembra. Los estudios en animales han demostrado una toxicidad reproductiva relacionada con el modo de acción farmacológica de rivaroxaban (p.ej., complicaciones hemorrágicas). A concentraciones plasmáticas clínicamente relevantes se observó toxicidad embriofetal (pérdida después de la implantación, retraso o adelanto de la osificación, varias manchas hepáticas de color claro) y un aumento de la incidencia de malformaciones frecuentes, así como cambios placentarios. En el estudio pre y postnatal en ratas, se observó una disminución de la viabilidad de las crías a dosis que fueron tóxicas para las madres.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Lactosa monohidrato
Croscarmelosa sódica (E468)
Laurilsulfato de sodio (E487)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Celulosa microcristalina (E460)
Silice coloidal anhidra (E551)
Estearato de magnesio (E572)
Recubrimiento
Macrogol 4000 (E1521)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Dióxido de titanio (E171)
Óxido de hierro rojo (E172)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
2 años
Comprimidos triturados
Los comprimidos triturados de rivaroxaban son estables en agua y en puré de manzana hasta 4 horas.
6.4 Precauciones especiales de conservación
No requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Blíster de PVC transparente / aluminio, en envases de 5, 10, 14, 28, 30, 98 o 100 comprimidos recubiertos con película, o blísteres unidosis precortados en envases de 10 x 1 o 100 x 1 comprimidos recubiertos con película.
Frascos de HDPE con tapón de rosca continua de polipropileno blanco opaco a prueba de niños y revestimiento interno para sellado por inducción. Contenido del frasco: 30 o 90 comprimidos recubiertos con película.
Frascos de HDPE con tapón de rosca continua de polipropileno blanco opaco, con revestimiento interno para sellado por inducción. Contenido del frasco: 500 comprimidos recubiertos con película.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y otras manipulaciones
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
Trituración de comprimidos
Los comprimidos de rivaroxaban se pueden triturar y suspender en 50 ml de agua y administrarse por medio de una sonda nasogástrica o una sonda de alimentación gástrica tras confirmar la colocación de la sonda en el estómago. Después, la sonda se debe lavar con agua. Dado que la absorción de rivaroxaban depende del lugar de liberación del principio activo, se debe evitar la administración de rivaroxaban en una localización distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y, por consiguiente, a una menor exposición al principio activo. No se requiere alimentación enteral inmediatamente después de la administración de los comprimidos de 10 mg.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta,
Barcelona, 08039
España
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/20/1488/012-023
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 16 de noviembre de 2020
Fecha de la última renovación: 6 de agosto de 2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.
Rivaroxaban Accord 15 mg comprimidos recubiertos con película EFG
1. NOMBRE DEL MEDICAMENTO
Rivaroxaban Accord 15 mg comprimidos recubiertos con película EFG
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película contiene 15 mg de rivaroxaban.
Excipiente con efecto conocido
Cada comprimido recubierto con película contiene 20,920 mg de lactosa (como monohidrato), ver sección 4.4.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido)
Comprimidos recubiertos con película, de color rojo, redondos, biconvexos, de aproximadamente 5 mm de diámetro y grabados con “IL” en una cara y con un “2” en la otra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Adultos
Prevención del ictus y de la embolia sistémica en pacientes adultos con fibrilación auricular no valvular, con uno o más factores de riesgo, como por ejemplo, insuficiencia cardiaca congestiva, hipertensión, edad ≥ 75 años, diabetes mellitus, ictus o ataque isquémico transitorio previos.
Tratamiento de la trombosis venosa profunda (TVP) y de la embolia pulmonar (EP), y prevención de las recurrencias de la TVP y de la EP en adultos. (Ver en sección 4.4 información sobre pacientes con EP hemodinámicamente inestables.)
Población pediátrica
Tratamiento del tromboembolismo venoso (TEV) y prevención de las recurrencias del TEV en niños y adolescentes menores de 18 años con un peso de entre 30 kg y 50 kg después de al menos 5 días de tratamiento inicial con anticoagulación parenteral.
4.2 Posología y forma de administración
Posología
Prevención del ictus y de la embolia sistémica en adultos
La dosis recomendada es de 20 mg de rivaroxaban una vez al día, que es también la dosis máxima recomendada.
El tratamiento con Rivaroxaban Accord debe continuarse a largo plazo siempre que el beneficio de la prevención del ictus y de la embolia sistémica sea superior al riesgo de hemorragia (ver sección 4.4).
Si se olvida una dosis, el paciente debe tomar inmediatamente Rivaroxaban Accord y seguir al día siguiente con la dosis de una vez al día recomendada. La dosis no debe duplicarse en el mismo día para compensar una dosis olvidada.
Tratamiento de la TVP, tratamiento de la EP y prevención de las recurrencias de la TVP y de la EP en adultos
La dosis recomendada para el tratamiento inicial de la TVP aguda o de la EP es de 15 mg dos veces al día, durante las tres primeras semanas, seguida de 20 mg una vez al día para el tratamiento continuado así como para la prevención de las recurrencias de la TVP y de la EP.
Se debe considerar una duración corta del tratamiento (por lo menos 3 meses) en los pacientes con TVP o EP provocada por factores mayores de riesgo transitorio (es decir, cirugía mayor o traumatismo recientes). Se debe considerar una duración más prolongada del tratamiento en los pacientes con TVP
o EP provocada, no relacionada con factores mayores de riesgo transitorio, TVP o EP no provocada, o antecedentes de TVP o EP recurrente.
Cuando está indicada la prevención extendida de la TVP o EP recurrente (después de finalizar por lo menos 6 meses de tratamiento de la TVP o la EP), la dosis recomendada es de 10 mg una vez al día. Se debe considerar la administración de una dosis de Rivaroxaban Accord 20 mg una vez al día en los pacientes en los que se considera que el riesgo de TVP o EP recurrente es alto, por ejemplo, los que tienen comorbilidades complicadas, o los que han presentado TVP o EP recurrente con la prevención extendida con rivaroxaban 10 mg una vez al día.
La duración del tratamiento y la selección de la dosis deben individualizarse después de una valoración cuidadosa del beneficio del tratamiento frente al riesgo de hemorragia (ver sección 4.4).
| Periodo | Programa de dosificación | Dosis total diaria | |
Tratamiento y prevención de TVP y EP recurrente | Días 1 – 21 | 15 mg dos veces al día | 30 mg |
| Día 22 en adelante | 20 mg una vez al día | 20 mg | |
| Prevención de TVP y EP recurrente | Después de finalizar al menos 6 meses de tratamiento de la TVP o EP | 10 mg una vez al día o 20 mg una vez al día | 10 mg o 20 mg |
Para facilitar el cambio de dosis de 15 mg a 20 mg después del Día 21, está disponible un envase para el inicio del tratamiento de Rivaroxaban Accord en las primeras 4 semanas para el tratamiento de la TVP/EP.
Si el paciente olvida una dosis durante la fase de tratamiento de 15 mg dos veces al día (días 1 a 21), éste deberá tomar inmediatamente Rivaroxaban Accord para garantizar una toma de 30 mg de Rivaroxaban Accord al día. En este caso, se pueden tomar dos comprimidos de 15 mg a la vez y al día siguiente se deberá seguir con la pauta habitual recomendada de 15 mg dos veces al día.
Si el paciente olvida una dosis durante la fase de tratamiento de una vez al día, deberá tomar inmediatamente Rivaroxaban Accord, y seguir al día siguiente con la pauta recomendada de una vez al día. La dosis no debe duplicarse en el mismo día para compensar una dosis olvidada.
Tratamiento del TEV y prevención de las recurrencias del TEV en niños y adolescentes El tratamiento con rivaroxaban en niños y adolescentes menores de 18 años debe iniciarse tras un mínimo de 5 días de tratamiento inicial con anticoagulación parenteral (ver sección 5.1).
La dosis para niños y adolescentes se calcula en función del peso corporal.
Peso corporal de 30 a 50 kg:
se recomienda una dosis diaria única de 15 mg de rivaroxaban. Esta es la dosis máxima diaria.
Peso corporal de 50 kg o más:
se recomienda una dosis diaria única de 20 mg de rivaroxaban. Esta es la dosis máxima diaria.
- Para pacientes con un peso corporal inferior a 30 kg, consulte la Ficha Técnica de otros medicamentos que contienen rivaroxaban granulado para suspensión oral disponibles en su mercado.
El peso del niño debe ser vigilado y la dosis revisada regularmente. Esto es para asegurar que se mantiene una dosis terapéutica. Los ajustes de dosis se deben realizar únicamente en base a los cambios en el peso corporal.
El tratamiento debe continuar durante al menos 3 meses en niños y adolescentes. El tratamiento se puede prolongar hasta 12 meses cuando sea clínicamente necesario. No hay datos disponibles en niños para respaldar una reducción de la dosis después de 6 meses de tratamiento. La relación beneficio/riesgo de continuar el tratamiento después de 3 meses debe evaluarse de forma individual teniendo en cuenta el riesgo de trombosis recurrente frente al riesgo potencial de hemorragia.
Si se olvida una dosis, esta debe tomarse lo antes posible después de advertirlo, pero sólo en el mismo día. Si esto no es posible, el paciente debe saltarse la dosis y continuar con la siguiente según lo prescrito. El paciente no debe tomar dos dosis para compensar una dosis olvidada.
Cambio de tratamiento con antagonistas de la vitamina K (AVK) a rivaroxaban
- Prevención del ictus y de la embolia sistémica, deberá interrumpirse el tratamiento con AVK e iniciarse el tratamiento con Rivaroxaban Accord cuando el valor del INR (International Normalised Ratio) sea ≤ 3,0.
Tratamiento de la TVP, EP y en la prevención de sus recurrencias en adultos y tratamiento del
TEV y prevención de sus recurrencias en pacientes pediátricos:
Deberá interrumpirse el tratamiento con AVK e iniciarse el tratamiento con Rivaroxaban Accord cuando el valor del INR sea ≤ 2,5.
Al cambiar el tratamiento con AVK a rivaroxaban, los valores de INR del paciente estarán falsamente elevados después de la toma de rivaroxaban. El INR no es un parámetro válido para medir la actividad anticoagulante de rivaroxaban, por lo que no debe utilizarse (ver sección 4.5).
Cambio de tratamiento con rivaroxaban a antagonistas de la vitamina K (AVK) Existe la posibilidad de una incorrecta anticoagulación durante la transición de rivaroxaban a AVK. Debe garantizarse una anticoagulación adecuada y continua durante cualquier transición a un anticoagulante alternativo. Debe señalarse que rivaroxaban puede contribuir a un aumento del INR. En los pacientes que cambien de rivaroxaban a AVK, estos tratamientos deben administrarse simultáneamente hasta que el INR sea ≥ 2,0. Durante los dos primeros días del periodo de cambio se utilizará la dosis inicial estándar de AVK, que se ajustará posteriormente en función de los resultados del INR. Mientras los pacientes están bajo tratamiento con rivaroxaban y AVK, el INR puede determinarse a partir de las 24 horas que siguen a la dosis de rivaroxaban y siempre antes de la siguiente dosis. Una vez interrumpido el tratamiento con Rivaroxaban Accord, el INR puede determinarse con fiabilidad pasadas al menos 24 horas de la última dosis (ver secciones 4.5 y 5.2).
Pacientes pediátricos:
Los niños que cambien de tratamiento de Rivaroxaban Accord a AVK deben continuar con Rivaroxaban Accord durante 48 horas después de la primera dosis de AVK. Después de 2 días de administración conjunta, se debe determinar el INR antes de la siguiente dosis programada de Rivaroxaban Accord. Se aconseja continuar coadministrando Rivaroxaban Accord y AVK hasta que el INR sea ≥ 2,0. Una vez que se suspenda Rivaroxaban Accord, se pueden realizar pruebas de INR de manera fiable 24 horas después de la última dosis (ver más arriba y la sección 4.5).
Cambio de tratamiento con anticoagulante parenteral a rivaroxaban
Los pacientes adultos y pediátricos que están recibiendo un anticoagulante por vía parenteral, deben interrumpir el tratamiento anticoagulante por vía parenteral e iniciar el tratamiento con rivaroxaban de 0 a 2 horas antes de la siguiente administración programada del medicamento por vía parenteral (p. ej., heparina de bajo peso molecular). En el caso de un anticoagulante parenteral administrado por perfusión continua (p. ej., heparina no fraccionada intravenosa) rivaroxaban deberá administrarse en el momento de la suspensión del anticoagulante parenteral.
Cambio de tratamiento con rivaroxaban a anticoagulante parenteral
Se debe interrumpir Rivaroxaban Accord y administrar la primera dosis de anticoagulante parenteral debe administrarse en el momento en que se tomaría la siguiente dosis de rivaroxaban.
Poblaciones especiales
Insuficiencia renal
Adultos:
Los escasos datos clínicos en pacientes con insuficiencia renal grave (aclaramiento de creatinina de 15 a 29 ml/min) indican que las concentraciones plasmáticas de rivaroxaban aumentan significativamente. Por lo tanto, Rivaroxaban Accord se debe usar con precaución en estos pacientes. No se recomienda su uso en pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.4 y 5.2).
En pacientes con insuficiencia renal moderada (aclaramiento de creatinina de 30 a 49 ml/min) o grave (aclaramiento de creatinina de 15 a 29 ml/min) se recomiendan las siguientes pautas posológicas:
- Para la prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular, la dosis recomendada es de 15 mg una vez al día (ver sección 5.2).
Para el tratamiento de la TVP y de la EP, y la prevención de las recurrencias de la TVP y de la
EP: se debe tratar a los pacientes con 15 mg dos veces al día durante las tres primeras semanas. Después, cuando la dosis recomendada es de 20 mg una vez al día, deberá considerarse una reducción de la dosis de 20 mg una vez al día a 15 mg una vez al día si el riesgo de sangrado valorado en el paciente supera el riesgo de recurrencia de TVP y de EP. La recomendación para el uso de 15 mg se basa en el modelo farmacocinético que no se ha estudiado en este contexto clínico (ver secciones 4.4, 5.1 y 5.2).
Cuando la dosis recomendada es 10 mg una vez al día, no es necesario un ajuste de la dosis a partir de la dosis recomendada.
No se requiere ajuste de dosis en pacientes con insuficiencia renal leve (aclaramiento de creatinina de 50 a 80 ml/min) (ver sección 5.2).
Población pediátrica:
- Niños y adolescentes con insuficiencia renal leve (tasa de filtración glomerular 50 – 80 ml/min/1,73 m2): no se requiere un ajuste de la dosis, según los datos en adultos y los datos limitados en pacientes pediátricos (ver sección 5.2).
Niños y adolescentes con insuficiencia renal moderada o grave (tasa de filtración glomerular <
50 ml/min/1,73 m2): no se recomienda el uso de Rivaroxaban Accord, ya que no se dispone de datos clínicos (ver sección 4.4).
Insuficiencia hepática
Rivaroxaban Accord está contraindicado en pacientes con hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia incluidos los pacientes cirróticos con Child Pugh B y C (ver secciones 4.3 y 5.2). No se dispone de datos clínicos en niños con insuficiencia hepática.
Pacientes de edad avanzada
No se requiere ajuste de dosis (ver sección 5.2).
Peso corporal
No se requiere ajuste de dosis en adultos (ver sección 5.2).
En el caso de los pacientes pediátricos, la dosis se determina en función del peso corporal
Sexo
No se requiere ajuste de dosis (ver sección 5.2).
Pacientes sometidos a cardioversión
El tratamiento con Rivaroxaban Accord se puede iniciar o continuar en pacientes que requieran cardioversión.
Para una cardioversión guiada por ecocardiografía transesofágica (ETE) en pacientes no tratados previamente con anticoagulantes, el tratamiento con Rivaroxaban Accord debe iniciarse al menos 4 horas antes de la cardioversión para asegurar una anticoagulación adecuada (ver secciones 5.1 y 5.2). En todos los pacientes, se deberá confirmar antes de la cardioversión que el paciente ha tomado Rivaroxaban Accord según lo prescrito. En las decisiones sobre inicio y duración del tratamiento, se tendrán en cuenta las recomendaciones de las guías establecidas para el tratamiento anticoagulante en pacientes sometidos a cardioversión.
Pacientes con fibrilación auricular no valvular sometidos a intervención coronaria percutánea (ICP) con colocación de stent
Se dispone de experiencia limitada con el uso de una dosis reducida de rivaroxaban 15 mg una vez al día (o rivaroxaban 10 mg una vez al día en pacientes con insuficiencia renal moderada (aclaramiento de creatinina de 30 a 49 ml/min)), además de un inhibidor del P2Y12, durante un máximo de 12 meses en pacientes con fibrilación auricular no valvular que requieran anticoagulación oral y se sometan a ICP con colocación de stent (ver secciones 4.4 y 5.1).
Población pediátrica
No se ha establecido la seguridad y eficacia de Rivaroxaban Accord en niños de 0 a 18 años para la indicación de prevención de ictus y embolia sistémica en pacientes con fibrilación auricular no valvular. No se dispone de datos. Por lo tanto, no se recomienda el uso en niños menores de 18 años para indicaciones distintas al tratamiento del TEV y la prevención de las recurrencias del TEV.
Forma de administración
Adultos
Rivaroxaban Accord se administra por vía oral.
Los comprimidos deben administrarse con alimentos (ver sección 5.2).
Trituración de los comprimidos
Para aquellos pacientes que no puedan tragar el comprimido entero, el comprimido de Rivaroxaban Accord puede triturarse y mezclarse con agua o con puré de manzana inmediatamente antes de su uso y administrarse por vía oral. Inmediatamente después de la administración del comprimido triturado se debe administrar el alimento.
El comprimido triturado también se puede administrar a través de sonda gástrica (ver las secciones 5.2 y 6.6).
Niños y adolescentes de 30 kg a 50 kg de peso
Rivaroxaban Accord es para uso por vía oral.
Se debe aconsejar al paciente que trague el comprimido con líquido. También debe tomarse con alimentos (ver sección 5.2). Los comprimidos deben tomarse con un intervalo aproximado de 24 horas.
En caso de que el paciente escupa la dosis inmediatamente o vomite en los 30 minutos siguientes a la toma de la dosis, se debe administrar una nueva dosis. Sin embargo, si el paciente vomita más de 30 minutos después de la dosis, no se debe volver a administrar la dosis y la siguiente debe tomarse según lo previsto.
El comprimido no se debe dividir para intentar proporcionar una fracción de la dosis del comprimido.
Trituración de los comprimidos
En el caso de los pacientes que no puedan tragar los comprimidos enteros, se debe utilizar otros medicamentos que contengan rivaroxaban granulado para suspensión oral disponibles en el mercado. Si no se dispone inmediatamente de la suspensión oral, cuando se prescriban dosis de 15 mg o 20 mg de rivaroxabán, estas se podrán suministrar triturando el comprimido de 15 mg o 20 mg y mezclándolo con agua o puré de manzana inmediatamente antes del uso y administrándolo por vía oral. El comprimido triturado se puede administrar a través de una sonda nasogástrica o sonda de alimentación gástrica (ver las secciones 5.2 y 6.6).
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Hemorragia activa clínicamente significativa.
Lesión o enfermedad, si se considera que tiene un riesgo significativo de sangrado mayor. Esto puede incluir úlcera gastrointestinal activa o reciente, presencia de neoplasias malignas con alto riesgo de sangrado, traumatismo cerebral o espinal reciente, cirugía cerebral, espinal u oftálmica reciente, hemorragia intracraneal reciente, conocimiento o sospecha de varices esofágicas, malformaciones arteriovenosas, aneurismas vasculares o anomalías vasculares intraespinales o intracerebrales mayores.
Tratamiento concomitante con cualquier otro anticoagulante, p. ej. heparina no fraccionada (HNF), heparinas de bajo peso molecular (enoxaparina, dalteparina, etc.), derivados de la heparina (fondaparinux, etc.), anticoagulantes orales (warfarina, dabigatran etexilato, apixaban, etc.) excepto bajo las circunstancias concretas de cambio de tratamiento anticoagulante (ver sección 4.2) o cuando se administre HNF a las dosis necesarias para mantener un catéter venoso o arterial central abierto (ver sección 4.5).
Hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia, incluidos los pacientes cirróticos con Child Pugh B y C (ver sección 5.2).
Embarazo y lactancia (ver sección 4.6).
4.4 Advertencias y precauciones especiales de empleo
Durante todo el periodo de tratamiento se recomienda una estrecha monitorización clínica del paciente, en línea con la práctica de anticoagulación.
Riesgo de hemorragia
Al igual que con otros anticoagulantes, los pacientes que toman Rivaroxaban Accord deben ser observados cuidadosamente para detectar signos de sangrado. Se recomienda utilizar con precaución en enfermedades que conlleven un riesgo incrementado de hemorragia. La administración de Rivaroxaban Accord debe interrumpirse si se produce una hemorragia grave (ver sección 4.9).
En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de mucosas (p.ej. epistaxis, gingival, gastrointestinal, génito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes que recibían rivaroxaban a largo plazo respecto a los que recibían tratamiento con AVK. Por ello, además de un seguimiento clínico adecuado, las determinaciones de hemoglobina y hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado.
Varios subgrupos de pacientes, como se explica posteriormente, presentan un mayor riesgo de hemorragia. En estos pacientes se debe vigilar cuidadosamente la presencia de signos y síntomas de complicaciones hemorrágicas y de anemia después del inicio del tratamiento (ver sección 4.8). Cualquier disminución inexplicada de los niveles de hemoglobina o de la presión arterial requerirá la búsqueda de una zona de sangrado.
Aunque el tratamiento con rivaroxaban no requiere una monitorización rutinaria de la exposición, la determinación de los niveles de rivaroxaban mediante un ensayo anti-factor Xa cuantitativo calibrado puede ser útil en situaciones excepcionales, en las que el conocimiento de la exposición a rivaroxaban puede ayudar en la toma de decisiones clínicas, como por ejemplo, en caso de sobredosis o cirugía de emergencia (ver secciones 5.1 y 5.2).
Población pediátrica
Existen datos limitados en niños con trombosis de los senos venosos cerebrales que tienen infección del SNC (ver sección 5.1). El riesgo de hemorragia debe ser evaluado cuidadosamente antes y durante el tratamiento con rivaroxaban.
Insuficiencia renal
En pacientes adultos con insuficiencia renal grave (aclaramiento de creatinina < 30 ml/min), las concentraciones plasmáticas de rivaroxaban podrían aumentar de forma significativa (en promedio, 1,6 veces), lo que conllevaría un aumento del riesgo de hemorragia. Rivaroxaban Accord debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min. No se recomienda el uso en pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.2 y 5.2).
Rivaroxaban Accord debe usarse con precaución en pacientes con insuficiencia renal y que reciben de forma concomitante otros medicamentos que aumenten las concentraciones plasmáticas de rivaroxaban (ver sección 4.5).
No se recomienda el uso de Rivaroxaban Accord en niños y adolescentes con insuficiencia renal moderada o grave (tasa de filtración glomerular < 50 ml/min/1,73 m2), ya que no se dispone de datos clínicos.
Interacción con otros medicamentos
No se recomienda utilizar Rivaroxaban Accord en pacientes que reciben tratamiento sistémico concomitante con antimicóticos azólicos (p. ej., ketoconazol, itraconazol, voriconazol y posaconazol)
o inhibidores de la proteasa del VIH (p. ej., ritonavir). Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp y por lo tanto pueden aumentar las concentraciones plasmáticas de rivaroxaban hasta un nivel clínicamente relevante (en promedio, 2,6 veces), lo que puede llevar a un aumento del riesgo de hemorragia. No se dispone de datos clínicos en niños que reciben tratamiento concomitante sistémico con inhibidores potentes tanto del CYP 3ª4 como de la P-gp (ver sección 4.5).
Debe tenerse precaución si los pacientes reciben tratamiento concomitante con medicamentos que afectan a la hemostasia, como los antiinflamatorios no esteroideos (AINEs), ácido acetilsalicílico e inhibidores de la agregación plaquetaria o inhibidores selectivos de la recaptación de serotonina (ISRS) e inhibidores de la recaptación de serotonina y norepinefrina (IRSN). Puede considerarse el uso de un tratamiento profiláctico adecuado en aquellos pacientes con riesgo de enfermedad gastrointestinal ulcerosa (ver sección 4.5).
Otros factores de riesgo hemorrágico
Al igual que otros agentes antitrombóticos, rivaroxaban no está recomendado en pacientes con un riesgo aumentado de hemorragia, tales como:
- trastornos hemorrágicos, congénitos o adquiridos
- hipertensión arterial grave no controlada
- otra enfermedad gastrointestinal sin úlcera activa que pueda producir complicaciones hemorrágicas (por ejemplo, enfermedad inflamatoria intestinal, esofagitis, gastritis o reflujo gastroesofágico)
- retinopatía vascular
- bronquiectasia o antecedentes de hemorragia pulmonar
Pacientes con cáncer
Los pacientes con enfermedades malignas pueden tener simultáneamente un mayor riesgo de hemorragia y trombosis. El beneficio individual del tratamiento antitrombótico debe sopesarse frente al riesgo de hemorragia en pacientes con cáncer activo en función de la localización del tumor, el tratamiento antineoplásico y el estadio de la enfermedad. Los tumores localizados en el tracto gastrointestinal o genitourinario se han asociado a un mayor riesgo de hemorragia durante el tratamiento con rivaroxabán.
El uso de rivaroxabán está contraindicado en pacientes con neoplasias malignas con alto riesgo de hemorragia (ver sección 4.3).
Pacientes con prótesis valvulares
Rivaroxaban no debe utilizarse para tromboprofilaxis en pacientes que se hayan sometido recientemente a un reemplazo de la válvula aórtica transcatéter (TAVR). No se ha estudiado la seguridad y eficacia de rivaroxaban en pacientes con prótesis valvulares cardiacas; por lo tanto, no hay datos que apoyen que rivaroxaban proporciona una anticoagulación adecuada en esta población. No se recomienda el tratamiento con Rivaroxaban Accord en estos pacientes.
Pacientes con fibrilación auricular no valvular sometidos a ICP con colocación de stent Se dispone de datos clínicos de un estudio intervencionista con el objetivo primario de evaluar la seguridad en pacientes con fibrilación auricular no valvular sometidos a ICP con colocación de stent. Los datos sobre la eficacia en esta población son limitados (ver secciones 4.2 y 5.1). No hay datos disponibles para estos pacientes con antecedentes de ictus/accidente isquémico transitorio (AIT).
Pacientes con EP hemodinámicamente inestables o pacientes que requieran trombolisis o embolectomía pulmonar
Rivaroxaban Accord no está recomendado como una alternativa a la heparina no fraccionada en pacientes con embolia pulmonar que están hemodinámicamente inestables o que puedan ser sometidos a trombolisis o embolectomía pulmonar, ya que no se ha establecido la seguridad y eficacia de rivaroxaban en estas situaciones clínicas.
Pacientes con síndrome antifosfolipídico
No se recomienda el uso de anticoagulantes orales de acción directa (ACOD) como rivaroxaban en pacientes con antecedentes de trombosis a los que se les haya diagnosticado síndrome antifosfolipídico. Particularmente en pacientes con triple positividad (anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I), el tratamiento con ACOD podría asociarse a mayores tasas de episodios trombóticos recurrentes que el tratamiento con antagonistas de la vitamina K.
Anestesia espinal/epidural o punción lumbar
Cuando se aplica anestesia neuraxial (anestesia epidural o espinal) o se realiza una punción lumbar o epidural, los pacientes tratados con antitrombóticos para la prevención de complicaciones tromboembólicas tienen riesgo de presentar un hematoma epidural o espinal, que puede causar parálisis a largo plazo o permanente. El riesgo de estos acontecimientos puede estar aumentado por el empleo postoperatorio de catéteres epidurales permanentes o por la administración concomitante de medicamentos que afectan a la hemostasia. El riesgo también puede aumentar por la punción epidural
o espinal traumática o repetida. Se debe controlar con frecuencia la presencia de signos y síntomas de deterioro neurológico (p. ej., adormecimiento o debilidad de extremidades inferiores, disfunción intestinal o vesical). Si se observa compromiso neurológico, será necesario un diagnóstico y tratamiento urgentes. Antes de la intervención neuraxial, el médico debe valorar el beneficio potencial frente al riesgo en los pacientes con tratamiento anticoagulante o que van a recibir medicamentos anticoagulantes para la tromboprofilaxis. No se dispone de experiencia clínica sobre el uso de rivaroxaban 15 mg en estas situaciones.
Para reducir el riesgo potencial de sangrado asociado con el uso concomitante de rivaroxaban y anestesia neuraxial (epidural/espinal) o punción espinal, se debe considerar el perfil farmacocinético de rivaroxaban. La colocación o extracción de un catéter epidural o punción lumbar se realiza mejor cuando se estima que el efecto anticoagulante de rivaroxaban es bajo. Sin embargo, se desconoce el momento exacto en el que se alcanza un efecto anticoagulante lo suficientemente bajo en cada paciente y debe valorarse con la urgencia de un procedimiento diagnóstico.
En base a las características farmacocinéticas generales, para la extracción de un catéter epidural, debe transcurrir al menos dos veces el tiempo de vida media desde la última administración de rivaroxaban, es decir, 18 horas como mínimo en pacientes adultos jóvenes y 26 horas en pacientes de edad avanzada (ver sección 5.2). Una vez retirado el catéter, deben transcurrir al menos 6 horas para poder administrar la siguiente dosis de rivaroxaban.
Si se produce una punción traumática, la administración de rivaroxaban se deberá retrasar 24 horas. No se dispone de datos sobre el momento de la colocación o retirada del catéter neuraxial en niños mientras están recibiendo Rivaroxaban Accord . En tales casos, interrumpa rivaroxaban y considere el uso de un anticoagulante parenteral de acción corta.
Recomendaciones posológicas antes y después de procedimientos invasivos y de intervenciones quirúrgicas
Si es necesario realizar un procedimiento invasivo o una intervención quirúrgica, se interrumpirá la administración de Rivaroxaban Accord 15 mg por lo menos 24 horas antes de la intervención, si es posible y basándose en el criterio clínico del médico. Si la intervención no puede retrasarse, debe evaluarse el aumento del riesgo de hemorragia frente a la urgencia de la intervención. Se debe reiniciar lo antes posible la administración de Rivaroxaban Accord después del procedimiento invasivo o intervención quirúrgica, siempre que la situación clínica lo permita y se haya establecido una hemostasia adecuada, una vez confirmado por el médico que trata al paciente (ver sección 5.2).
Pacientes de edad avanzada
La edad avanzada puede aumentar el riesgo de hemorragia (ver sección 5.2).
Reacciones dermatológicas
Se han notificado reacciones cutáneas graves, incluyendo síndrome de Stevens-Johnson/necrólisis epidérmica tóxica y síndrome DRESS, asociadas con el uso de rivaroxaban durante la farmacovigilancia poscomercialización (ver sección 4.8). Parece ser que los pacientes tienen más riesgo de sufrir estas reacciones al inicio del tratamiento: la aparición de la reacción ocurre en la mayoría de los casos durante las primeras semanas de tratamiento. Se debe interrumpir el tratamiento con rivaroxaban a la primera aparición de erupción cutánea grave (p.ej., extensa, intensa y/o con ampollas), o cualquier otro signo de hipersensibilidad junto con lesiones en las mucosas.
Información acerca de los excipientes
Rivaroxaban Accord contiene lactosa. Los pacientes con intolerancia hereditaria a galactosa, insuficiencia total de lactasa o problemas de absorción de glucosa o galactosa no deben tomar este medicamento.
Este medicamento contiene menos de 23 mg de sodio (1 mmol) por comprimido; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Se desconoce el alcance de las interacciones en la población pediátrica. Los datos de interacciones que se mencionan a continuación se obtuvieron en adultos y las advertencias de la sección 4.4 deben tenerse en cuenta para la población pediátrica.
Inhibidores del CYP3A4 y de la P-gp
La administración concomitante de rivaroxaban con ketoconazol (400 mg una vez al día) o ritonavir (600 mg dos veces al día) produjo un aumento de 2,6 veces / 2,5 veces del AUC media de rivaroxaban, y un aumento de 1,7 veces / 1,6 veces de la Cmax media de rivaroxaban, con aumentos significativos de los efectos farmacodinámicos, lo que puede aumentar el riesgo de hemorragia. Por lo tanto, no se recomienda el uso de rivaroxaban en pacientes que reciban tratamiento sistémico concomitante con antimicóticos azólicos como ketoconazol, itraconazol, voriconazol y posaconazol o con inhibidores de la proteasa del VIH. Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp (ver sección 4.4).
Las sustancias activas que inhiben intensamente sólo una de las vías de eliminación de rivaroxaban, el CYP3A4 o la P-gp, pueden aumentar las concentraciones plasmáticas de rivaroxaban en menor grado. La claritromicina (500 mg dos veces al día), por ejemplo, considerada un potente inhibidor del CYP3A4 y un inhibidor moderado de la P-gp, produjo un aumento de 1,5 veces del AUC media de rivaroxaban y un aumento de 1,4 veces de la Cmax. La interacción con claritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
La eritromicina (500 mg tres veces al día), que inhibe moderadamente el CYP3A4 y la P-gp, produjo un aumento de 1,3 veces del AUC y de la Cmax medias de rivaroxaban. La interacción con eritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo.
En sujetos con insuficiencia renal leve, la eritromicina (500 mg tres veces al día) produjo un aumento de 1,8 veces el AUC media de rivaroxaban y de 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. En sujetos con insuficiencia renal moderada, la eritromicina produjo un aumento de 2,0 veces en el AUC media de rivaroxaban y 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. El efecto de la eritromicina es aditivo al de la insuficiencia renal (ver sección 4.4).
El fluconazol (400 mg una vez al día), considerado un inhibidor moderado del CYP3A4, produjo un aumento de 1,4 veces del AUC media de rivaroxaban y un aumento de 1,3 veces de la Cmax media. La interacción con fluconazol es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
Dada la limitada información clínica disponible con dronedarona, debería evitarse la administración concomitante con rivaroxaban.
Anticoagulantes
Después de la administración combinada de enoxaparina (dosis única de 40 mg) con rivaroxaban (dosis única de 10 mg), se observó un efecto aditivo sobre la actividad anti-factor Xa, sin efectos adicionales en las pruebas de coagulación (TP, TTPa). La enoxaparina no afectó a las propiedades farmacocinéticas de rivaroxaban.
Debido al aumento del riesgo de hemorragia, se debe tener precaución si los pacientes reciben tratamiento concomitante con cualquier otro anticoagulante (ver secciones 4.3 y 4.4).
AINEs e inhibidores de la agregación plaquetaria
No se observó una prolongación clínicamente relevante del tiempo de sangrado después de la administración concomitante de rivaroxaban (15 mg) y 500 mg de naproxeno. No obstante, algunas personas pueden tener una respuesta farmacodinámica más pronunciada.
No se observó ninguna interacción farmacocinética ni farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con 500 mg de ácido acetilsalicílico. El clopidogrel (dosis de carga de 300 mg, seguida de una dosis de mantenimiento de 75 mg) no mostró ninguna interacción farmacocinética con rivaroxaban (15 mg); sin embargo, se observó un aumento del tiempo de sangrado en un subgrupo de pacientes, que no se correlacionó con la agregación plaquetaria, las concentraciones de P-selectina o los receptores GPIIb/IIIa.
Debe tenerse precaución si los pacientes reciben tratamiento concomitante con AINEs (incluyendo ácido acetilsalicílico) e inhibidores de la agregación plaquetaria, ya que estos medicamentos aumentan, de por sí, el riesgo de hemorragia (ver sección 4.4).
INSRS e IRSN
Al igual que con otros anticoagulantes, puede existir la posibilidad de que los pacientes tengan un mayor riesgo de hemorragia en caso de uso concomitante con INSR o IRSN debido a su efecto notificado en las plaquetas. Cuando se usaron concomitantemente en el programa clínico de rivaroxaban, en todos los grupos de tratamiento se observaron tasas numéricamente más altas de hemorragia mayor o no mayor, clínicamente relevantes.
Warfarina
Los cambios de tratamiento con warfarina (INR de 2,0 a 3,0), un antagonista de la vitamina K, a rivaroxaban (20 mg) o de rivaroxaban (20 mg) a warfarina (INR de 2,0 a 3,0) aumentaron el tiempo de protrombina/INR (Neoplastin) de forma importante (pueden observarse valores individuales del INR de hasta 12), mientras que los efectos sobre el TTPa, la inhibición de la actividad del factor Xa y el potencial de trombina endógena (PTE) fueron aditivos.
Si se desea medir los efectos farmacodinámicos de rivaroxaban durante el periodo de cambio de tratamiento, puede utilizarse la actividad anti-factor Xa, PiCT y Heptest, ya que la warfarina no afecta a estas pruebas. Al cuarto día tras la última dosis de warfarina, todas las pruebas (incluyendo TP, TTPa, inhibición de la actividad del factor Xa y PTE) reflejaron únicamente el efecto de rivaroxaban. Si se desea medir los efectos farmacodinámicos de warfarina durante el periodo de cambio de tratamiento, se puede usar la determinación del INR en la Ctrough de rivaroxaban (24 horas después de su anterior administración), ya que rivaroxaban afecta mínimamente a esta prueba en este punto. No se observó ninguna interacción farmacocinética entre warfarina y rivaroxaban.
Inductores del CYP3A4
La administración concomitante de rivaroxaban con rifampicina, un potente inductor del CYP3A4, produjo una disminución aproximada del 50% del AUC media de rivaroxaban, con disminuciones paralelas de sus efectos farmacodinámicos. El uso concomitante de rivaroxaban con otros inductores potentes del CYP3A4 (por ejemplo, fenitoína, carbamazepina, fenobarbital o la hierba de San Juan (Hypericum perforatum)) también puede causar una disminución de la concentración plasmática de rivaroxaban. Por tanto, la administración concomitante con inductores potentes del CYP3A4 deberá evitarse a menos que el paciente esté estrechamente monitorizado para detectar signos o síntomas de trombosis.
Otros tratamientos concomitantes
No se observó ninguna interacción farmacocinética o farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con midazolam (sustrato del CYP3A4), digoxina (sustrato de la P-gp), atorvastatina (sustrato del CYP3A4 y de la P-gp) u omeprazol (inhibidor de la bomba de protones). Rivaroxaban no inhibe ni induce ninguna isoforma mayor del CYP, como el CYP3A4.
Parámetros de laboratorio
Los parámetros de la coagulación (p. ej., TP, TTPa, HepTest) se ven afectados de la forma esperada debido al mecanismo de acción de rivaroxaban (ver sección 5.1).
4.6 Fertilidad, embarazo y lactancia
Embarazo
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3). Debido a la posible toxicidad reproductiva, riesgo intrínseco de hemorragia y la evidencia de que rivaroxaban atraviesa la barrera placentaria, Rivaroxaban Accord está contraindicado durante el embarazo (ver sección 4.3).
Las mujeres en edad fértil deben evitar quedarse embarazadas durante el tratamiento con rivaroxaban.
Lactancia
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres en período de lactancia. Los datos en animales indican que rivaroxaban se excreta en la leche materna. Por lo tanto, Rivaroxaban Accord está contraindicado durante la lactancia (ver sección 4.3). Se debe decidir si es necesario interrumpir la lactancia o bien interrumpir/suspender el tratamiento.
Fertilidad
No se han realizado estudios específicos con rivaroxaban para evaluar los efectos sobre la fertilidad en humanos. En un estudio sobre la fertilidad en ratas macho y hembra no se observó ningún efecto (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Rivaroxaban puede influir ligeramente en la capacidad para conducir y utilizar máquinas. Se han descrito reacciones adversas como síncope (frecuencia: poco frecuente) y mareos (frecuencia: frecuente) (ver sección 4.8). Los pacientes que sufran estas reacciones adversas no deben conducir ni utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Se ha evaluado la seguridad de rivaroxaban en trece estudios pivotales de fase III (ver Tabla 1).
En total, 69.608 pacientes adultos en diecinueve estudios de fase III y 488 pacientes pediátricos en dos estudios de fase II y dos de fase III fueron expuestos a rivaroxaban
Tabla 1: Número de pacientes estudiados, dosis total diaria y duración máxima del tratamiento en los estudios pediátricos y en adultos de fase III
| Indicación | Número de pacientes * | Dosis total diaria | Duración máxima del tratamiento |
| Prevención de tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla | 6.097 | 10 mg | 39 días |
| Prevención del TEV en pacientes encamados | 3.997 | 10 mg | 39 días |
| Tratamiento de trombosis venosa profunda (TVP), embolia pulmonar (EP) y prevención de las recurrencias de TVP y EP | 6.790 | Días 1 a 21: 30 mg Día 22 en adelante: 20 mg Después de al menos 6 meses: 10 mg o 20 mg | 21 meses |
| Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 329 | Dosis ajustada según el peso corporal para lograr una exposición similar a la observada en adultos tratados por TVP con 20 mg de rivaroxaban una vez al día | 12 meses |
| Prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular | 7.750 | 20 mg | 41 meses |
Prevención de acontecimientos aterotrombóticos en pacientes después de padecer un síndrome coronario agudo (SCA) | 10.225 | 5 mg o 10 mg respectivamente, administrado conjuntamente con AAS o bien con AAS más clopidogrel o ticlopidina | 31 meses |
| Indicación | Número de pacientes * | Dosis total diaria | Duración máxima del tratamiento |
Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 18.244 | 5 mg administrado conjuntamente con AAS o bien solo 10 mg | 47 meses |
| 3.256** | 5 mg administrado conjuntamente con AAS | 42 meses |
*Pacientes expuestos por lo menos a una dosis de rivaroxaban.
** Del estudio VOYAGER PAD.
Las reacciones adversas notificadas con mayor frecuencia en los pacientes que recibieron rivaroxaban fueron hemorragias (tabla 2) (ver también sección 4.4. y “Descripción de las reacciones adversas seleccionadas” más adelante). Las hemorragias notificadas con mayor frecuencia fueron epistaxis (4,5%) y la hemorragia del tracto gastrointestinal (3,8%).
Tabla 2: Tasas de acontecimientos de hemorragia* y anemia en los pacientes expuestos a rivaroxaban en los estudios pediátricos y en adultos de fase III finalizados
| Indicación | Cualquier hemorragia | Anemia |
| Prevención del tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla. | 6,8% de los pacientes | 5,9% de los pacientes |
| Prevención del tromboembolismo venoso en pacientes enfermos médicamente | 12,6% de los pacientes | 2,1% de los pacientes |
| Tratamiento de TVP, EP y prevención de recurrencias | 23% de los pacientes | 1,6% de los pacientes |
Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 39,5% de los pacientes | 4,6% de los pacientes |
| Prevención de ictus y de embolia sistémica en pacientes con fibrilación auricular no valvular | 28 por 100 pacientes-años | 2,5 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes después de un SCA | 22 por 100 pacientes-años | 1,4 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 6,7 por 100 pacientes-años | 0,15 por 100 pacientes-años** |
| 8,38 por 100 pacientes-años# | 0,74 por 100 pacientes-años*** # |
* Para todos los estudios de rivaroxaban se recopilaron, notificaron y adjudicaron todos los acontecimientos de hemorragia.
** En el estudio COMPASS existe una incidencia baja de anemia debido a que se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos. *** Se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos.
# Del estudio VOYAGER PAD.
Tabla de reacciones adversas
Las frecuencias de las reacciones adversas notificadas con rivaroxaban en pacientes adultos y pediátricos se resumen en la Tabla 3, según la clasificación por órganos y sistemas (convención MedDRA) y según las frecuencias.
Las frecuencias se definen como:
muy frecuentes (≥ 1/10)
frecuentes (≥ 1/100 a < 1/10)
poco frecuentes (≥ 1/1.000 a < 1/100)
raras (≥ 1/10.000 a < 1/1.000)
muy raras (< 1/10.000)
no conocida (no puede estimarse a partir de los datos disponibles)
Tabla 3: Todas las reacciones adversas notificadas en pacientes adultos en estudios clínicos de fase III o por uso poscomercialización* y en dos estudios de fase II y dos de fase III en pacientes pediátricos
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
| Trastornos de la sangre y del sistema linfático | ||||||||
| Anemia (incl. respectivos parámetros de laboratorio) | Trombocitosis (incl. recuento de plaquetas elevado)A, trombocitopenia | |||||||
| Trastornos del sistema inmunológico | ||||||||
Reacción alérgica, dermatitis alérgica, angioedema y edema alérgico | Reacciones anafilácticas que incluyen shock anafiláctico | |||||||
| Trastornos del sistema nervioso | ||||||||
| Mareos, cefalea | Hemorragia cerebral e intracraneal, síncope | |||||||
| Trastornos oculares | ||||||||
| Hemorragia ocular (incl. hemorragia conjuntival) | ||||||||
| Trastornos cardiacos | ||||||||
| Taquicardia | ||||||||
| Trastornos vasculares | ||||||||
| Hipotensión, hematoma | ||||||||
| Trastornos respiratorios, torácicos y mediastínicos | ||||||||
| Epistaxis, hemoptisis | Neumonía eosinofílica | |||||||
| Trastornos gastrointestinales | ||||||||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
Sangrado gingival, hemorragia del tracto gastrointestinal (incl. hemorragia rectal), dolor gastrointestinal y abdominal, dispepsia, náuseas, estreñimientoA, diarrea, vómitosA | Sequedad de boca | |||||||
| Trastornos hepatobiliares | ||||||||
| Transaminasas elevadas | Insuficiencia hepática, bilirrubina elevada, fosfatasa alcalina en sangre aumentadaA, GGT elevadaA | Ictericia, bilirrubina conjugada elevada (con o sin elevación concomitante de ALT), colestasis, hepatitis (que incluye lesión traumática hepatocelular) | ||||||
| Trastornos de la piel y del tejido subcutáneo | ||||||||
Prurito (incl. casos raros de prurito generalizado), exantema, equimosis, hemorragia cutánea y subcutánea | Urticaria | Síndrome de Stevens-Johnson/ necrólisis epidérmica, síndrome DRESS | ||||||
| Trastornos musculoesqueléticos y del tejido conjuntivo | ||||||||
| Dolor en las extremidadesA | Hemartrosis | Hemorragia muscular | Síndrome compartimental secundario a una hemorragia | |||||
| Trastornos renales y urinarios | ||||||||
Hemorragia del tracto urogenital (incl. hematuria y menorragiaB), insuficiencia renal (incl. creatinina elevada en sangre, urea elevada en sangre) | Insuficiencia renal /insuficiencia renal aguda secundaria a una hemorragia suficiente para causar hipoperfusión. Nefropatía relacionada con anticoagulantes | |||||||
| Trastornos generales y alteraciones en el lugar de administración | ||||||||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
FiebreA, edema periférico, disminución general de la fuerza y la energía (incl. Fatiga y astenia) | Sensación de malestar (indisposición) (incl. Malestar general) | Edema localizadoA | ||||||
| Exploraciones complementarias | ||||||||
| LDH elevadaA, lipasa elevadaA, amilasa elevadaA | ||||||||
| Lesiones traumáticas, intoxicaciones y complicaciones de procedimientos terapéuticos | ||||||||
Hemorragia después de una intervención (incl. Anemia postoperatoria y hemorragia de la herida), contusión, secreción de la heridaA | Pseudoaneurisma vascularC | |||||||
A: observado en la prevención del TEV en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla
B: observado en el tratamiento de la TVP, EP y prevención de sus recurrencias como muy frecuente en mujeres < 55 años
C: observado como poco frecuente en la prevención de acontecimientos aterotrombóticos en pacientes que han sufrido un SCA (tras una intervención coronaria percutánea)
* Se aplicó una estrategia selectiva preespecificada para la recopilación de acontecimientos adversos en estudios de fase III seleccionados. La incidencia de reacciones adversas no aumentó y no se identificó ninguna nueva reacción adversa al medicamento tras analizar estos estudios. Descripción de reacciones adversas seleccionadas
Debido a su mecanismo de acción farmacológica, el uso de rivaroxaban puede asociarse a un incremento del riesgo de hemorragia oculta o manifiesta en cualquier tejido u órgano, que puede dar lugar a una anemia post-hemorrágica. Los signos, síntomas y gravedad (incluido un posible desenlace mortal) variarán según la localización y el grado o la extensión de la hemorragia, la anemia o ambas (ver sección 4.9 “Tratamiento de la hemorragia”). En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de mucosas (p.ej. epistaxis, gingival, gastrointestinal, genito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes que recibían rivaroxaban a largo plazo con respecto a los que recibían tratamiento con AVK. Por ello, además de un adecuado seguimiento clínico, las determinaciones de hemoglobina y hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado. El riesgo de hemorragia puede estar aumentado en ciertos grupos de pacientes, como por ejemplo, en pacientes con hipertensión arterial grave no controlada y/o en tratamiento concomitante que afecte a la hemostasia (ver sección 4.4 “Riesgo de hemorragia”). El sangrado menstrual puede ser más intenso y/o prolongarse. Las complicaciones hemorrágicas pueden presentarse como debilidad, palidez, mareos, cefalea o tumefacción inexplicada, disnea o shock de causa desconocida. En algunos casos, a consecuencia de la anemia, se han observado síntomas de isquemia cardíaca, como dolor torácico o angina de pecho.
Conrivaroxaban se han notificado complicaciones conocidas, secundarias a hemorragia intensa, como el síndrome compartimental o insuficiencia renal debida a hipoperfusión, o nefropatía relacionada con anticoagulantes. Por lo tanto deberá tenerse en cuenta la posibilidad de hemorragia al evaluar el estado de cualquier paciente anticoagulado.
Población pediátrica
Tratamiento del TEV y prevención de las recurrencias del TEV
La evaluación de la seguridad en niños y adolescentes se basa en los datos de seguridad de dos estudios abiertos con control activo de fase II y uno de fase III realizados en pacientes pediátricos desde el nacimiento hasta una edad inferior a 18 años. Los resultados de seguridad fueron generalmente similares entre rivaroxaban y el tratamiento comparador en los diversos grupos de edad pediátricos. En general, el perfil de seguridad en los 412 niños y adolescentes tratados con rivaroxaban fue similar al observado en la población adulta y consistente en todos los subgrupos de edad, aunque la evaluación es limitada por el pequeño número de pacientes.
En los pacientes pediátricos se notificaron con mayor frecuencia, en comparación con los adultos, cefalea (muy frecuente, 16,7%), fiebre (muy frecuente, 11,7%), epistaxis (muy frecuente, 11,2%), vómitos (muy frecuente, 10,7%), taquicardia (frecuente, 1,5%), aumento de la bilirrubina (frecuente, 1,5%) y bilirrubina conjugada elevada (poco frecuente, 0,7%). De forma consistente con la población adulta, se observó menorragia en el 6,6% (frecuente) de las adolescentes después de la menarquia. La trombocitopenia observada en la experiencia poscomercialización en la población adulta fue frecuente (4,6%) en los estudios clínicos pediátricos. Las reacciones adversas al medicamento en los pacientes pediátricos fueron principalmente de gravedad leve a moderada.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En adultos, se han notificado casos raros de sobredosis de hasta 1.960 mg. En caso de sobredosis, el paciente debe ser observado cuidadosamente para detectar complicaciones hemorrágicas u otras reacciones adversas (ver sección “Tratamiento de la hemorragia”). Los datos disponibles en niños son limitados. Debido a la limitada absorción a dosis supraterapéuticas de 50 mg de rivaroxaban o superiores se espera un efecto techo sin un aumento posterior de la exposición plasmática media en adultos. Sin embargo, no se dispone de datos a dosis supraterapéuticas en niños. Se dispone de un agente de reversión específico (andexanet alfa) que antagoniza el efecto farmacodinámico de rivaroxaban en adultos, pero no se ha establecido en niños (ver Ficha Técnica de andexanet alfa).
Se puede considerar el uso de carbono activado para reducir la absorción en caso de sobredosis por rivaroxaban.
Tratamiento de la hemorragia
En caso de producirse una complicación hemorrágica en un paciente que recibe tratamiento con rivaroxaban, se deberá retrasar la siguiente administración de rivaroxaban o interrumpir el tratamiento si se considera conveniente. Rivaroxaban tiene una semivida de eliminación de entre 5 y 13 horas en adultos. La semivida en niños estimada con enfoques de modelos farmacocinéticos poblacionales (popPK) es más corta (ver sección 5.2). Las medidas terapéuticas deben individualizarse según la gravedad y la localización de la hemorragia. En caso necesario, podría aplicarse el tratamiento sintomático adecuado, como la compresión mecánica (por ejemplo en caso de epistaxis intensa), hemostasia quirúrgica con procedimientos de control de la hemorragia, reemplazo de fluidos y apoyo hemodinámico, hemoderivados (concentrado de hematíes o plasma fresco congelado, dependiendo de la anemia o la coagulopatía asociadas) o plaquetas.
Si la hemorragia no se puede controlar con las medidas anteriores, deberían plantearse tanto la administración de un agente de reversión inhibidor del factor Xa específico (andexanet alfa), que antagoniza el efecto farmacodinámico de rivaroxaban, como la administración de un agente procoagulante específico, como el concentrado de complejo de protrombina (CCP), el concentrado de complejo de protrombina activado (CCPA) o el factor VIIa recombinante (r-FVIIa). Sin embargo, actualmente hay una experiencia clínica muy limitada con el uso de estos medicamentos en adultos y niños que reciben rivaroxaban. La recomendación se basa también en datos no clínicos limitados. Deberá plantearse la readministración de factor VIIa recombinante y ajustar la dosis dependiendo de la mejoría de la hemorragia. Dependiendo de la disponibilidad local, en caso de hemorragia mayor debe considerarse consultar a un experto en coagulación (ver sección 5.1).
No se espera que el sulfato de protamina y la vitamina K afecten a la actividad anticoagulante de rivaroxaban. La experiencia con ácido tranexámico es limitada y no hay experiencia con ácido aminocaproico y aprotinina en adultos tratados con rivaroxaban. No se dispone de experiencia sobre el uso de estos agentes en niños tratados con rivaroxaban. No hay una justificación científica sobre la ventaja ni experiencia con el hemostático sistémico desmopresina en pacientes tratados con rivaroxaban. Debido a su elevada fijación a las proteínas plasmáticas, no se espera que rivaroxaban sea dializable.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Agentes antitrombóticos, inhibidores directos del factor Xa, código ATC: B01AF01
Mecanismo de acción
Rivaroxaban es un inhibidor directo del factor Xa altamente selectivo, con biodisponibilidad oral. La inhibición del factor Xa interrumpe las vías intrínseca y extrínseca de la cascada de la coagulación de la sangre, inhibiendo tanto la formación de trombina como la formación de trombos. Rivaroxaban no inhibe la trombina (factor II activado) y no se han demostrado efectos sobre las plaquetas.
Efectos farmacodinámicos
En los seres humanos se ha observado una inhibición de la actividad del factor Xa dosis-dependiente. Rivaroxaban modifica el tiempo de protrombina (TP) de forma dosis-dependiente con una estrecha correlación con las concentraciones plasmáticas (el valor de r es igual a 0,98) si se emplea Neoplastin para el análisis. Otros reactivos proporcionarían unos resultados diferentes. La lectura del TP debe hacerse en segundos, porque el INR sólo se ha calibrado y validado en el caso de los cumarínicos y no puede utilizarse con ningún otro anticoagulante.
En pacientes que recibieron rivaroxaban para el tratamiento de la TVP y EP, y para la prevención de sus recurrencias, los percentiles 5/95 del TP (Neoplastin) de 2 a 4 horas después de tomar el comprimido (es decir, en el momento del efecto máximo) variaron de 17 a 32 seg. en el caso de rivaroxaban 15 mg dos veces al día, y de 15 a 30 seg. en el caso de rivaroxaban 20 mg una vez al día. En el momento de la concentración valle (8 - 16 h después de la toma del comprimido) los percentiles 5/95 para la dosis de 15 mg dos veces al día variaron de 14 a 24 seg. y para la dosis de 20 mg una vez al día (18 - 30 h después de la toma del comprimido) variaron de 13 a 20 seg. En pacientes con fibrilación auricular no valvular que recibieron rivaroxaban para la prevención del ictus y de la embolia sistémica, en el momento del efecto máximo (1 a 4 h después de la toma del comprimido) los percentiles 5/95 del TP (Neoplastin) variaron de 14 a 40 seg. en los pacientes tratados con 20 mg una vez al día, y de 10 a 50 seg. en los pacientes con insuficiencia renal moderada tratados con 15 mg una vez al día. En el momento de la concentración valle (16 - 36 h de la toma del comprimido) los percentiles 5/95 para los pacientes tratados con la dosis de 20 mg una vez al día variaron de 12 a 26 seg. y para los pacientes con insuficiencia renal moderada tratados con la dosis de 15 mg una vez al día variaron de 12 a 26 seg.
En un estudio de farmacología clínica en la reversión de la acción farmacodinámica de rivaroxaban en adultos sanos (n=22), se evaluaron los efectos de dosis únicas (50 UI/kg) de dos tipos diferentes de CCP, un CCP de 3 factores (factores II, IX y X) y un CCP de 4 factores (factores II, VII, IX y X). El CCP de 3 factores redujo los valores medios del TP (Neoplastina) en aproximadamente 1,0 segundos a los 30 minutos, en comparación con reducciones de, aproximadamente, 3,5 segundos observadas con el CCP de 4 factores. En cambio, el CCP de 3 factores tuvo un efecto global mayor y más rápido en la reversión de los cambios en la generación de trombina endógena que el CCP de 4 factores (ver sección 4.9).
El tiempo de tromboplastina parcial activada (TTPa) y el HepTest también están prolongados de forma dosis-dependiente; sin embargo, no se recomiendan para evaluar el efecto farmacodinámico de rivaroxaban. No es necesario monitorizar los parámetros de la coagulación durante el tratamiento con rivaroxaban en la práctica clínica. Sin embargo, si está indicado clínicamente, se pueden medir los niveles de rivaroxaban mediante ensayos cuantitativos calibrados para la actividad anti-factor Xa (ver sección 5.2).
Población pediátrica
La determinación del TP (reactivo de neoplastina), TTPa y ensayo anti-Xa (con una prueba cuantitativa calibrada) muestra una estrecha correlación con las concentraciones plasmáticas en los niños. La correlación entre el anti-Xa y las concentraciones plasmáticas es lineal, con una pendiente cercana a 1. Pueden producirse discrepancias individuales con valores anti-Xa más altos o más bajos en comparación con las concentraciones plasmáticas correspondientes. Durante el tratamiento clínico con rivaroxaban no es necesario realizar una vigilancia rutinaria de los parámetros de coagulación. Sin embargo, si está clínicamente indicado, las concentraciones de rivaroxaban se pueden medir con pruebas cuantitativas calibradas de anti-factor Xa en mcg/l (ver en la tabla 13 de la sección 5.2 los rangos de las concentraciones plasmáticas de rivaroxaban observadas en niños). Cuando se use la prueba de anti-Xa para cuantificar las concentraciones plasmáticas de rivaroxaban en niños debe tenerse en cuenta el límite inferior de cuantificación. No se ha establecido ningún umbral de acontecimientos de eficacia o seguridad.
Eficacia clínica y seguridad
Prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular El programa clínico de rivaroxaban se diseñó para demostrar la eficacia de rivaroxaban en la prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular. En el estudio pivotal doble ciego ROCKET AF se aleatorizaron 14.264 pacientes para recibir rivaroxaban 20 mg una vez al día (rivaroxaban 15 mg una vez al día en pacientes con un aclaramiento de creatinina de 30 a 49 ml/min) o warfarina ajustada hasta un objetivo de INR de 2,5 (rango terapéutico de 2,0 a 3,0). La mediana del tiempo en tratamiento fue de 19 meses y la duración total del tratamiento fue de hasta 41 meses.
El 34,9% de los pacientes recibió tratamiento con ácido acetilsalicílico y el 11,4% con antiarrítmicos de clase III, incluida la amiodarona.
Rivaroxaban fue no inferior a warfarina para la variable principal de eficacia compuesta de ictus y embolia sistémica fuera del sistema nervioso central. En la población por protocolo y durante el tratamiento se observó ictus o embolia sistémica en 188 pacientes tratados con rivaroxaban (1,71% anual) y en 241 pacientes tratados con warfarina (2,16% anual) (HR 0,79; IC 95%, 0,66 - 0,96; P<0,001 para no inferioridad). Entre todos los pacientes aleatorizados y analizados por intención de tratar, el número de pacientes que sufrieron un ictus o embolia sistémica fue de 269 en el caso de rivaroxaban (2,12% anual) y de 306 en los tratados con warfarina (2,42% anual) (HR 0,88; IC 95%, 0,74 - 1,03; P<0,001 para no inferioridad; P=0,117 para superioridad). Los resultados para las variables secundarias analizadas en orden de importancia en el análisis de intención por tratar se muestran en la Tabla 4.
En los pacientes del grupo tratado con warfarina, los valores del INR estuvieron dentro del rango terapéutico de entre 2,0 y 3,0 un promedio del 55% del tiempo (mediana, 58%; rango intercuartil, 43 a 71). El efecto de rivaroxaban no difirió según el grado de control del TRT (tiempo dentro del rango objetivo de INR entre 2,0-3,0) de los centros en los cuartiles con igual tamaño (P=0,74 para la interacción). En el cuartil más alto con respecto al control de los centros, el cociente de riesgos (hazard ratio (HR)) de rivaroxaban con respecto a warfarina fue de 0,74 (IC 95%, 0,49 a 1,12). Las tasas de incidencia de la variable principal de seguridad (episodios de hemorragia mayor y no mayor clínicamente relevante) fueron similares en ambos grupos de tratamiento (ver Tabla 5).
Tabla 4: Resultados de eficacia del estudio de fase III ROCKET AF
| Población del estudio | Análisis ITT de la eficacia en pacientes con fibrilación auricular no valvular | ||
| Pauta de tratamiento | Rivaroxaban 20 mg una vez al día (15 mg una vez al día en pacientes con insuficiencia renal moderada) Tasa de acontecimientos (100 pacientes-años) | Warfarina ajustada hasta un objetivo de INR de 2,5 (rango terapéutico 2,0 a 3,0) Tasa de acontecimientos (100 pacientes-años) | HR (IC 95%) valor de p, prueba de superioridad |
| Ictus y embolia sistémica sin afectación del SNC | 269 (2,12) | 306 (2,42) | 0,88 (0,74 - 1,03) 0,117 |
| Ictus, embolia sistémica sin afectación del SNC y muerte vascular | 572 (4,51) | 609 (4,81) | 0,94 (0,84 - 1,05) 0,265 |
| Ictus, embolia sistémica sin afectación del SNC, muerte vascular e infarto de miocardio | 659 (5,24) | 709 (5,65) | 0,93 (0,83 - 1,03) 0,158 |
| Ictus | 253 (1,99) | 281 (2,22) | 0,90 (0,76 - 1,07) 0,221 |
| Embolia sistémica sin afectación del SNC | 20 (0,16) | 27 (0,21) | 0,74 (0,42 - 1,32) 0,308 |
| Infarto de miocardio | 130 (1,02) | 142 (1,11) | 0,91 (0,72 - 1,16) 0,464 |
Tabla 5: Resultados de seguridad del estudio de fase III ROCKET AF
| Población del estudio | Pacientes con fibrilación auricular no valvulara) | ||
| Pauta de tratamiento | Rivaroxaban 20 mg una vez al día (15 mg una vez al día en pacientes con insuficiencia renal moderada) Tasa de acontecimientos (100 pacientes-años) | Warfarina ajustada hasta un objetivo de INR de 2,5 (rango terapéutico de 2,0 a 3,0) Tasa de acontecimientos (100 pacientes-años) | HR (IC 95%) valor de p |
| Hemorragia mayor y no mayor clínicamente relevante | 1.475 (14,91) | 1.449 (14,52) | 1,03 (0,96 - 1,11) 0,442 |
| Hemorragia mayor | 395 (3,60) | 386 (3,45) | 1,04 (0,90 - 1,20) 0,576 |
| Muerte causada por hemorragia* | 27 (0,24) | 55 (0,48) | 0,50 (0,31 - 0,79) 0,003 |
| Hemorragia en órgano crítico* | 91 (0,82) | 133 (1,18) | 0,69 (0,53 - 0,91) 0,007 |
| Hemorragia intracraneal* | 55 (0,49) | 84 (0,74) | 0,67 (0,47 - 0,93) 0,019 |
| Descenso de hemoglobina* | 305 (2,77) | 254 (2,26) | 1,22 (1,03 - 1,44) 0,019 |
| Población del estudio | Pacientes con fibrilación auricular no valvulara) | ||
| Pauta de tratamiento | Rivaroxaban 20 mg una vez al día (15 mg una vez al día en pacientes con insuficiencia renal moderada) Tasa de acontecimientos (100 pacientes-años) | Warfarina ajustada hasta un objetivo de INR de 2,5 (rango terapéutico de 2,0 a 3,0) Tasa de acontecimientos (100 pacientes-años) | HR (IC 95%) valor de p |
| Transfusión de 2 o más unidades de concentrado de hematíes o sangre total* | 183 (1,65) | 149 (1,32) | 1,25 (1,01 - 1,55) 0,044 |
| Hemorragia no mayor clínicamente relevante | 1.185 (11,80) | 1.151 (11,37) | 1,04 (0,96 - 1,13) 0,345 |
| Mortalidad por cualquier causa | 208 (1,87) | 250 (2,21) | 0,85 (0,70 - 1,02) 0,073 |
- a) Población de seguridad, durante el tratamiento
* Nominalmente significativo
Además del estudio de fase III ROCKET AF, se ha realizado un estudio prospectivo de cohortes, de un solo brazo, posautorización, no intervencionista, abierto (XANTUS) con adjudicación central de resultados, incluyendo acontecimientos tromboembólicos y hemorragia mayor. Se reclutaron 6.704 pacientes con fibrilación auricular no valvular para la prevención del ictus y de la embolia sistémica fuera del sistema nervioso central (SNC) en condiciones de práctica clínica. En XANTUS, la puntuación media de CHADS2 fue de 1,9 y la de HAS-BLED de 2,0, en comparación con la puntuación media de CHADS2 y HAS-BLED de 3,5 y 2,8, respectivamente, en ROCKET AF. Se produjo hemorragia mayor en 2,1 por 100 pacientes-años. Se notificó hemorragia mortal en 0,2 por 100 pacientes-años y hemorragia intracraneal en 0,4 por 100 pacientes-años. Se registró ictus o embolia sistémica fuera del SNC en 0,8 por 100 pacientes-años.
Estas observaciones en condiciones de práctica clínica son consistentes con el perfil de seguridad establecido en esta indicación.
En un estudio posautorización, no intervencionista, en más de 162.000 pacientes procedentes de cuatro países, se prescribió rivaroxabán para la prevención del ictus y la embolia sistémica en pacientes con fibrilación auricular no valvular. La tasa de acontecimientos de ictus isquémico fue de 0,70 (IC del 95%: 0,44 - 1,13) por cada 100 pacientes-año. Se produjeron hemorragias con resultado de hospitalización con unas tasas de acontecimientos por 100 pacientes-año de 0,43 (IC del 95%: 0,31 - 0,59) para hemorragias intracraneales, 1,04 (IC del 95%: 0,65 - 1,66) para hemorragias gastrointestinales, 0,41 (IC del 95%: 0,31 - 0,53) para hemorragias urogenitales y 0,40 (IC del 95%: 0,25 - 0,65) para otras hemorragias.
Pacientes sometidos a cardioversión
Se realizó un estudio exploratorio aleatorizado, prospectivo, abierto, multicéntrico con evaluación ciega de las variables (X-VERT) en 1.504 pacientes (con y sin tratamiento anticoagulante oral previo) con fibrilación auricular no valvular programada para cardioversión, para comparar rivaroxaban vs. dosis ajustadas de AVK (aleatorización 2: 1), para la prevención de acontecimientos cardiovasculares. Se utilizaron dos estrategias: cardioversión guiada por ETE (de 1 a 5 días de pre-tratamiento) o cardioversión convencional (mínimo tres semanas de pre-tratamiento). Se produjeron acontecimientos en la variable principal de eficacia (compuesta por todos los ictus, ataque isquémico transitorio, embolia sistémica fuera del SNC, infarto de miocardio (IM) y muerte cardiovascular) en 5 pacientes (0,5%) en el grupo de rivaroxaban (n = 978) y 5 pacientes (1,0%) en el grupo de AVK (n = 492; RR 0,50; IC 95%: 0,15 - 1,73; población ITT modificada). Se produjeron acontecimientos en la variable principal de seguridad (hemorragia mayor) en 6 (0,6%) y 4 (0,8%) pacientes en el grupo de rivaroxaban (n = 988) y AVK (n = 499), respectivamente (RR 0,76; IC 95% 0,21-2,67; población de seguridad). Este estudio exploratorio mostró una eficacia y seguridad comparables entre los grupos de tratamiento con rivaroxaban y con AVK en la cardioversión.
Pacientes con fibrilación auricular no valvular sometidos a ICP con colocación de stent Se realizó un estudio abierto, aleatorizado y multicéntrico (PIONEER AF-PCI) en 2.124 pacientes con fibrilación auricular no valvular que se sometieron a ICP con colocación de stent por enfermedad aterosclerótica primaria, para comparar la seguridad de dos pautas de tratamiento de rivaroxaban y una de AVK. Los pacientes fueron asignados aleatoriamente en una proporción de 1:1:1 durante un total de 12 meses de tratamiento. Se excluyeron los pacientes con antecedentes de ictus o AIT. El grupo 1 recibió rivaroxaban 15 mg una vez al día (10 mg una vez al día en pacientes con aclaramiento de creatinina de 30 a 49 ml/min) más un inhibidor del P2Y12. El grupo 2 recibió rivaroxaban 2,5 mg dos veces al día más DTAP (doble tratamiento antiagregante plaquetario, es decir, clopidogrel 75 mg (o inhibidor del P2Y12 alternativo) más ácido acetilsalicílico (AAS) en dosis bajas) durante 1, 6 o 12 meses, seguido de rivaroxaban 15 mg (o 10 mg en sujetos con aclaramiento de creatinina de 30 a 49 ml/min) una vez al día más AAS en dosis bajas. El Grupo 3 recibió dosis ajustadas de AVK más DTAP durante 1, 6 o 12 meses, seguido de dosis ajustadas de AVK más AAS en dosis bajas.
La variable primaria de seguridad, los acontecimientos hemorrágicos clínicamente significativos, se produjo en 109 (15,7%), 117 (16,6%) y 167 (24,0%) sujetos en el grupo 1, grupo 2 y grupo 3, respectivamente (HR 0,59; IC 95% 0,47 - 0,76; p<0,001, y HR 0,63, IC 95% 0,50 - 0,80, p<0,001, respectivamente). La variable secundaria (compuesto de acontecimientos cardiovasculares, muerte CV, IM o ictus) ocurrió en 41 (5,9%), 36 (5,1%) y 36 (5,2%) sujetos en el grupo 1, grupo 2 y grupo 3, respectivamente. Cada una de las pautas de rivaroxaban mostró una reducción significativa de los acontecimientos hemorrágicos clínicamente significativos en comparación con la pauta de AVK en pacientes con fibrilación auricular no valvular que se sometieron a una ICP con colocación de stent. El objetivo principal de PIONEER AF-PCI fue evaluar la seguridad. Los datos sobre la eficacia (incluidos los acontecimientos tromboembólicos) en esta población son limitados.
Tratamiento de la TVP, de la EP y prevención de las recurrencias de la TVP y de la EP El programa clínico de rivaroxaban se diseñó para demostrar la eficacia de rivaroxaban en el tratamiento inicial y continuado de la TVP aguda y de la EP y en la prevención de sus recurrencias. En cuatro estudios clínicos de fase III aleatorizados y controlados (Einstein DVT, Einstein EP, Einstein Extension y Einstein Choice) se estudiaron más de 12.800 pacientes; adicionalmente, se realizó un análisis agrupado predefinido de los estudios Einstein DVT y Einstein PE. La duración combinada total del tratamiento en todos los estudios fue de 21 meses.
En el estudio Einstein DVT, se estudiaron 3.449 pacientes con TVP aguda para el tratamiento de la TVP y prevención de las recurrencias de la TVP y de la EP (se excluyeron los pacientes que presentaban EP sintomática). La duración del tratamiento fue de 3, 6 o 12 meses, dependiendo del criterio clínico del investigador.
Para el tratamiento inicial de la TVP aguda se administró rivaroxaban 15 mg dos veces al día durante 3 semanas y a continuación, rivaroxaban 20 mg una vez al día.
En el estudio Einstein PE, se estudiaron 4.832 pacientes con EP aguda para el tratamiento de la EP y para la prevención de las recurrencias de TVP y EP. La duración del tratamiento fue de 3, 6 o 12 meses, en función del juicio clínico del investigador.
Para el tratamiento inicial de EP aguda, se administró 15 mg de rivaroxaban dos veces al día durante tres semanas. Esta pauta fue seguida por 20 mg de rivaroxaban una vez al día.
En los dos estudios Einstein DVT y Einstein PE, el tratamiento comparador fue enoxaparina administrada durante al menos cinco días, en combinación con un antagonista de la vitamina K hasta que el TP/INR estuviera en rango terapéutico (≥ 2,0). El tratamiento se continuó con un antagonista de la vitamina K, con un ajuste de dosis para mantener los valores de TP/INR dentro del rango terapéutico de 2,0 a 3,0.
En el estudio Einstein Extension para la prevención de la TVP recurrente o de la EP se estudiaron 1.197 pacientes con TVP o EP. El tratamiento tuvo una duración adicional de 6 o 12 meses en pacientes que previamente habían completado un periodo de 6 a 12 meses de tratamiento por TEV, en función del criterio clínico del investigador. Se comparó rivaroxaban 20 mg una vez al día con placebo.
Los estudios Einstein DVT, PE y Extension usaron las mismas variables principales y secundarias predefinidas de eficacia. La variable principal de eficacia fue el TEV sintomático y recurrente, definido como la combinación de TVP recurrente o bien EP mortal o no mortal. La variable secundaria de eficacia se definió como la combinación de TVP recurrente, EP no mortal y mortalidad por todas las causas.
En el estudio Einstein Choice, se estudiaron 3.396 pacientes con TVP y/o EP sintomática confirmada que completaron de 6 a 12 meses de tratamiento anticoagulante para la prevención de la EP mortal o la TVP o EP sintomática, recurrente y no mortal. Se excluyeron del estudio a los pacientes con una indicación de anticoagulación continuada con dosificación terapéutica. La duración del tratamiento fue de hasta 12 meses, dependiendo de la fecha individual de aleatorización (mediana: 351 días). Se compararon rivaroxaban 20 mg una vez al día y rivaroxaban 10 mg una vez al día con 100 mg de ácido acetilsalicílico una vez al día.
La variable principal de eficacia fue el TEV sintomático y recurrente, definido como la combinación de TVP recurrente o bien EP mortal o no mortal.
En el estudio Einstein DVT (ver Tabla 6) rivaroxaban demostró ser no inferior a enoxaparina / antagonista de la vitamina K (AVK) para la variable principal de eficacia (p < 0,0001 (prueba de no inferioridad); HR: 0,680 (0,443 - 1,042), p = 0,076 (prueba de superioridad)). El beneficio clínico neto pre-especificado (variable principal de eficacia más episodios hemorrágicos mayores) mostró un HR de 0,67 ((IC 95%: 0,47 - 0,95), valor nominal de p = 0,027) en favor de rivaroxaban. Los valores del INR estuvieron dentro del rango terapéutico un promedio del 60,3% del tiempo para una duración media del tratamiento de 189 días, y del 55,4%, 60,1% y 62,8% del tiempo en los grupos con una duración prevista del tratamiento de 3, 6, y 12 meses, respectivamente. En el grupo de tratamiento con enoxaparina/AVK, no se observó una relación clara entre la media del TRT (tiempo dentro del rango objetivo de INR entre 2,0 - 3,0) del centro en los terciles de igual tamaño y la incidencia de TEV recurrente (p=0,932 para la interacción). En el tercil más alto según el control del centro, el HR de rivaroxaban con respecto a warfarina fue de 0,69 (IC 95%: 0,35 - 1,35).
Las tasas de incidencia de la variable principal de seguridad (hemorragia mayor o no mayor clínicamente relevante), así como la variable secundaria de seguridad (hemorragia mayor) fueron similares en ambos grupos de tratamiento.
Tabla 6: Resultados de eficacia y seguridad del estudio de fase III Einstein DVT
| Población del estudio | 3.449 pacientes con trombosis venosa profunda aguda sintomática | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=1.731 | Enoxaparina/AVKb) 3, 6 o 12 meses N=1.718 |
| TEV sintomático recurrente* | 36 (2,1%) | 51 (3,0%) |
| EP sintomática recurrente | 20 (1,2%) | 18 (1,0%) |
| TVP sintomática recurrente | 14 (0,8%) | 28 (1,6%) |
| EP y TVP sintomáticas | 1 (0,1%) | 0 |
EP mortal/muerte en la que no puede descartarse EP | 4 (0,2%) | 6 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 139 (8,1%) | 138 (8,1%) |
| Acontecimientos hemorrágicos mayores | 14 (0,8%) | 20 (1,2%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b)
Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p <0,0001 (no-inferioridad; HR pre-especificado de 2,0); HR: 0,680 (0,443 - 1,042), p = 0,076
(superioridad)
En el estudio Einstein PE (ver Tabla 7) rivaroxaban demostró ser no inferior a la enoxaparina/AVK para la variable primaria de eficacia (p = 0,0026 (prueba de no inferioridad); HR: 1,123 (0,749 - 1,684)). El beneficio clínico neto pre-especificado (resultado de eficacia primaria más acontecimientos de sangrado mayor) se reportó con un HR de 0,849 ((IC del 95%: 0,633 - 1,139), valor nominal de p = 0,275). Los valores de INR estuvieron dentro del rango terapéutico una media del 63% del tiempo para la duración media del tratamiento de 215 días, y el 57%, 62%, y 65% del tiempo en los grupos de duración prevista de tratamiento de 3, 6, y 12 meses, respectivamente. En el grupo de enoxaparina/AVK, no hubo una relación clara entre el nivel de la media TRT del centro (Tiempo en objetivo de INR de 2,0 - 3,0) en los terciles de igual tamaño y la incidencia de la recurrencia de TEV (p = 0,082 para la interacción). En el tercil superior de acuerdo con el centro, el HR con rivaroxaban en comparación con warfarina fue 0,642 (IC 95%: 0,277 - 1,484).
Las tasas de incidencia de la variable principal de seguridad (acontecimientos hemorrágicos mayores o no mayores clínicamente relevantes) fueron ligeramente inferiores en el grupo de tratamiento con rivaroxaban (10,3% (249/2412)) frente a las del grupo de tratamiento con enoxaparina/AVK (11,4% (274 / 2405)). La incidencia de las variables secundarias de seguridad (acontecimientos de sangrado mayor) fue inferior en el grupo de rivaroxaban (1,1% (26/2412)) comparado con la de enoxaparina/grupo AVK (2,2% (52/2405)), con un HR 0,493 (IC 95 %: 0,308 - 0,789).
Tabla 7: Resultados de eficacia y seguridad del estudio de fase III Einstein PE
| Población del estudio | 4.832 pacientes con EP sintomática aguda | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=2.419 | Enoxaparina/AVKb) 3, 6 o 12 meses N=2.413 |
| TEV sintomático recurrente* | 50 (2,1%) | 44 (1,8%) |
| EP sintomática recurrente | 23 (1,0%) | 20 (0,8%) |
| TVP sintomática recurrente | 18 (0,7%) | 17 (0,7%) |
| EP y TVP sintomáticas | 0 | 2 (<0,1%) |
EP mortal/muerte en la que no puede descartarse EP | 11 (0,5%) | 7 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 249 (10,3%) | 274 (11,4%) |
| Acontecimientos hemorrágicos mayores | 26 (1,1%) | 52 (2,2%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b) Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p < 0,0026 (no-inferioridad; HR pre-especificado de 2,0); HR: 1,123 (0,749 - 1,684)
Se realizó un análisis agrupado pre-especificado de los resultados de los estudios Einstein DVT y PE (ver Tabla 8).
Tabla 8: Resultados de eficacia y seguridad del análisis agrupado de los estudios de fase III Einstein DVT y Einstein PE
| Población del estudio | 8.281 pacientes con TVP sintomática aguda o EP | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=4.150 | Enoxaparina/AVKb) 3, 6 o 12 meses N=4.131 |
| TEV sintomático recurrente* | 86 (2,1%) | 95 (2,3%) |
| EP sintomática recurrente | 43 (1,0%) | 38 (0,9%) |
| TVP sintomática recurrente | 32 (0,8%) | 45 (1,1%) |
| EP y TVP sintomáticas | 1 (<0,1%) | 2 (<0,1%) |
EP mortal/muerte en la que no puede descartarse EP | 15 (0,4%) | 13 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 388 (9,4%) | 412 (10,0%) |
| Acontecimientos hemorrágicos mayores | 40 (1,0%) | 72 (1,7%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b) Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p <0,0001 (no-inferioridad; HR pre-especificado de 1,75); HR: 0,886 (0,661 - 1,186)
El beneficio clínico neto pre-especificado (variable primaria de eficacia más acontecimientos de sangrado mayor) del análisis agrupado se reportó con un HR de 0,771 ((IC 95%: 0,614 - 0,967), valor nominal de p = 0,0244).
En el estudio Einstein Extension (ver Tabla 9), rivaroxaban fue superior a placebo en cuanto a las variables principal y secundaria de eficacia. En cuanto a la variable principal de seguridad (hemorragia mayor) hubo una tasa de incidencia numéricamente superior no significativa en los pacientes tratados con rivaroxaban 20 mg una vez al día, en comparación con placebo. La variable secundaria de seguridad (hemorragia mayor o no mayor clínicamente relevante) mostró unas tasas más altas en los pacientes tratados con rivaroxaban 20 mg una vez al día, en comparación con placebo.
Tabla 9: Resultados de eficacia y seguridad del estudio de fase III Einstein Extension
| Población del estudio | 1.197 pacientes continuaron el tratamiento y la prevención del TEV recurrente | |
| Pauta del tratamiento | Rivaroxabana) 6 o 12 meses N = 602 | Placebo 6 o 12 meses N = 594 |
| TEV recurrente y sintomático* | 8 (1,3%) | 42 (7,1%) |
| EP recurrente y sintomática | 2 (0,3%) | 13 (2,2%) |
| TVP recurrente y sintomática | 5 (0,8%) | 31 (5,2%) |
| EP mortal/muerte en la que no se puede descartar EP | 1 (0,2%) | 1 (0,2%) |
| Hemorragia mayor | 4 (0,7%) | 0 (0,0%) |
| Hemorragia no mayor clínicamente relevante | 32 (5,4%) | 7 (1,2%) |
- a) Rivaroxaban 20 mg una vez al día
* p < 0,0001 (superioridad), HR: 0,185 (0,087 - 0,393)
En el estudio Einstein Choice (ver Tabla 10), rivaroxaban 20 mg y 10 mg fueron superiores a 100 mg de ácido acetilsalicílico en cuanto a la variable principal de eficacia. La variable principal de seguridad (hemorragia mayor) fue similar en los pacientes tratados con rivaroxaban 20 mg y 10 mg una vez al día, en comparación con 100 mg de ácido acetilsalicílico.
Tabla 10: Resultados de eficacia y seguridad del estudio de fase III Einstein Choice
| Población del estudio | 3.396 pacientes continuaron la prevención del tromboembolismo venoso recurrente | ||
| Pauta del tratamiento | Rivaroxaban 20 mg una vez al día N=1.107 | Rivaroxaban 10 mg una vez al día N=1.127 | AAS 100 mg una vez al día N=1.131 |
Mediana de la duración del tratamiento [rango intercuartil] | 349 [189-362] días | 353 [190-362] días | 350 [186-362] días |
| TEV sintomático recurrente | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) |
| EP sintomática recurrente | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) |
| TVP sintomática recurrente | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) |
| EP mortal/muerte en la que no se puede descartar EP | 2 (0,2%) | 0 (0,0%) | 2 (0,2%) |
TEV sintomático recurrente, IM, ictus o embolia sistémica no SNC | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Hemorragia mayor | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Hemorragia no mayor clínicamente relevante | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
TEV sintomático recurrente o hemorragia mayor (beneficio clínico neto) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p < 0,001(superioridad) rivaroxaban 20 mg una vez al día vs AAS 100 mg una vez al día; HR=0,34 (0,20 - 0,59)
** p < 0.001 (superioridad) rivaroxaban 10 mg una vez al día vs AAS 100 mg una vez al día; HR=0,26 (0,14 - 0,47)
+ Rivaroxaban 20 mg una vez al día vs. AAS 100 mg una vez al día; HR=0,44 (0,27 - 0,71), p = 0,0009 (nominal)
++ Rivaroxaban 10 mg una vez al día vs. AAS 100 mg una vez al día; HR=0,32 (0,18 - 0,55), p < 0,0001 (nominal)
Además del programa de fase III EINSTEIN, se ha realizado un estudio prospectivo de cohortes, no intervencionista, abierto (XALIA) con adjudicación central de resultados, incluyendo TEV recurrente, hemorragia mayor y muerte. Se reclutaron 5.142 pacientes con TVP aguda para evaluar la seguridad a largo plazo de rivaroxaban, en comparación con el tratamiento anticoagulante de referencia, en condiciones de práctica clínica. Las tasas de hemorragia mayor, TEV recurrente y mortalidad por cualquier causa para rivaroxaban fueron de 0,7%, 1,4% y 0,5%, respectivamente. Se hallaron diferencias en las características iniciales de los pacientes, incluyendo edad, cáncer e insuficiencia renal. Se realizó un análisis predefinido utilizando el índice de propensión estratificado para ajustar las diferencias en las características iniciales medidas pero, a pesar de esto, la confusión residual puede influir en los resultados. Los HRs ajustados que compararon rivaroxaban con el tratamiento de referencia para la hemorragia mayor, TEV recurrente y mortalidad por cualquier causa fueron de 0,77 (IC 95% 0,40 - 1,50), 0,91 (IC 95% 0,54 - 1,54) y 0,51 (IC 95% 0,24 - 1,07), respectivamente. Estos resultados en condiciones de práctica clínica son consistentes con el perfil de seguridad establecido en esta indicación.
En un estudio posautorización, no intervencionista, en más de 40.000 pacientes sin antecedentes de cáncer procedentes de cuatro países, se prescribió rivaroxabán para el tratamiento o la prevención de la TVP y la EP. Las tasas de acontecimientos por cada 100 pacientes-año para los acontecimientos de TEV/tromboembólicos sintomáticos/clínicamente aparentes que condujeron a la hospitalización oscilaron entre 0,64 (IC del 95%: 0,40 - 0,97) en el Reino Unido y 2,30 (IC del 95%: 2,11 - 2,51) en Alemania. Se produjeron hemorragias con resultado de hospitalización con unas tasas de acontecimientos por 100 pacientes-año de 0,31 (IC del 95%: 0,23 - 0,42) para las hemorragias intracraneales, 0,89 (IC del 95%: 0,67 - 1,17) para las hemorragias gastrointestinales, 0,44 (IC del 95%: 0,26 - 0,74) para las hemorragias urogenitales y 0,41 (IC del 95%: 0,31 - 0,54) para otras hemorragias.
Población pediátrica
Tratamiento del TEV y prevención de las recurrencias del TEV en pacientes pediátricos Se estudió a un total de 727 niños con TEV agudo confirmado, de los cuales 528 recibieron rivaroxaban, en 6 estudios pediátricos abiertos y multicéntricos. La dosificación ajustada en función del peso corporal en pacientes desde el nacimiento hasta una edad inferior a 18 años dio lugar a una exposición a rivaroxaban similar a la observada en pacientes adultos con TVP tratados con 20 mg de rivaroxaban una vez al día, como se confirmó en el estudio de fase III (ver sección 5.2).
El estudio EINSTEIN Junior de fase III fue un estudio clínico multicéntrico, aleatorizado, con control activo y abierto realizado en 500 pacientes pediátricos (de edades comprendidas entre el nacimiento y < 18 años) con TEV agudo confirmado. Incluyó a 276 niños de 12 a < 18 años, 101 niños de 6 a < 12 años, 69 niños de 2 a < 6 años y 54 niños < 2 años.
El TEV índice se clasificó como TEV relacionado con un catéter venoso central (TEV-CVC; 90/335 pacientes en el grupo de rivaroxaban, 37/165 pacientes en el grupo comparador), trombosis de los senos venosos cerebrales (TSVC; 74/335 pacientes en el grupo de rivaroxaban, 43/165 pacientes en el grupo comparador) y todas las demás incluyendo TVP y EP (TEV no relacionado con CVC; 171/335 pacientes en el grupo de rivaroxaban, 85/165 pacientes en el grupo comparador). La presentación más frecuente de la trombosis índice en niños de 12 a < 18 años fue el TEV no relacionado con CVC en 211 (76,4%); en niños de 6 a < 12 años y de 2 a < 6 años fue la TSVC en 48 (47,5%) y 35 (50,7%), respectivamente; y en niños < 2 años fue el TEV-CVC en 37 (68,5%). No hubo niños < 6 meses con TSVC en el grupo de rivaroxaban. 22 de los pacientes con TSVC tuvieron una infección del SNC (13 pacientes en el grupo de rivaroxaban y 9 pacientes en el grupo comparador).
El TEV fue provocado por factores de riesgo persistentes, transitorios o ambos (persistentes y transitorios) en 438 (87,6%) niños.
Los pacientes recibieron tratamiento inicial con dosis terapéuticas de HNF, HBPM o fondaparinux durante al menos 5 días y fueron asignados aleatoriamente 2:1 para recibir dosis ajustadas al peso corporal de rivaroxaban o del tratamiento del grupo comparador (heparinas, AVK) durante el periodo de tratamiento del estudio principal de 3 meses (1 mes para niños < 2 años con TEV-CVC). Al final del periodo de tratamiento del estudio principal, se repitió la prueba diagnóstica por imagen que se realizó al inicio, si era clínicamente factible. El tratamiento del estudio podía ser suspendido en este punto o continuado, a discreción del investigador, hasta un total de 12 meses (para niños < 2 años con TEV-CVC hasta 3 meses).
La variable principal de eficacia fue un TEV sintomático recurrente. La variable principal de seguridad fue la combinación de hemorragia grave y hemorragia no grave clínicamente relevante (HNGCR). Todos los datos de eficacia y seguridad fueron adjudicados centralmente por un comité independiente que no conocía la asignación del tratamiento. Los resultados de eficacia y seguridad se muestran a continuación en las tablas 11 y 12.
Se produjeron TEV recurrentes en el grupo de rivaroxaban en 4 de 335 pacientes y en el grupo del tratamiento comparador en 5 de 165 pacientes. La combinación de hemorragia grave y HNGCR fue notificada en 10 de 329 pacientes (3%) tratados con rivaroxaban y en 3 de 162 pacientes (1,9%) tratados con el comparador. El beneficio clínico neto (TEV recurrente sintomático más acontecimientos de hemorragia grave) fue notificado en el grupo de rivaroxaban en 4 de 335 pacientes y en el grupo comparador en 7 de 165 pacientes. La normalización de la carga trombótica en el diagnóstico por imagen repetido se produjo en 128 de 335 pacientes en tratamiento con rivaroxaban y en 43 de 165 pacientes del grupo de comparación. Estos resultados fueron en general similares entre los grupos de edad. Hubo 119 (36,2%) niños con algún tipo de hemorragia relacionada con el tratamiento en el grupo de rivaroxaban y 45 (27,8%) niños en el grupo comparador.
Tabla 11: Resultados de eficacia al final del periodo principal de tratamiento
| Acontecimiento | Rivaroxaban N=335* | Comparador N=165* |
| TEV recurrente (variable principal de eficacia) | 4 (1,2%, IC 95% 0,4% - 3,0%) | 5 (3,0%, IC 95% 1,2% - 6,6%) |
| Combinado: TEV sintomático recurrente + deterioro asintomático en la repetición de imágenes | 5 (1,5%, IC 95% 0,6% - 3,4%) | 6 (3,6%, IC 95% 1,6% - 7,6%) |
| Combinado: TEV sintomático recurrente + deterioro asintomático + sin cambios en la repetición de imágenes | 21 (6,3%, IC 95% 4,0% - 9,2%) | 19 (11,5%, IC 95% 7,3% - 17,4%) |
| Normalización en la repetición de imágenes | 128 (38,2%, IC 95% 33,0% - 43,5%) | 43 (26,1%, IC 95% 19,8% - 33,0%) |
| Combinado: TEV sintomático recurrente + hemorragia grave (beneficio clínico neto) | 4 (1,2%, IC 95% 0,4% - 3,0%) | 7 (4,2%, IC 95% 2,0% - 8,4%) |
| Embolia pulmonar mortal o no mortal | 1 (0,3%, IC 95% 0,0% - 1,6%) | 1 (0,6%, IC 95% 0,0% - 3,1%) |
*CAC= conjunto de análisis completo, todos los niños que fueron aleatoriamente
Tabla 12: Resultados de seguridad al final del periodo principal de tratamiento
Rivaroxaban N=329* | Comparador N=162* | |
| Combinado: hemorragia grave + HNGCR (variable principal de seguridad) | 10 (3,0%, IC 95% 1,6% - 5,5%) | 3 (1,9%, IC 95% 0,5% - 5,3%) |
| Hemorragia grave | 0 (0,0%, IC 95% 0,0% - 1,1%) | 2 (1,2%, IC 95% 0,2% - 4,3%) |
| Cualquier hemorragia relacionada con el tratamiento | 119 (36,2%) | 45 (27,8%) |
*CAS= conjunto de análisis de seguridad, todos los niños que fueron asignados aleatoriamente y recibieron al menos 1 dosis de la medicación del estudio
El perfil de eficacia y seguridad de rivaroxaban fue generalmente similar en la población pediátrica con TEV y en la población adulta con TVP/EP, sin embargo, la proporción de sujetos con cualquier hemorragia fue superior en la población pediátrica con TEV en comparación con la población adulta con TVP/EP.
Pacientes con síndrome antifosfolipídico con triple positividad de alto riesgo En un estudio multicéntrico, aleatorizado, abierto, independiente y con adjudicación ciega de los acontecimientos, se comparó rivaroxaban con warfarina en pacientes con antecedentes de trombosis, a los que se les había diagnosticado síndrome antifosfolipídico y que presentaban un alto riesgo de sufrir episodios tromboembólicos (positivos en las 3 pruebas de anticuerpos antifosfolípidos: anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I). El ensayo se finalizó prematuramente tras la inclusión de 120 pacientes debido a un exceso de eventos en los pacientes del grupo de rivaroxaban. El seguimiento medio fue de 569 días. Se aleatorizó a 59 pacientes al grupo de rivaroxaban 20 mg (15 mg en el caso de los pacientes con un aclaramiento de creatinina (CrCl) <50 ml/min) y 61 al grupo de warfarina (INR de 2,0-3,0). Se produjeron eventos tromboembólicos en el 12% de los pacientes aleatorizados al grupo de rivaroxaban (4 accidentes cerebrovasculares isquémicos y 3 infartos de miocardio). No se notificaron episodios en los pacientes aleatorizados al grupo de warfarina. Se observaron hemorragias mayores en 4 pacientes (7%) del grupo de rivaroxaban y 2 pacientes (3%) del grupo de warfarina.
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con el medicamento de referencia con rivaroxaban en todos los grupos de la población pediátrica en la prevención de acontecimientos tromboembólicos (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
La siguiente información se basa en los datos obtenidos en adultos.
Rivaroxaban se absorbe rápidamente y alcanza concentraciones máximas (Cmax) de 2 a 4 horas después de tomar el comprimido.
La absorción oral de rivaroxaban es casi completa y su biodisponibilidad oral es elevada (80% al 100%) en el caso de la dosis del comprimido de 2,5 mg y de 10 mg, independientemente de las condiciones de ayuno o alimentación. La ingesta de alimentos con rivaroxaban (a la dosis de 2,5 mg y de 10 mg) no afecta al AUC ni a la Cmax.
Debido a la disminución de la absorción, se determinó una biodisponibilidad del 66% con el comprimido de 20 mg en condiciones de ayuno. Cuando los comprimidos de rivaroxaban 20 mg se tomaron junto con alimentos, se observaron aumentos del AUC media del 39% en comparación con la toma de comprimidos en condiciones de ayuno, lo que indica una absorción casi completa y una biodisponibilidad oral elevada. Rivaroxaban 15 mg y 20 mg deben tomarse con alimentos (ver sección 4.2).
Rivaroxaban presenta una farmacocinética lineal hasta aproximadamente 15 mg administrados una vez al día en ayunas. En condiciones de alimentación reciente, rivaroxaban en comprimidos de 10 mg, 15 mg y 20 mg demostró proporcionalidad con la dosis. A dosis más altas, rivaroxaban muestra una disolución limitada, con una reducción de la biodisponibilidad y de la tasa de absorción al aumentar la dosis.
La variabilidad de la farmacocinética de rivaroxaban es moderada; con una variabilidad interindividual (CV%) entre el 30% y el 40%.
La absorción de rivaroxaban depende del sitio donde se libera en el tracto gastrointestinal. Se ha notificado una disminución del 29% y del 56% en el AUC y la Cmax, en comparación con el comprimido, cuando rivaroxaban en forma de granulado se liberó en el intestino delgado proximal. La exposición se reduce aún más cuando rivaroxaban se libera en el intestino delgado distal o en el colon ascendente. Por lo tanto, debe evitarse la administración de rivaroxaban de forma distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y la correspondiente exposición a rivaroxaban.
La biodisponibilidad (AUC y Cmax) fue comparable para rivaroxaban 20 mg, administrado por vía oral como comprimido triturado y mezclado con puré de manzana o diluido con agua, administrado a través de una sonda gástrica y seguido de una comida líquida, en comparación con el comprimido entero. Dado el perfil farmacocinético predecible, proporcional a la dosis de rivaroxaban, los resultados de biodisponibilidad de este estudio son probablemente aplicables a dosis más bajas de rivaroxaban.
Población pediátrica
No se dispone de datos sobre la PK tras la administración intravenosa a niños, por lo que se desconoce la biodisponibilidad absoluta del rivaroxaban en los niños. Se encontró una disminución de la biodisponibilidad relativa con dosis crecientes (en mg/kg de peso corporal), lo que sugiere limitaciones de la absorción para dosis más altas, incluso cuando se toman junto con alimentos.
Los comprimidos de rivaroxaban 15 mg deben tomarse con la alimentación o con los alimentos (ver sección 4.2).
Distribución
La unión a proteínas plasmáticas en adultos es alta, del 92% al 95% aproximadamente, y la albúmina sérica es el principal componente de unión. El volumen de distribución es moderado, con un Vss de 50 litros, aproximadamente.
Población pediátrica
Los niños recibieron un comprimido o una suspensión oral de rivaroxabán durante o inmediatamente después de la alimentación o la ingesta de alimentos y con una cantidad normal de líquido para garantizar una dosificación fiable en los niños. Al igual que en los adultos, rivaroxabán se absorbe en los niños fácilmente después de su administración oral en forma de comprimidos o formulación de granulado para suspensión oral. No se observó ninguna diferencia en la tasa de absorción ni en el grado de absorción entre el comprimido y la formulación de granulado para suspensión oral. No se dispone de datos específicos para los niños sobre la unión a proteínas plasmáticas de rivaroxaban. No se dispone de datos en niños sobre la PK tras la administración intravenosa de rivaroxaban. El Vss estimado mediante la modelización de la PK poblacional en niños (intervalo de edad de 0 a < 18 años) tras la administración oral de rivaroxaban depende del peso corporal y puede describirse con una función alométrica, con un promedio de 113 l para un sujeto con un peso corporal de 82,8 kg.
Biotransformación y eliminación
En los adultos, de la dosis administrada de rivaroxaban se metabolizan aproximadamente 2/3; después, la mitad se elimina por vía renal y la otra mitad por vía fecal. El 1/3 restante de la dosis administrada se excreta directamente por vía renal como principio activo no modificado en la orina, principalmente mediante secreción renal activa.
Rivaroxaban se metaboliza mediante el CYP3A4, el CYP2J2 y mecanismos independientes del CYP. Las principales vías de biotransformación son la degradación oxidativa de la porción de morfolinona y la hidrólisis de los enlaces amida. Según investigaciones in vitro, rivaroxaban es un sustrato de las proteínas transportadoras P-gp (glucoproteína P) y Bcrp (proteína de resistencia al cáncer de mama). Rivaroxaban en forma inalterada es el compuesto más abundante en el plasma humano sin presencia de metabolitos mayores o metabolitos activos circulantes. Con un aclaramiento sistémico de aproximadamente 10 l/h, rivaroxaban puede clasificarse como una sustancia de bajo aclaramiento. Después de la administración por vía intravenosa de una dosis de 1 mg, la semivida de eliminación es de aproximadamente 4,5 horas. Después de la administración por vía oral, la eliminación se ve limitada por la tasa de absorción. En personas jóvenes, la eliminación de rivaroxaban del plasma se produce con una semivida de eliminación de 5 a 9 horas y en personas de edad avanzada, con una semivida de eliminación de 11 a 13 horas.
Población pediátrica
No se dispone de datos sobre el metabolismo específico en niños. No se dispone de datos sobre la PK tras la administración intravenosa de rivaroxaban a niños. El aclaramiento estimado mediante modelización de la PK poblacional en niños (intervalo de edad de 0 a < 18 años) tras la administración oral de rivaroxaban depende del peso corporal y puede describirse con una función alométrica, con un promedio de 8 l/h para un sujeto con un peso corporal de 82,8 kg. Los valores de las medias geométricas de las semividas de disposición (t1/2) estimadas mediante la modelización de la PK poblacional disminuyen a medida que disminuye la edad y oscilan entre 4,2 h en los adolescentes y aproximadamente 3 h en los niños de 2 a 12 años hasta 1,9 y 1,6 h en los niños de 0,5 a < 2 años y de menos de 0,5 años, respectivamente.
Poblaciones especiales
Sexo
En los adultos, no hubo ninguna diferencia clínicamente relevante en las propiedades farmacocinéticas y farmacodinámicas entre hombres y mujeres. Un análisis exploratorio no reveló diferencias relevantes en la exposición a rivaroxaban entre niños y niñas.
Pacientes de edad avanzada
Los pacientes de edad avanzada presentaron concentraciones plasmáticas mayores que los pacientes más jóvenes, con unos valores medios del AUC que fueron aproximadamente 1,5 veces superiores, principalmente debido a la disminución (aparente) del aclaramiento renal y total. No es necesario un ajuste de la dosis.
Peso corporal
En los adultos, los valores extremos en el peso corporal (< 50 kg o > 120 kg) tuvieron poco efecto en las concentraciones plasmáticas de rivaroxaban (menos del 25%). No es necesario un ajuste de la dosis.
En los niños, rivaroxaban se dosifica en función del peso corporal. Un análisis exploratorio no reveló un efecto relevante del peso insuficiente o la obesidad en la exposición a rivaroxaban en los niños.
Origen étnico
En los adultos, no se observaron diferencias interétnicas clínicamente relevantes entre los pacientes de raza blanca, afroamericanos, de origen latinoamericano, japonés o chino, en cuanto a las propiedades farmacocinéticas o farmacodinámicas.
Un análisis exploratorio no reveló diferencias interétnicas relevantes en la exposición a rivaroxaban entre los niños japoneses, chinos o asiáticos fuera del Japón y China en comparación con la respectiva población pediátrica general.
Insuficiencia hepática
Los pacientes cirróticos adultos con insuficiencia hepática leve (clasificados como Child Pugh A), sólo presentaron cambios menores en la farmacocinética de rivaroxaban (aumento medio del AUC de 1,2 veces), lo que fue casi comparable al grupo control de voluntarios sanos. En los pacientes cirróticos con insuficiencia hepática moderada (clasificados como Child Pugh B), el AUC media de rivaroxaban estuvo aumentada significativamente en 2,3 veces, en comparación con los voluntarios sanos. El AUC parcial aumentó 2,6 veces. Estos pacientes también mostraron una disminución de la eliminación renal de rivaroxaban, similar a los pacientes con insuficiencia renal moderada. No hay datos en pacientes con insuficiencia hepática grave.
La inhibición de la actividad del factor Xa se incrementó en un factor de 2,6 en los pacientes con insuficiencia hepática moderada, en comparación con los voluntarios sanos; de manera similar, la prolongación del TP se incrementó en un factor de 2,1. Los pacientes con insuficiencia hepática moderada fueron más sensibles a rivaroxaban, lo que produjo una relación farmacocinética / farmacodinámica más pronunciada entre la concentración y el TP.
Rivaroxaban está contraindicado en pacientes con hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia, incluyendo pacientes cirróticos clasificados como Child Pugh B y C (ver sección 4.3).
No se dispone de datos clínicos en niños con insuficiencia hepática.
Insuficiencia renal
En los adultos, se observó un aumento de la exposición a rivaroxaban correlacionado con la disminución de la función renal, evaluada mediante las determinaciones del aclaramiento de creatinina. En sujetos con insuficiencia renal leve (aclaramiento de creatinina de 50 - 80 ml/min), moderada (aclaramiento de creatinina de 30 a 49 ml/min) o grave (aclaramiento de creatinina de 15 a 29 ml/min), las concentraciones plasmáticas de rivaroxaban (AUC) aumentaron 1,4, 1,5 y 1,6 veces, respectivamente.
Los aumentos correspondientes en los efectos farmacodinámicos fueron más pronunciados. En sujetos con insuficiencia renal leve, moderada y grave, la inhibición total de la actividad del factor Xa aumentó en un factor de 1,5, 1,9 y 2,0 respectivamente, en comparación con voluntarios sanos; de manera similar, la prolongación del TP aumentó en factores de 1,3, 2,2 y 2,4, respectivamente. No hay datos en pacientes con un aclaramiento de creatinina < 15 ml/min.
Debido a la elevada fijación a proteínas plasmáticas, no se espera que rivaroxaban sea dializable. No se recomienda su uso en pacientes con un aclaramiento de creatinina < 15 ml/min. Rivaroxaban debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min (ver sección 4.4).
No se dispone de datos clínicos en niños de 1 año de edad o más con insuficiencia renal moderada o grave (tasa de filtración glomerular < 50 ml/min/1,73 m2).
Datos farmacocinéticos en pacientes
En los pacientes que recibieron rivaroxaban 20 mg una vez al día para el tratamiento de la TVP aguda, la concentración media geométrica (intervalo de predicción del 90%) a las 2 - 4 h y a las 24 h aproximadamente después de la dosis (lo que representa aproximadamente las concentraciones máxima y mínima durante el intervalo entre dosis) fue de 215 (22 - 535) y de 32 (6 - 239) µg/l, respectivamente.
En la Tabla 13 se resumen las concentraciones medias geométricas (intervalo del 90%) en los intervalos de tiempo de muestreo, que representan aproximadamente las concentraciones máxima y mínima durante el intervalo de dosis para los pacientes pediátricos con TEV agudo que recibieron rivaroxaban ajustado en función del peso corporal, para obtener una exposición similar a la de los pacientes adultos con TVP que reciben una dosis diaria de 20 mg una vez al día.
Tabla 13: Estadísticas resumidas (media geométrica [intervalo del 90%]) de las concentraciones plasmáticas en estado estacionario de rivaroxaban (mcg/l) según pauta de dosificación y edad
| Intervalos de tiempo | ||||||||
| o.d. | N | 12 - < 18 años | N | 6 - <12 años | ||||
| 2,5-4 h post | 171 | 241,5 (105-484) | 24 | 229,7 (91,5-777) | ||||
| 20-24 h post | 151 | 20,6 (5,69-66,5) | 24 | 15,9 (3,42-45,5) | ||||
| b.i.d. | N | 6 - < 12 años | N | 2 - < 6 años | N | 0,5 - < 2 años | ||
| 2,5-4 h post | 36 | 145,4 (46,0-343) | 38 | 171,8 (70,7-438) | 2 | n.c. | ||
| 10-16 h post | 33 | 26,0 (7,99-94,9) | 37 | 22,2 (0,25-127) | 3 | 10,7 (n.c. - n.c.) | ||
| t.i.d. | N | 2 - < 6 años | N | Nacimiento - < 2 años | N | 0,5 - < 2 años | N | Nacimiento
|
| 0,5-3 h post | 5 | 164,7 (108-283) | 25 | 111,2 (22,9-320) | 13 | 114,3 (22,9-346) | 12 | 108,0 (19,2-320) |
| 7-8 h post | 3 | 33,2 (18,7-99,7) | 23 | 18,7 (10,1-36,5) | 12 | 21,4 (10,5-65,6) | 11 | 16,1 (1,03-33,6) |
o.d. = una vez al día, b.i.d. = dos veces al día, t.i.d. tres veces al día, n.c. = no calculado Los valores por debajo del límite inferior de cuantificación (LLOQ) fueron sustituidos por 1/2 LLOQ para el cálculo de las estadísticas (LLOQ = 0,5 mcg/l).
Relación farmacocinética/farmacodinámica
Se ha evaluado la relación farmacocinética/farmacodinámica (PK/PD) entre la concentración plasmática de rivaroxaban y varios criterios de valoración PD (inhibición del factor Xa, tiempo de protrombina (TP), TTPa, Heptest) después de la administración de un amplio rango de dosis (de 5 a 30 mg dos veces al día). La relación entre la concentración de rivaroxaban y la actividad del factor Xa se describió de manera óptima por un modelo Emax. En el caso del TP, por lo general, el modelo de intersección lineal describió mejor los datos. Dependiendo de los diferentes reactivos usados en el TP, la pendiente varió considerablemente. Con Neoplastin PT, el TP basal fue de aproximadamente 13 seg. y la pendiente fue de alrededor de 3 a 4 seg/(100 µg/l). Los resultados de los análisis de la relación PK/PD en las fases II y III fueron consistentes con los datos establecidos en los sujetos sanos.
Población pediátrica
No se ha determinado la seguridad y eficacia para la indicación de prevención del ictus y la embolia sistémica en pacientes con fibrilación auricular no valvular en niños y adolescentes hasta los 18 años.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad con dosis únicas, fototoxicidad, genotoxicidad, potencial carcinogénico y toxicidad juvenil.
Los efectos observados en los estudios con dosis repetidas se debieron principalmente a la actividad farmacodinámica incrementada de rivaroxaban. En ratas se observó un aumento de las concentraciones plasmáticas de IgG e IgA a niveles de exposición clínicamente relevantes. No se observó ningún efecto sobre la fertilidad en las ratas macho o hembra. Los estudios en animales han demostrado una toxicidad reproductiva relacionada con el modo de acción farmacológica de rivaroxaban (p. ej. complicaciones hemorrágicas). A concentraciones plasmáticas clínicamente relevantes se observó toxicidad embriofetal (pérdida después de la implantación, retraso o adelanto de la osificación, varias manchas hepáticas de color claro) y un aumento de la incidencia de malformaciones frecuentes, así como cambios placentarios. En el estudio pre y postnatal en ratas, se observó una disminución de la viabilidad de las crías a dosis que fueron tóxicas para las madres.
Rivaroxaban se estudió en ratas jóvenes con una duración de tratamiento de hasta 3 meses a partir del cuarto día postnatal, mostrando un aumento no relacionado con la dosis de la hemorragia periinsular.. No se hallaron pruebas de toxicidad específica en los órganos diana.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Lactosa monohidrato
Croscarmelosa sódica (E468)
Laurilsulfato de sodio (E487)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Celulosa microcristalina (E460)
Silice coloidal anhidra (E551)
Estearato de magnesio (E572)
Recubrimiento
Macrogol (E1521)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Dióxido de titanio (E171)
Óxido de hierro rojo (E172)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
2 años
Comprimidos triturados
Los comprimidos triturados de rivaroxaban son estables en agua y en puré de manzana hasta 4 horas.
6.4 Precauciones especiales de conservación
No requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Blíster de PVC transparente / aluminio, en envases de 10, 14, 28, 30, 42, 48, 56, 90, 98 o 100 comprimidos recubiertos con película, o blísteres unidosis precortados en envases de 10 x 1 o 100 x 1 comprimidos.
Frascos de HDPE con tapón de rosca continua de polipropileno blanco opaco a prueba de niños y revestimiento interno para sellado por inducción. Contenido del frasco: 30 o 90 comprimidos recubiertos con película.
Frascos de HDPE con tapón de rosca continua de polipropileno blanco opaco, con revestimiento interno para sellado por inducción. Contenido del frasco: 500 comprimidos recubiertos con película.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y y otras manipulaciones
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
Trituración de los comprimidos
Los comprimidos de rivaroxaban se pueden triturar y suspender en 50 ml de agua y administrarse por medio de una sonda nasogástrica o una sonda de alimentación gástrica tras confirmar la colocación de la sonda en el estómago. Después, la sonda se debe lavar con agua. Dado que la absorción de rivaroxaban depende del lugar de liberación del principio activo, se debe evitar la administración de rivaroxaban en una localización distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y, por consiguiente, a una menor exposición al principio activo. Después de la administración de un comprimido triturado de rivaroxaban de 15 mg o 20 mg, la dosis debe ser acompañada inmediatamente por la alimentación enteral.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta,
Barcelona, 08039
España
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/20/1488/024-038
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 16 de noviembre de 2020
Fecha de la última renovación: 6 de agosto de 2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.
Rivaroxaban Accord 20 mg comprimidos recubiertos con película EFG
1. NOMBRE DEL MEDICAMENTO
Rivaroxaban Accord 20 mg comprimidos recubiertos con película EFG
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película contiene 20 mg de rivaroxaban.
Excipiente con efecto conocido
Cada comprimido recubierto con película contiene 27,90 mg de lactosa (como monohidrato), ver sección 4.4.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido)
Comprimidos recubiertos con película, de color rojo oscuro, redondos, biconvexos, de aproximadamente 6 mm de diámetro y grabados con “IL3” en una cara y lisos en la otra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Adultos
Prevención del ictus y de la embolia sistémica en pacientes adultos con fibrilación auricular no valvular, con uno o más factores de riesgo, como por ejemplo, insuficiencia cardiaca congestiva, hipertensión, edad ≥ 75 años, diabetes mellitus, ictus o ataque isquémico transitorio previos.
Tratamiento de la trombosis venosa profunda (TVP) y de la embolia pulmonar (EP), y prevención de las recurrencias de la TVP y de la EP en adultos. (Ver en sección 4.4 información sobre pacientes con EP hemodinámicamente inestables.)
Población pediátrica
Tratamiento del tromboembolismo venoso (TEV) y prevención de las recurrencias del TEV en niños y adolescentes menores de 18 años con un peso superior a 50 kg después de al menos 5 días de tratamiento inicial con anticoagulación parenteral.
4.2 Posología y forma de administración
Posología
Prevención del ictus y de la embolia sistémica en adultos
La dosis recomendada es de 20 mg de rivaroxaban una vez al día, que es también la dosis máxima recomendada.
El tratamiento con Rivaroxaban Accord debe continuarse a largo plazo siempre que el beneficio de la prevención del ictus y de la embolia sistémica sea superior al riesgo de hemorragia (ver sección 4.4).
Si se olvida una dosis, el paciente debe tomar inmediatamente Rivaroxaban Accord y seguir al día siguiente con la dosis de una vez al día recomendada. La dosis no debe duplicarse en el mismo día para compensar una dosis olvidada.
Tratamiento de la TVP, tratamiento de la EP y prevención de las recurrencias de la TVP y de la EP en adultos
La dosis recomendada para el tratamiento inicial de la TVP aguda o de la EP es de 15 mg dos veces al día, durante las tres primeras semanas, seguida de 20 mg una vez al día para el tratamiento continuado así como para la prevención de las recurrencias de la TVP y de la EP.
Se debe considerar una duración corta del tratamiento (por lo menos 3 meses) en los pacientes con TVP o EP provocada por factores mayores de riesgo transitorio (es decir, cirugía mayor o traumatismo recientes). Se debe considerar una duración más prolongada del tratamiento en los pacientes con TVP
o EP provocada, no relacionada con factores mayores de riesgo transitorio, TVP o EP no provocada, o antecedentes de TVP o EP recurrente.
Cuando está indicada la prevención extendida de la TVP o EP recurrente (después de finalizar por lo menos 6 meses de tratamiento de la TVP o la EP), la dosis recomendada es de 10 mg una vez al día. Se debe considerar la administración de una dosis de Rivaroxaban Accord 20 mg una vez al día en los pacientes en los que se considera que el riesgo de TVP o EP recurrente es alto, por ejemplo, los que tienen comorbilidades complicadas, o los que han presentado TVP o EP recurrente con la prevención extendida con Rivaroxaban Accord 10 mg una vez al día.
La duración del tratamiento y la selección de la dosis deben individualizarse después de una valoración cuidadosa del beneficio del tratamiento frente al riesgo de hemorragia (ver sección 4.4).
| Periodo | Programa de dosificación | Dosis total diaria | |
Tratamiento y prevención de TVP y EP recurrente | Días 1 - 21 | 15 mg dos veces al día | 30 mg |
| Día 22 en adelante | 20 mg una vez al día | 20 mg | |
| Prevención de TVP y EP recurrente | Después de finalizar al menos 6 meses de tratamiento de la TVP o EP | 10 mg una vez al día o 20 mg una vez al día | 10 mg o 20 mg |
Para facilitar el cambio de dosis de 15 mg a 20 mg después del Día 21, está disponible un envase para el inicio del tratamiento de Rivaroxaban Accord en las primeras 4 semanas para el tratamiento de la TVP/EP.
Si el paciente olvida una dosis durante la fase de tratamiento de 15 mg dos veces al día (días 1 a 21), éste deberá tomar inmediatamente Rivaroxaban Accord para garantizar una toma de 30 mg de rivaroxaban al día. En este caso, se pueden tomar dos comprimidos de 15 mg a la vez y al día siguiente se deberá seguir con la pauta habitual recomendada de 15 mg dos veces al día.
Si el paciente olvida una dosis durante la fase de tratamiento de una vez al día, deberá tomar inmediatamente Rivaroxaban Accord, y seguir al día siguiente con la pauta recomendada de una vez al día. La dosis no debe duplicarse en el mismo día para compensar una dosis olvidada.
Tratamiento del TEV y prevención de las recurrencias del TEV en niños y adolescentes El tratamiento con Rivaroxaban Accord en niños y adolescentes menores de 18 años debe iniciarse tras un mínimo de 5 días de tratamiento inicial con anticoagulación parenteral (ver sección 5.1).
La dosis para niños y adolescentes se calcula en función del peso corporal.
Peso corporal de 50 kg o más:
se recomienda una dosis diaria única de 20 mg de rivaroxaban. Esta es la dosis máxima diaria.
Peso corporal de 30 a 50 kg:
se recomienda una dosis diaria única de 15 mg de rivaroxaban. Esta es la dosis máxima diaria.
- Para pacientes con un peso corporal inferior a 30 kg, consulte la Ficha Técnica de otros medicamentos que contienen rivaroxaban granulado para suspensión oral disponibles en su mercado.
El peso del niño debe ser vigilado y la dosis revisada regularmente. Esto es para asegurar que se mantiene una dosis terapéutica. Los ajustes de dosis se deben realizar únicamente en base a los cambios en el peso corporal.
El tratamiento debe continuar durante al menos 3 meses en niños y adolescentes. El tratamiento se puede prolongar hasta 12 meses cuando sea clínicamente necesario. No hay datos disponibles en niños para respaldar una reducción de la dosis después de 6 meses de tratamiento. La relación beneficio/riesgo de continuar el tratamiento después de 3 meses debe evaluarse de forma individual teniendo en cuenta el riesgo de trombosis recurrente frente al riesgo potencial de hemorragia.
Si se olvida una dosis, esta debe tomarse lo antes posible después de advertirlo, pero sólo en el mismo día. Si esto no es posible, el paciente debe saltarse la dosis y continuar con la siguiente según lo prescrito. El paciente no debe tomar dos dosis para compensar una dosis olvidada.
Cambio de tratamiento con antagonistas de la vitamina K (AVK) a rivaroxaban
- Prevención del ictus y de la embolia sistémica, deberá interrumpirse el tratamiento con AVK e iniciarse el tratamiento con Rivaroxaban Accord cuando el valor del INR (International Normalised Ratio) sea ≤ 3,0.
Tratamiento por TVP, EP y en la prevención de sus recurrencias n adultos y tratamiento del
TEV y prevención de sus recurrencias en pacientes pediátricos:
Deberá interrumpirse el tratamiento con AVK e iniciarse el tratamiento con Rivaroxaban Accord cuando el valor del INR sea ≤ 2,5.
Al cambiar el tratamiento con AVK a rivaroxaban, los valores de INR del paciente estarán falsamente elevados después de la toma de rivaroxaban. El INR no es un parámetro válido para medir la actividad anticoagulante de rivaroxaban, por lo que no debe utilizarse (ver sección 4.5).
Cambio de tratamiento con rivaroxaban a antagonistas de la vitamina K (AVK) Existe la posibilidad de una incorrecta anticoagulación durante la transición de rivaroxaban a AVK. Debe garantizarse una anticoagulación adecuada y continua durante cualquier transición a un anticoagulante alternativo. Debe señalarse que rivaroxaban puede contribuir a un aumento del INR. En los pacientes que cambien de rivaroxaban a AVK, estos tratamientos deben administrarse simultáneamente hasta que el INR sea ≥ 2,0. Durante los dos primeros días del periodo de cambio se utilizará la dosis inicial estándar de AVK, que se ajustará posteriormente en función de los resultados del INR. Mientras los pacientes están bajo tratamiento con rivaroxaban y AVK, el INR puede determinarse a partir de las 24 horas que siguen a la dosis de rivaroxaban y siempre antes de la siguiente dosis. Una vez interrumpido el tratamiento con Rivaroxaban Accord, el INR puede determinarse con fiabilidad pasadas al menos 24 horas de la última dosis (ver secciones 4.5 y 5.2).
Pacientes pediátricos:
Los niños que cambien de tratamiento de Rivaroxaban Accord a AVK deben continuar con Rivaroxaban Accord durante 48 horas después de la primera dosis de AVK. Después de 2 días de administración conjunta se debe determinar el INR antes de la siguiente dosis programada de Rivaroxaban Accord. Se aconseja continuar coadministrando Rivaroxaban Accord y AVK hasta que el INR sea ≥ 2,0. Una vez que se suspende Rivaroxaban Accord, se pueden realizar pruebas de INR de manera fiable 24 horas después de la última dosis (ver más arriba y la sección 4.5).
Cambio de tratamiento con anticoagulante parenteral a rivaroxaban
Los pacientes adultos y pediátricos que están recibiendo un anticoagulante por vía parenteral, deben interrumpir el tratamiento anticoagulante por vía parenteral e iniciar el tratamiento con rivaroxaban de 0 a 2 horas antes de la siguiente administración programada del medicamento por vía parenteral (p. ej., heparina de bajo peso molecular). En el caso de un anticoagulante parenteral administrado por perfusión continua (p. ej., heparina no fraccionada intravenosa) rivaroxaban deberá administrarse en el momento de la suspensión del anticoagulante parenteral.
Cambio de tratamiento con rivaroxaban a anticoagulante parenteral
Discontínue rivaroxaban. La primera dosis de anticoagulante parenteral debe administrarse en el momento en que se tomaría la siguiente dosis de rivaroxaban.
Poblaciones especiales
Insuficiencia renal
Adultos:
Los escasos datos clínicos en pacientes con insuficiencia renal grave (aclaramiento de creatinina de 15 a 29 ml/min) indican que las concentraciones plasmáticas de rivaroxaban aumentan significativamente. Por lo tanto, Rivaroxaban Accord se debe usar con precaución en estos pacientes. No se recomienda su uso en pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.4 y 5.2).
En pacientes con insuficiencia renal moderada (aclaramiento de creatinina de 30 a 49 ml/min) o grave (aclaramiento de creatinina de 15 a 29 ml/min) se recomiendan las siguientes pautas posológicas:
- Para la prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular, la dosis recomendada es de 15 mg una vez al día (ver sección 5.2).
Para el tratamiento de la TVP y de la EP, y la prevención de las recurrencias de la TVP y de la
EP: se debe tratar a los pacientes con 15 mg dos veces al día durante las tres primeras semanas. Después, cuando la dosis recomendada es de 20 mg una vez al día, deberá considerarse una reducción de la dosis de 20 mg una vez al día a 15 mg una vez al día si el riesgo de sangrado valorado en el paciente supera el riesgo de recurrencia de TVP y de EP. La recomendación para el uso de 15 mg se basa en el modelo farmacocinético que no se ha estudiado en este contexto clínico (ver secciones 4.4, 5.1 y 5.2).
Cuando la dosis recomendada es 10 mg una vez al día, no es necesario un ajuste de la dosis a partir de la dosis recomendada.
No se requiere ajuste de dosis en pacientes con insuficiencia renal leve (aclaramiento de creatinina de 50 a 80 ml/min) (ver sección 5.2).
Población pediátrica:
- Niños y adolescentes con insuficiencia renal leve (tasa de filtración glomerular 50 - ≤ 80 ml/min/1,73 m2): no se requiere un ajuste de la dosis, según los datos en adultos y los datos limitados en pacientes pediátricos (ver sección 5.2).
Niños y adolescentes con insuficiencia renal moderada o grave (tasa de filtración glomerular <
50 ml/min/1,73 m2): no se recomienda el uso de Rivaroxaban Accord, ya que no se dispone de datos clínicos (ver sección 4.4).
-
Insuficiencia hepática
Rivaroxaban Accord está contraindicado en pacientes con hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia incluidos los pacientes cirróticos con Child Pugh B y C (ver secciones 4.3 y 5.2).
No se dispone de datos clínicos en niños con insuficiencia hepática.
Pacientes de edad avanzada
No se requiere ajuste de dosis (ver sección 5.2).
Peso corporal
No se requiere ajuste de dosis en adultos (ver sección 5.2).
En el caso de los pacientes pediátricos, la dosis se determina en función del peso corporal.
Sexo
No se requiere ajuste de dosis (ver sección 5.2).
Pacientes sometidos a cardioversión
El tratamiento con Rivaroxaban Accord se puede iniciar o continuar en pacientes que requieran cardioversión.
Para una cardioversión guiada por ecocardiografía transesofágica (ETE) en pacientes no tratados previamente con anticoagulantes, el tratamiento con Rivaroxaban Accord debe iniciarse al menos 4 horas antes de la cardioversión para asegurar una anticoagulación adecuada (ver secciones 5.1 y 5.2). En todos los pacientes, se deberá confirmar antes de la cardioversión que el paciente ha tomado Rivaroxaban Accord según lo prescrito. En las decisiones sobre inicio y duración del tratamiento, se tendrán en cuenta las recomendaciones de las guías establecidas para el tratamiento anticoagulante en pacientes sometidos a cardioversión.
Pacientes con fibrilación auricular no valvular sometidos a intervención coronaria percutánea (ICP) con colocación de stent
Se dispone de experiencia limitada con el uso de una dosis reducida de rivaroxaban 15 mg una vez al día (o rivaroxaban 10 mg una vez al día en pacientes con insuficiencia renal moderada (aclaramiento de creatinina de 30 a 49 ml/min)), además de un inhibidor del P2Y12, durante un máximo de 12 meses en pacientes con fibrilación auricular no valvular que requieran anticoagulación oral y se sometan a ICP con colocación de stent (ver secciones 4.4 y 5.1).
Población pediátrica
No se ha establecido la seguridad y eficacia de Rivaroxaban Accord en niños de 0 a 18 años para la indicación de prevención de ictus y embolia sistémica en pacientes con fibrilación auricular no valvular. No se dispone de datos. Por lo tanto, no se recomienda el uso en niños menores de 18 años para indicaciones distintas al tratamiento del TEV y la prevención de las recurrencias del TEV.
Forma de administración
Adultos
Rivaroxaban Accord se administra por vía oral.
Los comprimidos deben administrarse con alimentos (ver sección 5.2).
Trituración de los comprimidos
Para aquellos pacientes que no puedan tragar el comprimido entero, el comprimido de Rivaroxaban Accord puede triturarse y mezclarse con agua o con puré de manzana inmediatamente antes de su uso y administrarse por vía oral. Inmediatamente después de la administración del comprimido triturado se debe administrar el alimento.
El comprimido triturado también se puede administrar a través de sonda gástrica (ver las secciones 5.2 y 6.6).
Niños y adolescentes de más de 50 kg de peso
Rivaroxaban Accord es para uso por vía oral.
Se debe aconsejar al paciente que trague el comprimido con líquido. También debe tomarse con alimentos (ver sección 5.2). Los comprimidos deben tomarse con un intervalo aproximado de 24 horas.
En caso de que el paciente escupa la dosis inmediatamente o vomite en los 30 minutos siguientes a la toma de la dosis, se debe administrar una nueva dosis. Sin embargo, si el paciente vomita más de 30 minutos después de la dosis, no se debe volver a administrar la dosis y la siguiente debe tomarse según lo previsto.
El comprimido no se debe dividir para intentar proporcionar una fracción de la dosis del comprimido.
Trituración de los comprimidos
En el caso de los pacientes que no puedan tragar los comprimidos enteros, se debe utilizar otros medicamentos que contengan rivaroxaban granulado para suspensión oral disponibles en el mercado. Si no se dispone inmediatamente de la suspensión oral, cuando se prescriban dosis de 15 mg o 20 mg de rivaroxabán, estas se podrán suministrar triturando el comprimido de 15 mg o 20 mg y mezclándolo con agua o puré de manzana inmediatamente antes del uso y administrándolo por vía oral. El comprimido triturado se puede administrar a través de una sonda nasogástrica o sonda de alimentación gástrica (ver las secciones 5.2 y 6.6).
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Hemorragia activa clínicamente significativa.
Lesión o enfermedad, si se considera que tiene un riesgo significativo de sangrado mayor. Esto puede incluir úlcera gastrointestinal activa o reciente, presencia de neoplasias malignas con alto riesgo de sangrado, traumatismo cerebral o espinal reciente, cirugía cerebral, espinal u oftálmica reciente, hemorragia intracraneal reciente, conocimiento o sospecha de varices esofágicas, malformaciones arteriovenosas, aneurismas vasculares o anomalías vasculares intraespinales o intracerebrales mayores.
Tratamiento concomitante con cualquier otro anticoagulante, p. ej. heparina no fraccionada (HNF), heparinas de bajo peso molecular (enoxaparina, dalteparina, etc.), derivados de la heparina (fondaparinux, etc.), anticoagulantes orales (warfarina, dabigatran etexilato, apixaban, etc.) excepto bajo las circunstancias concretas de cambio de tratamiento anticoagulante (ver sección 4.2) o cuando se administre HNF a las dosis necesarias para mantener un catéter venoso o arterial central abierto (ver sección 4.5).
Hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia, incluidos los pacientes cirróticos con Child Pugh B y C (ver sección 5.2).
Embarazo y lactancia (ver sección 4.6).
4.4 Advertencias y precauciones especiales de empleo
Durante todo el periodo de tratamiento se recomienda una estrecha monitorización clínica del paciente, en línea con la práctica de anticoagulación.
Riesgo de hemorragia
Al igual que con otros anticoagulantes, los pacientes que toman Rivaroxaban Accord deben ser observados cuidadosamente para detectar signos de sangrado. Se recomienda utilizar con precaución en enfermedades que conlleven un riesgo incrementado de hemorragia. La administración de Rivaroxaban Accord debe interrumpirse si se produce una hemorragia grave (ver sección 4.9).
En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de mucosas (p.ej. epistaxis, gingival, gastrointestinal, génito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes que recibían rivaroxaban a largo plazo respecto a los que recibían tratamiento con AVK. Por ello, además de un seguimiento clínico adecuado, las determinaciones de hemoglobina y hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado.
Varios subgrupos de pacientes, como se explica posteriormente, presentan un mayor riesgo de hemorragia. En estos pacientes se debe vigilar cuidadosamente la presencia de signos y síntomas de complicaciones hemorrágicas y de anemia después del inicio del tratamiento (ver sección 4.8). Cualquier disminución inexplicada de los niveles de hemoglobina o de la presión arterial requerirá la búsqueda de una zona de sangrado.
Aunque el tratamiento con rivaroxaban no requiere una monitorización rutinaria de la exposición, la determinación de los niveles de rivaroxaban mediante un ensayo anti-factor Xa cuantitativo calibrado puede ser útil en situaciones excepcionales, en las que el conocimiento de la exposición a rivaroxaban puede ayudar en la toma de decisiones clínicas, como por ejemplo, en caso de sobredosis o cirugía de emergencia (ver secciones 5.1 y 5.2).
Población pediátrica
Existen datos limitados en niños con trombosis de los senos venosos cerebrales que tienen infección del SNC (ver sección 5.1). El riesgo de hemorragia debe ser evaluado cuidadosamente antes y durante el tratamiento con rivaroxaban.
Insuficiencia renal
En pacientes adultos con insuficiencia renal grave (aclaramiento de creatinina < 30 ml/min), las concentraciones plasmáticas de rivaroxaban podrían aumentar de forma significativa (en promedio, 1,6 veces), lo que conllevaría un aumento del riesgo de hemorragia. Rivaroxaban Accord debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min. No se recomienda el uso en pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.2 y 5.2).
Rivaroxaban Accord debe usarse con precaución en pacientes con insuficiencia renal y que reciben de forma concomitante otros medicamentos que aumenten las concentraciones plasmáticas de rivaroxaban (ver sección 4.5).
No se recomienda el uso de Rivaroxaban Accord en niños y adolescentes con insuficiencia renal moderada o grave (tasa de filtración glomerular < 50 ml/min/1,73 m2), ya que no se dispone de datos clínicos.
Interacción con otros medicamentos
No se recomienda utilizar Rivaroxaban Accord en pacientes que reciben tratamiento sistémico concomitante con antimicóticos azólicos (p. ej., ketoconazol, itraconazol, voriconazol y posaconazol)
o inhibidores de la proteasa del VIH (p. ej., ritonavir). Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp y por lo tanto pueden aumentar las concentraciones plasmáticas de rivaroxaban hasta un nivel clínicamente relevante (en promedio, 2,6 veces), lo que puede llevar a un aumento del riesgo de hemorragia. No se dispone de datos clínicos en niños que reciben tratamiento concomitante sistémico con inhibidores potentes tanto del CYP3A4 como de la P-gp (ver sección 4.5).
Debe tenerse precaución si los pacientes reciben tratamiento concomitante con medicamentos que afectan a la hemostasia, como los antiinflamatorios no esteroideos (AINEs), ácido acetilsalicílico e inhibidores de la agregación plaquetaria o inhibidores selectivos de la recaptación de serotonina (ISRS) e inhibidores de la recaptación de serotonina y norepinefrina (IRSN). Puede considerarse el uso de un tratamiento profiláctico adecuado en aquellos pacientes con riesgo de enfermedad gastrointestinal ulcerosa (ver sección 4.5).
Otros factores de riesgo hemorrágico
Al igual que otros agentes antitrombóticos, rivaroxaban no está recomendado en pacientes con un riesgo aumentado de hemorragia, tales como:
- trastornos hemorrágicos, congénitos o adquiridos
- hipertensión arterial grave no controlada
- otra enfermedad gastrointestinal sin úlcera activa que pueda producir complicaciones hemorrágicas (por ejemplo, enfermedad inflamatoria intestinal, esofagitis, gastritis o reflujo gastroesofágico)
- retinopatía vascular
- bronquiectasia o antecedentes de hemorragia pulmonar
Pacientes con cáncer
Los pacientes con enfermedades malignas pueden tener simultáneamente un mayor riesgo de hemorragia y trombosis. El beneficio individual del tratamiento antitrombótico debe sopesarse frente al riesgo de hemorragia en pacientes con cáncer activo en función de la localización del tumor, el tratamiento antineoplásico y el estadio de la enfermedad. Los tumores localizados en el tracto gastrointestinal o genitourinario se han asociado a un mayor riesgo de hemorragia durante el tratamiento con rivaroxabán.
El uso de rivaroxabán está contraindicado en pacientes con neoplasias malignas con alto riesgo de hemorragia (ver sección 4.3).
Pacientes con prótesis valvulares
Rivaroxaban no debe utilizarse para tromboprofilaxis en pacientes que se hayan sometido recientemente a un reemplazo de la válvula aórtica transcatéter (TAVR). No se ha estudiado la seguridad y eficacia de rivaroxaban en pacientes con prótesis valvulares cardiacas; por lo tanto, no hay datos que apoyen que rivaroxaban proporciona una anticoagulación adecuada en esta población. No se recomienda el tratamiento con Rivaroxaban Accord en estos pacientes.
Pacientes con fibrilación auricular no valvular sometidos a ICP con colocación de stent Se dispone de datos clínicos de un estudio intervencionista con el objetivo primario de evaluar la seguridad en pacientes con fibrilación auricular no valvular sometidos a ICP con colocación de stent. Los datos sobre la eficacia en esta población son limitados (ver secciones 4.2 y 5.1). No hay datos disponibles para estos pacientes con antecedentes de ictus/accidente isquémico transitorio (AIT).
Pacientes con EP hemodinámicamente inestables o pacientes que requieran trombolisis o embolectomía pulmonar
Rivaroxaban Accord no está recomendado como una alternativa a la heparina no fraccionada en pacientes con embolia pulmonar que están hemodinámicamente inestables o que puedan ser sometidos a trombolisis o embolectomía pulmonar, ya que no se ha establecido la seguridad y eficacia de rivaroxaban en estas situaciones clínicas.
Pacientes con síndrome antifosfolipídico
No se recomienda el uso de anticoagulantes orales de acción directa (ACOD) como rivaroxaban en pacientes con antecedentes de trombosis a los que se les haya diagnosticado síndrome antifosfolipídico. Particularmente en pacientes con triple positividad (anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I), el tratamiento con ACOD podría asociarse a mayores tasas de episodios trombóticos recurrentes que el tratamiento con antagonistas de la vitamina K.
Anestesia espinal/epidural o punción lumbar
Cuando se aplica anestesia neuraxial (anestesia epidural o espinal) o se realiza una punción lumbar o epidural, los pacientes tratados con antitrombóticos para la prevención de complicaciones tromboembólicas tienen riesgo de presentar un hematoma epidural o espinal, que puede causar parálisis a largo plazo o permanente. El riesgo de estos acontecimientos puede estar aumentado por el empleo postoperatorio de catéteres epidurales permanentes o por la administración concomitante de medicamentos que afectan a la hemostasia. El riesgo también puede aumentar por la punción epidural
o espinal traumática o repetida. Se debe controlar con frecuencia la presencia de signos y síntomas de deterioro neurológico (p. ej., adormecimiento o debilidad de extremidades inferiores, disfunción intestinal o vesical). Si se observa compromiso neurológico, será necesario un diagnóstico y tratamiento urgentes. Antes de la intervención neuraxial, el médico debe valorar el beneficio potencial frente al riesgo en los pacientes con tratamiento anticoagulante o que van a recibir medicamentos anticoagulantes para la tromboprofilaxis. No se dispone de experiencia clínica sobre el uso de rivaroxaban 20 mg en estas situaciones.
Para reducir el riesgo potencial de sangrado asociado con el uso concomitante de rivaroxaban y anestesia neuraxial (epidural/espinal) o punción espinal, se debe considerar el perfil farmacocinético de rivaroxaban. La colocación o extracción de un catéter epidural o punción lumbar se realiza mejor cuando se estima que el efecto anticoagulante de rivaroxaban es bajo. Sin embargo, se desconoce el momento exacto en el que se alcanza un efecto anticoagulante lo suficientemente bajo en cada paciente y debe valorarse con la urgencia de un procedimiento diagnóstico.
En base a las características farmacocinéticas generales, para la extracción de un catéter epidural, debe transcurrir al menos dos veces el tiempo de vida media desde la última administración de rivaroxaban, es decir, 18 horas como mínimo en pacientes adultos jóvenes y 26 horas en pacientes de edad avanzada (ver sección 5.2). Una vez retirado el catéter, deben transcurrir al menos 6 horas para poder administrar la siguiente dosis de rivaroxaban.
Si se produce una punción traumática, la administración de rivaroxaban se deberá retrasar 24 horas. No se dispone de datos sobre el momento de la colocación o retirada del catéter neuraxial en niños mientras están recibiendo Rivaroxaban Accord. En tales casos, interrumpa rivaroxaban y considere el uso de un anticoagulante parenteral de acción corta.
Recomendaciones posológicas antes y después de procedimientos invasivos y de intervenciones quirúrgicas
Si es necesario realizar un procedimiento invasivo o una intervención quirúrgica, se interrumpirá la administración de Rivaroxaban Accord 20 mg por lo menos 24 horas antes de la intervención, si es posible y basándose en el criterio clínico del médico. Si la intervención no puede retrasarse, debe evaluarse el aumento del riesgo de hemorragia frente a la urgencia de la intervención. Se debe reiniciar lo antes posible la administración de Rivaroxaban Accord después del procedimiento invasivo o intervención quirúrgica, siempre que la situación clínica lo permita y se haya establecido una hemostasia adecuada, una vez confirmado por el médico que trata al paciente (ver sección 5.2).
Pacientes de edad avanzada
La edad avanzada puede aumentar el riesgo de hemorragia (ver sección 5.2).
Reacciones dermatológicas
Se han notificado reacciones cutáneas graves, incluyendo síndrome de Stevens-Johnson/necrólisis epidérmica tóxica y síndrome DRESS, asociadas con el uso de rivaroxaban durante la farmacovigilancia poscomercialización (ver sección 4.8). Parece ser que los pacientes tienen más riesgo de sufrir estas reacciones al inicio del tratamiento: la aparición de la reacción ocurre en la mayoría de los casos durante las primeras semanas de tratamiento. Se debe interrumpir el tratamiento con rivaroxaban a la primera aparición de erupción cutánea grave (p.ej., extensa, intensa y/o con ampollas), o cualquier otro signo de hipersensibilidad junto con lesiones en las mucosas.
Información acerca de los excipientes
Rivaroxaban Accord contiene lactosa. Los pacientes con intolerancia hereditaria a galactosa, insuficiencia total de lactasa o problemas de absorción de glucosa o galactosa no deben tomar este medicamento.
Este medicamento contiene menos de 23 mg de sodio (1 mmol) por comprimido; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Se desconoce el alcance de las interacciones en la población pediátrica. Los datos de interacciones que se mencionan a continuación se obtuvieron en adultos y las advertencias de la sección 4.4 deben tenerse en cuenta para la población pediátrica.
Inhibidores del CYP3A4 y de la P-gp
La administración concomitante de rivaroxaban con ketoconazol (400 mg una vez al día) o ritonavir (600 mg dos veces al día) produjo un aumento de 2,6 veces / 2,5 veces del AUC media de rivaroxaban, y un aumento de 1,7 veces / 1,6 veces de la Cmax media de rivaroxaban, con aumentos significativos de los efectos farmacodinámicos, lo que puede aumentar el riesgo de hemorragia. Por lo tanto, no se recomienda el uso de rivaroxaban en pacientes que reciban tratamiento sistémico concomitante con antimicóticos azólicos como ketoconazol, itraconazol, voriconazol y posaconazol o con inhibidores de la proteasa del VIH. Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp (ver sección 4.4).
Las sustancias activas que inhiben intensamente sólo una de las vías de eliminación de rivaroxaban, el CYP3A4 o la P-gp, pueden aumentar las concentraciones plasmáticas de rivaroxaban en menor grado. La claritromicina (500 mg dos veces al día), por ejemplo, considerada un potente inhibidor del CYP3A4 y un inhibidor moderado de la P-gp, produjo un aumento de 1,5 veces del AUC media de rivaroxaban y un aumento de 1,4 veces de la Cmax. La interacción con claritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
La eritromicina (500 mg tres veces al día), que inhibe moderadamente el CYP3A4 y la P-gp, produjo un aumento de 1,3 veces del AUC y de la Cmax medias de rivaroxaban. La interacción con eritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo.
En sujetos con insuficiencia renal leve, la eritromicina (500 mg tres veces al día) produjo un aumento de 1,8 veces el AUC media de rivaroxaban y de 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. En sujetos con insuficiencia renal moderada, la eritromicina produjo un aumento de 2,0 veces en el AUC media de rivaroxaban y 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. El efecto de la eritromicina es aditivo al de la insuficiencia renal (ver sección 4.4).
El fluconazol (400 mg una vez al día), considerado un inhibidor moderado del CYP3A4, produjo un aumento de 1,4 veces del AUC media de rivaroxaban y un aumento de 1,3 veces de la Cmax media. La interacción con fluconazol es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
Dada la limitada información clínica disponible con dronedarona, debería evitarse la administración concomitante con rivaroxaban.
Anticoagulantes
Después de la administración combinada de enoxaparina (dosis única de 40 mg) con rivaroxaban (dosis única de 10 mg), se observó un efecto aditivo sobre la actividad anti-factor Xa, sin efectos adicionales en las pruebas de coagulación (TP, TTPa). La enoxaparina no afectó a las propiedades farmacocinéticas de rivaroxaban.
Debido al aumento del riesgo de hemorragia, se debe tener precaución si los pacientes reciben tratamiento concomitante con cualquier otro anticoagulante (ver secciones 4.3 y 4.4).
AINEs e inhibidores de la agregación plaquetaria
No se observó una prolongación clínicamente relevante del tiempo de sangrado después de la administración concomitante de rivaroxaban (15 mg) y 500 mg de naproxeno. No obstante, algunas personas pueden tener una respuesta farmacodinámica más pronunciada.
No se observó ninguna interacción farmacocinética ni farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con 500 mg de ácido acetilsalicílico. El clopidogrel (dosis de carga de 300 mg, seguida de una dosis de mantenimiento de 75 mg) no mostró ninguna interacción farmacocinética con rivaroxaban (15 mg); sin embargo, se observó un aumento del tiempo de sangrado en un subgrupo de pacientes, que no se correlacionó con la agregación plaquetaria, las concentraciones de P-selectina o los receptores GPIIb/IIIa.
Debe tenerse precaución si los pacientes reciben tratamiento concomitante con AINEs (incluyendo ácido acetilsalicílico) e inhibidores de la agregación plaquetaria, ya que estos medicamentos aumentan, de por sí, el riesgo de hemorragia (ver sección 4.4).
INSRS e IRSN
Al igual que con otros anticoagulantes, puede existir la posibilidad de que los pacientes tengan un mayor riesgo de hemorragia en caso de uso concomitante con INSR o IRSN debido a su efecto notificado en las plaquetas. Cuando se usaron concomitantemente en el programa clínico de rivaroxaban, en todos los grupos de tratamiento se observaron tasas numéricamente más altas de hemorragia mayor o no mayor, clínicamente relevantes.
Warfarina
Los cambios de tratamiento con warfarina (INR de 2,0 a 3,0), un antagonista de la vitamina K, a rivaroxaban (20 mg) o de rivaroxaban (20 mg) a warfarina (INR de 2,0 a 3,0) aumentaron el tiempo de protrombina/INR (Neoplastin) de forma importante (pueden observarse valores individuales del INR de hasta 12), mientras que los efectos sobre el TTPa, la inhibición de la actividad del factor Xa y el potencial de trombina endógena (PTE) fueron aditivos.
Si se desea medir los efectos farmacodinámicos de rivaroxaban durante el periodo de cambio de tratamiento, puede utilizarse la actividad anti-factor Xa, PiCT y Heptest, ya que la warfarina no afecta a estas pruebas. Al cuarto día tras la última dosis de warfarina, todas las pruebas (incluyendo TP, TTPa, inhibición de la actividad del factor Xa y PTE) reflejaron únicamente el efecto de rivaroxaban. Si se desea medir los efectos farmacodinámicos de warfarina durante el periodo de cambio de tratamiento, se puede usar la determinación del INR en la Ctrough de rivaroxaban (24 horas después de su anterior administración), ya que rivaroxaban afecta mínimamente a esta prueba en este punto. No se observó ninguna interacción farmacocinética entre warfarina y rivaroxaban.
Inductores del CYP3A4
La administración concomitante de rivaroxaban con rifampicina, un potente inductor del CYP3A4, produjo una disminución aproximada del 50% del AUC media de rivaroxaban, con disminuciones paralelas de sus efectos farmacodinámicos. El uso concomitante de rivaroxaban con otros inductores potentes del CYP3A4 (por ejemplo, fenitoína, carbamazepina, fenobarbital o la hierba de San Juan (Hypericum perforatum)) también puede causar una disminución de la concentración plasmática de rivaroxaban. Por tanto, la administración concomitante con inductores potentes del CYP3A4 deberá evitarse a menos que el paciente esté estrechamente monitorizado para detectar signos o síntomas de trombosis.
Otros tratamientos concomitantes
No se observó ninguna interacción farmacocinética o farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con midazolam (sustrato del CYP3A4), digoxina (sustrato de la P-gp), atorvastatina (sustrato del CYP3A4 y de la P-gp) u omeprazol (inhibidor de la bomba de protones). Rivaroxaban no inhibe ni induce ninguna isoforma mayor del CYP, como el CYP3A4.
Parámetros de laboratorio
Los parámetros de la coagulación (p. ej., TP, TTPa, HepTest) se ven afectados de la forma esperada debido al mecanismo de acción de rivaroxaban (ver sección 5.1).
4.6 Fertilidad, embarazo y lactancia
Embarazo
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3). Debido a la posible toxicidad reproductiva, riesgo intrínseco de hemorragia y la evidencia de que rivaroxaban atraviesa la barrera placentaria, rivaroxaban está contraindicado durante el embarazo (ver sección 4.3). Las mujeres en edad fértil deben evitar quedarse embarazadas durante el tratamiento con rivaroxaban.
Lactancia
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres en período de lactancia. Los datos en animales indican que rivaroxaban se excreta en la leche materna. Por lo tanto, rivaroxaban está contraindicado durante la lactancia (ver sección 4.3). Se debe decidir si es necesario interrumpir la lactancia o bien interrumpir/suspender el tratamiento.
Fertilidad
No se han realizado estudios específicos con rivaroxaban para evaluar los efectos sobre la fertilidad en humanos. En un estudio sobre la fertilidad en ratas macho y hembra no se observó ningún efecto (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Rivaroxaban puede influir ligeramente en la capacidad para conducir y utilizar máquinas. Se han descrito reacciones adversas como síncope (frecuencia: poco frecuente) y mareos (frecuencia: frecuente) (ver sección 4.8). Los pacientes que sufran estas reacciones adversas no deben conducir ni utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Se ha evaluado la seguridad de rivaroxaban en trece estudios pivotales de fase III (ver Tabla 1). En total, 69.608 pacientes adultos en diecinueve estudios de fase III y 488 pacientes pediátricos en dos estudios de fase II y dos de fase III fueron expuestos a rivaroxaban.
Tabla 1: Número de pacientes estudiados, dosis total diaria y duración máxima del tratamiento en los estudios pediátricos y en adultos de fase III
| Indicación | Número de pacientes * | Dosis total diaria | Duración máxima del tratamiento |
| Prevención de tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla | 6.097 | 10 mg | 39 días |
| Prevención del TEV en pacientes encamados | 3.997 | 10 mg | 39 días |
| Tratamiento de trombosis venosa profunda (TVP), embolia pulmonar (EP) y prevención de las recurrencias de TVP y EP | 6.790 | Días 1 a 21: 30 mg Día 22 en adelante: 20 mg Después de al menos 6 meses: 10 mg o 20 mg | 21 meses |
| Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 329 | Dosis ajustada según el peso corporal para lograr una exposición similar a la observada en adultos tratados por TVP con 20 mg de rivaroxaban una vez al día | 12 meses |
| Prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular | 7.750 | 20 mg | 41 meses |
Prevención de acontecimientos aterotrombóticos en pacientes después de padecer un síndrome coronario agudo (SCA) | 10.225 | 5 mg o 10 mg respectivamente, administrado conjuntamente con AAS o bien con AAS más | 31 meses |
| Indicación | Número de pacientes * | Dosis total diaria | Duración máxima del tratamiento |
| clopidogrel o ticlopidina | |||
Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 18.244 | 5 mg administrado conjuntamente con AAS o bien solo 10 mg | 47 meses |
| 3.256** | 5 mg administrado conjuntamente con AAS | 42 meses |
*Pacientes expuestos por lo menos a una dosis de rivaroxaban.
** Del estudio VOYAGER PAD.
Las reacciones adversas notificadas con mayor frecuencia en los pacientes que recibieron rivaroxaban fueron hemorragias (tabla 2) (ver también sección 4.4. y “Descripción de las reacciones adversas seleccionadas” más adelante). Las hemorragias notificadas con mayor frecuencia fueron epistaxis (4,5%) y la hemorragia del tracto gastrointestinal (3,8%).
Tabla 2: Tasas de acontecimientos de hemorragia* y anemia en los pacientes expuestos a rivaroxaban en los estudios pediátricos y en adultos de fase III finalizados
| Indicación | Cualquier hemorragia | Anemia |
| Prevención del tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla. | 6,8% de los pacientes | 5,9% de los pacientes |
| Prevención del tromboembolismo venoso en pacientes enfermos médicamente | 12,6% de los pacientes | 2,1% de los pacientes |
| Tratamiento de TVP, EP y prevención de recurrencias | 23% de los pacientes | 1,6% de los pacientes |
Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 39,5% de los pacientes | 4,6% de los pacientes |
| Prevención de ictus y de embolia sistémica en pacientes con fibrilación auricular no valvular | 28 por 100 pacientes-años | 2,5 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes después de un SCA | 22 por 100 pacientes-años | 1,4 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 6,7 por 100 pacientes-años | 0,15 por 100 pacientes-años** |
| 8,38 por 100 pacientes-años# | 0,74 por 100 pacientes-años*** # |
* Para todos los estudios de rivaroxaban se recopilaron, notificaron y adjudicaron todos los acontecimientos de hemorragia.
** En el estudio COMPASS existe una incidencia baja de anemia debido a que se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos. *** Se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos.
# Del estudio VOYAGER PAD.
Tabla de reacciones adversas
Las frecuencias de las reacciones adversas notificadas con rivaroxaban en pacientes adultos y pediátricos se resumen en la Tabla 3, según la clasificación por órganos y sistemas (convención MedDRA) y según las frecuencias.
Las frecuencias se definen como:
muy frecuentes (≥ 1/10)
frecuentes (≥ 1/100 a < 1/10)
poco frecuentes (≥ 1/1.000 a < 1/100)
raras (≥ 1/10.000 a < 1/1.000)
muy raras (< 1/10.000)
no conocida (no puede estimarse a partir de los datos disponibles)
Tabla 3: Todas las reacciones adversas notificadas en pacientes adultos en estudios clínicos de fase III o por uso poscomercialización* y en dos estudios de fase II y dos de fase III en pacientes pediátricos
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
| Trastornos de la sangre y del sistema linfático | ||||||||
| Anemia (incl. respectivos parámetros de laboratorio) | Trombocitosis (incl. recuento de plaquetas elevado)A, trombocitopenia | |||||||
| Trastornos del sistema inmunológico | ||||||||
Reacción alérgica, dermatitis alérgica, angioedema y edema alérgico | Reacciones anafilácticas que incluyen shock anafiláctico | |||||||
| Trastornos del sistema nervioso | ||||||||
| Mareos, cefalea | Hemorragia cerebral e intracraneal, síncope | |||||||
| Trastornos oculares | ||||||||
| Hemorragia ocular (incl. hemorragia conjuntival) | ||||||||
| Trastornos cardiacos | ||||||||
| Taquicardia | ||||||||
| Trastornos vasculares | ||||||||
| Hipotensión, hematoma | ||||||||
| Trastornos respiratorios, torácicos y mediastínicos | ||||||||
| Epistaxis, hemoptisis | Neumonía eosinofílica | |||||||
| Trastornos gastrointestinales | ||||||||
Sangrado gingival, hemorragia del tracto gastrointestinal (incl. hemorragia rectal), dolor gastrointestinal y abdominal, dispepsia, náuseas, estreñimientoA, diarrea, vómitosA | Sequedad de boca | |||||||
| Trastornos hepatobiliares | ||||||||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
| Transaminasas elevadas | Insuficiencia hepática, bilirrubina elevada, fosfatasa alcalina en sangre aumentadaA, GGT elevadaA | Ictericia, bilirrubina conjugada elevada (con o sin elevación concomitante de ALT), colestasis, hepatitis (que incluye lesión traumática hepatocelular) | ||||||
| Trastornos de la piel y del tejido subcutáneo | ||||||||
Prurito (incl. casos raros de prurito generalizado), exantema, equimosis, hemorragia cutánea y subcutánea | Urticaria | Síndrome de Stevens- Johnson/ necrólisis epidérmica, síndrome DRESS | ||||||
| Trastornos musculoesqueléticos y del tejido conjuntivo | ||||||||
| Dolor en las extremidadesA | Hemartrosis | Hemorragia muscular | Síndrome compartimental secundario a una hemorragia | |||||
| Trastornos renales y urinarios | ||||||||
| Hemorragia del tracto urogenital (incl. hematuria y menorragiaB), insuficiencia renal (incl. creatinina elevada en sangre, urea elevada en sangre) | Insuficiencia renal /insuficiencia renal aguda secundaria a una hemorragia suficiente para causar hipoperfusión. Nefropatía relacionada con anticoagulantes | |||||||
| Trastornos generales y alteraciones en el lugar de administración | ||||||||
FiebreA, edema periférico, disminución general de la fuerza y la energía (incl. fatiga y astenia) | Sensación de malestar (indisposición) (incl. malestar general) | Edema localizadoA | ||||||
| Exploraciones complementarias | ||||||||
| LDH elevadaA, lipasa elevadaA, amilasa elevadaA | ||||||||
| Lesiones traumáticas, intoxicaciones y complicaciones de procedimientos terapéuticos | ||||||||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
Hemorragia después de una intervención (incl. anemia postoperatoria y hemorragia de la herida), contusión, secreción de la heridaA | Pseudoaneurisma vascularC | |||||||
A: observado en la prevención del TEV en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla
B: observado en el tratamiento de la TVP, EP y prevención de sus recurrencias como muy frecuente en mujeres < 55 años.
C: observado como poco frecuente en la prevención de acontecimientos aterotrombóticos en pacientes que han sufrido un SCA (tras una intervención coronaria percutánea)
* Se aplicó una estrategia selectiva preespecificada para la recopilación de acontecimientos adversos en estudios de fase III seleccionados. La incidencia de reacciones adversas no aumentó y no se identificó ninguna nueva reacción adversa al medicamento tras analizar estos estudios.
Descripción de reacciones adversas seleccionadas
Debido a su mecanismo de acción farmacológica, el uso de rivaroxaban puede asociarse a un incremento del riesgo de hemorragia oculta o manifiesta en cualquier tejido u órgano, que puede dar lugar a una anemia post-hemorrágica. Los signos, síntomas y gravedad (incluido un posible desenlace mortal) variarán según la localización y el grado o la extensión de la hemorragia, la anemia o ambas (ver sección 4.9 “Tratamiento de la hemorragia”). En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de mucosas (p.ej. epistaxis, gingival, gastrointestinal, genito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes que recibían rivaroxaban a largo plazo con respecto a los que recibían tratamiento con AVK. Por ello, además de un adecuado seguimiento clínico, las determinaciones de hemoglobina y hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado. El riesgo de hemorragia puede estar aumentado en ciertos grupos de pacientes, como por ejemplo, en pacientes con hipertensión arterial grave no controlada y/o en tratamiento concomitante que afecte a la hemostasia (ver sección 4.4 “Riesgo de hemorragia”). El sangrado menstrual puede ser más intenso y/o prolongarse. Las complicaciones hemorrágicas pueden presentarse como debilidad, palidez, mareos, cefalea o tumefacción inexplicada, disnea o shock de causa desconocida. En algunos casos, a consecuencia de la anemia, se han observado síntomas de isquemia cardíaca, como dolor torácico o angina de pecho.
Con rivaroxaban se han notificado complicaciones conocidas, secundarias a hemorragia intensa, como el síndrome compartimental o insuficiencia renal debida a hipoperfusión, o nefropatía relacionada con anticoagulantes. Por lo tanto deberá tenerse en cuenta la posibilidad de hemorragia al evaluar el estado de cualquier paciente anticoagulado.
Población pediátrica
Tratamiento del TEV y prevención de las recurrencias del TEV
La evaluación de la seguridad en niños y adolescentes se basa en los datos de seguridad de dos estudios abiertos con control activo de fase II y uno de fase III realizados en pacientes pediátricos desde el nacimiento hasta una edad inferior a 18 años. Los resultados de seguridad fueron generalmente similares entre rivaroxaban y el tratamiento comparador en los diversos grupos de edad pediátricos. En general, el perfil de seguridad en los 412 niños y adolescentes tratados con rivaroxaban fue similar al observado en la población adulta y consistente en todos los subgrupos de edad, aunque la evaluación es limitada por el pequeño número de pacientes.
En los pacientes pediátricos se notificaron con mayor frecuencia, en comparación con los adultos, cefalea (muy frecuente, 16,7%), fiebre (muy frecuente, 11,7%), epistaxis (muy frecuente, 11,2%), vómitos (muy frecuente, 10,7%), taquicardia (frecuente, 1,5%), aumento de la bilirrubina (frecuente, 1,5%) y bilirrubina conjugada elevada (poco frecuente, 0,7%). De forma consistente con la población adulta, se observó menorragia en el 6,6% (frecuente) de las adolescentes después de la menarquia. La trombocitopenia observada en la experiencia poscomercialización en la población adulta fue frecuente (4,6%) en los estudios clínicos pediátricos. Las reacciones adversas al medicamento en los pacientes pediátricos fueron principalmente de gravedad leve a moderada.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En adultos, se han notificado casos raros de sobredosis de hasta 1.960 mg. En caso de sobredosis, el paciente debe ser observado cuidadosamente para detectar complicaciones hemorrágicas u otras reacciones adversas (ver sección “Tratamiento de la hemorragia”). Los datos disponibles en niños son limitados. Debido a la limitada absorción a dosis supraterapéuticas de 50 mg de rivaroxaban o superiores se espera un efecto techo sin un aumento posterior de la exposición plasmática media en adultos. Sin embargo, no se dispone de datos a dosis supraterapéuticas en niños. Se dispone de un agente de reversión específico (andexanet alfa) que antagoniza el efecto farmacodinámico de rivaroxaban en adultos, pero no se ha establecido en niños (ver Ficha Técnica de andexanet alfa).
Se puede considerar el uso de carbono activado para reducir la absorción en caso de sobredosis por rivaroxaban.
Tratamiento de la hemorragia
En caso de producirse una complicación hemorrágica en un paciente que recibe tratamiento con rivaroxaban, se deberá retrasar la siguiente administración de rivaroxaban o interrumpir el tratamiento si se considera conveniente. Rivaroxaban tiene una semivida de eliminación de entre 5 y 13 horas en adultos. La semivida en niños estimada con enfoques de modelos farmacocinéticos poblacionales (popPK) es más corta (ver sección 5.2). Las medidas terapéuticas deben individualizarse según la gravedad y la localización de la hemorragia. En caso necesario, podría aplicarse el tratamiento sintomático adecuado, como la compresión mecánica (por ejemplo en caso de epistaxis intensa), hemostasia quirúrgica con procedimientos de control de la hemorragia, reemplazo de fluidos y apoyo hemodinámico, hemoderivados (concentrado de hematíes o plasma fresco congelado, dependiendo de la anemia o la coagulopatía asociadas) o plaquetas.
Si la hemorragia no se puede controlar con las medidas anteriores, deberían plantearse tanto la administración de un agente de reversión inhibidor del factor Xa específico (andexanet alfa), que antagoniza el efecto farmacodinámico de rivaroxaban, como la administración de un agente procoagulante específico, como el concentrado de complejo de protrombina (CCP), el concentrado de complejo de protrombina activado (CCPA) o el factor VIIa recombinante (r-FVIIa). Sin embargo, actualmente hay una experiencia clínica muy limitada con el uso de estos medicamentos en en adultos y niños que reciben rivaroxaban. La recomendación se basa también en datos no clínicos limitados. Deberá plantearse la readministración de factor VIIa recombinante y ajustar la dosis dependiendo de la mejoría de la hemorragia. Dependiendo de la disponibilidad local, en caso de hemorragia mayor debe considerarse consultar a un experto en coagulación (ver sección 5.1).
No se espera que el sulfato de protamina y la vitamina K afecten a la actividad anticoagulante de rivaroxaban. La experiencia con ácido tranexámico es limitada y no hay experiencia con ácido aminocaproico y aprotinina en adultos tratados con rivaroxaban. No se dispone de experiencia sobre el uso de estos agentes en niños tratados con rivaroxaban. No hay una justificación científica sobre la ventaja ni experiencia con el hemostático sistémico desmopresina en pacientes tratados con rivaroxaban. Debido a su elevada fijación a las proteínas plasmáticas, no se espera que rivaroxaban sea dializable.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Agentes antitrombóticos, inhibidores directos del factor Xa, código ATC: B01AF01
Mecanismo de acción
Rivaroxaban es un inhibidor directo del factor Xa altamente selectivo, con biodisponibilidad oral. La inhibición del factor Xa interrumpe las vías intrínseca y extrínseca de la cascada de la coagulación de la sangre, inhibiendo tanto la formación de trombina como la formación de trombos. Rivaroxaban no inhibe la trombina (factor II activado) y no se han demostrado efectos sobre las plaquetas.
Efectos farmacodinámicos
En los seres humanos se ha observado una inhibición de la actividad del factor Xa dosis-dependiente. Rivaroxaban modifica el tiempo de protrombina (TP) de forma dosis-dependiente con una estrecha correlación con las concentraciones plasmáticas (el valor de r es igual a 0,98) si se emplea Neoplastin para el análisis. Otros reactivos proporcionarían unos resultados diferentes. La lectura del TP debe hacerse en segundos, porque el INR sólo se ha calibrado y validado en el caso de los cumarínicos y no puede utilizarse con ningún otro anticoagulante.
En pacientes que recibieron rivaroxaban para el tratamiento de la TVP y EP, y para la prevención de sus recurrencias, los percentiles 5/95 del TP (Neoplastin) de 2 a 4 horas después de tomar el comprimido (es decir, en el momento del efecto máximo) variaron de 17 a 32 seg. en el caso de rivaroxaban 15 mg dos veces al día, y de 15 a 30 seg. en el caso de rivaroxaban 20 mg una vez al día. En el momento de la concentración valle (8 - 16 h después de la toma del comprimido) los percentiles 5/95 para la dosis de 15 mg dos veces al día variaron de 14 a 24 seg. y para la dosis de 20 mg una vez al día (18 - 30 h después de la toma del comprimido) variaron de 13 a 20 seg. En pacientes con fibrilación auricular no valvular que recibieron rivaroxaban para la prevención del ictus y de la embolia sistémica, en el momento del efecto máximo (1 a 4 h después de la toma del comprimido) los percentiles 5/95 del TP (Neoplastin) variaron de 14 a 40 seg. en los pacientes tratados con 20 mg una vez al día, y de 10 a 50 seg. en los pacientes con insuficiencia renal moderada tratados con 15 mg una vez al día. En el momento de la concentración valle (16 - 36 h de la toma del comprimido) los percentiles 5/95 para los pacientes tratados con la dosis de 20 mg una vez al día variaron de 12 a 26 seg. y para los pacientes con insuficiencia renal moderada tratados con la dosis de 15 mg una vez al día variaron de 12 a 26 seg.
En un estudio de farmacología clínica en la reversión de la acción farmacodinámica de rivaroxaban en adultos sanos (n=22), se evaluaron los efectos de dosis únicas (50 UI/kg) de dos tipos diferentes de CCP, un CCP de 3 factores (factores II, IX y X) y un CCP de 4 factores (factores II, VII, IX y X). El CCP de 3 factores redujo los valores medios del TP (Neoplastina) en aproximadamente 1,0 segundos a los 30 minutos, en comparación con reducciones de, aproximadamente, 3,5 segundos observadas con el CCP de 4 factores. En cambio, el CCP de 3 factores tuvo un efecto global mayor y más rápido en la reversión de los cambios en la generación de trombina endógena que el CCP de 4 factores (ver sección 4.9).
El tiempo de tromboplastina parcial activada (TTPa) y el HepTest también están prolongados de forma dosis-dependiente; sin embargo, no se recomiendan para evaluar el efecto farmacodinámico de rivaroxaban. No es necesario monitorizar los parámetros de la coagulación durante el tratamiento con rivaroxaban en la práctica clínica. Sin embargo, si está indicado clínicamente, se pueden medir los niveles de rivaroxaban mediante ensayos cuantitativos calibrados para la actividad anti-factor Xa (ver sección 5.2).
Población pediátrica
La determinación del TP (reactivo de neoplastina), TTPa y ensayo anti-Xa (con una prueba cuantitativa calibrada) muestra una estrecha correlación con las concentraciones plasmáticas en los niños. La correlación entre el anti-Xa y las concentraciones plasmáticas es lineal, con una pendiente cercana a 1. Pueden producirse discrepancias individuales con valores anti-Xa más altos o más bajos en comparación con las concentraciones plasmáticas correspondientes. Durante el tratamiento clínico con rivaroxaban no es necesario realizar una vigilancia rutinaria de los parámetros de coagulación. Sin embargo, si está clínicamente indicado, las concentraciones de rivaroxaban se pueden medir con pruebas cuantitativas calibradas de anti-factor Xa en mcg/l (ver en la tabla 13 de la sección 5.2 los rangos de las concentraciones plasmáticas de rivaroxaban observadas en niños). Cuando se use la prueba de anti-Xa para cuantificar las concentraciones plasmáticas de rivaroxaban en niños debe tenerse en cuenta el límite inferior de cuantificación. No se ha establecido ningún umbral de acontecimientos de eficacia o seguridad.
Eficacia clínica y seguridad
Prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular El programa clínico de rivaroxaban se diseñó para demostrar la eficacia de rivaroxaban en la prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular. En el estudio pivotal doble ciego ROCKET AF se aleatorizaron 14.264 pacientes para recibir rivaroxaban 20 mg una vez al día (rivaroxaban 15 mg una vez al día en pacientes con un aclaramiento de creatinina de 30 a 49 ml/min) o warfarina ajustada hasta un objetivo de INR de 2,5 (rango terapéutico de 2,0 a 3,0). La mediana del tiempo en tratamiento fue de 19 meses y la duración total del tratamiento fue de hasta 41 meses.
El 34,9% de los pacientes recibió tratamiento con ácido acetilsalicílico y el 11,4% con antiarrítmicos de clase III, incluida la amiodarona.
Rivaroxaban fue no inferior a warfarina para la variable principal de eficacia compuesta de ictus y embolia sistémica fuera del sistema nervioso central. En la población por protocolo y durante el tratamiento se observó ictus o embolia sistémica en 188 pacientes tratados con rivaroxaban (1,71% anual) y en 241 pacientes tratados con warfarina (2,16% anual) (HR 0,79; IC 95%, 0,66 - 0,96; P<0,001 para no inferioridad). Entre todos los pacientes aleatorizados y analizados por intención de tratar, el número de pacientes que sufrieron un ictus o embolia sistémica fue de 269 en el caso de rivaroxaban (2,12% anual) y de 306 en los tratados con warfarina (2,42% anual) (HR 0,88; IC 95%, 0,74 - 1,03; P<0,001 para no inferioridad; P=0,117 para superioridad). Los resultados para las variables secundarias analizadas en orden de importancia en el análisis de intención por tratar se muestran en la Tabla 4.
En los pacientes del grupo tratado con warfarina, los valores del INR estuvieron dentro del rango terapéutico de entre 2,0 y 3,0 un promedio del 55% del tiempo (mediana, 58%; rango intercuartil, 43 a 71). El efecto de rivaroxaban no difirió según el grado de control del TRT (tiempo dentro del rango objetivo de INR entre 2,0-3,0) de los centros en los cuartiles con igual tamaño (P=0,74 para la interacción). En el cuartil más alto con respecto al control de los centros, el cociente de riesgos (hazard ratio (HR)) de rivaroxaban con respecto a warfarina fue de 0,74 (IC 95%, 0,49 a 1,12). Las tasas de incidencia de la variable principal de seguridad (episodios de hemorragia mayor y no mayor clínicamente relevante) fueron similares en ambos grupos de tratamiento (ver Tabla 5).
Tabla 4: Resultados de eficacia del estudio de fase III ROCKET AF
| Población del estudio | Análisis ITT de la eficacia en pacientes con fibrilación auricular no valvular | ||
| Pauta de tratamiento | Rivaroxaban 20 mg una vez al día (15 mg una vez al día en pacientes con insuficiencia renal moderada) Tasa de acontecimientos (100 pacientes-años) | Warfarina ajustada hasta un objetivo de INR de 2,5 (rango terapéutico, 2,0 a 3,0) Tasa de acontecimientos (100 pacientes-años) | HR (IC 95%) valor de p, prueba de superioridad |
| Ictus y embolia sistémica sin afectación del SNC | 269 (2,12) | 306 (2,42) | 0,88 (0,74 - 1,03) 0,117 |
| Ictus, embolia sistémica sin afectación del SNC y muerte vascular | 572 (4,51) | 609 (4,81) | 0,94 (0,84 - 1,05) 0,265 |
| Ictus, embolia sistémica sin afectación del SNC, muerte vascular e infarto de miocardio | 659 (5,24) | 709 (5,65) | 0,93 (0,83 - 1,03) 0,158 |
| Ictus | 253 (1,99) | 281 (2,22) | 0,90 (0,76 - 1,07) 0,221 |
| Embolia sistémica sin afectación del SNC | 20 (0,16) | 27 (0,21) | 0,74 (0,42 - 1,32) 0,308 |
| Infarto de miocardio | 130 (1,02) | 142 (1,11) | 0,91 (0,72 - 1,16) 0,464 |
Tabla 5: Resultados de seguridad del estudio de fase III ROCKET AF
| Población del estudio | Pacientes con fibrilación auricular no valvulara) | ||
| Pauta de tratamiento | Rivaroxaban 20 mg una vez al día (15 mg una vez al día en pacientes con insuficiencia renal moderada) Tasa de acontecimientos (100 pacientes-años) | Warfarina ajustada hasta un objetivo de INR de 2,5 (rango terapéutico de 2,0 a 3,0) Tasa de acontecimientos (100 pacientes-años) | HR (IC 95%) valor de p |
| Hemorragia mayor y no mayor clínicamente relevante | 1.475 (14,91) | 1.449 (14,52) | 1,03 (0,96 - 1,11) 0,442 |
| Hemorragia mayor | 395 (3,60) | 386 (3,45) | 1,04 (0,90 - 1,20) 0,576 |
| Muerte causada por hemorragia* | 27 (0,24) | 55 (0,48) | 0,50 (0,31 - 0,79) 0,003 |
| Hemorragia en órgano crítico* | 91 (0,82) | 133 (1,18) | 0,69 (0,53 - 0,91) 0,007 |
| Hemorragia intracraneal* | 55 (0,49) | 84 (0,74) | 0,67 (0,47 - 0,93) 0,019 |
| Descenso de hemoglobina* | 305 (2,77) | 254 (2,26) | 1,22 (1,03 - 1,44) 0,019 |
| Población del estudio | Pacientes con fibrilación auricular no valvulara) | ||
| Pauta de tratamiento | Rivaroxaban 20 mg una vez al día (15 mg una vez al día en pacientes con insuficiencia renal moderada) Tasa de acontecimientos (100 pacientes-años) | Warfarina ajustada hasta un objetivo de INR de 2,5 (rango terapéutico de 2,0 a 3,0) Tasa de acontecimientos (100 pacientes-años) | HR (IC 95%) valor de p |
| Transfusión de 2 o más unidades de concentrado de hematíes o sangre total* | 183 (1,65) | 149 (1,32) | 1,25 (1,01 - 1,55) 0,044 |
| Hemorragia no mayor clínicamente relevante | 1.185 (11,80) | 1.151 (11,37) | 1,04 (0,96 - 1,13) 0,345 |
| Mortalidad por cualquier causa | 208 (1,87) | 250 (2,21) | 0,85 (0,70 - 1,02) 0,073 |
- a) Población de seguridad, durante el tratamiento
* Nominalmente significativo
Además del estudio de fase III ROCKET AF, se ha realizado un estudio prospectivo de cohortes, de un solo brazo, posautorización, no intervencionista, abierto (XANTUS) con adjudicación central de resultados, incluyendo acontecimientos tromboembólicos y hemorragia mayor. Se reclutaron 6.704 pacientes con fibrilación auricular no valvular para la prevención del ictus y de la embolia sistémica fuera del sistema nervioso central (SNC) en condiciones de práctica clínica. En XANTUS, la puntuación media de CHADS2 fue de 1,9 y la de HAS-BLED de 2,0, en comparación con la puntuación media de CHADS2 y HAS-BLED de 3,5 y 2,8, respectivamente, en ROCKET AF. Se produjo hemorragia mayor en 2,1 por 100 pacientes-años. Se notificó hemorragia mortal en 0,2 por 100 pacientes-años y hemorragia intracraneal en 0,4 por 100 pacientes-años. Se registró ictus o embolia sistémica fuera del SNC en 0,8 por 100 pacientes-años.
Estas observaciones en condiciones de práctica clínica son consistentes con el perfil de seguridad establecido en esta indicación.
En un estudio posautorización, no intervencionista, en más de 162.000 pacientes procedentes de cuatro países, se prescribió rivaroxabán para la prevención del ictus y la embolia sistémica en pacientes con fibrilación auricular no valvular. La tasa de acontecimientos de ictus isquémico fue de 0,70 (IC del 95%: 0,44 - 1,13) por cada 100 pacientes-año. Se produjeron hemorragias con resultado de hospitalización con unas tasas de acontecimientos por 100 pacientes-año de 0,43 (IC del 95%: 0,31 - 0,59) para hemorragias intracraneales, 1,04 (IC del 95%: 0,65 - 1,66) para hemorragias gastrointestinales, 0,41 (IC del 95%: 0,31 - 0,53) para hemorragias urogenitales y 0,40 (IC del 95%: 0,25 - 0,65) para otras hemorragias.
Pacientes sometidos a cardioversión
Se realizó un estudio exploratorio aleatorizado, prospectivo, abierto, multicéntrico con evaluación ciega de las variables (X-VERT) en 1.504 pacientes (con y sin tratamiento anticoagulante oral previo) con fibrilación auricular no valvular programada para cardioversión, para comparar rivaroxaban vs. dosis ajustadas de AVK (aleatorización 2: 1), para la prevención de acontecimientos cardiovasculares. Se utilizaron dos estrategias: cardioversión guiada por ETE (de 1 a 5 días de pre-tratamiento) o cardioversión convencional (mínimo tres semanas de pre-tratamiento). Se produjeron acontecimientos en la variable principal de eficacia (compuesta por todos los ictus, ataque isquémico transitorio, embolia sistémica fuera del SNC, infarto de miocardio (IM) y muerte cardiovascular) en 5 pacientes (0,5%) en el grupo de rivaroxaban (n = 978) y 5 pacientes (1,0%) en el grupo de AVK (n = 492; RR 0,50; IC 95%: 0,15 - 1,73; población ITT modificada). Se produjeron acontecimientos en la variable principal de seguridad (hemorragia mayor) en 6 (0,6%) y 4 (0,8%) pacientes en el grupo de rivaroxaban (n = 988) y AVK (n = 499), respectivamente (RR 0,76; IC 95% 0,21-2,67; población de seguridad). Este estudio exploratorio mostró una eficacia y seguridad comparables entre los grupos de tratamiento con rivaroxaban y con AVK en la cardioversión.
Pacientes con fibrilación auricular no valvular sometidos a ICP con colocación de stent Se realizó un estudio abierto, aleatorizado y multicéntrico (PIONEER AF-PCI) en 2.124 pacientes con fibrilación auricular no valvular que se sometieron a ICP con colocación de stent por enfermedad aterosclerótica primaria, para comparar la seguridad de dos pautas de tratamiento de rivaroxaban y una de AVK. Los pacientes fueron asignados aleatoriamente en una proporción de 1:1:1 durante un total de 12 meses de tratamiento. Se excluyeron los pacientes con antecedentes de ictus o AIT. El grupo 1 recibió rivaroxaban 15 mg una vez al día (10 mg una vez al día en pacientes con aclaramiento de creatinina de 30 a 49 ml/min) más un inhibidor del P2Y12. El grupo 2 recibió rivaroxaban 2,5 mg dos veces al día más DTAP (doble tratamiento antiagregante plaquetario, es decir, clopidogrel 75 mg (o inhibidor del P2Y12 alternativo) más ácido acetilsalicílico (AAS) en dosis bajas) durante 1, 6 o 12 meses, seguido de rivaroxaban 15 mg (o 10 mg en sujetos con aclaramiento de creatinina de 30 a 49 ml/min) una vez al día más AAS en dosis bajas. El Grupo 3 recibió dosis ajustadas de AVK más DTAP durante 1, 6 o 12 meses, seguido de dosis ajustadas de AVK más AAS en dosis bajas.
La variable primaria de seguridad, los acontecimientos hemorrágicos clínicamente significativos, se produjo en 109 (15,7%), 117 (16,6%) y 167 (24,0%) sujetos en el grupo 1, grupo 2 y grupo 3, respectivamente (HR 0,59; IC 95% 0,47 - 0,76; p<0,001, y HR 0,63, IC 95% 0,50 - 0,80, p<0,001, respectivamente). La variable secundaria (compuesto de acontecimientos cardiovasculares, muerte CV, IM o ictus) ocurrió en 41 (5,9%), 36 (5,1%) y 36 (5,2%) sujetos en el grupo 1, grupo 2 y grupo 3, respectivamente. Cada una de las pautas de rivaroxaban mostró una reducción significativa de los acontecimientos hemorrágicos clínicamente significativos en comparación con la pauta de AVK en pacientes con fibrilación auricular no valvular que se sometieron a una ICP con colocación de stent. El objetivo principal de PIONEER AF-PCI fue evaluar la seguridad. Los datos sobre la eficacia (incluidos los acontecimientos tromboembólicos) en esta población son limitados.
Tratamiento de la TVP, de la EP y prevención de las recurrencias de la TVP y de la EP El programa clínico de rivaroxaban se diseñó para demostrar la eficacia de rivaroxaban en el tratamiento inicial y continuado de la TVP aguda y de la EP y en la prevención de sus recurrencias. En cuatro estudios clínicos de fase III aleatorizados y controlados (Einstein DVT, Einstein EP, Einstein Extension y Einstein Choice) se estudiaron más de 12.800 pacientes; adicionalmente, se realizó un análisis agrupado predefinido de los estudios Einstein DVT y Einstein PE. La duración combinada total del tratamiento en todos los estudios fue de 21 meses.
En el estudio Einstein DVT, se estudiaron 3.449 pacientes con TVP aguda para el tratamiento de la TVP y prevención de las recurrencias de la TVP y de la EP (se excluyeron los pacientes que presentaban EP sintomática). La duración del tratamiento fue de 3, 6 o 12 meses, dependiendo del criterio clínico del investigador.
Para el tratamiento inicial de la TVP aguda se administró rivaroxaban 15 mg dos veces al día durante 3 semanas y a continuación, rivaroxaban 20 mg una vez al día.
En el estudio Einstein PE, se estudiaron 4.832 pacientes con EP aguda para el tratamiento de la EP y para la prevención de las recurrencias de TVP y EP. La duración del tratamiento fue de 3, 6 o 12 meses, en función del juicio clínico del investigador.
Para el tratamiento inicial de EP aguda, se administró 15 mg de rivaroxaban dos veces al día durante tres semanas. Esta pauta fue seguida por 20 mg de rivaroxaban una vez al día.
En los dos estudios Einstein DVT y Einstein PE, el tratamiento comparador fue enoxaparina administrada durante al menos cinco días, en combinación con un antagonista de la vitamina K hasta que el TP/INR estuviera en rango terapéutico (≥ 2,0). El tratamiento se continuó con un antagonista de la vitamina K, con un ajuste de dosis para mantener los valores de TP/INR dentro del rango terapéutico de 2,0 a 3,0.
En el estudio Einstein Extension para la prevención de la TVP recurrente o de la EP se estudiaron 1.197 pacientes con TVP o EP. El tratamiento tuvo una duración adicional de 6 o 12 meses en pacientes que previamente habían completado un periodo de 6 a 12 meses de tratamiento por TEV, en función del criterio clínico del investigador. Se comparó rivaroxaban 20 mg una vez al día con placebo.
Los estudios Einstein DVT, PE y Extension usaron las mismas variables principales y secundarias predefinidas de eficacia. La variable principal de eficacia fue el TEV sintomático y recurrente, definido como la combinación de TVP recurrente o bien EP mortal o no mortal. La variable secundaria de eficacia se definió como la combinación de TVP recurrente, EP no mortal y mortalidad por todas las causas.
En el estudio Einstein Choice, se estudiaron 3.396 pacientes con TVP y/o EP sintomática confirmada que completaron de 6 a 12 meses de tratamiento anticoagulante para la prevención de la EP mortal o la TVP o EP sintomática, recurrente y no mortal. Se excluyeron del estudio a los pacientes con una indicación de anticoagulación continuada con dosificación terapéutica. La duración del tratamiento fue de hasta 12 meses, dependiendo de la fecha individual de aleatorización (mediana: 351 días). Se compararon rivaroxaban 20 mg una vez al día y rivaroxaban 10 mg una vez al día con 100 mg de ácido acetilsalicílico una vez al día.
La variable principal de eficacia fue el TEV sintomático y recurrente, definido como la combinación de TVP recurrente o bien EP mortal o no mortal.
En el estudio Einstein DVT (ver Tabla 6) rivaroxaban demostró ser no inferior a enoxaparina / antagonista de la vitamina K (AVK) para la variable principal de eficacia (p < 0,0001 (prueba de no inferioridad); HR: 0,680 (0,443 - 1,042), p = 0,076 (prueba de superioridad)). El beneficio clínico neto pre-especificado (variable principal de eficacia más episodios hemorrágicos mayores) mostró un HR de 0,67 ((IC 95%: 0,47 - 0,95), valor nominal de p = 0,027) en favor de rivaroxaban. Los valores del INR estuvieron dentro del rango terapéutico un promedio del 60,3% del tiempo para una duración media del tratamiento de 189 días, y del 55,4%, 60,1% y 62,8% del tiempo en los grupos con una duración prevista del tratamiento de 3, 6, y 12 meses, respectivamente. En el grupo de tratamiento con enoxaparina/AVK, no se observó una relación clara entre la media del TRT (tiempo dentro del rango objetivo de INR entre 2,0 - 3,0) del centro en los terciles de igual tamaño y la incidencia de TEV recurrente (p=0,932 para la interacción). En el tercil más alto según el control del centro, el HR de rivaroxaban con respecto a warfarina fue de 0,69 (IC 95%: 0,35 - 1,35).
Las tasas de incidencia de la variable principal de seguridad (hemorragia mayor o no mayor clínicamente relevante), así como la variable secundaria de seguridad (hemorragia mayor) fueron similares en ambos grupos de tratamiento.
Tabla 6: Resultados de eficacia y seguridad del estudio de fase III Einstein DVT
| Población del estudio | 3.449 pacientes con trombosis venosa profunda aguda sintomática | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=1.731 | Enoxaparina/AVKb) 3, 6 o 12 meses N=1.718 |
| TEV sintomático recurrente* | 36 (2,1%) | 51 (3,0%) |
| EP sintomática recurrente | 20 (1,2%) | 18 (1,0%) |
| TVP sintomática recurrente | 14 (0,8%) | 28 (1,6%) |
| EP y TVP sintomáticas | 1 (0,1%) | 0 |
EP mortal/muerte en la que no puede descartarse EP | 4 (0,2%) | 6 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 139 (8,1%) | 138 (8,1%) |
| Acontecimientos hemorrágicos mayores | 14 (0,8%) | 20 (1,2%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b)
Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p <0,0001 (no-inferioridad; HR pre-especificado de 2,0); HR: 0,680 (0,443 - 1,042), p=0,076
(superioridad)
En el estudio Einstein PE (ver Tabla 7) rivaroxaban demostró ser no inferior a la enoxaparina/AVK para la variable primaria de eficacia (p = 0,0026 (prueba de no inferioridad); cociente de riesgos (HR): 1,123 (0,749 - 1,684)). El beneficio clínico neto pre-especificado (resultado de eficacia primaria más acontecimientos de sangrado mayor) se reportó con un HR de 0,849 ((IC del 95%: 0,633 - 1,139), valor nominal de p = 0,275). Los valores de INR estuvieron dentro del rango terapéutico una media del 63% del tiempo para la duración media del tratamiento de 215 días, y el 57%, 62%, y 65% del tiempo en los grupos de duración prevista de tratamiento de 3, 6, y 12 meses, respectivamente. En el grupo de enoxaparina/AVK, no hubo una relación clara entre el nivel de la media TRT del centro (Tiempo en objetivo de INR de 2,0 - 3,0) en los terciles de igual tamaño y la incidencia de la recurrencia de TEV (p = 0,082 para la interacción). En el tercil superior de acuerdo con el centro, el HR con rivaroxaban en comparación con warfarina fue 0,642 (IC 95%: 0,277 - 1,484).
Las tasas de incidencia de la variable principal de seguridad (acontecimientos hemorrágicos mayores o no mayores clínicamente relevantes) fueron ligeramente inferiores en el grupo de tratamiento con rivaroxaban (10,3% (249/2412)) frente a las del grupo de tratamiento con enoxaparina/AVK (11,4% (274 / 2405)). La incidencia de las variables secundarias de seguridad (acontecimientos de sangrado mayor) fue inferior en el grupo de rivaroxaban (1,1% (26/2412)) comparado con la de enoxaparina/grupo AVK (2,2% (52/2405)), con un HR 0,493 (IC 95 %: 0,308 - 0,789).
Tabla 7: Resultados de eficacia y seguridad del estudio de fase III Einstein PE
| Población del estudio | 4.832 pacientes con EP sintomática aguda | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=2.419 | Enoxaparina/AVKb) 3, 6 o 12 meses N=2.413 |
| TEV sintomático recurrente* | 50 (2,1%) | 44 (1,8%) |
| EP sintomática recurrente | 23 (1,0%) | 20 (0,8%) |
| TVP sintomática recurrente | 18 (0,7%) | 17 (0,7%) |
| EP y TVP sintomáticas | 0 | 2 (<0,1%) |
EP mortal/muerte en la que no puede descartarse EP | 11 (0,5%) | 7 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 249 (10,3%) | 274 (11,4%) |
| Acontecimientos hemorrágicos mayores | 26 (1,1%) | 52 (2,2%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b) Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p <0,0026 (no-inferioridad; HR pre-especificado de 2,0); HR: 1,123 (0,749 - 1,684)
Se realizó un análisis agrupado pre-especificado de los resultados de los estudios Einstein DVT y PE (ver Tabla 8).
Tabla 8: Resultados de eficacia y seguridad del análisis agrupado de los estudios de fase III Einstein DVT y Einstein PE
| Población del estudio | 8.281 pacientes con TVP sintomática aguda o EP | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=4.150 | Enoxaparina/AVKb) 3, 6 o 12 meses N=4.131 |
| TEV sintomático recurrente* | 86 (2,1%) | 95 (2,3%) |
| EP sintomática recurrente | 43 (1,0%) | 38 (0,9%) |
| TVP sintomática recurrente | 32 (0,8%) | 45 (1,1%) |
| EP y TVP sintomáticas | 1 (<0,1%) | 2 (<0,1%) |
EP mortal/muerte en la que no puede descartarse EP | 15 (0,4%) | 13 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 388 (9,4%) | 412 (10,0%) |
| Acontecimientos hemorrágicos mayores | 40 (1,0%) | 72 (1,7%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b) Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p <0,0001 (no-inferioridad; HR pre-especificado de 1,75); HR: 0,886 (0,661 - 1,186)
El beneficio clínico neto pre-especificado (variable primaria de eficacia más acontecimientos de sangrado mayor) del análisis agrupado se reportó con un HR de 0,771 ((IC 95%: 0,614 - 0,967), valor nominal de p = 0,0244).
En el estudio Einstein Extension (ver Tabla 9), rivaroxaban fue superior a placebo en cuanto a las variables principal y secundaria de eficacia. En cuanto a la variable principal de seguridad (hemorragia mayor) hubo una tasa de incidencia numéricamente superior no significativa en los pacientes tratados con rivaroxaban 20 mg una vez al día, en comparación con placebo. La variable secundaria de seguridad (hemorragia mayor o no mayor clínicamente relevante) mostró unas tasas más altas en los pacientes tratados con rivaroxaban 20 mg una vez al día, en comparación con placebo.
Tabla 9: Resultados de eficacia y seguridad del estudio de fase III Einstein Extension
| Población del estudio | 1.197 pacientes continuaron el tratamiento y la prevención del TEV recurrente | |
| Pauta del tratamiento | Rivaroxabana) 6 o 12 meses N = 602 | Placebo 6 o 12 meses N = 594 |
| TEV recurrente y sintomático* | 8 (1,3%) | 42 (7,1%) |
| EP recurrente y sintomática | 2 (0,3%) | 13 (2,2%) |
TVP recurrente y sintomática | 5 (0,8%) | 31 (5,2%) |
| EP mortal/muerte en la que no se puede descartar EP | 1 (0,2%) | 1 (0,2%) |
| Hemorragia mayor | 4 (0,7%) | 0 (0,0%) |
| Hemorragia no mayor clínicamente relevante | 32 (5,4%) | 7 (1,2%) |
- a) Rivaroxaban 20 mg una vez al día
* p < 0,0001 (superioridad), HR: 0,185 (0,087 - 0,393)
En el estudio Einstein Choice (ver Tabla 10), rivaroxaban 20 mg y 10 mg fueron superiores a 100 mg de ácido acetilsalicílico en cuanto a la variable principal de eficacia. La variable principal de seguridad (hemorragia mayor) fue similar en los pacientes tratados con rivaroxaban 20 mg y 10 mg una vez al día, en comparación con 100 mg de ácido acetilsalicílico.
Tabla 10: Resultados de eficacia y seguridad del estudio de fase III Einstein Choice
| Población del estudio | 3.396 pacientes continuaron la prevención del tromboembolismo venoso recurrente | ||
| Pauta del tratamiento | Rivaroxaban 20 mg una vez al día N=1.107 | Rivaroxaban 10 mg una vez al día N=1.127 | AAS 100 mg una vez al día N=1.131 |
Mediana de la duración del tratamiento [rango intercuartil] | 349 [189-362] días | 353 [190-362] días | 350 [186-362] días |
| TEV sintomático recurrente | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) |
| EP sintomática recurrente | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) |
| TVP sintomática recurrente | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) |
EP mortal/muerte en la que no se puede descartar EP | 2 (0,2%) | 0 (0,0%) | 2 (0,2%) |
TEV sintomático recurrente, IM, ictus o embolia sistémica no SNC | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Hemorragia mayor | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Hemorragia no mayor clínicamente relevante | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
TEV sintomático recurrente o hemorragia mayor (beneficio clínico neto) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p < 0,001(superioridad) rivaroxaban 20 mg una vez al día vs AAS 100 mg una vez al día; HR=0,34 (0,20–0,59)
** p < 0.001 (superioridad) rivaroxaban 10 mg una vez al día vs AAS 100 mg una vez al día; HR=0,26 (0,14–0,47)
+ Rivaroxaban 20 mg una vez al día vs. AAS 100 mg una vez al día; HR=0,44 (0,27 - 0,71), p = 0,0009 (nominal)
++ Rivaroxaban 10 mg una vez al día vs. AAS 100 mg una vez al día; HR=0,32 (0,18 - 0,55), p < 0,0001 (nominal)
Además del programa de fase III EINSTEIN, se ha realizado un estudio prospectivo de cohortes, no intervencionista, abierto (XALIA) con adjudicación central de resultados, incluyendo TEV recurrente, hemorragia mayor y muerte. Se reclutaron 5.142 pacientes con TVP aguda para evaluar la seguridad a largo plazo de rivaroxaban, en comparación con el tratamiento anticoagulante de referencia, en condiciones de práctica clínica. Las tasas de hemorragia mayor, TEV recurrente y mortalidad por cualquier causa para rivaroxaban fueron de 0,7%, 1,4% y 0,5%, respectivamente. Se hallaron diferencias en las características iniciales de los pacientes, incluyendo edad, cáncer e insuficiencia renal. Se realizó un análisis predefinido utilizando el índice de propensión estratificado para ajustar las diferencias en las características iniciales medidas pero, a pesar de esto, la confusión residual puede influir en los resultados. Los HRs ajustados que compararon rivaroxaban con el tratamiento de referencia para la hemorragia mayor, TEV recurrente y mortalidad por cualquier causa fueron de 0,77 (IC 95% 0,40 - 1,50), 0,91 (IC 95% 0,54 - 1,54) y 0,51 (IC 95% 0,24 - 1,07), respectivamente. Estos resultados en condiciones de práctica clínica son consistentes con el perfil de seguridad establecido en esta indicación.
En un estudio posautorización, no intervencionista, en más de 40.000 pacientes sin antecedentes de cáncer procedentes de cuatro países, se prescribió rivaroxabán para el tratamiento o la prevención de la TVP y la EP. Las tasas de acontecimientos por cada 100 pacientes-año para los acontecimientos de TEV/tromboembólicos sintomáticos/clínicamente aparentes que condujeron a la hospitalización oscilaron entre 0,64 (IC del 95%: 0,40 - 0,97) en el Reino Unido y 2,30 (IC del 95%: 2,11 - 2,51) en Alemania. Se produjeron hemorragias con resultado de hospitalización con unas tasas de acontecimientos por 100 pacientes-año de 0,31 (IC del 95%: 0,23 - 0,42) para las hemorragias intracraneales, 0,89 (IC del 95%: 0,67 - 1,17) para las hemorragias gastrointestinales, 0,44 (IC del 95%: 0,26 - 0,74) para las hemorragias urogenitales y 0,41 (IC del 95%: 0,31 - 0,54) para otras hemorragias.
Población pediátrica
Tratamiento del TEV y prevención de las recurrencias del TEV en pacientes pediátricos Se estudió a un total de 727 niños con TEV agudo confirmado, de los cuales 528 recibieron rivaroxaban, en 6 estudios pediátricos abiertos y multicéntricos. La dosificación ajustada en función del peso corporal en pacientes desde el nacimiento hasta una edad inferior a 18 años dio lugar a una exposición a rivaroxaban similar a la observada en pacientes adultos con TVP tratados con 20 mg de rivaroxaban una vez al día, como se confirmó en el estudio de fase III (ver sección 5.2).
El estudio EINSTEIN Junior de fase III fue un estudio clínico multicéntrico, aleatorizado, con control activo y abierto realizado en 500 pacientes pediátricos (de edades comprendidas entre el nacimiento y < 18 años) con TEV agudo confirmado. Incluyó a 276 niños de 12 a < 18 años, 101 niños de 6 a < 12 años, 69 niños de 2 a < 6 años y 54 niños < 2 años.
El TEV índice se clasificó como TEV relacionado con un catéter venoso central (TEV-CVC; 90/335 pacientes en el grupo de rivaroxaban, 37/165 pacientes en el grupo comparador), trombosis de los senos venosos cerebrales (TSVC; 74/335 pacientes en el grupo de rivaroxaban, 43/165 pacientes en el grupo comparador) y todas las demás incluyendo TVP y EP (TEV no relacionado con CVC; 171/335 pacientes en el grupo de rivaroxaban, 85/165 pacientes en el grupo comparador). La presentación más frecuente de la trombosis índice en niños de 12 a < 18 años fue el TEV no relacionado con CVC en 211 (76,4%); en niños de 6 a < 12 años y de 2 a < 6 años fue la TSVC en 48 (47,5%) y 35 (50,7%), respectivamente; y en niños < 2 años fue el TEV-CVC en 37 (68,5%). No hubo niños < 6 meses con TSVC en el grupo de rivaroxaban. 22 de los pacientes con TSVC tuvieron una infección del SNC (13 pacientes en el grupo de rivaroxaban y 9 pacientes en el grupo comparador).
El TEV fue provocado por factores de riesgo persistentes, transitorios o ambos (persistentes y transitorios) en 438 (87,6%) niños.
Los pacientes recibieron tratamiento inicial con dosis terapéuticas de HNF, HBPM o fondaparinux durante al menos 5 días y fueron asignados aleatoriamente 2:1 para recibir dosis ajustadas al peso corporal de rivaroxaban o del tratamiento del grupo comparador (heparinas, AVK) durante el periodo de tratamiento del estudio principal de 3 meses (1 mes para niños < 2 años con TEV-CVC). Al final del periodo de tratamiento del estudio principal, se repitió la prueba diagnóstica por imagen que se realizó al inicio, si era clínicamente factible. El tratamiento del estudio podía ser suspendido en este punto o continuado, a discreción del investigador, hasta un total de 12 meses (para niños < 2 años con TEV-CVC hasta 3 meses).
La variable principal de eficacia fue un TEV sintomático recurrente. La variable principal de seguridad fue la combinación de hemorragia grave y hemorragia no grave clínicamente relevante (HNGCR). Todos los datos de eficacia y seguridad fueron adjudicados centralmente por un comité independiente que no conocía la asignación del tratamiento. Los resultados de eficacia y seguridad se muestran a continuación en las tablas 11 y 12.
Se produjeron TEV recurrentes en el grupo de rivaroxaban en 4 de 335 pacientes y en el grupo del tratamiento comparador en 5 de 165 pacientes. La combinación de hemorragia grave y HNGCR fue notificada en 10 de 329 pacientes (3%) tratados con rivaroxaban y en 3 de 162 pacientes (1,9%) tratados con el comparador. El beneficio clínico neto (TEV recurrente sintomático más acontecimientos de hemorragia grave) fue notificado en el grupo de rivaroxaban en 4 de 335 pacientes y en el grupo comparador en 7 de 165 pacientes. La normalización de la carga trombótica en el diagnóstico por imagen repetido se produjo en 128 de 335 pacientes en tratamiento con rivaroxaban y en 43 de 165 pacientes del grupo de comparación. Estos resultados fueron en general similares entre los grupos de edad. Hubo 119 (36,2%) niños con algún tipo de hemorragia relacionada con el tratamiento en el grupo de rivaroxaban y 45 (27,8%) niños en el grupo comparador.
Tabla 11: Resultados de eficacia al final del periodo principal de tratamiento
| Acontecimiento | Rivaroxaban N=335* | Comparador N=165* |
| TEV recurrente (variable principal de eficacia) | 4 (1,2%, IC 95% 0,4% - 3,0%) | 5 (3,0%, IC 95% 1,2% - 6,6%) |
| Combinado: TEV sintomático recurrente + deterioro asintomático en la repetición de imágenes | 5 (1,5%, IC 95% 0,6% - 3,4%) | 6 (3,6%, IC 95% 1,6% - 7,6%) |
| Combinado: TEV sintomático recurrente + deterioro asintomático + sin cambios en la repetición de imágenes | 21 (6,3%, IC 95% 4,0% - 9,2%) | 19 (11,5%, IC 95% 7,3% - 17,4%) |
| Normalización en la repetición de imágenes | 128 (38,2%, IC 95% 33,0% - 43,5%) | 43 (26,1%, IC 95% 19,8% - 33,0%) |
| Combinado: TEV sintomático recurrente + hemorragia grave (beneficio clínico neto) | 4 (1,2%, IC 95% 0,4% - 3,0%) | 7 (4,2%, IC 95% 2,0% - 8,4%) |
| Embolia pulmonar mortal o no mortal | 1 (0,3%, IC 95% 0,0% - 1,6%) | 1 (0,6%, IC 95% 0,0% - 3,1%) |
*CAC= conjunto de análisis completo, todos los niños que fueron aleatoriamente
Tabla 12: Resultados de seguridad al final del periodo principal de tratamiento
Rivaroxaban N=329* | Comparador N=162* | |
| Combinado: hemorragia grave + HNGCR (variable principal de seguridad) | 10 (3,0%, IC 95% 1,6% - 5,5%) | 3 (1,9%, IC 95% 0,5% - 5,3%) |
| Hemorragia grave | 0 (0,0%, IC 95% 0,0% - 1,1%) | 2 (1,2%, IC 95% 0,2% - 4,3%) |
| Cualquier hemorragia relacionada con el tratamiento | 119 (36,2%) | 45 (27,8%) |
*CAS= conjunto de análisis de seguridad, todos los niños que fueron asignados aleatoriamente y recibieron al menos 1 dosis de la medicación del estudio
El perfil de eficacia y seguridad de rivaroxaban fue generalmente similar en la población pediátrica con TEV y en la población adulta con TVP/EP, sin embargo, la proporción de sujetos con cualquier hemorragia fue superior en la población pediátrica con TEV en comparación con la población adulta con TVP/EP.
Pacientes con síndrome antifosfolipídico con triple positividad de alto riesgo En un estudio multicéntrico, aleatorizado, abierto, independiente y con adjudicación ciega de los acontecimientos, se comparó rivaroxaban con warfarina en pacientes con antecedentes de trombosis, a los que se les había diagnosticado síndrome antifosfolipídico y que presentaban un alto riesgo de sufrir episodios tromboembólicos (positivos en las 3 pruebas de anticuerpos antifosfolípidos: anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I). El ensayo se finalizó prematuramente tras la inclusión de 120 pacientes debido a un exceso de eventos en los pacientes del grupo de rivaroxaban. El seguimiento medio fue de 569 días. Se aleatorizó a 59 pacientes al grupo de rivaroxaban 20 mg (15 mg en el caso de los pacientes con un aclaramiento de creatinina (CrCl) <50 ml/min) y 61 al grupo de warfarina (INR de 2,0-3,0). Se produjeron eventos tromboembólicos en el 12% de los pacientes aleatorizados al grupo de rivaroxaban (4 accidentes cerebrovasculares isquémicos y 3 infartos de miocardio). No se notificaron episodios en los pacientes aleatorizados al grupo de warfarina. Se observaron hemorragias mayores en 4 pacientes (7%) del grupo de rivaroxaban y 2 pacientes (3%) del grupo de warfarina.
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con el medicamento de referencia con rivaroxaban en todos los grupos de la población pediátrica en la prevención de acontecimientos tromboembólicos (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
La siguiente información se basa en los datos obtenidos en adultos.
Rivaroxaban se absorbe rápidamente y alcanza concentraciones máximas (Cmax) de 2 a 4 horas después de tomar el comprimido.
La absorción oral de rivaroxaban es casi completa y su biodisponibilidad oral es elevada (80% al 100%) en el caso de la dosis del comprimido de 2,5 mg y de 10 mg, independientemente de las condiciones de ayuno o alimentación. La ingesta de alimentos con rivaroxaban (a la dosis de 2,5 mg y de 10 mg) no afecta al AUC ni a la Cmax.
Debido a la disminución de la absorción, se determinó una biodisponibilidad del 66% con el comprimido de 20 mg en condiciones de ayuno. Cuando los comprimidos de rivaroxaban 20 mg se tomaron junto con alimentos, se observaron aumentos del AUC media del 39% en comparación con la toma de comprimidos en condiciones de ayuno, lo que indica una absorción casi completa y una biodisponibilidad oral elevada. Rivaroxaban 15 mg y 20 mg deben tomarse con alimentos (ver sección 4.2).
Rivaroxaban presenta una farmacocinética lineal hasta aproximadamente 15 mg administrados una vez al día en ayunas. En condiciones de alimentación reciente, rivaroxaban en comprimidos de 10 mg, 15 mg y 20 mg demostró proporcionalidad con la dosis. A dosis más altas, rivaroxaban muestra una disolución limitada, con una reducción de la biodisponibilidad y de la tasa de absorción al aumentar la dosis.
La variabilidad de la farmacocinética de rivaroxaban es moderada; con una variabilidad interindividual (CV%) entre el 30% y el 40%.
La absorción de rivaroxaban depende del sitio donde se libera en el tracto gastrointestinal. Se ha notificado una disminución del 29% y del 56% en el AUC y la Cmax, en comparación con el comprimido, cuando rivaroxaban en forma de granulado se liberó en el intestino delgado proximal. La exposición se reduce aún más cuando rivaroxaban se libera en el intestino delgado distal o en el colon ascendente. Por lo tanto, debe evitarse la administración de rivaroxaban de forma distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y la correspondiente exposición a rivaroxaban.
La biodisponibilidad (AUC y Cmax) fue comparable para rivaroxaban 20 mg, administrado por vía oral como comprimido triturado y mezclado con puré de manzana o diluido con agua, administrado a través de una sonda gástrica y seguido de una comida líquida, en comparación con el comprimido entero. Dado el perfil farmacocinético predecible, proporcional a la dosis de rivaroxaban, los resultados de biodisponibilidad de este estudio son probablemente aplicables a dosis más bajas de rivaroxaban.
Población pediátrica
Los niños recibieron un comprimido o una suspensión oral de rivaroxabán durante o inmediatamente después de la alimentación o la ingesta de alimentos y con una cantidad normal de líquido para garantizar una dosificación fiable en los niños. Al igual que en los adultos, rivaroxabán se absorbe en los niños fácilmente después de su administración oral en forma de comprimidos o formulación de granulado para suspensión oral. No se observó ninguna diferencia en la tasa de absorción ni en el grado de absorción entre el comprimido y la formulación de granulado para suspensión oral. No se dispone de datos sobre la PK tras la administración intravenosa a niños, por lo que se desconoce la biodisponibilidad absoluta del rivaroxaban en los niños. Se encontró una disminución de la biodisponibilidad relativa con dosis crecientes (en mg/kg de peso corporal), lo que sugiere limitaciones de la absorción para dosis más altas, incluso cuando se toman junto con alimentos. Los comprimidos de rivaroxaban 20 mg deben tomarse con la alimentación o con los alimentos (ver sección 4.2).
Distribución
La unión a proteínas plasmáticas en adultos es alta, del 92% al 95% aproximadamente, y la albúmina sérica es el principal componente de unión. El volumen de distribución es moderado, con un Vss de 50 litros, aproximadamente.
Población pediátrica
No se dispone de datos específicos para los niños sobre la unión a proteínas plasmáticas de rivaroxaban. No se dispone de datos en niños sobre la PK tras la administración intravenosa de rivaroxaban. El Vss estimado mediante la modelización de la PK poblacional en niños (intervalo de edad de 0 a < 18 años) tras la administración oral de rivaroxaban depende del peso corporal y puede describirse con una función alométrica, con un promedio de 113 l para un sujeto con un peso corporal de 82,8 kg.
Biotransformación y eliminación
En los adultos, de la dosis administrada de rivaroxaban se metabolizan aproximadamente 2/3; después, la mitad se elimina por vía renal y la otra mitad por vía fecal. El 1/3 restante de la dosis administrada se excreta directamente por vía renal como principio activo no modificado en la orina, principalmente mediante secreción renal activa.
Rivaroxaban se metaboliza mediante el CYP3A4, el CYP2J2 y mecanismos independientes del CYP. Las principales vías de biotransformación son la degradación oxidativa de la porción de morfolinona y la hidrólisis de los enlaces amida. Según investigaciones in vitro, rivaroxaban es un sustrato de las proteínas transportadoras P-gp (glucoproteína P) y Bcrp (proteína de resistencia al cáncer de mama). Rivaroxaban en forma inalterada es el compuesto más abundante en el plasma humano sin presencia de metabolitos mayores o metabolitos activos circulantes. Con un aclaramiento sistémico de aproximadamente 10 l/h, rivaroxaban puede clasificarse como una sustancia de bajo aclaramiento. Después de la administración por vía intravenosa de una dosis de 1 mg, la semivida de eliminación es de aproximadamente 4,5 horas. Después de la administración por vía oral, la eliminación se ve limitada por la tasa de absorción. En personas jóvenes, la eliminación de rivaroxaban del plasma se produce con una semivida de eliminación de 5 a 9 horas y en personas de edad avanzada, con una semivida de eliminación de 11 a 13 horas.
Población pediátrica
No se dispone de datos sobre el metabolismo específico en niños. No se dispone de datos sobre la PK tras la administración intravenosa de rivaroxaban a niños. El aclaramiento estimado mediante modelización de la PK poblacional en niños (intervalo de edad de 0 a < 18 años) tras la administración oral de rivaroxaban depende del peso corporal y puede describirse con una función alométrica, con un promedio de 8 l/h para un sujeto con un peso corporal de 82,8 kg. Los valores de las medias geométricas de las semividas de disposición (t1/2) estimadas mediante la modelización de la PK poblacional disminuyen a medida que disminuye la edad y oscilan entre 4,2 h en los adolescentes y aproximadamente 3 h en los niños de 2 a 12 años hasta 1,9 y 1,6 h en los niños de 0,5 a < 2 años y de menos de 0,5 años, respectivamente.
Poblaciones especiales
Sexo
En los adultos, no hubo ninguna diferencia clínicamente relevante en las propiedades farmacocinéticas y farmacodinámicas entre hombres y mujeres. Un análisis exploratorio no reveló diferencias relevantes en la exposición a rivaroxaban entre niños y niñas.
Pacientes de edad avanzada
Los pacientes de edad avanzada presentaron concentraciones plasmáticas mayores que los pacientes más jóvenes, con unos valores medios del AUC que fueron aproximadamente 1,5 veces superiores, principalmente debido a la disminución (aparente) del aclaramiento renal y total. No es necesario un ajuste de la dosis.
Peso corporal
En los adultos, los valores extremos en el peso corporal (< 50 kg o > 120 kg) tuvieron poco efecto en las concentraciones plasmáticas de rivaroxaban (menos del 25%). No es necesario un ajuste de la dosis.
En los niños, rivaroxaban se dosifica en función del peso corporal. Un análisis exploratorio no reveló un efecto relevante del peso insuficiente o la obesidad en la exposición a rivaroxaban en los niños.
Origen étnico
En los adultos, no se observaron diferencias interétnicas clínicamente relevantes entre los pacientes de raza blanca, afroamericanos, de origen latinoamericano, japonés o chino, en cuanto a las propiedades farmacocinéticas o farmacodinámicas.
Un análisis exploratorio no reveló diferencias interétnicas relevantes en la exposición a rivaroxaban entre los niños japoneses, chinos o asiáticos fuera del Japón y China en comparación con la respectiva población pediátrica general.
Insuficiencia hepática
Los pacientes cirróticos adultos con insuficiencia hepática leve (clasificados como Child Pugh A), sólo presentaron cambios menores en la farmacocinética de rivaroxaban (aumento medio del AUC de 1,2 veces), lo que fue casi comparable al grupo control de voluntarios sanos. En los pacientes cirróticos con insuficiencia hepática moderada (clasificados como Child Pugh B), el AUC media de rivaroxaban estuvo aumentada significativamente en 2,3 veces, en comparación con los voluntarios sanos. El AUC parcial aumentó 2,6 veces. Estos pacientes también mostraron una disminución de la eliminación renal de rivaroxaban, similar a los pacientes con insuficiencia renal moderada. No hay datos en pacientes con insuficiencia hepática grave.
La inhibición de la actividad del factor Xa se incrementó en un factor de 2,6 en los pacientes con insuficiencia hepática moderada, en comparación con los voluntarios sanos; de manera similar, la prolongación del TP se incrementó en un factor de 2,1. Los pacientes con insuficiencia hepática moderada fueron más sensibles a rivaroxaban, lo que produjo una relación farmacocinética / farmacodinámica más pronunciada entre la concentración y el TP.
Rivaroxaban está contraindicado en pacientes con hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia, incluyendo pacientes cirróticos clasificados como Child Pugh B y C (ver sección 4.3).
No se dispone de datos clínicos en niños con insuficiencia hepática.
Insuficiencia renal
En los adultos, se observó un aumento de la exposición a rivaroxaban correlacionado con la disminución de la función renal, evaluada mediante las determinaciones del aclaramiento de creatinina. En sujetos con insuficiencia renal leve (aclaramiento de creatinina de 50 - 80 ml/min), moderada (aclaramiento de creatinina de 30 a 49 ml/min) o grave (aclaramiento de creatinina de 15 a 29 ml/min), las concentraciones plasmáticas de rivaroxaban (AUC) aumentaron 1,4, 1,5 y 1,6 veces, respectivamente.
Los aumentos correspondientes en los efectos farmacodinámicos fueron más pronunciados. En sujetos con insuficiencia renal leve, moderada y grave, la inhibición total de la actividad del factor Xa aumentó en un factor de 1,5, 1,9 y 2,0 respectivamente, en comparación con voluntarios sanos; de manera similar, la prolongación del TP aumentó en factores de 1,3, 2,2 y 2,4, respectivamente. No hay datos en pacientes con un aclaramiento de creatinina < 15 ml/min.
Debido a la elevada fijación a proteínas plasmáticas, no se espera que rivaroxaban sea dializable. No se recomienda su uso en pacientes con un aclaramiento de creatinina < 15 ml/min. Rivaroxaban debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min (ver sección 4.4).
No se dispone de datos clínicos en niños de 1 año de edad o más con insuficiencia renal moderada o grave (tasa de filtración glomerular < 50 ml/min/1,73 m2).
Datos farmacocinéticos en pacientes
En los pacientes que recibieron rivaroxaban 20 mg una vez al día para el tratamiento de la TVP aguda, la concentración media geométrica (intervalo de predicción del 90%) a las 2 - 4 h y a las 24 h aproximadamente después de la dosis (lo que representa aproximadamente las concentraciones máxima y mínima durante el intervalo entre dosis) fue de 215 (22 - 535) y de 32 (6 - 239) µg/l, respectivamente.
En la Tabla 13 se resumen las concentraciones medias geométricas (intervalo del 90%) en los intervalos de tiempo de muestreo, que representan aproximadamente las concentraciones máxima y mínima durante el intervalo de dosis para los pacientes pediátricos con TEV agudo que recibieron rivaroxaban ajustado en función del peso corporal, para obtener una exposición similar a la de los pacientes adultos con TVP que reciben una dosis diaria de 20 mg una vez al día.
Tabla 13: Estadísticas resumidas (media geométrica [intervalo del 90%]) de las concentraciones plasmáticas en estado estacionario de rivaroxaban (mcg/l) según pauta de dosificación y edad
| Intervalos de tiempo | ||||||||
| o.d. | N | 12 - < 18 años | N | 6 - <12 años | ||||
| 2,5-4 h post | 171 | 241,5 (105-484) | 24 | 229,7 (91,5-777) | ||||
| 20-24 h post | 151 | 20,6 (5,69-66,5) | 24 | 15,9 (3,42-45,5) | ||||
| b.i.d. | N | 6 - < 12 años | N | 2 - < 6 años | N | 0,5 - < 2 años | ||
| 2,5-4 h post | 36 | 145,4 (46,0-343) | 38 | 171,8 (70,7-438) | 2 | n.c. | ||
| 10-16 h post | 33 | 26,0 (7,99-94,9) | 37 | 22,2 (0,25-127) | 3 | 10,7 (n.c. - n.c.) | ||
| t.i.d. | N | 2 - < 6 años | N | Nacimiento - < 2 años | N | 0,5 - < 2 años | N | Nacimiento
|
| 0,5-3 h post | 5 | 164,7 (108-283) | 25 | 111,2 (22,9-320) | 13 | 114,3 (22,9-346) | 12 | 108,0 (19,2-320) |
| 7-8 h post | 5 | 33,2 (18,7-99,7) | 23 | 18,7 (10,1-36,5) | 12 | 21,4 (10,5-65,6) | 11 | 16,1 (1,03-33,6) |
o.d. = una vez al día, b.i.d. = dos veces al día, t.i.d. tres veces al día, n.c. = no calculado Los valores por debajo del límite inferior de cuantificación (LLOQ) fueron sustituidos por 1/2 LLOQ para el cálculo de las estadísticas (LLOQ = 0,5 mcg/l).
Relación farmacocinética/farmacodinámica
Se ha evaluado la relación farmacocinética/farmacodinámica (PK/PD) entre la concentración plasmática de rivaroxaban y varios criterios de valoración PD (inhibición del factor Xa, tiempo de protrombina (TP), TTPa, Heptest) después de la administración de un amplio rango de dosis (de 5 a 30 mg dos veces al día). La relación entre la concentración de rivaroxaban y la actividad del factor Xa se describió de manera óptima por un modelo Emax. En el caso del TP, por lo general, el modelo de intersección lineal describió mejor los datos. Dependiendo de los diferentes reactivos usados en el TP, la pendiente varió considerablemente. Con Neoplastin PT, el TP basal fue de aproximadamente 13 seg. y la pendiente fue de alrededor de 3 a 4 seg/(100 µg/l). Los resultados de los análisis de la relación PK/PD en las fases II y III fueron consistentes con los datos establecidos en los sujetos sanos.
Población pediátrica
No se ha determinado la seguridad y eficacia para la indicación de prevención del ictus y la embolia sistémica en pacientes con fibrilación auricular no valvular en niños y adolescentes hasta los 18 años.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad con dosis únicas, fototoxicidad, genotoxicidad, potencial carcinogénico y toxicidad juvenil.
Los efectos observados en los estudios con dosis repetidas se debieron principalmente a la actividad farmacodinámica incrementada de rivaroxaban. En ratas se observó un aumento de las concentraciones plasmáticas de IgG e IgA a niveles de exposición clínicamente relevantes. No se observó ningún efecto sobre la fertilidad en las ratas macho o hembra. Los estudios en animales han demostrado una toxicidad reproductiva relacionada con el modo de acción farmacológica de rivaroxaban (p. ej. complicaciones hemorrágicas). A concentraciones plasmáticas clínicamente relevantes se observó toxicidad embriofetal (pérdida después de la implantación, retraso o adelanto de la osificación, varias manchas hepáticas de color claro) y un aumento de la incidencia de malformaciones frecuentes, así como cambios placentarios. En el estudio pre y postnatal en ratas, se observó una disminución de la viabilidad de las crías a dosis que fueron tóxicas para las madres.
Rivaroxaban se estudió en ratas jóvenes con una duración de tratamiento de hasta 3 meses a partir del cuarto día postnatal mostrando un aumento no relacionado con la dosis de la hemorragia periinsular. No se hallaron pruebas de toxicidad específica en los órganos diana.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Lactosa monohidrato
Croscarmelosa sódica (E468)
Laurilsulfato de sodio (E487)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Celulosa microcristalina (E460)
Silice coloidal anhidra (E551)
Estearato de magnesio (E572)
Recubrimiento
Macrogol 4000 (E1521)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Dióxido de titanio (E171)
Óxido de hierro rojo (E172)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
2 años
Comprimidos triturados
Los comprimidos triturados de rivaroxaban son estables en agua y en puré de manzana hasta 4 horas.
6.4 Precauciones especiales de conservación
No requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Blíster de PVC transparente / aluminio, en envases de 10, 14, 28, 30, 42, 56, 90, 98 o 100 comprimidos recubiertos con película, o blísteres unidosis precortados en envases de 10 x 1 o 100 x 1 comprimidos.
Frascos de HDPE con tapón de rosca continua de polipropileno blanco opaco a prueba de niños y revestimiento interno para sellado por inducción. Contenido del frasco: 30 o 90 comprimidos recubiertos con película.
Frascos de HDPE con tapón de rosca continua de polipropileno blanco opaco, con revestimiento interno para sellado por inducción. Contenido del frasco: 500 comprimidos recubiertos con película.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y y otras manipulaciones
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
Trituración de los comprimidos
Los comprimidos de rivaroxaban se pueden triturar y suspender en 50 ml de agua y administrarse por medio de una sonda nasogástrica o una sonda de alimentación gástrica tras confirmar la colocación de la sonda en el estómago. Después, la sonda se debe lavar con agua. Dado que la absorción de rivaroxaban depende del lugar de liberación del principio activo, se debe evitar la administración de rivaroxaban en una localización distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y, por consiguiente, a una menor exposición al principio activo. Después de la administración de un comprimido triturado de rivaroxaban de 15 mg o 20 mg, la dosis debe ser acompañada inmediatamente por la alimentación enteral.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta,
Barcelona, 08039
España
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/20/1488/040-053
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 16 de noviembre de 2020
Fecha de la última renovación: 6 de agosto de 2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.
Rivaroxaban Accord 15 mg comprimidos recubiertos con película EFGRivaroxaban Accord 20 mg comprimidos recubiertos con película EFG
1. NOMBRE DEL MEDICAMENTO
Rivaroxaban Accord 15 mg comprimidos recubiertos con película EFG
Rivaroxaban Accord 20 mg comprimidos recubiertos con película EFG
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada comprimido recubierto con película de 15 mg contiene 15 mg de rivaroxaban. Cada comprimido recubierto con película de 20 mg contiene 20 mg de rivaroxaban.
Excipiente con efecto conocido
Cada comprimido recubierto con película de 15 mg contiene 20,92 mg de lactosa (como monohidrato), ver sección 4.4.
Cada comprimido recubierto con película de 20 mg contiene 27,90 mg de lactosa (como monohidrato), ver sección 4.4.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido recubierto con película (comprimido)
Rivaroxaban Accord 15 mg: Comprimidos recubiertos con película, de color rojo, redondos, biconvexos, de aproximadamente 5,00 mm de diámetro y grabados con “IL” en una cara y con un “2” en la otra.
Rivaroxaban Accord 20 mg: Comprimidos recubiertos con película, de color rojo oscuro, redondos, biconvexos, de aproximadamente 6 mm de diámetro y grabados con “IL3” en una cara y lisos en la otra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Tratamiento de la trombosis venosa profunda (TVP) y de la embolia pulmonar (EP), y prevención de las recurrencias de la TVP y de la EP en adultos. (Ver sección 4.4, información sobre pacientes con EP hemodinámicamente inestables.)
4.2 Posología y forma de administración
Posología
Tratamiento de la TVP, tratamiento de la EP y prevención de las recurrencias de la TVP y de la EP La dosis recomendada para el tratamiento inicial de la TVP aguda o de la EP es de 15 mg dos veces al día, durante las tres primeras semanas, seguida de 20 mg una vez al día para el tratamiento continuado así como para la prevención de las recurrencias de la TVP y de la EP.
Se debe considerar una duración corta del tratamiento (por lo menos 3 meses) en los pacientes con TVP o EP provocada por factores mayores de riesgo transitorio (es decir, cirugía mayor o traumatismo recientes). Se debe considerar una duración más prolongada del tratamiento en los pacientes con TVP
o EP provocada, no relacionada con factores mayores de riesgo transitorio, TVP o EP no provocada, o antecedentes de TVP o EP recurrente.
Cuando está indicada la prevención extendida de la TVP o EP recurrente (después de finalizar por lo menos 6 meses de tratamiento de la TVP o la EP), la dosis recomendada es de 10 mg una vez al día. Se debe considerar la administración de una dosis de Rivaroxaban Accord 20 mg una vez al día en los pacientes en los que se considera que el riesgo de TVP o EP recurrente es alto, por ejemplo, los que tienen comorbilidades complicadas, o los que han presentado TVP o EP recurrente con la prevención extendida con Rivaroxaban Accord 10 mg una vez al día.
La duración del tratamiento y la selección de la dosis deben individualizarse después de una valoración cuidadosa del beneficio del tratamiento frente al riesgo de hemorragia (ver sección 4.4).
| Periodo | Programa de dosificación | Dosis total diaria | |
Tratamiento y prevención de TVP y EP recurrente | Días 1 - 21 | 15 mg dos veces al día | 30 mg |
| Día 22 en adelante | 20 mg una vez al día | 20 mg | |
| Prevención de TVP y EP recurrente | Después de finalizar al menos 6 meses de tratamiento de la TVP o EP | 10 mg una vez al día o 20 mg una vez al día | 10 mg o 20 mg |
Está disponible un envase para el inicio del tratamiento de Rivaroxaban Accord para 4 semanas destinado a pacientes que deben realizar la transición de 15 mg dos veces al día a 20 mg una vez al día a partir del Día 22.
Para pacientes con insuficiencia renal moderada o grave en los cuales se ha decidido una pauta de 15 mg una vez al día a partir del Día 22, se encuentran disponibles otros tamaños de envase conteniendo únicamente comprimidos recubiertos con película de 15 mg (ver a continuación las pautas posológicas en la sección “Poblaciones especiales”).
Si el paciente olvida una dosis durante la fase de tratamiento de 15 mg dos veces al día (días 1 a 21), éste deberá tomar inmediatamente Rivaroxaban Accord para garantizar una toma de 30 mg de rivaroxaban al día. En este caso, se pueden tomar dos comprimidos de 15 mg a la vez y al día siguiente se deberá seguir con la pauta habitual recomendada de 15 mg dos veces al día.
Si el paciente olvida una dosis durante la fase de tratamiento de una vez al día, deberá tomar inmediatamente Rivaroxaban Accord, y seguir al día siguiente con la pauta recomendada de una vez al día. La dosis no debe duplicarse en el mismo día para compensar una dosis olvidada.
Cambio de tratamiento con antagonistas de la vitamina K (AVK) a rivaroxaban En el caso de pacientes tratados por TVP, EP y en la prevención de sus recurrencias, deberá interrumpirse el tratamiento con AVK e iniciarse el tratamiento con Rivaroxaban Accord cuando el valor del International Normalised Ratio (INR) sea ≤ 2,5.
Al cambiar el tratamiento con AVK a rivaroxaban, los valores de INR del paciente estarán falsamente elevados después de la toma de rivaroxaban. El INR no es un parámetro válido para medir la actividad anticoagulante de rivaroxaban, por lo que no debe utilizarse (ver sección 4.5).
Cambio de tratamiento con rivaroxaban a antagonistas de la vitamina K (AVK) Existe la posibilidad de una incorrecta anticoagulación durante la transición de rivaroxaban a AVK. Debe garantizarse una anticoagulación adecuada y continua durante cualquier transición a un anticoagulante alternativo. Debe señalarse que rivaroxaban puede contribuir a un aumento del INR. En los pacientes que cambien de rivaroxaban a AVK, estos tratamientos deben administrarse simultáneamente hasta que el INR sea ≥ 2,0. Durante los dos primeros días del periodo de cambio se utilizará la dosis inicial estándar de AVK, que se ajustará posteriormente en función de los resultados del INR. Mientras los pacientes están bajo tratamiento con rivaroxaban y AVK, el INR puede determinarse a partir de las 24 horas que siguen a la dosis de rivaroxaban y siempre antes de la siguiente dosis. Una vez interrumpido el tratamiento con Rivaroxaban Accord, el INR puede determinarse con fiabilidad pasadas al menos 24 horas de la última dosis (ver secciones 4.5 y 5.2).
Cambio de tratamiento con anticoagulante parenteral a rivaroxaban
Los pacientes que están recibiendo un anticoagulante por vía parenteral, deben interrumpir el tratamiento anticoagulante por vía parenteral e iniciar el tratamiento con rivaroxaban de 0 a 2 horas antes de la siguiente administración programada del medicamento por vía parenteral (p. ej., heparina de bajo peso molecular). En el caso de un anticoagulante parenteral administrado por perfusión continua (p.ej., heparina no fraccionada intravenosa) rivaroxaban deberá administrarse en el momento de la suspensión del anticoagulante parenteral.
Cambio de tratamiento con rivaroxaban a anticoagulante parenteral
La primera dosis de anticoagulante parenteral debe administrarse en el momento en que se tomaría la siguiente dosis de rivaroxaban.
Poblaciones especiales
Insuficiencia renal
Los escasos datos clínicos en pacientes con insuficiencia renal grave (aclaramiento de creatinina de 15 a 29 ml/min) indican que las concentraciones plasmáticas de rivaroxaban aumentan significativamente. Por lo tanto, Rivaroxaban Accord se debe usar con precaución en estos pacientes. No se recomienda su uso en pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.4 y 5.2).
En pacientes con insuficiencia renal moderada (aclaramiento de creatinina de 30 a 49 ml/min) o grave (aclaramiento de creatinina de 15 a 29 ml/min) se recomiendan las siguientes pautas posológicas:
Para el tratamiento de la TVP y de la EP, y la prevención de las recurrencias de la TVP y de la
EP, se debe tratar a los pacientes con 15 mg dos veces al día durante las tres primeras semanas. Después, cuando la dosis recomendada es de 20 mg una vez al día, deberá considerarse una reducción de la dosis de 20 mg una vez al día a 15 mg una vez al día si el riesgo de sangrado valorado en el paciente supera el riesgo de recurrencia de TVP y de EP. La recomendación para el uso de 15 mg se basa en el modelo farmacocinético que no se ha estudiado en este contexto clínico (ver secciones 4.4, 5.1 y 5.2).
Cuando la dosis recomendada es 10 mg una vez al día, no es necesario un ajuste de la dosis a partir de la dosis recomendada.
No se requiere ajuste de dosis en pacientes con insuficiencia renal leve (aclaramiento de creatinina de 50 a 80 ml/min) (ver sección 5.2).
Insuficiencia hepática
Rivaroxaban Accord está contraindicado en pacientes con hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia incluidos los pacientes cirróticos con Child Pugh B y C (ver secciones 4.3 y 5.2).
Pacientes de edad avanzada
No se requiere ajuste de dosis (ver sección 5.2).
Peso corporal
No se requiere ajuste de dosis (ver sección 5.2).
Sexo
No se requiere ajuste de dosis (ver sección 5.2).
Población pediátrica
El envase para el inicio del tratamiento con Rivaroxaban Accord no se debe utilizar en niños de 0 a 18 años, ya que está diseñado específicamente para el tratamiento de pacientes adultos y no es apropiado para el uso en pacientes pediátricos.
Forma de administración
Rivaroxaban Accord se administra por vía oral.
Los comprimidos deben administrarse con alimentos (ver sección 5.2).
Trituración de los comprimidos
Para aquellos pacientes que no puedan tragar el comprimido entero, el comprimido de Rivaroxaban Accord puede triturarse y mezclarse con agua o con puré de manzana inmediatamente antes de su uso y administrarse por vía oral. Inmediatamente después de la administración del comprimido triturado se debe administrar el alimento.
El comprimido de Rivaroxaban Accord triturado también se puede administrar a través de sonda gástrica (ver las secciones 5.2 y 6.6).
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Hemorragia activa clínicamente significativa.
Lesión o enfermedad, si se considera que tiene un riesgo significativo de sangrado mayor. Esto puede incluir úlcera gastrointestinal activa o reciente, presencia de neoplasias malignas con alto riesgo de sangrado, traumatismo cerebral o espinal reciente, cirugía cerebral, espinal u oftálmica reciente, hemorragia intracraneal reciente, conocimiento o sospecha de varices esofágicas, malformaciones arteriovenosas, aneurismas vasculares o anomalías vasculares intraespinales o intracerebrales mayores.
Tratamiento concomitante con cualquier otro anticoagulante, p. ej. heparina no fraccionada (HNF), heparinas de bajo peso molecular (enoxaparina, dalteparina, etc.), derivados de la heparina (fondaparinux, etc.), anticoagulantes orales (warfarina, dabigatran etexilato, apixaban, etc.) excepto bajo las circunstancias concretas de cambio de tratamiento anticoagulante (ver sección 4.2) o cuando se administre HNF a las dosis necesarias para mantener un catéter venoso o arterial central abierto (ver sección 4.5).
Hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia, incluidos los pacientes cirróticos con Child Pugh B y C (ver sección 5.2).
Embarazo y lactancia (ver sección 4.6).
4.4 Advertencias y precauciones especiales de empleo
Durante todo el periodo de tratamiento se recomienda una estrecha monitorización clínica del paciente, en línea con la práctica de anticoagulación.
Riesgo de hemorragia
Al igual que con otros anticoagulantes, los pacientes que toman Rivaroxaban Accord deben ser observados cuidadosamente para detectar signos de sangrado. Se recomienda utilizar con precaución en enfermedades que conlleven un riesgo incrementado de hemorragia. La administración de Rivaroxaban Accord debe interrumpirse si se produce una hemorragia grave (ver sección 4.9).
En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de mucosas (p.ej. epistaxis, gingival, gastrointestinal, génito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes que recibían rivaroxaban a largo plazo respecto a los que recibían tratamiento con AVK. Por ello, además de un seguimiento clínico adecuado, las determinaciones de hemoglobina y hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado.
Varios subgrupos de pacientes, como se explica posteriormente, presentan un mayor riesgo de hemorragia. En estos pacientes se debe vigilar cuidadosamente la presencia de signos y síntomas de complicaciones hemorrágicas y de anemia después del inicio del tratamiento (ver sección 4.8). Cualquier disminución inexplicada de los niveles de hemoglobina o de la presión arterial requerirá la búsqueda de una zona de sangrado.
Aunque el tratamiento con rivaroxaban no requiere una monitorización rutinaria de la exposición, la determinación de los niveles de rivaroxaban mediante un ensayo anti-factor Xa cuantitativo calibrado puede ser útil en situaciones excepcionales, en las que el conocimiento de la exposición a rivaroxaban puede ayudar en la toma de decisiones clínicas, como por ejemplo, en caso de sobredosis o cirugía de emergencia (ver secciones 5.1 y 5.2).
Insuficiencia renal
En pacientes con insuficiencia renal grave (aclaramiento de creatinina < 30 ml/min), las concentraciones plasmáticas de rivaroxaban podrían aumentar de forma significativa (en promedio, 1,6 veces), lo que conllevaría un aumento del riesgo de hemorragia. Rivaroxaban Accord debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min. No se recomienda el uso en pacientes con un aclaramiento de creatinina < 15 ml/min (ver secciones 4.2 y 5.2).
Rivaroxaban Accord debe usarse con precaución en pacientes con insuficiencia renal y que reciben de forma concomitante otros medicamentos que aumenten las concentraciones plasmáticas de rivaroxaban (ver sección 4.5).
Interacción con otros medicamentos
No se recomienda utilizar Rivaroxaban Accord en pacientes que reciben tratamiento sistémico concomitante con antimicóticos azólicos (p. ej., ketoconazol, itraconazol, voriconazol y posaconazol)
o inhibidores de la proteasa del VIH (p. ej., ritonavir). Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp y por lo tanto pueden aumentar las concentraciones plasmáticas de rivaroxaban hasta un nivel clínicamente relevante (en promedio, 2,6 veces), lo que puede llevar a un aumento del riesgo de hemorragia (ver sección 4.5).
Debe tenerse precaución si los pacientes reciben tratamiento concomitante con medicamentos que afectan a la hemostasia, como los antiinflamatorios no esteroideos (AINEs), ácido acetilsalicílico e inhibidores de la agregación plaquetaria o inhibidores selectivos de la recaptación de serotonina (ISRS) e inhibidores de la recaptación de serotonina y norepinefrina (IRSN). Puede considerarse el uso de un tratamiento profiláctico adecuado en aquellos pacientes con riesgo de enfermedad gastrointestinal ulcerosa (ver sección 4.5).
Otros factores de riesgo hemorrágico
Al igual que otros agentes antitrombóticos, rivaroxaban no está recomendado en pacientes con un riesgo aumentado de hemorragia, tales como:
- trastornos hemorrágicos, congénitos o adquiridos
- hipertensión arterial grave no controlada
- otra enfermedad gastrointestinal sin úlcera activa que pueda producir complicaciones hemorrágicas (por ejemplo, enfermedad inflamatoria intestinal, esofagitis, gastritis o reflujo gastroesofágico)
- retinopatía vascular
- bronquiectasia o antecedentes de hemorragia pulmonar
Pacientes con cáncer
Los pacientes con enfermedades malignas pueden tener simultáneamente un mayor riesgo de hemorragia y trombosis. El beneficio individual del tratamiento antitrombótico debe sopesarse frente al riesgo de hemorragia en pacientes con cáncer activo en función de la localización del tumor, el tratamiento antineoplásico y el estadio de la enfermedad. Los tumores localizados en el tracto gastrointestinal o genitourinario se han asociado a un mayor riesgo de hemorragia durante el tratamiento con rivaroxabán.
El uso de rivaroxabán está contraindicado en pacientes con neoplasias malignas con alto riesgo de hemorragia (ver sección 4.3).
Pacientes con prótesis valvulares
Rivaroxaban no debe utilizarse para tromboprofilaxis en pacientes que se hayan sometido recientemente a un reemplazo de la válvula aórtica transcatéter (TAVR). No se ha estudiado la seguridad y eficacia de rivaroxaban en pacientes con prótesis valvulares cardiacas; por lo tanto, no hay datos que apoyen que rivaroxaban proporciona una anticoagulación adecuada en esta población. No se recomienda el tratamiento con Rivaroxaban Accord en estos pacientes.
Pacientes con síndrome antifosfolipídico
No se recomienda el uso de anticoagulantes orales de acción directa (ACOD) como rivaroxaban en pacientes con antecedentes de trombosis a los que se les haya diagnosticado síndrome antifosfolipídico. Particularmente en pacientes con triple positividad (anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I), el tratamiento con ACOD podría asociarse a mayores tasas de episodios trombóticos recurrentes que el tratamiento con antagonistas de la vitamina K.
Pacientes con EP hemodinámicamente inestables o pacientes que requieran trombolisis o embolectomía pulmonar
Rivaroxaban Accord no está recomendado como una alternativa a la heparina no fraccionada en pacientes con embolia pulmonar que están hemodinámicamente inestables o que puedan ser sometidos a trombolisis o embolectomía pulmonar, ya que no se ha establecido la seguridad y eficacia de rivaroxaban en estas situaciones clínicas.
Anestesia espinal/epidural o punción lumbar
Cuando se aplica anestesia neuraxial (anestesia epidural o espinal) o se realiza una punción lumbar o epidural, los pacientes tratados con antitrombóticos para la prevención de complicaciones tromboembólicas tienen riesgo de presentar un hematoma epidural o espinal, que puede causar parálisis a largo plazo o permanente. El riesgo de estos acontecimientos puede estar aumentado por el empleo postoperatorio de catéteres epidurales permanentes o por la administración concomitante de medicamentos que afectan a la hemostasia. El riesgo también puede aumentar por la punción epidural
o espinal traumática o repetida. Se debe controlar con frecuencia la presencia de signos y síntomas de deterioro neurológico (p. ej., adormecimiento o debilidad de extremidades inferiores, disfunción intestinal o vesical). Si se observa compromiso neurológico, será necesario un diagnóstico y tratamiento urgentes. Antes de la intervención neuraxial, el médico debe valorar el beneficio potencial frente al riesgo en los pacientes con tratamiento anticoagulante o que van a recibir medicamentos anticoagulantes para la tromboprofilaxis. No se dispone de experiencia clínica sobre el uso de rivaroxaban 15 mg o 20 mg en estas situaciones.
Para reducir el riesgo potencial de sangrado asociado con el uso concomitante de rivaroxaban y anestesia neuraxial (epidural/espinal) o punción espinal, se debe considerar el perfil farmacocinético de rivaroxaban. La colocación o extracción de un catéter epidural o punción lumbar se realiza mejor cuando se estima que el efecto anticoagulante de rivaroxaban es bajo. Sin embargo, se desconoce el momento exacto en el que se alcanza un efecto anticoagulante lo suficientemente bajo en cada paciente.
En base a las características farmacocinéticas generales, para la extracción de un catéter epidural, debe transcurrir al menos dos veces el tiempo de vida media desde la última administración de rivaroxaban, es decir, 18 horas como mínimo en pacientes jóvenes y 26 horas en pacientes de edad avanzada (ver sección 5.2). Una vez retirado el catéter, deben transcurrir al menos 6 horas para poder administrar la siguiente dosis de rivaroxaban.
Si se produce una punción traumática, la administración de rivaroxaban se deberá retrasar 24 horas.
Recomendaciones posológicas antes y después de procedimientos invasivos y de intervenciones quirúrgicas
Si es necesario realizar un procedimiento invasivo o una intervención quirúrgica, se interrumpirá la administración de Rivaroxaban Accord 15 mg/ 20 mg por lo menos 24 horas antes de la intervención, si es posible y basándose en el criterio clínico del médico.
Si la intervención no puede retrasarse, debe evaluarse el aumento del riesgo de hemorragia frente a la urgencia de la intervención.
Se debe reiniciar lo antes posible la administración de Rivaroxaban Accord después del procedimiento invasivo o intervención quirúrgica, siempre que la situación clínica lo permita y se haya establecido una hemostasia adecuada, una vez confirmado por el médico que trata al paciente (ver sección 5.2).
Pacientes de edad avanzada
La edad avanzada puede aumentar el riesgo de hemorragia (ver sección 5.2).
Reacciones dermatológicas
Se han notificado reacciones cutáneas graves, incluyendo síndrome de Stevens-Johnson/necrólisis epidérmica tóxica y síndrome DRESS, asociadas con el uso de rivaroxaban durante la farmacovigilancia poscomercialización (ver sección 4.8). Parece ser que los pacientes tienen más riesgo de sufrir estas reacciones al inicio del tratamiento: la aparición de la reacción ocurre en la mayoría de los casos durante las primeras semanas de tratamiento. Se debe interrumpir el tratamiento con rivaroxaban a la primera aparición de erupción cutánea grave (p.ej., extensa, intensa y/o con ampollas), o cualquier otro signo de hipersensibilidad junto con lesiones en las mucosas.
Información acerca de los excipientes
Rivaroxaban Accord contiene lactosa. Los pacientes con intolerancia hereditaria a galactosa, insuficiencia total de lactasa o problemas de absorción de glucosa o galactosa no deben tomar este medicamento.
Este medicamento contiene menos de 23 mg de sodio (1 mmol) por comprimido; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Inhibidores del CYP3A4 y de la P-gp
La administración concomitante de rivaroxaban con ketoconazol (400 mg una vez al día) o ritonavir (600 mg dos veces al día) produjo un aumento de 2,6 veces / 2,5 veces del AUC media de rivaroxaban, y un aumento de 1,7 veces / 1,6 veces de la Cmax media de rivaroxaban, con aumentos significativos de los efectos farmacodinámicos, lo que puede aumentar el riesgo de hemorragia. Por lo tanto, no se recomienda el uso de rivaroxaban en pacientes que reciban tratamiento sistémico concomitante con antimicóticos azólicos como ketoconazol, itraconazol, voriconazol y posaconazol o con inhibidores de la proteasa del VIH. Estos principios activos son inhibidores potentes del CYP3A4 y de la P-gp (ver sección 4.4).
Las sustancias activas que inhiben intensamente sólo una de las vías de eliminación de rivaroxaban, el CYP3A4 o la P-gp, pueden aumentar las concentraciones plasmáticas de rivaroxaban en menor grado. La claritromicina (500 mg dos veces al día), por ejemplo, considerada un potente inhibidor del CYP3A4 y un inhibidor moderado de la P-gp, produjo un aumento de 1,5 veces del AUC media de rivaroxaban y un aumento de 1,4 veces de la Cmax. La interacción con claritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
La eritromicina (500 mg tres veces al día), que inhibe moderadamente el CYP3A4 y la P-gp, produjo un aumento de 1,3 veces del AUC y de la Cmax medias de rivaroxaban. La interacción con eritromicina es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo.
En sujetos con insuficiencia renal leve, la eritromicina (500 mg tres veces al día) produjo un aumento de 1,8 veces el AUC media de rivaroxaban y de 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. En sujetos con insuficiencia renal moderada, la eritromicina produjo un aumento de 2,0 veces en el AUC media de rivaroxaban y 1,6 veces en la Cmax, comparado con sujetos con la función renal normal. El efecto de la eritromicina es aditivo al de la insuficiencia renal (ver sección 4.4).
El fluconazol (400 mg una vez al día), considerado un inhibidor moderado del CYP3A4, produjo un aumento de 1,4 veces del AUC media de rivaroxaban y un aumento de 1,3 veces de la Cmax media. La interacción con fluconazol es probable que no sea clínicamente relevante en la mayoría de los pacientes, pero puede ser potencialmente significativa en pacientes de alto riesgo. (Pacientes con insuficiencia renal: ver sección 4.4).
Dada la limitada información clínica disponible con dronedarona, debería evitarse la administración concomitante con rivaroxaban.
Anticoagulantes
Después de la administración combinada de enoxaparina (dosis única de 40 mg) con rivaroxaban (dosis única de 10 mg), se observó un efecto aditivo sobre la actividad anti-factor Xa, sin efectos adicionales en las pruebas de coagulación (TP, TTPa). La enoxaparina no afectó a las propiedades farmacocinéticas de rivaroxaban.
Debido al aumento del riesgo de hemorragia, se debe tener precaución si los pacientes reciben tratamiento concomitante con cualquier otro anticoagulante (ver secciones 4.3 y 4.4).
AINEs e inhibidores de la agregación plaquetaria
No se observó una prolongación clínicamente relevante del tiempo de sangrado después de la administración concomitante de rivaroxaban (15 mg) y 500 mg de naproxeno. No obstante, algunas personas pueden tener una respuesta farmacodinámica más pronunciada.
No se observó ninguna interacción farmacocinética ni farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con 500 mg de ácido acetilsalicílico. El clopidogrel (dosis de carga de 300 mg, seguida de una dosis de mantenimiento de 75 mg) no mostró ninguna interacción farmacocinética con rivaroxaban (15 mg); sin embargo, se observó un aumento del tiempo de sangrado en un subgrupo de pacientes, que no se correlacionó con la agregación plaquetaria, las concentraciones de P-selectina o los receptores GPIIb/IIIa.
Debe tenerse precaución si los pacientes reciben tratamiento concomitante con AINEs (incluyendo ácido acetilsalicílico) e inhibidores de la agregación plaquetaria, ya que estos medicamentos aumentan, de por sí, el riesgo de hemorragia (ver sección 4.4).
INSRS e IRSN
Al igual que con otros anticoagulantes, puede existir la posibilidad de que los pacientes tengan un mayor riesgo de hemorragia en caso de uso concomitante con INSR o IRSN debido a su efecto notificado en las plaquetas. Cuando se usaron concomitantemente en el programa clínico de rivaroxaban, en todos los grupos de tratamiento se observaron tasas numéricamente más altas de hemorragia mayor o no mayor, clínicamente relevantes.
Warfarina
Los cambios de tratamiento con warfarina (INR de 2,0 a 3,0), un antagonista de la vitamina K, a rivaroxaban (20 mg) o de rivaroxaban (20 mg) a warfarina (INR de 2,0 a 3,0) aumentaron el tiempo de protrombina/INR (Neoplastin) de forma importante (pueden observarse valores individuales del INR de hasta 12), mientras que los efectos sobre el TTPa, la inhibición de la actividad del factor Xa y el potencial de trombina endógena (PTE) fueron aditivos.
Si se desea medir los efectos farmacodinámicos de rivaroxaban durante el periodo de cambio de tratamiento, puede utilizarse la actividad anti-factor Xa, PiCT y Heptest, ya que la warfarina no afecta a estas pruebas. Al cuarto día tras la última dosis de warfarina, todas las pruebas (incluyendo TP, TTPa, inhibición de la actividad del factor Xa y PTE) reflejaron únicamente el efecto de rivaroxaban. Si se desea medir los efectos farmacodinámicos de warfarina durante el periodo de cambio de tratamiento, se puede usar la determinación del INR en la Ctrough de rivaroxaban (24 horas después de su anterior administración), ya que rivaroxaban afecta mínimamente a esta prueba en este punto. No se observó ninguna interacción farmacocinética entre warfarina y rivaroxaban.
Inductores del CYP3A4
La administración concomitante de rivaroxaban con rifampicina, un potente inductor del CYP3A4, produjo una disminución aproximada del 50% del AUC media de rivaroxaban, con disminuciones paralelas de sus efectos farmacodinámicos. El uso concomitante de rivaroxaban con otros inductores potentes del CYP3A4 (por ejemplo, fenitoína, carbamazepina, fenobarbital o la hierba de San Juan (Hypericum perforatum)) también puede causar una disminución de la concentración plasmática de rivaroxaban. Por tanto, la administración concomitante con inductores potentes del CYP3A4 deberá evitarse a menos que el paciente esté estrechamente monitorizado para detectar signos o síntomas de trombosis.
Otros tratamientos concomitantes
No se observó ninguna interacción farmacocinética o farmacodinámica clínicamente significativa cuando se administró rivaroxaban concomitantemente con midazolam (sustrato del CYP3A4), digoxina (sustrato de la P-gp), atorvastatina (sustrato del CYP3A4 y de la P-gp) u omeprazol (inhibidor de la bomba de protones). Rivaroxaban no inhibe ni induce ninguna isoforma mayor del CYP, como el CYP3A4.
Parámetros de laboratorio
Los parámetros de la coagulación (p. ej., TP, TTPa, HepTest) se ven afectados de la forma esperada debido al mecanismo de acción de rivaroxaban (ver sección 5.1).
4.6 Fertilidad, embarazo y lactancia
Embarazo
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3). Debido a la posible toxicidad reproductiva, riesgo intrínseco de hemorragia y la evidencia de que rivaroxaban atraviesa la barrera placentaria, rivaroxaban está contraindicado durante el embarazo (ver sección 4.3). Las mujeres en edad fértil deben evitar quedarse embarazadas durante el tratamiento con rivaroxaban.
Lactancia
No se ha evaluado la seguridad y eficacia de rivaroxaban en mujeres en período de lactancia. Los datos en animales indican que rivaroxaban se excreta en la leche materna. Por lo tanto, rivaroxaban está contraindicado durante la lactancia (ver sección 4.3). Se debe decidir si es necesario interrumpir la lactancia o bien interrumpir/suspender el tratamiento.
Fertilidad
No se han realizado estudios específicos con rivaroxaban para evaluar los efectos sobre la fertilidad en humanos. En un estudio sobre la fertilidad en ratas macho y hembra no se observó ningún efecto (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Rivaroxaban puede influir ligeramente en la capacidad para conducir y utilizar máquinas. Se han descrito reacciones adversas como síncope (frecuencia: poco frecuente) y mareos (frecuencia: frecuente) (ver sección 4.8). Los pacientes que sufran estas reacciones adversas no deben conducir ni utilizar máquinas.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Se ha evaluado la seguridad de rivaroxaban en trece estudios pivotales de fase III (ver Tabla 1).
En total, 69.608 pacientes adultos en diecinueve estudios de fase III y 488 pacientes pediátricos en dos estudios de fase II y dos de fase III fueron expuestos a rivaroxabán.
Tabla 1: Número de pacientes estudiados, dosis total diaria y duración máxima del tratamiento en los estudios pediátricos y en adultos de fase III
| Indicación | Número de pacientes * | Dosis total diaria | Duración máxima del tratamiento |
| Prevención de tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla | 6.097 | 10 mg | 39 días |
| Prevención del TEV en pacientes encamados | 3.997 | 10 mg | 39 días |
| Tratamiento de trombosis venosa profunda (TVP), embolia pulmonar (EP) y prevención de las recurrencias de TVP y EP | 6.790 | Días 1 a 21: 30 mg Día 22 en adelante: 20 mg Después de al menos 6 meses: 10 mg o 20 mg | 21 meses |
| Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 329 | Dosis ajustada según el peso corporal para lograr una exposición similar a la observada en adultos tratados por TVP con 20 mg de rivaroxaban una vez al día | 12 meses |
| Prevención del ictus y de la embolia sistémica en pacientes con fibrilación auricular no valvular | 7.750 | 20 mg | 41 meses |
Prevención de acontecimientos aterotrombóticos en pacientes después de padecer un síndrome coronario agudo (SCA) | 10.225 | 5 mg o 10 mg respectivamente, administrado conjuntamente con AAS o bien con AAS más clopidogrel o ticlopidina | 31 meses |
Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 18.244 | 5 mg administrado conjuntamente con AAS o bien solo 10 mg | 47 meses |
| 3.256** | 5 mg administrado conjuntamente con AAS | 42 meses |
*Pacientes expuestos por lo menos a una dosis de rivaroxaban.
** Del estudio VOYAGER PAD.
Las reacciones adversas notificadas con mayor frecuencia en los pacientes que recibieron rivaroxaban fueron hemorragias (tabla 2) (ver también sección 4.4. y “Descripción de las reacciones adversas seleccionadas” más adelante). Las hemorragias notificadas con mayor frecuencia fueron epistaxis (4,5%) y la hemorragia del tracto gastrointestinal (3,8%).
Tabla 2: Tasas de acontecimientos de hemorragia* y anemia en los pacientes expuestos a rivaroxaban en los estudios pediátricos y en adultos de fase III finalizados
| Indicación | Cualquier hemorragia | Anemia |
| Prevención del tromboembolismo venoso (TEV) en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla. | 6,8% de los pacientes | 5,9% de los pacientes |
| Prevención del tromboembolismo venoso en pacientes enfermos médicamente | 12,6% de los pacientes | 2,1% de los pacientes |
| Tratamiento de TVP, EP y prevención de recurrencias | 23% de los pacientes | 1,6% de los pacientes |
Tratamiento del TEV y prevención de recurrencias del TEV en recién nacidos a término y en niños menores de 18 años tras el inicio de tratamiento anticoagulante estándar | 39,5% de los pacientes | 4,6% de los pacientes |
| Prevención de ictus y de embolia sistémica en pacientes con fibrilación auricular no valvular | 28 por 100 pacientes-años | 2,5 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes después de un SCA | 22 por 100 pacientes-años | 1,4 por 100 pacientes-años |
| Prevención de acontecimientos aterotrombóticos en pacientes con EAC/EAP | 6,7 por 100 pacientes-años | 0,15 por 100 pacientes-años** |
| 8,38 por 100 pacientes-años# | 0,74 por 100 pacientes-años*** # |
* Para todos los estudios de rivaroxaban se recopilaron, notificaron y adjudicaron todos los acontecimientos de hemorragia.
** En el estudio COMPASS existe una incidencia baja de anemia debido a que se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos. *** Se aplicó una estrategia selectiva para la recopilación de acontecimientos adversos.
# Del estudio VOYAGER PAD.
Tabla de reacciones adversas
Las frecuencias de las reacciones adversas notificadas con rivaroxaban en pacientes adultos y pediátricos se resumen en la Tabla 3, según la clasificación por órganos y sistemas (convención MedDRA) y según las frecuencias.
Las frecuencias se definen como:
muy frecuentes (≥ 1/10)
frecuentes (≥ 1/100 a < 1/10)
poco frecuentes (≥ 1/1.000 a < 1/100)
raras (≥ 1/10.000 a < 1/1.000)
muy raras (< 1/10.000)
no conocida (no puede estimarse a partir de los datos disponibles)
Tabla 3: Todas las reacciones adversas notificadas en pacientes adultos en estudios clínicos de fase III o por uso poscomercialización* en dos estudios de fase II y dos de fase III en pacientes pediátricos
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
| Trastornos de la sangre y del sistema linfático | ||||||||
| Anemia (incl. respectivos parámetros de laboratorio) | Trombocitosis (incl. recuento de plaquetas elevado)A, trombocitopenia | |||||||
| Trastornos del sistema inmunológico | ||||||||
Reacción alérgica, dermatitis alérgica, angioedema y edema alérgico | Reacciones anafilácticas que incluyen shock anafiláctico | |||||||
| Trastornos del sistema nervioso | ||||||||
| Mareos, cefalea | Hemorragia cerebral e intracraneal, síncope | |||||||
| Trastornos oculares | ||||||||
| Hemorragia ocular (incl. hemorragia conjuntival) | ||||||||
| Trastornos cardiacos | ||||||||
| Taquicardia | ||||||||
| Trastornos vasculares | ||||||||
| Hipotensión, hematoma | ||||||||
| Trastornos respiratorios, torácicos y mediastínicos | ||||||||
| Epistaxis, hemoptisis | Neumonía eosinofílica | |||||||
| Trastornos gastrointestinales | ||||||||
Sangrado gingival, hemorragia del tracto gastrointestinal (incl. hemorragia rectal), dolor gastrointestinal y abdominal, dispepsia, náuseas, estreñimientoA, diarrea, vómitosA | Sequedad de boca | |||||||
| Trastornos hepatobiliares | ||||||||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
| Transaminasas elevadas | Insuficiencia hepática, bilirrubina elevada, fosfatasa alcalina en sangre aumentadaA, GGT elevadaA | Ictericia, bilirrubina conjugada elevada (con o sin elevación concomitante de ALT), colestasis, hepatitis (que incluye lesión traumática hepatocelular) | ||||||
| Trastornos de la piel y del tejido subcutáneo | ||||||||
Prurito (incl. casos raros de prurito generalizado), exantema, equimosis, hemorragia cutánea y subcutánea | Urticaria | Síndrome de Stevens- Johnson/ necrólisis epidérmica, síndrome DRESS | ||||||
| Trastornos musculoesqueléticos y del tejido conjuntivo | ||||||||
| Dolor en las extremidadesA | Hemartrosis | Hemorragia muscular | Síndrome compartimental secundario a una hemorragia | |||||
| Trastornos renales y urinarios | ||||||||
| Hemorragia del tracto urogenital (incl. hematuria y menorragiaB), insuficiencia renal (incl. creatinina elevada en sangre, urea elevada en sangre) | Insuficiencia renal /insuficiencia renal aguda secundaria a una hemorragia suficiente para causar hipoperfusión. Nefropatía relacionada con anticoagulantes | |||||||
| Trastornos generales y alteraciones en el lugar de administración | ||||||||
FiebreA, edema periférico, disminución general de la fuerza y la energía (incl. fatiga y astenia) | Sensación de malestar (indisposición) (incl. malestar general) | Edema localizadoA | ||||||
| Exploraciones complementarias | ||||||||
| LDH elevadaA, lipasa elevadaA, amilasa elevadaA | ||||||||
| Lesiones traumáticas, intoxicaciones y complicaciones de procedimientos terapéuticos | ||||||||
| Frecuentes | Poco frecuentes | Raras | Muy raras | No conocida | ||||
Hemorragia después de una intervención (incl. anemia postoperatoria y hemorragia de la herida), contusión, secreción de la heridaA | Pseudoaneurisma vascularC | |||||||
A: observado en la prevención del TEV en pacientes adultos sometidos a cirugía electiva de reemplazo de cadera o rodilla
B: observado en el tratamiento de la TVP, EP y prevención de sus recurrencias como muy frecuente en mujeres < 55 años.
C: observado como poco frecuente en la prevención de acontecimientos aterotrombóticos en pacientes que han sufrido un SCA (tras una intervención coronaria percutánea)
* Se aplicó una estrategia selectiva preespecificada para la recopilación de acontecimientos adversos en estudios de fase III seleccionados. La incidencia de reacciones adversas no aumentó y no se identificó ninguna nueva reacción adversa al medicamento tras analizar estos estudios.
Descripción de reacciones adversas seleccionadas
Debido a su mecanismo de acción farmacológica, el uso de rivaroxaban puede asociarse a un incremento del riesgo de hemorragia oculta o manifiesta en cualquier tejido u órgano, que puede dar lugar a una anemia post-hemorrágica. Los signos, síntomas y gravedad (incluido un posible desenlace mortal) variarán según la localización y el grado o la extensión de la hemorragia, la anemia o ambas (ver sección 4.9 “Tratamiento de la hemorragia”). En los ensayos clínicos se observaron con más frecuencia hemorragias a nivel de mucosas (p.ej. epistaxis, gingival, gastrointestinal, genito-urinaria, incluida hemorragia vaginal anormal o menstrual aumentada) y anemia en los pacientes que recibían rivaroxaban a largo plazo con respecto a los que recibían tratamiento con AVK. Por ello, además de un adecuado seguimiento clínico, las determinaciones de hemoglobina y hematocrito podrían ser útiles para detectar hemorragias ocultas y cuantificar la importancia clínica de la hemorragia manifiesta, cuando se considere apropiado. El riesgo de hemorragia puede estar aumentado en ciertos grupos de pacientes, como por ejemplo, en pacientes con hipertensión arterial grave no controlada y/o en tratamiento concomitante que afecte a la hemostasia (ver sección 4.4 “Riesgo de hemorragia”). El sangrado menstrual puede ser más intenso y/o prolongarse. Las complicaciones hemorrágicas pueden presentarse como debilidad, palidez, mareos, cefalea o tumefacción inexplicada, disnea o shock de causa desconocida. En algunos casos, a consecuencia de la anemia, se han observado síntomas de isquemia cardíaca, como dolor torácico o angina de pecho.
Con rivaroxaban se han notificado complicaciones conocidas, secundarias a hemorragia intensa, como el síndrome compartimental o insuficiencia renal debida a hipoperfusión, o nefropatía relacionada con anticoagulantes. Por lo tanto deberá tenerse en cuenta la posibilidad de hemorragia al evaluar el estado de cualquier paciente anticoagulado.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Se han notificado casos raros de sobredosis de hasta 1.960 mg. En caso de sobredosis, el paciente debe ser observado cuidadosamente para detectar complicaciones hemorrágicas u otras reacciones adversas (ver sección “Tratamiento de la hemorragia”). Debido a la limitada absorción a dosis supraterapéuticas de 50 mg de rivaroxaban o superiores se espera un efecto techo sin un aumento posterior de la exposición plasmática media.
Se dispone de un agente de reversión específico (andexanet alfa) que antagoniza el efecto farmacodinámico de rivaroxaban (ver Ficha Técnica de andexanet alfa).
Se puede considerar el uso de carbono activado para reducir la absorción en caso de sobredosis por rivaroxaban.
Tratamiento de la hemorragia
En caso de producirse una complicación hemorrágica en un paciente que recibe tratamiento con rivaroxaban, se deberá retrasar la siguiente administración de rivaroxaban o interrumpir el tratamiento si se considera conveniente. Rivaroxaban tiene una semivida de eliminación de entre 5 y 13 horas (ver sección 5.2). Las medidas terapéuticas deben individualizarse según la gravedad y la localización de la hemorragia. En caso necesario, podría aplicarse el tratamiento sintomático adecuado, como la compresión mecánica (por ejemplo en caso de epistaxis intensa), hemostasia quirúrgica con procedimientos de control de la hemorragia, reemplazo de fluidos y apoyo hemodinámico, hemoderivados (concentrado de hematíes o plasma fresco congelado, dependiendo de la anemia o la coagulopatía asociadas) o plaquetas.
Si la hemorragia no se puede controlar con las medidas anteriores, deberían plantearse tanto la administración de un agente de reversión inhibidor del factor Xa específico (andexanet alfa), que antagoniza el efecto farmacodinámico de rivaroxaban, como la administración de un agente procoagulante específico, como el concentrado de complejo de protrombina (CCP), el concentrado de complejo de protrombina activado (CCPA) o el factor VIIa recombinante (r-FVIIa). Sin embargo, actualmente hay una experiencia clínica muy limitada con el uso de estos medicamentos en pacientes que reciben rivaroxaban. La recomendación se basa también en datos no clínicos limitados. Deberá plantearse la readministración de factor VIIa recombinante y ajustar la dosis dependiendo de la mejoría de la hemorragia. Dependiendo de la disponibilidad local, en caso de hemorragia mayor debe considerarse consultar a un experto en coagulación (ver sección 5.1).
No se espera que el sulfato de protamina y la vitamina K afecten a la actividad anticoagulante de rivaroxaban. La experiencia con ácido tranexámico es limitada y no hay experiencia con ácido aminocaproico y aprotinina en pacientes tratados con rivaroxaban. No hay una justificación científica sobre la ventaja ni experiencia con el hemostático sistémico desmopresina en pacientes tratados con rivaroxaban. Debido a su elevada fijación a las proteínas plasmáticas, no se espera que rivaroxaban sea dializable.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Agentes antitrombóticos, inhibidores directos del factor Xa, código ATC: B01AF01
Mecanismo de acción
Rivaroxaban es un inhibidor directo del factor Xa altamente selectivo, con biodisponibilidad oral. La inhibición del factor Xa interrumpe las vías intrínseca y extrínseca de la cascada de la coagulación de la sangre, inhibiendo tanto la formación de trombina como la formación de trombos. Rivaroxaban no inhibe la trombina (factor II activado) y no se han demostrado efectos sobre las plaquetas.
Efectos farmacodinámicos
En los seres humanos se ha observado una inhibición de la actividad del factor Xa dosis-dependiente. Rivaroxaban modifica el tiempo de protrombina (TP) de forma dosis-dependiente con una estrecha correlación con las concentraciones plasmáticas (el valor de r es igual a 0,98) si se emplea Neoplastin para el análisis. Otros reactivos proporcionarían unos resultados diferentes. La lectura del TP debe hacerse en segundos, porque el INR sólo se ha calibrado y validado en el caso de los cumarínicos y no puede utilizarse con ningún otro anticoagulante.
En pacientes que recibieron rivaroxaban para el tratamiento de la TVP y EP, y para la prevención de sus recurrencias, los percentiles 5/95 del TP (Neoplastin) de 2 a 4 horas después de tomar el comprimido (es decir, en el momento del efecto máximo) variaron de 17 a 32 seg. en el caso de rivaroxaban 15 mg dos veces al día, y de 15 a 30 seg. en el caso de rivaroxaban 20 mg una vez al día. En el momento de la concentración valle (8 - 16 h después de la toma del comprimido) los percentiles 5/95 para la dosis de 15 mg dos veces al día variaron de 14 a 24 seg. y para la dosis de 20 mg una vez al día (18 - 30 h después de la toma del comprimido) variaron de 13 a 20 seg. En pacientes con fibrilación auricular no valvular que recibieron rivaroxaban para la prevención del ictus y de la embolia sistémica, en el momento del efecto máximo (1 a 4 h después de la toma del comprimido) los percentiles 5/95 del TP (Neoplastin) variaron de 14 a 40 seg. en los pacientes tratados con 20 mg una vez al día, y de 10 a 50 seg. en los pacientes con insuficiencia renal moderada tratados con 15 mg una vez al día. En el momento de la concentración valle (16 - 36 h de la toma del comprimido) los percentiles 5/95 para los pacientes tratados con la dosis de 20 mg una vez al día variaron de 12 a 26 seg. y para los pacientes con insuficiencia renal moderada tratados con la dosis de 15 mg una vez al día variaron de 12 a 26 seg.
En un estudio de farmacología clínica en la reversión de la acción farmacodinámica de rivaroxaban en adultos sanos (n=22), se evaluaron los efectos de dosis únicas (50 UI/kg) de dos tipos diferentes de CCP, un CCP de 3 factores (factores II, IX y X) y un CCP de 4 factores (factores II, VII, IX y X). El CCP de 3 factores redujo los valores medios del TP (Neoplastina) en aproximadamente 1,0 segundos a los 30 minutos, en comparación con reducciones de, aproximadamente, 3,5 segundos observadas con el CCP de 4 factores. En cambio, el CCP de 3 factores tuvo un efecto global mayor y más rápido en la reversión de los cambios en la generación de trombina endógena que el CCP de 4 factores (ver sección 4.9).
El tiempo de tromboplastina parcial activada (TTPa) y el HepTest también están prolongados de forma dosis-dependiente; sin embargo, no se recomiendan para evaluar el efecto farmacodinámico de rivaroxaban. No es necesario monitorizar los parámetros de la coagulación durante el tratamiento con rivaroxaban en la práctica clínica. Sin embargo, si está indicado clínicamente, se pueden medir los niveles de rivaroxaban mediante ensayos cuantitativos calibrados para la actividad anti-factor Xa (ver sección 5.2).
Eficacia clínica y seguridad
Tratamiento de la TVP, de la EP y prevención de las recurrencias de la TVP y de la EP El programa clínico de rivaroxaban se diseñó para demostrar la eficacia de rivaroxaban en el tratamiento inicial y continuado de la TVP aguda y de la EP y en la prevención de sus recurrencias. En cuatro estudios clínicos de fase III aleatorizados y controlados (Einstein DVT, Einstein EP, Einstein Extension y Einstein Choice) se estudiaron más de 12.800 pacientes; adicionalmente, se realizó un análisis agrupado predefinido de los estudios Einstein DVT y Einstein PE. La duración combinada total del tratamiento en todos los estudios fue de 21 meses.
En el estudio Einstein DVT, se estudiaron 3.449 pacientes con TVP aguda para el tratamiento de la TVP y prevención de las recurrencias de la TVP y de la EP (se excluyeron los pacientes que presentaban EP sintomática). La duración del tratamiento fue de 3, 6 o 12 meses, dependiendo del criterio clínico del investigador.
Para el tratamiento inicial de la TVP aguda se administró rivaroxaban 15 mg dos veces al día durante 3 semanas y a continuación, rivaroxaban 20 mg una vez al día.
En el estudio Einstein PE, se estudiaron 4.832 pacientes con EP aguda para el tratamiento de la EP y para la prevención de las recurrencias de TVP y EP. La duración del tratamiento fue de 3, 6 o 12 meses, en función del juicio clínico del investigador.
Para el tratamiento inicial de EP aguda, se administró 15 mg de rivaroxaban dos veces al día durante tres semanas. Esta pauta fue seguida por 20 mg de rivaroxaban una vez al día.
En los dos estudios Einstein DVT y Einstein PE, el tratamiento comparador fue enoxaparina administrada durante al menos cinco días, en combinación con un antagonista de la vitamina K hasta que el TP/INR estuviera en rango terapéutico (≥ 2,0). El tratamiento se continuó con un antagonista de la vitamina K, con un ajuste de dosis para mantener los valores de TP/INR dentro del rango terapéutico de 2,0 a 3,0.
En el estudio Einstein Extension para la prevención de la TVP recurrente o de la EP se estudiaron 1.197 pacientes con TVP o EP. El tratamiento tuvo una duración adicional de 6 o 12 meses en pacientes que previamente habían completado un periodo de 6 a 12 meses de tratamiento por TEV, en función del criterio clínico del investigador. Se comparó rivaroxaban 20 mg una vez al día con placebo.
Los estudios Einstein DVT, PE y Extension usaron las mismas variables principales y secundarias predefinidas de eficacia. La variable principal de eficacia fue el TEV sintomático y recurrente, definido como la combinación de TVP recurrente o bien EP mortal o no mortal. La variable secundaria de eficacia se definió como la combinación de TVP recurrente, EP no mortal y mortalidad por todas las causas.
En el estudio Einstein Choice, se estudiaron 3.396 pacientes con TVP y/o EP sintomática confirmada que completaron de 6 a 12 meses de tratamiento anticoagulante para la prevención de la EP mortal o la TVP o EP sintomática, recurrente y no mortal. Se excluyeron del estudio a los pacientes con una indicación de anticoagulación continuada con dosificación terapéutica. La duración del tratamiento fue de hasta 12 meses, dependiendo de la fecha individual de aleatorización (mediana: 351 días). Se compararon rivaroxaban 20 mg una vez al día y rivaroxaban 10 mg una vez al día con 100 mg de ácido acetilsalicílico una vez al día.
La variable principal de eficacia fue el TEV sintomático y recurrente, definido como la combinación de TVP recurrente o bien EP mortal o no mortal.
En el estudio Einstein DVT (ver Tabla 4) rivaroxaban demostró ser no inferior a enoxaparina / antagonista de la vitamina K (AVK) para la variable principal de eficacia (p < 0,0001 (prueba de no inferioridad); HR: 0,680 (0,443 - 1,042), p = 0,076 (prueba de superioridad)). El beneficio clínico neto pre-especificado (variable principal de eficacia más episodios hemorrágicos mayores) mostró un HR de 0,67 ((IC 95%: 0,47 - 0,95), valor nominal de p = 0,027) en favor de rivaroxaban. Los valores del INR estuvieron dentro del rango terapéutico un promedio del 60,3% del tiempo para una duración media del tratamiento de 189 días, y del 55,4%, 60,1% y 62,8% del tiempo en los grupos con una duración prevista del tratamiento de 3, 6, y 12 meses, respectivamente. En el grupo de tratamiento con enoxaparina/AVK, no se observó una relación clara entre la media del TRT (tiempo dentro del rango objetivo de INR entre 2,0 - 3,0) del centro en los terciles de igual tamaño y la incidencia de TEV recurrente (p=0,932 para la interacción). En el tercil más alto según el control del centro, el HR de rivaroxaban con respecto a warfarina fue de 0,69 (IC 95%: 0,35 - 1,35).
Las tasas de incidencia de la variable principal de seguridad (hemorragia mayor o no mayor clínicamente relevante), así como la variable secundaria de seguridad (hemorragia mayor) fueron similares en ambos grupos de tratamiento.
Tabla 4: Resultados de eficacia y seguridad del estudio de fase III Einstein DVT
| Población del estudio | 3.449 pacientes con trombosis venosa profunda aguda sintomática | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=1.731 | Enoxaparina/AVKb) 3, 6 o 12 meses N=1.718 |
| TEV sintomático recurrente* | 36 (2,1%) | 51 (3,0%) |
| EP sintomática recurrente | 20 (1,2%) | 18 (1,0%) |
| TVP sintomática recurrente | 14 (0,8%) | 28 (1,6%) |
| EP y TVP sintomáticas | 1 (0,1%) | 0 |
EP mortal/muerte en la que no puede descartarse EP | 4 (0,2%) | 6 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 139 (8,1%) | 138 (8,1%) |
| Acontecimientos hemorrágicos mayores | 14 (0,8%) | 20 (1,2%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b)
Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p <0,0001 (no-inferioridad; HR pre-especificado de 2,0); HR: 0,680 (0,443 - 1,042), p = 0,076
(superioridad)
En el estudio Einstein PE (ver Tabla 5) rivaroxaban demostró ser no inferior a la enoxaparina/AVK para la variable primaria de eficacia (p = 0,0026 (prueba de no inferioridad); cociente de riesgos (hazard ratio): 1,123 (0,749 - 1,684)). El beneficio clínico neto pre-especificado (resultado de eficacia primaria más acontecimientos de sangrado mayor) se reportó con un HR de 0,849 ((IC del 95%: 0,633 - 1,139), valor nominal de p = 0,275). Los valores de INR estuvieron dentro del rango terapéutico una media del 63% del tiempo para la duración media del tratamiento de 215 días, y el 57%, 62%, y 65% del tiempo en los grupos de duración prevista de tratamiento de 3, 6, y 12 meses, respectivamente. En el grupo de enoxaparina/AVK, no hubo una relación clara entre el nivel de la media TRT del centro (Tiempo en objetivo de INR de 2,0 - 3,0) en los terciles de igual tamaño y la incidencia de la recurrencia de TEV (p = 0,082 para la interacción). En el tercil superior de acuerdo con el centro, el HR con rivaroxaban en comparación con warfarina fue 0,642 (IC 95%: 0,277 - 1,484).
Las tasas de incidencia de la variable principal de seguridad (acontecimientos hemorrágicos mayores o no mayores clínicamente relevantes) fueron ligeramente inferiores en el grupo de tratamiento con rivaroxaban (10,3% (249/2412)) frente a las del grupo de tratamiento con enoxaparina/AVK (11,4% (274 / 2405)). La incidencia de las variables secundarias de seguridad (acontecimientos de sangrado mayor) fue inferior en el grupo de rivaroxaban (1,1% (26/2412)) comparado con la de enoxaparina/grupo AVK (2,2% (52/2405)), con un HR 0,493 (IC 95 %: 0,308 - 0,789).
Tabla 5: Resultados de eficacia y seguridad del estudio de fase III Einstein PE
| Población del estudio | 4.832 pacientes con EP sintomática aguda | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=2.419 | Enoxaparina/AVKb) 3, 6 o 12 meses N=2.413 |
| TEV sintomático recurrente* | 50 (2,1%) | 44 (1,8%) |
| EP sintomática recurrente | 23 (1,0%) | 20 (0,8%) |
| TVP sintomática recurrente | 18 (0,7%) | 17 (0,7%) |
| EP y TVP sintomáticas | 0 | 2 (<0,1%) |
EP mortal/muerte en la que no puede descartarse EP | 11 (0,5%) | 7 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 249 (10,3%) | 274 (11,4%) |
| Acontecimientos hemorrágicos mayores | 26 (1,1%) | 52 (2,2%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b) Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p <0,0026 (no-inferioridad; HR pre-especificado de 2,0); HR: 1,123 (0,749 - 1,684)
Se realizó un análisis agrupado pre-especificado de los resultados de los estudios Einstein DVT y PE (ver Tabla 6).
Tabla 6: Resultados de eficacia y seguridad del análisis agrupado de los estudios de fase III Einstein DVT y Einstein PE
| Población del estudio | 8.281 pacientes con TVP sintomática aguda o EP | |
| Pauta de tratamiento y duración | Rivaroxabana) 3, 6 o 12 meses N=4.150 | Enoxaparina/AVKb) 3, 6 o 12 meses N=4.131 |
| TEV sintomático recurrente* | 86 (2,1%) | 95 (2,3%) |
| EP sintomática recurrente | 43 (1,0%) | 38 (0,9%) |
| TVP sintomática recurrente | 32 (0,8%) | 45 (1,1%) |
| EP y TVP sintomáticas | 1 (<0,1%) | 2 (<0,1%) |
EP mortal/muerte en la que no puede descartarse EP | 15 (0,4%) | 13 (0,3%) |
| Hemorragia mayor o no mayor clínicamente relevante | 388 (9,4%) | 412 (10,0%) |
| Acontecimientos hemorrágicos mayores | 40 (1,0%) | 72 (1,7%) |
- a) Rivaroxaban 15 mg dos veces al día durante 3 semanas, seguido de rivaroxaban 20 mg una vez al día
- b) Enoxaparina durante al menos 5 días, solapado con y seguido por AVK * p <0,0001 (no-inferioridad; HR pre-especificado de 1,75); HR: 0,886 (0,661 - 1,186)
El beneficio clínico neto pre-especificado (variable primaria de eficacia más acontecimientos de sangrado mayor) del análisis agrupado se reportó con un HR de 0,771 ((IC 95%: 0,614 - 0,967), valor nominal de p = 0,0244).
En el estudio Einstein Extension (ver Tabla 7), rivaroxaban fue superior a placebo en cuanto a las variables principal y secundaria de eficacia. En cuanto a la variable principal de seguridad (hemorragia mayor) hubo una tasa de incidencia numéricamente superior no significativa en los pacientes tratados con rivaroxaban 20 mg una vez al día, en comparación con placebo. La variable secundaria de seguridad (hemorragia mayor o no mayor clínicamente relevante) mostró unas tasas más altas en los pacientes tratados con rivaroxaban 20 mg una vez al día, en comparación con placebo.
Tabla 7: Resultados de eficacia y seguridad del estudio de fase III Einstein Extension
| Población del estudio | 1.197 pacientes continuaron el tratamiento y la prevención del TEV recurrente | |
| Pauta del tratamiento | Rivaroxabana) 6 o 12 meses N = 602 | Placebo 6 o 12 meses N = 594 |
| TEV recurrente y sintomático* | 8 (1,3%) | 42 (7,1%) |
| EP recurrente y sintomática | 2 (0,3%) | 13 (2,2%) |
| TVP recurrente y sintomática | 5 (0,8%) | 31 (5,2%) |
| EP mortal/muerte en la que no se puede descartar EP | 1 (0,2%) | 1 (0,2%) |
| Hemorragia mayor | 4 (0,7%) | 0 (0,0%) |
| Hemorragia no mayor clínicamente relevante | 32 (5,4%) | 7 (1,2%) |
- a) Rivaroxaban 20 mg una vez al día
* p < 0,0001 (superioridad), HR: 0,185 (0,087 - 0,393)
En el estudio Einstein Choice (ver Tabla 8), rivaroxaban 20 mg y 10 mg fueron superiores a 100 mg de ácido acetilsalicílico en cuanto a la variable principal de eficacia. La variable principal de seguridad (hemorragia mayor) fue similar en los pacientes tratados con rivaroxaban 20 mg y 10 mg una vez al día, en comparación con 100 mg de ácido acetilsalicílico.
Tabla 8: Resultados de eficacia y seguridad del estudio de fase III Einstein Choice
| Población del estudio | 3.396 pacientes continuaron la prevención del tromboembolismo venoso recurrente | ||
| Pauta del tratamiento | Rivaroxaban 20 mg una vez al día N=1.107 | Rivaroxaban 10 mg una vez al día N=1.127 | AAS 100 mg una vez al día N=1.131 |
Mediana de la duración del tratamiento [rango intercuartil] | 349 [189-362] días | 353 [190-362] días | 350 [186-362] días |
| TEV sintomático recurrente | 17 (1,5%)* | 13 (1,2%)** | 50 (4,4%) |
| EP sintomática recurrente | 6 (0,5%) | 6 (0,5%) | 19 (1,7%) |
| TVP sintomática recurrente | 9 (0,8%) | 8 (0,7%) | 30 (2,7%) |
EP mortal/muerte en la que no se puede descartar EP | 2 (0,2%) | 0 (0,0%) | 2 (0,2%) |
TEV sintomático recurrente, IM, ictus o embolia sistémica no SNC | 19 (1,7%) | 18 (1,6%) | 56 (5,0%) |
| Hemorragia mayor | 6 (0,5%) | 5 (0,4%) | 3 (0,3%) |
| Hemorragia no mayor clínicamente relevante | 30 (2,7%) | 22 (2,0%) | 20 (1,8%) |
TEV sintomático recurrente o hemorragia mayor (beneficio clínico neto) | 23 (2,1%)+ | 17 (1,5%)++ | 53 (4,7%) |
* p < 0,001(superioridad) rivaroxaban 20 mg una vez al día vs AAS 100 mg una vez al día; HR=0,34 (0,20–0,59)
** p < 0.001 (superioridad) rivaroxaban 10 mg una vez al día vs AAS 100 mg una vez al día; HR=0,26 (0,14–0,47)
+ Rivaroxaban 20 mg una vez al día vs. AAS 100 mg una vez al día; HR=0,44 (0,27 - 0,71), p = 0,0009 (nominal)
++ Rivaroxaban 10 mg una vez al día vs. AAS 100 mg una vez al día; HR=0,32 (0,18 - 0,55), p < 0,0001 (nominal)
Además del programa de fase III EINSTEIN, se ha realizado un estudio prospectivo de cohortes, no intervencionista, abierto (XALIA) con adjudicación central de resultados, incluyendo TEV recurrente, hemorragia mayor y muerte. Se reclutaron 5.142 pacientes con TVP aguda para investigar la seguridad a largo plazo de rivaroxaban, en comparación con el tratamiento anticoagulante de referencia, en condiciones de práctica clínica. Las tasas de hemorragia mayor, TEV recurrente y mortalidad por cualquier causa para rivaroxaban fueron de 0,7%, 1,4% y 0,5%, respectivamente. Se hallaron diferencias en las características iniciales de los pacientes, incluyendo edad, cáncer e insuficiencia renal. Se realizó un análisis predefinido utilizando el índice de propensión estratificado para ajustar las diferencias en las características iniciales medidas pero, a pesar de esto, la confusión residual puede influir en los resultados. Los HRs ajustados que compararon rivaroxaban con el tratamiento de referencia para la hemorragia mayor, TEV recurrente y mortalidad por cualquier causa fueron de 0,77 (IC 95% 0,40 - 1,50), 0,91 (IC 95% 0,54 - 1,54) y 0,51 (IC 95% 0,24 - 1,07), respectivamente. Estas observaciones en condiciones de práctica clínica son consistentes con el perfil de seguridad establecido en esta indicación.
En un estudio posautorización, no intervencionista, en más de 40.000 pacientes sin antecedentes de cáncer procedentes de cuatro países, se prescribió rivaroxabán para el tratamiento o la prevención de la TVP y la EP. Las tasas de acontecimientos por cada 100 pacientes-año para los acontecimientos de TEV/tromboembólicos sintomáticos/clínicamente aparentes que condujeron a la hospitalización oscilaron entre 0,64 (IC del 95%: 0,40 - 0,97) en el Reino Unido y 2,30 (IC del 95%: 2,11 - 2,51) en Alemania. Se produjeron hemorragias con resultado de hospitalización con unas tasas de acontecimientos por 100 pacientes-año de 0,31 (IC del 95%: 0,23 - 0,42) para las hemorragias intracraneales, 0,89 (IC del 95%: 0,67 - 1,17) para las hemorragias gastrointestinales, 0,44 (IC del 95%: 0,26 - 0,74) para las hemorragias urogenitales y 0,41 (IC del 95%: 0,31 - 0,54) para otras hemorragias.
Pacientes con síndrome antifosfolipídico con triple positividad de alto riesgo
En un estudio multicéntrico, aleatorizado, abierto, independiente y con adjudicación ciega de los acontecimientos, se comparó rivaroxaban con warfarina en pacientes con antecedentes de trombosis, a los que se les había diagnosticado síndrome antifosfolipídico y que presentaban un alto riesgo de sufrir episodios tromboembólicos (positivos en las 3 pruebas de anticuerpos antifosfolípidos: anticoagulante lúpico, anticuerpos anticardiolipina y anticuerpos anti-beta 2-glucoproteína I). El ensayo se finalizó prematuramente tras la inclusión de 120 pacientes debido a un exceso de eventos en los pacientes del grupo de rivaroxaban. El seguimiento medio fue de 569 días. Se aleatorizó a 59 pacientes al grupo de rivaroxaban 20 mg (15 mg en el caso de los pacientes con un aclaramiento de creatinina (CrCl) <50 ml/min) y 61 al grupo de warfarina (INR de 2,0-3,0). Se produjeron eventos tromboembólicos en el 12% de los pacientes aleatorizados al grupo de rivaroxaban (4 accidentes cerebrovasculares isquémicos y 3 infartos de miocardio). No se notificaron episodios en los pacientes aleatorizados al grupo de warfarina. Se observaron hemorragias mayores en 4 pacientes (7%) del grupo de rivaroxaban y 2 pacientes (3%) del grupo de warfarina.
Población pediátrica
El envase para el inicio del tratamiento con Rivaroxaban Accord está diseñado específicamente para el tratamiento de pacientes adultos y no es apropiado para el uso en pacientes pediátricos.
5.2 Propiedades farmacocinéticas
Absorción
Rivaroxaban se absorbe rápidamente y alcanza concentraciones máximas (Cmax) de 2 a 4 horas después de tomar el comprimido.
La absorción oral de rivaroxaban es casi completa y su biodisponibilidad oral es elevada (80% al 100%) en el caso de la dosis del comprimido de 2,5 mg y de 10 mg, independientemente de las condiciones de ayuno o alimentación. La ingesta de alimentos con rivaroxaban (a la dosis de 2,5 mg y de 10 mg) no afecta al AUC ni a la Cmax.
Debido a la disminución de la absorción, se determinó una biodisponibilidad del 66% con el comprimido de 20 mg en condiciones de ayuno. Cuando los comprimidos de rivaroxaban 20 mg se tomaron junto con alimentos, se observaron aumentos del AUC media del 39% en comparación con la toma de comprimidos en condiciones de ayuno, lo que indica una absorción casi completa y una biodisponibilidad oral elevada. Rivaroxaban 15 mg y 20 mg deben tomarse con alimentos (ver sección 4.2).
Rivaroxaban presenta una farmacocinética lineal hasta aproximadamente 15 mg administrados una vez al día en ayunas. En condiciones de alimentación reciente, rivaroxaban en comprimidos de 10 mg, 15 mg y 20 mg demostró proporcionalidad con la dosis. A dosis más altas, rivaroxaban muestra una disolución limitada, con una reducción de la biodisponibilidad y de la tasa de absorción al aumentar la dosis.
La variabilidad de la farmacocinética de rivaroxaban es moderada; con una variabilidad interindividual (CV%) entre el 30% y el 40%.
La absorción de rivaroxaban depende del sitio donde se libera en el tracto gastrointestinal. Se ha notificado una disminución del 29% y del 56% en el AUC y la Cmax, en comparación con el comprimido, cuando rivaroxaban en forma de granulado se liberó en el intestino delgado proximal. La exposición se reduce aún más cuando rivaroxaban se libera en el intestino delgado distal o en el colon ascendente. Por lo tanto, debe evitarse la administración de rivaroxaban de forma distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y la correspondiente exposición a rivaroxaban.
La biodisponibilidad (AUC y Cmax) fue comparable para rivaroxaban 20 mg, administrado por vía oral como comprimido triturado y mezclado con puré de manzana o diluido con agua, administrado a través de una sonda gástrica y seguido de una comida líquida, en comparación con el comprimido entero. Dado el perfil farmacocinético predecible, proporcional a la dosis de rivaroxaban, los resultados de biodisponibilidad de este estudio son probablemente aplicables a dosis más bajas de rivaroxaban.
Distribución
La unión a proteínas plasmáticas humanas es alta, del 92% al 95% aproximadamente, y la albúmina sérica es el principal componente de unión. El volumen de distribución es moderado, con un Vss de 50 litros, aproximadamente.
Biotransformación y eliminación
De la dosis administrada de rivaroxaban se metabolizan aproximadamente 2/3; después, la mitad se elimina por vía renal y la otra mitad por vía fecal. El 1/3 restante de la dosis administrada se excreta directamente por vía renal como principio activo no modificado en la orina, principalmente mediante secreción renal activa.
Rivaroxaban se metaboliza mediante el CYP3A4, el CYP2J2 y mecanismos independientes del CYP. Las principales vías de biotransformación son la degradación oxidativa de la porción de morfolinona y la hidrólisis de los enlaces amida. Según investigaciones in vitro, rivaroxaban es un sustrato de las proteínas transportadoras P-gp (glucoproteína P) y Bcrp (proteína de resistencia al cáncer de mama). Rivaroxaban en forma inalterada es el compuesto más abundante en el plasma humano sin presencia de metabolitos mayores o metabolitos activos circulantes. Con un aclaramiento sistémico de aproximadamente 10 l/h, rivaroxaban puede clasificarse como una sustancia de bajo aclaramiento. Después de la administración por vía intravenosa de una dosis de 1 mg, la semivida de eliminación es de aproximadamente 4,5 horas. Después de la administración por vía oral, la eliminación se ve limitada por la tasa de absorción. En personas jóvenes, la eliminación de rivaroxaban del plasma se produce con una semivida de eliminación de 5 a 9 horas y en personas de edad avanzada, con una semivida de eliminación de 11 a 13 horas.
Poblaciones especiales
Sexo
No hubo ninguna diferencia clínicamente relevante en las propiedades farmacocinéticas y farmacodinámicas entre hombres y mujeres.
Pacientes de edad avanzada
Los pacientes de edad avanzada presentaron concentraciones plasmáticas mayores que los pacientes más jóvenes, con unos valores medios del AUC que fueron aproximadamente 1,5 veces superiores, principalmente debido a la disminución (aparente) del aclaramiento renal y total. No es necesario un ajuste de la dosis.
Peso corporal
Los valores extremos en el peso corporal (< 50 kg o > 120 kg) tuvieron poco efecto en las concentraciones plasmáticas de rivaroxaban (menos del 25%). No es necesario un ajuste de la dosis.
Origen étnico
No se observaron diferencias interétnicas clínicamente relevantes entre los pacientes de raza blanca, afroamericanos, de origen latinoamericano, japonés o chino, en cuanto a las propiedades farmacocinéticas o farmacodinámicas.
Insuficiencia hepática
Los pacientes cirróticos con insuficiencia hepática leve (clasificados como Child Pugh A), sólo presentaron cambios menores en la farmacocinética de rivaroxaban (aumento medio del AUC de 1,2 veces), lo que fue casi comparable al grupo control de voluntarios sanos. En los pacientes cirróticos con insuficiencia hepática moderada (clasificados como Child Pugh B), el AUC media de rivaroxaban estuvo aumentada significativamente en 2,3 veces, en comparación con los voluntarios sanos. El AUC parcial aumentó 2,6 veces. Estos pacientes también mostraron una disminución de la eliminación renal de rivaroxaban, similar a los pacientes con insuficiencia renal moderada. No hay datos en pacientes con insuficiencia hepática grave.
La inhibición de la actividad del factor Xa se incrementó en un factor de 2,6 en los pacientes con insuficiencia hepática moderada, en comparación con los voluntarios sanos; de manera similar, la prolongación del TP se incrementó en un factor de 2,1. Los pacientes con insuficiencia hepática moderada fueron más sensibles a rivaroxaban, lo que produjo una relación farmacocinética / farmacodinámica más pronunciada entre la concentración y el TP.
Rivaroxaban Accord está contraindicado en pacientes con hepatopatía asociada a coagulopatía y con riesgo clínicamente relevante de hemorragia, incluyendo pacientes cirróticos clasificados como Child Pugh B y C (ver sección 4.3).
Insuficiencia renal
Se observó un aumento de la exposición a rivaroxaban correlacionado con la disminución de la función renal, evaluada mediante las determinaciones del aclaramiento de creatinina. En sujetos con insuficiencia renal leve (aclaramiento de creatinina de 50 - 80 ml/min), moderada (aclaramiento de creatinina de 30 a 49 ml/min) o grave (aclaramiento de creatinina de 15 a 29 ml/min), las concentraciones plasmáticas de rivaroxaban (AUC) aumentaron 1,4, 1,5 y 1,6 veces, respectivamente. Los aumentos correspondientes en los efectos farmacodinámicos fueron más pronunciados. En sujetos con insuficiencia renal leve, moderada y grave, la inhibición total de la actividad del factor Xa aumentó en un factor de 1,5, 1,9 y 2,0 respectivamente, en comparación con voluntarios sanos; de manera similar, la prolongación del TP aumentó en factores de 1,3, 2,2 y 2,4, respectivamente. No hay datos en pacientes con un aclaramiento de creatinina < 15 ml/min.
Debido a la elevada fijación a proteínas plasmáticas, no se espera que rivaroxaban sea dializable. No se recomienda su uso en pacientes con un aclaramiento de creatinina < 15 ml/min. Rivaroxaban debe utilizarse con precaución en pacientes con un aclaramiento de creatinina de 15 a 29 ml/min (ver sección 4.4).
Datos farmacocinéticos en pacientes
En los pacientes que recibieron rivaroxaban 20 mg una vez al día para el tratamiento de la TVP aguda, la concentración media geométrica (intervalo de predicción del 90%) a las 2 - 4 h y a las 24 h aproximadamente después de la dosis (lo que representa aproximadamente las concentraciones máxima y mínima durante el intervalo entre dosis) fue de 215 (22 - 535) y de 32 (6 - 239) µg/l, respectivamente.
Relación farmacocinética/farmacodinámica
Se ha evaluado la relación farmacocinética/farmacodinámica (PK/PD) entre la concentración plasmática de rivaroxaban y varios criterios de valoración PD (inhibición del factor Xa, tiempo de protrombina (TP), TTPa, Heptest) después de la administración de un amplio rango de dosis (de 5 a 30 mg dos veces al día). La relación entre la concentración de rivaroxaban y la actividad del factor Xa se describió de manera óptima por un modelo Emax. En el caso del TP, por lo general, el modelo de intersección lineal describió mejor los datos. Dependiendo de los diferentes reactivos usados en el TP, la pendiente varió considerablemente. Con Neoplastin PT, el TP basal fue de aproximadamente 13 seg. y la pendiente fue de alrededor de 3 a 4 seg/(100 µg/l). Los resultados de los análisis de la relación PK/PD en las fases II y III fueron consistentes con los datos establecidos en los sujetos sanos.
Población pediátrica
El envase para el inicio del tratamiento con Rivaroxaban Accord está diseñado específicamente para el tratamiento de pacientes adultos y no es apropiado para el uso en pacientes pediátricos.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad con dosis únicas, fototoxicidad, genotoxicidad, potencial carcinogénico y toxicidad juvenil.
Los efectos observados en los estudios con dosis repetidas se debieron principalmente a la actividad farmacodinámica incrementada de rivaroxaban. En ratas se observó un aumento de las concentraciones plasmáticas de IgG e IgA a niveles de exposición clínicamente relevantes. No se observó ningún efecto sobre la fertilidad en las ratas macho o hembra. Los estudios en animales han demostrado una toxicidad reproductiva relacionada con el modo de acción farmacológica de rivaroxaban (p. ej. complicaciones hemorrágicas). A concentraciones plasmáticas clínicamente relevantes se observó toxicidad embriofetal (pérdida después de la implantación, retraso o adelanto de la osificación, varias manchas hepáticas de color claro) y un aumento de la incidencia de malformaciones frecuentes, así como cambios placentarios. En el estudio pre y postnatal en ratas, se observó una disminución de la viabilidad de las crías a dosis que fueron tóxicas para las madres.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Lactosa monohidrato
Croscarmelosa sódica (E468)
Laurilsulfato de sodio (E487)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Celulosa microcristalina (E460)
Silice coloidal anhidra (E551)
Estearato de magnesio (E572)
Recubrimiento
Macrogol 4000 (E1521)
Hipromelosa 2910 (viscosidad nominal 5,1 mPa.S) (E464)
Dióxido de titanio (E171)
Óxido de hierro rojo (E172)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
2 años
Comprimidos triturados
Los comprimidos triturados de rivaroxaban son estables en agua y en puré de manzana hasta 4 horas.
6.4 Precauciones especiales de conservación
No requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Envase para el inicio del tratamiento en las primeras 4 semanas:
Blísteres de PVC transparente / aluminio, en envase tipo billetera con 49 comprimidos recubiertos con película:
42 comprimidos recubiertos con película de Rivaroxaban Accord 15 mg y 7 comprimidos recubiertos con película de Rivaroxaban Accord 20 mg.
6.6 Precauciones especiales de eliminación y otras manipulaciones
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
Trituración de los comprimidos
Los comprimidos de rivaroxaban se pueden triturar y suspender en 50 ml de agua y administrarse por medio de una sonda nasogástrica o una sonda de alimentación gástrica tras confirmar la colocación de la sonda en el estómago. Después, la sonda se debe lavar con agua. Dado que la absorción de rivaroxaban depende del lugar de liberación del principio activo, se debe evitar la administración de rivaroxaban en una localización distal al estómago, ya que esto puede dar lugar a una reducción de la absorción y, por consiguiente, a una menor exposición al principio activo. Después de la administración de un comprimido triturado de rivaroxaban de 15 mg o 20 mg, la dosis debe ser acompañada inmediatamente por la alimentación enteral.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona s/n, Edifici Est, 6a Planta,
Barcelona, 08039
España
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/20/1488/039
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 16 de noviembre de 2020
Fecha de la última renovación: 6 de agosto de 2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.