


Ficha técnica - Trodelvy
1. NOMBRE DEL MEDICAMENTO
Trodelvy 200 mg polvo para concentrado para solución para perfusión.
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Un vial de polvo contiene 200 mg de sacituzumab govitecán.
Después de la reconstitución, 1 ml de solución contiene 10 mg de sacituzumab govitecán.
Sacituzumab govitecán es un conjugado anticuerpo-fármaco (CAF) dirigido contra Trop-2. Sacituzumab es un anticuerpo monoclonal humanizado (hRS7 IgG1κ) que reconoce Trop-2. La molécula pequeña, SN-38, es un inhibidor de la topoisomerasa I, que se une covalentemente al anticuerpo mediante un enlazador hidrolizable. Aproximadamente 7-8 moléculas de SN-38 se unen a cada molécula de anticuerpo.
Para consultar la lista completa de excipientes, ver sección 6.1
3. FORMA FARMACÉUTICA
Polvo para concentrado para solución para perfusión.
Polvo de color blanquecino a amarillento.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Cáncer de mama triple negativo
Trodelvy está indicado:
- en combinación con pembrolizumab, para el tratamiento de pacientes adultos con cáncer de mama triple negativo (CMTN) localmente avanzado irresecable o metastásico que no hayan recibido tratamiento sistémico previo para la enfermedad metastásica y cuyos tumores expresan PD-L1 con una puntuación positiva combinada (CPS, por sus siglas en inglés) ≥ 10 (ver las secciones 4.2 y 5.1).
en monoterapia para el tratamiento de pacientes adultos con cáncer de mama triple negativo
(CMTN) localmente avanzado irresecable o metastásico que no hayan recibido tratamiento sistémico previo para la enfermedad metastásica y que no sean candidatos a tratamiento con inhibidores de PD-1 o PD-L1 (ver sección 5.1).
- en monoterapia para el tratamiento de pacientes adultos con CMTN irresecable o metastásico que hayan recibido dos o más tratamientos sistémicos previos, incluido al menos uno de ellos para la enfermedad avanzada (ver sección 5.1).
Cáncer de mama HR positivo, HER2 negativo
Trodelvy en monoterapia está indicado para el tratamiento de pacientes adultos con cáncer de mama irresecable o metastásico con receptores hormonales (HR) positivos, HER2 negativo, que hayan recibido tratamiento basado en terapia endocrina y al menos dos terapias sistémicas adicionales en el contexto avanzado (ver sección 5.1).
4.2 Posología y forma de administración
Trodelvy solo debe ser prescrito y administrado a pacientes por profesionales sanitarios con experiencia en el uso de tratamientos contra el cáncer y debe ser administrado en un entorno donde se disponga de unidades de reanimación completas.
Selección de pacientes
El análisis de PD-L1 para el tratamiento con sacituzumab govitecán en combinación con pembrolizumab se debe realizar con una prueba de diagnóstico in vitro (IVD, por sus siglas en inglés) con marcado CE destinada al uso con pembrolizumab. Si no se dispone de prueba de IVD con marcado CE, se debe usar una prueba alternativa validada (ver las secciones 4.1 y 5.1).
Posología
La dosis recomendada de sacituzumab govitecán en monoterapia o en combinación con pembrolizumab es de 10 mg/kg de peso corporal administrados como perfusión intravenosa una vez a la semana el día 1 y el día 8 de ciclos de tratamiento de 21 días. El tratamiento debe continuar hasta la progresión de la enfermedad o toxicidad inaceptable.
Se debe administrar a los pacientes sacituzumab govitecán antes que pembrolizumab cuando se administren el mismo día.
Consulte la ficha técnica de pembrolizumab para obtener información sobre la dosis de pembrolizumab.
Tratamiento preventivo
Antes de cada administración de sacituzumab govitecán, se recomienda tratamiento para prevenir las reacciones relacionadas con la perfusión y las náuseas y vómitos inducidos por la quimioterapia (NVIQ) (ver sección 4.4).
Profilaxis para la neutropenia
Se debe considerar la profilaxis primaria con factor estimulante de colonias de granulocitos (G-CSF, por sus siglas en inglés) desde el primer ciclo en pacientes con riesgo elevado de neutropenia febril (ver sección 4.4).
Modificaciones de la dosis debidas a reacciones adversas de sacituzumab govitecán
El manejo de las reacciones adversas puede requerir la interrupción temporal, la reducción de dosis o la suspensión del tratamiento con sacituzumab govitecán. El programa de reducción recomendada de la dosis se indica en la Tabla 1 y las modificaciones de la dosis recomendadas para reacciones adversas se describen en la Tabla 2. La dosis de sacituzumab govitecán no se debe volver a aumentar después de que se haya realizado una reducción de la dosis debida a reacciones adversas.
Tabla 1: Programa de reducción de la dosis
| Programa de reducción de la dosis | Nivel de dosis |
| Dosis inicial recomendada | 10 mg/kg |
| Primera reducción de la dosis | Reducir a 7,5 mg/kg |
| Segunda reducción de la dosis | Reducir a 5 mg/kg |
| Necesidad de una mayor reducción de la dosis | Suspender el tratamiento |
Tabla 2: Modificaciones de la dosis recomendadas debidas a reacciones adversas
| Reacciones adversas | Gravedad | Modificación de la dosis |
| Neutropenia |
|
|
| Náuseas/vómitos/diarrea |
|
|
| Reacciones relacionadas con la perfusión |
|
|
|
| |
| Otras toxicidades |
|
|
Modificaciones de la dosis debidas a reacciones adversas de sacituzumab govitecán en combinación con pembrolizumab
Cuando se administra sacituzumab govitecán en combinación con pembrolizumab, se debe interrumpir
o suspender el tratamiento con uno o ambos medicamentos, o se debe reducir la dosis de sacituzumab govitecán, para el manejo de las reacciones adversas según corresponda, como se describe en la Tabla 1 y la Tabla 2. Consulte en la ficha técnica de pembrolizumab las recomendaciones para el manejo de las reacciones adversas de este medicamento.
Poblaciones especiales
Pacientes de edad avanzada
No se requiere un ajuste de la dosis en pacientes ≥ 65 años de edad. Los datos de sacituzumab govitecán en pacientes ≥ 75 años de edad son limitados.
Insuficiencia hepática
No es necesario ajustar la dosis inicial cuando se administra sacituzumab govitecán a pacientes con insuficiencia hepática leve (bilirrubina ≤ 1,5 el límite superior de la normalidad [LSN] y aspartato aminotransferasa [AST]/alanina aminotransferasa [ALT] < 3 LSN).
No se ha establecido la seguridad de sacituzumab govitecán en pacientes con insuficiencia hepática moderada o grave. Sacituzumab govitecán no se ha estudiado en pacientes con alguna de las siguientes características: bilirrubina en suero > 1,5 LSN, o AST o ALT > 3 LSN en pacientes sin metástasis en hígado, o AST o ALT > 5 LSN en pacientes con metástasis en hígado. Se debe evitar el uso de sacituzumab govitecán en estos pacientes.
Insuficiencia renal
No es necesario ajustar la dosis inicial cuando se administra sacituzumab govitecán a pacientes con insuficiencia renal leve o moderada.
Sacituzumab govitecán no se ha estudiado en pacientes con insuficiencia renal grave o enfermedad renal terminal (aclaramiento de creatinina [ClCr] < 15 ml/min).
Población pediátrica
No se ha establecido la seguridad y eficacia de sacituzumab govitecán en niños de 0 a 18 años de edad. No se dispone de datos.
Forma de administración
Sacituzumab govitecán es solo para vía intravenosa. Debe ser reconstituido y diluido por un profesional sanitario con experiencia en la manipulación de tratamientos antineoplásicos. Se debe administrar como perfusión intravenosa, no como inyección intravenosa o bolo.
Primera perfusión: la perfusión se debe administrar durante un período de 3 horas.
Perfusiones posteriores: la perfusión se debe administrar durante un período de 1 a 2 horas si se toleraron las perfusiones anteriores.
Se debe mantener en observación a los pacientes durante cada perfusión y durante al menos 30 minutos después de cada perfusión para detectar signos o síntomas de reacciones relacionadas con la perfusión (ver sección 4.4).
Para consultar las instrucciones de reconstitución y dilución del medicamento antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Neutropenia
Sacituzumab govitecán puede causar neutropenia grave o potencialmente mortal (ver sección 4.8). Se han observado infecciones mortales en el contexto de neutropenia en estudios clínicos con sacituzumab govitecán, principalmente en los dos primeros ciclos de tratamiento.
Se debe considerar la profilaxis primaria con G-CSF desde el primer ciclo de tratamiento en pacientes con riesgo elevado de neutropenia febril, por ejemplo, pacientes de edad avanzada (en particular de 65 años o más) o pacientes con neutropenia previa, estado funcional desfavorable, disfunción orgánica (incluida la disfunción renal, hepática o cardiovascular) o comorbilidades múltiples. Se debe controlar el RAN durante el tratamiento.
Sacituzumab govitecán no se debe administrar si el RAN es inferior a 1 500/mm3 el día 1 de cualquier ciclo o si el recuento de neutrófilos es inferior a 1 000/mm3 el día 8 de cualquier ciclo. Sacituzumab govitecán no se debe administrar en caso de fiebre neutropénica. Es posible que se requieran modificaciones de la dosis debido a neutropenia o neutropenia febril. Se debe tratar la neutropenia con G-CSF y considerar la profilaxis en ciclos posteriores según esté clínicamente indicado (ver las secciones 4.2 y 4.8).
Diarrea
Sacituzumab govitecán puede causar diarrea grave (ver sección 4.8). Se observaron algunos casos de diarrea que dieron lugar a deshidratación y lesión renal aguda subsiguiente. Sacituzumab govitecán no se debe administrar en caso de diarrea de grado 3-4 en el momento del tratamiento programado y el tratamiento solo se debe continuar cuando se resuelva a ≤ grado 1 (ver las secciones 4.2 y 4.8). Al inicio de la diarrea, y si no se puede identificar una causa infecciosa, se debe iniciar el tratamiento con loperamida. También se pueden utilizar medidas de soporte adicionales (por ejemplo, sustitución de líquidos y electrolitos) según esté clínicamente indicado.
Los pacientes que presenten una respuesta colinérgica excesiva al tratamiento con sacituzumab govitecán (p. ej., calambres abdominales, diarrea, salivación, etc.) pueden recibir el tratamiento adecuado (p. ej., atropina) en tratamientos posteriores con sacituzumab govitecán.
Hipersensibilidad
Sacituzumab govitecán puede causar hipersensibilidad grave o potencialmente mortal (ver sección 4.8). Se han observado reacciones anafilácticas en estudios clínicos con sacituzumab govitecán y el uso de sacituzumab govitecán está contraindicado en pacientes con hipersensibilidad conocida a sacituzumab govitecán (ver sección 4.3).
Se recomienda el tratamiento previo a la perfusión, incluyendo antipiréticos, bloqueantes H1 y H2 o corticoesteroides (p. ej., 50 mg de hidrocortisona o equivalente, por vía oral o intravenosa), para los pacientes que reciben sacituzumab govitecán. Se debe mantener en observación estrecha a los pacientes para detectar reacciones relacionadas con la perfusión durante cada perfusión de sacituzumab govitecán y durante al menos 30 minutos después de terminar cada perfusión. La velocidad de perfusión de sacituzumab govitecán se debe reducir o se debe interrumpir la perfusión si el paciente presenta una reacción relacionada con la perfusión. Se debe suspender permanentemente el tratamiento con sacituzumab govitecán si se producen reacciones relacionadas con la perfusión potencialmente mortales (ver sección 4.2).
Náuseas y vómitos
Sacituzumab govitecán es emetógeno (ver sección 4.8). Se recomienda el tratamiento preventivo antiemético con dos o tres medicamentos (p. ej., dexametasona con un antagonista del receptor de 5-hidroxitriptamina 3 [5-HT3] o un antagonista del receptor de neurocinina-1 [NK-1], así como con otros medicamentos según se indique) para prevenir las náuseas y vómitos inducidos por la quimioterapia (NVIQ).
Sacituzumab govitecán no se debe administrar en caso de náuseas de grado 3 o vómitos de grado 3-4 en el momento de la administración programada del tratamiento y el tratamiento solo se debe continuar con medidas de soporte adicionales cuando se resuelva a ≤ grado 1 (ver sección 4.2). También se pueden utilizar antieméticos y medidas de soporte adicionales según esté clínicamente indicado. Se deben entregar medicamentos para llevar a casa con instrucciones claras a todos los pacientes para la prevención y el tratamiento de las náuseas y vómitos.
Uso en pacientes con actividad reducida de la UGT1A1
SN-38 (la fracción de molécula pequeña de sacituzumab govitecán) se metaboliza a través de la uridina difosfato glucuronosiltransferasa (UGT1A1). Las variantes genéticas del gen UGT1A1, tales como el alelo UGT1A1*28, dan lugar a una actividad enzimática reducida de la UGT1A1. Las personas homocigotas para el alelo UGT1A1*28 tienen un mayor riesgo de presentar neutropenia, neutropenia febril y anemia, y un mayor riesgo de presentar otras reacciones adversas tras el inicio del tratamiento con sacituzumab govitecán (ver sección 4.8). Se observó una mayor incidencia de grado 3-4 de neutropenia, neutropenia febril y anemia en pacientes homocigotos para el alelo UGT1A1*28 y pacientes heterocigotos para el alelo UGT1A1*6 en comparación con pacientes homocigotos para el alelo de tipo salvaje. Aproximadamente el 20 % de la población de raza negra, el 10 % de la población de raza blanca y el 2 % de la población de Asia oriental son homocigotos para el alelo UGT1A1*28. Aproximadamente el 0,2 % de la población de raza negra, el 0,3 % de la población de raza blanca y el 27 % de la población de Asia oriental son heterocigotos para el alelo UGT1A1*6. En determinadas poblaciones pueden ser prevalentes variantes en otros alelos potencialmente asociados con la reducción de la actividad de la enzima UGT1A1. Se debe vigilar estrechamente a los pacientes con actividad reducida conocida de UGT1A1 para detectar reacciones adversas. Cuando se desconozca este dato, no se requerirán pruebas del estado de UGT1A1 porque el tratamiento de las reacciones adversas, incluidas las modificaciones de dosis recomendadas, será el mismo para todos los pacientes.
Toxicidad embriofetal
Basado en su mecanismo de acción, sacituzumab govitecán puede causar teratogenia y/o letalidad embriofetal cuando se administra a una mujer embarazada. Sacituzumab govitecán contiene un componente genotóxico, SN-38, y se dirige a las células que se dividen rápidamente. Se debe informar a las mujeres embarazadas y en edad fértil del riesgo potencial para el feto. Se debe verificar el estado de embarazo de las mujeres en edad fértil antes del inicio del tratamiento con sacituzumab govitecán (ver sección 4.6).
Sodio
Este medicamento se preparará adicionalmente para su administración con una solución que contiene sodio (ver sección 6.6) y esto se debe tener en cuenta respecto a la ingesta total diaria de sodio del paciente de todas las fuentes.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se han realizado estudios de interacciones.
Inhibidores de la UGT1A1
La administración concomitante de sacituzumab govitecán con inhibidores de la UGT1A1 puede aumentar la incidencia de reacciones adversas debido al posible aumento de la exposición sistémica a SN-38. Sacituzumab govitecán se debe utilizar con precaución en pacientes que reciben inhibidores de la UGT1A1 (por ejemplo, propofol, ketoconazol, inhibidores de la actividad tirosina quinasa del receptor EGFR).
Inductores de la UGT1A1
La exposición a SN-38 se puede reducir en pacientes que reciben de forma concomitante inductores de la enzima UGT1A1. Sacituzumab govitecán se debe utilizar con precaución en pacientes que reciben inductores de la UGT1A1 (por ejemplo, carbamazepina, fenitoína, rifampicina, ritonavir, tipranavir).
Según los datos limitados disponibles de pacientes que recibieron inhibidores (n = 15) o inductores (n = 7) de la UGT1A1 mientras recibían tratamiento con sacituzumab govitecán, las exposiciones a SN-38 libre en estos pacientes fueron comparables a las de los pacientes que no recibieron inhibidores
o inductores de la UGT1A1.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil/Anticoncepción en hombres y mujeres
Las mujeres en edad fértil deben utilizar métodos anticonceptivos efectivos durante el tratamiento y durante 6 meses después de la última dosis.
Los pacientes varones con parejas femeninas en edad fértil deben utilizar métodos anticonceptivos efectivos durante el tratamiento con sacituzumab govitecán y durante 3 meses después de la última dosis.
Embarazo
No hay datos disponibles sobre el uso de sacituzumab govitecán en mujeres embarazadas. Sin embargo, basado en su mecanismo de acción, sacituzumab govitecán puede causar teratogenia y/o letalidad embriofetal cuando se administra durante el embarazo. Sacituzumab govitecán contiene un componente genotóxico, SN-38, y se dirige a las células que se dividen rápidamente. No se debe utilizar sacituzumab govitecán durante el embarazo a no ser que la situación clínica de la mujer requiera tratamiento con sacituzumab govitecán.
Se debe verificar el estado de embarazo de las mujeres en edad fértil antes del inicio del tratamiento con sacituzumab govitecán.
Las mujeres que se queden embarazadas deben contactar inmediatamente con su médico.
Lactancia
Se desconoce si sacituzumab govitecán o sus metabolitos se excretan en la leche materna. No se puede excluir el riesgo en recién nacidos/niños. Se debe suspender la lactancia durante el tratamiento con sacituzumab govitecán y durante 1 mes después de la última administración.
Fertilidad
Según los resultados en animales, sacituzumab govitecán puede afectar la fertilidad en mujeres con potencial reproductivo (ver sección 5.3). No se dispone de datos en humanos acerca del efecto de sacituzumab govitecán sobre la fertilidad.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de sacituzumab govitecán sobre la capacidad para conducir y utilizar máquinas es pequeña, por ejemplo, mareo, fatiga (ver sección 4.8).
4.8 Reacciones adversas
Resumen del perfil de seguridad
Sacituzumab govitecán en monoterapia
Las reacciones adversas más frecuentes notificadas en pacientes tratados con sacituzumab govitecán fueron: neutropenia (67,3 %), náuseas (62,1 %), diarrea (59,9 %), fatiga (57,4 %), alopecia (48,3 %), anemia (40,1 %), estreñimiento (36,7 %), vómitos (31,3 %) y apetito disminuido (23,3 %).
Las reacciones adversas de grado 3 o superior más frecuentes fueron neutropenia (48,6 %), diarrea (10,0 %), leucopenia (9,6 %), anemia (7,7 %), fatiga (5,8 %), neutropenia febril (5,6 %) y linfopenia (3,1 %).
Las reacciones adversas graves notificadas con más frecuencia en pacientes tratados con sacituzumab govitecán fueron neutropenia febril (4,5 %), diarrea (3,7 %), neutropenia (2,9 %) y neumonía (2,1 %).
Sacituzumab govitecán en combinación con pembrolizumab
Las reacciones adversas observadas en pacientes tratados con sacituzumab govitecán en combinación con pembrolizumab fueron, en general, similares a las observadas con sacituzumab govitecán o pembrolizumab en el tratamiento del cáncer de mama. Las reacciones adversas más frecuentes en pacientes tratados con sacituzumab govitecán en combinación con pembrolizumab fueron diarrea (70,1 %), náuseas (67,9 %), neutropenia (62,9 %), fatiga (58,4 %), alopecia (51,6 %), estreñimiento (40,7 %), anaemia (36,7 %) y vómitos (29,4 %); y las reacciones adversas de grado 3 o superior más frecuentes fueron neutropenia (43,0 %) y diarrea (10,0 %).
La combinación de sacituzumab govitecán con pembrolizumab no aumentó la freceuncia ni la gravedad de las reacciones adversas inmunomediadas asociadas a pembrolizumab.
Cuando se administra sacituzumab govitecán en combinación con pembrolizumab, consulte la ficha técnica de los componentes correspondientes del tratamiento combinado antes de iniciar el tratamiento. Las reacciones adversas que se sabe que se producen con sacituzumab govitecán o con los componentes del tratamiento combinado administrados individualmente pueden aparecer durante el tratamiento con estos medicamentos en combinación, aunque dichas reacciones no se hayan notificado en los estudios clínicos con el tratamiento combinado.
Tabla de reacciones adversas
La frecuencia de las reacciones adversas se basa en los datos agrupados de cuatro estudios clínicos en los que participaron 963 pacientes que recibieron sacituzumab govitecán 10 mg/kg de peso corporal para el tratamiento del CMTN y cáncer de mama HR+/HER2- metastásicos. La mediana de la exposición a sacituzumab govitecán en este conjunto de datos fue de 5,29 meses.
También se ha evaluado la seguridad de sacituzumab govitecán en combinación con pembrolizumab en un estudio clínico de 221 pacientes con CMTN metastásico cuyos tumores expresaban PD-L1 que recibieron sacituzumab govitecán 10 mg/kg los días 1 y 8 y pembrolizumab 200 mg el día 1 de un ciclo de 21 días. La mediana de la exposición a sacituzumab govitecán en el conjunto de datos del tratamiento combinado fue de 8,9 meses.
Las reacciones adversas observadas en estudios clínicos de sacituzumab govitecán en monoterapia o en combinación con pembrolizumab, o notificadas a partir del uso poscomercialización de sacituzumab govitecán, se enumeran en la Tabla 3. Las frecuencias de las reacciones adversas se basan en las frecuencias de las reacciones adversas debidas a todas las causas, donde una proporción de los acontecimientos para una reacción adversa puede tener otras causas distintas de sacituzumab govitecán, como la enfermedad, otros medicamentos o causas no relacionadas. La gravedad de las reacciones adversas a medicamentos se evaluó según los criterios comunes de terminología para acontecimientos adversos (CTCAE), que definen el grado 1 = leve, grado 2 = moderado, grado 3 = grave, grado 4 = potencialmente mortal y 5 = muerte.
Las reacciones adversas se enumeran según la clasificación por órganos y sistemas y por categoría de frecuencia. Las categorías de frecuencias se definen así: muy frecuentes (≥ 1/10); frecuentes (≥ 1/100 a < 1/10); poco frecuentes (≥ 1/1 000 a < 1/100); raras (≥ 1/10 000 a < 1/1 000); muy raras (< 1/10 000) y frecuencia no conocida (no se puede estimar a partir de los datos disponibles). Las reacciones adversas se presentan en orden decreciente de gravedad dentro de cada intervalo de frecuencia.
Tabla 3: Lista de reacciones adversas
Clasificación por órganos y sistemas (SOC) y Frecuencia | En monoterapia | En combinación con pembrolizumab | |
| Infecciones e infestaciones | |||
| Muy frecuente | Infección del tracto urinario Infección del tracto respiratorio superior | Infección del tracto urinario Infección del tracto respiratorio superior | |
| Frecuente | Sepsis Neumonía Gripe Bronquitis Nasofaringitis Sinusitis Herpes oral | Sepsis Neumonía Gripe Bronquitis Nasofaringitis Sinusitis Herpes oral | |
| Trastornos de la sangre y del sistema linfático | |||
| Muy frecuente | Neutropenia1 Anemia2 Leucopenia3 Linfopenia4 | Neutropenia1 Anemia2 Leucopenia3 | |
| Frecuente | Neutropenia febril Trombocitopenia5 | Neutropenia febril Linfopenia4 Trombocitopenia5 | |
| Trastornos del sistema inmunológico | |||
| Muy frecuente | Hipersensibilidad6 | Hipersensibilidad6 | |
| Trastornos del metabolismo y de la nutrición | |||
| Muy frecuente | Apetito disminuido Hipocalemia Hipomagnesemia | Apetito disminuido | |
| Frecuente | Deshidratación Hiperglucemia Hipofosfatemia Hipocalcemia Hiponatremia | Deshidratación Hiperglucemia Hipocalemia Hipomagnesemia Hipofosfatemia Hipocalcemia Hiponatremia | |
| Trastornos psiquiátricos | |||
| Frecuente | Insomnio Ansiedad | Insomnio Ansiedad | |
| Trastornos del sistema nervioso | |||
| Muy frecuente | Cefalea Mareo | Cefalea Mareo | |
| Frecuente | Disgeusia | Disgeusia | |
| Trastornos vasculares | |||
| Frecuente | Hipotensión | Hipotensión | |
| Trastornos respiratorios, torácicos y mediastínicos | |||
| Muy frecuente | Disnea7 Tos | Tos | |
| Frecuente | Epistaxis Tos productiva Rinorrea Congestión nasal Síndrome de tos de las vías respiratorias superiores | Disnea7 Epistaxis Tos productiva Rinorrea Congestión nasal | |
| Poco frecuente | Síndrome de tos de las vías respiratorias superiores | ||
| Trastornos gastrointestinales | ||
| Muy frecuente | Diarrea Vómitos Estreñimiento Estomatitis Náuseas Dolor abdominal | Diarrea Vómitos Estreñimiento Estomatitis Náuseas Dolor abdominal |
| Frecuente | Colitis neutropénica8 Colitis Dolor en la zona superior del abdomen Dispepsia Enfermedad por reflujo gastroesofágico Distensión abdominal | Colitis Dolor en la zona superior del abdomen Dispepsia Enfermedad por reflujo gastroesofágico Distensión abdominal |
| Poco frecuente | Enteritis | Colitis neutropénica8 Enteritis |
| Trastornos de la piel y del tejido subcutáneo | ||
| Muy frecuente | Alopecia Erupción Prurito | Alopecia Erupción Prurito |
| Frecuente | Erupción maculopapular Hiperpigmentación de la piel Dermatitis acneiforme Piel seca | Erupción maculopapular Hiperpigmentación de la piel Dermatitis acneiforme Piel seca |
| Trastornos musculoesqueléticos y del tejido conjuntivo | ||
| Muy frecuente | Dolor de espalda Artralgia | Dolor de espalda Artralgia |
| Frecuente | Dolor torácico musculoesquelético Espasmos musculares | Dolor torácico musculoesquelético Espasmos musculares |
| Trastornos renales y urinarios | ||
| Frecuente | Hematuria Proteinuria Disuria | Hematuria Proteinuria Disuria |
| Trastornos generales y alteraciones en el lugar de administración | ||
| Muy frecuente | Fatiga9 | Fatiga9 |
| Frecuente | Dolor Escalofríos | Dolor Escalofríos |
| Exploraciones complementarias | ||
| Muy frecuente | Fosfatasa alcalina en sangre aumentada | Peso disminuido Fosfatasa alcalina en sangre aumentada |
| Frecuente | Peso disminuido Tiempo de tromboplastina parcial activada prolongado Lactatodehidrogenasa en sangre elevada | Lactatodeshidrogenasa en sangre elevada |
| Lesiones traumáticas, intoxicaciones y complicaciones de procedimientos terapéuticos | ||
| Frecuente | Reacción relacionada con la perfusión | Reacción relacionada con la perfusión |
1: Incluye los siguientes términos preferentes: neutropenia; recuento de neutrófilos disminuido. 2: Incluye los siguientes términos preferentes: anemia; hemoglobina disminuida; recuento de hematíes disminuido. 3: Incluye los siguientes términos preferentes: leucopenia; recuento de leucocitos disminuido. 4: Incluye los siguientes términos preferentes: linfopenia; recuento de linfocitos disminuido. 5: Incluye los siguientes términos preferentes: trombocitopenia; recuento de plaquetas disminuido. 6: Acontecimientos de hipersensibilidad notificados hasta el final del día después de la administración del tratamiento. Incluye acontecimientos codificados con los siguientes términos preferentes: erupción, reacción relacionada con la perfusión, hipersensibilidad, edema periorbitario, dermatitis en la localización del catéter, reacción al medio de contraste, dermatitis alérgica, dermatitis de contacto, eczema, erupción eritematosa, urticaria, reacción anafiláctica, broncoespasmo, conjuntivitis alérgica, dermatitis, dermatitis acneiforme, dermatitis exfoliativa generalizada, hipersensibilidad al fármaco, reacción de hipersensibilidad relacionada con la perfusión, erupción macular, erupción maculopapular, erupción papular, erupción pustular, rinitis alérgica, hinchazón de cara, hinchazón del párpado, lengua hinchada, reacción de hipersensibilidad tipo IV, tos con prurito, tos con erupción, disnea con prurito, disnea con erupción, disnea con sibilancias y erupción, hipotensión con disnea.
7: Incluye los siguientes términos preferentes: disnea; disnea de esfuerzo.
8: Incluye los términos preferentes de colitis neutropénica y acontecimientos notificados como tiflitis. 9: Incluye los siguientes términos preferentes: fatiga; astenia.
Descripción de ciertas reacciones adversas
Los siguientes datos reflejan la información de reacciones adversas significativas para sacituzumab govitecán en monoterapia en estudios clínicos (ver sección 5.1). Las directrices para el manejo de estas reacciones adversas se describen en las secciones 4.2 y 4.4.
Neutropenia
La mediana del tiempo hasta la aparición de la neutropenia (incluida neutropenia febril) tras el inicio del primer ciclo de tratamiento fue de 20 días. La mediana de la duración de la neutropenia fue de 10 días.
Se produjo neutropenia en el 67,3 % de los pacientes tratados con sacituzumab govitecán, incluida la neutropenia de grado 3-4 en el 48,6 % de los pacientes. La neutropenia fue el motivo de la reducción de la dosis en el 14,2 % de los pacientes. Se observó colitis neutropénica en el 1,3 % de los pacientes. Se produjeron infecciones mortales derivadas de neutropenia (incluida colitis neutropénica) en el 0,6 % de los pacientes.
Se produjo neutropenia febril en el 5,6 % de los pacientes tratados con sacituzumab govitecán. La neutropenia febril fue el motivo de la reducción de la dosis en el 2,7 % de los pacientes.
Uso en pacientes con actividad reducida de la UGT1A1
La incidencia de neutropenia de grado 3-4 fue del 59,6 % en pacientes homocigotos para el alelo UGT1A1*28, del 50,7 % en pacientes heterocigotos para el alelo UGT1A1*28 y del 44,9 % en pacientes homocigotos para el alelo de tipo salvaje. La incidencia de neutropenia febril de grado 3-4 fue del 10,6 % en pacientes homocigotos para el alelo UGT1A1*28, del 5,9 % en pacientes heterocigotos para el alelo UGT1A1*28 y del 4,3 % en pacientes homocigotos para el alelo de tipo salvaje. La incidencia de anemia de grado 3-4 fue del 10,6 % en pacientes homocigotos para el alelo UGT1A1*28, del 6,4 % en pacientes heterocigotos para el alelo UGT1A1*28 y del 6,3 % en pacientes homocigotos para el alelo de tipo salvaje. En pacientes heterocigotos para el alelo UGT1A1*6, la incidencia de grado 3-4 de neutropenia, neutropenia febril y anemia fue del 53,8 %, 7,7 % y 7,7 %, respectivamente.
En comparación con los pacientes homocigotos para el alelo de tipo salvaje, se observó una mediana del tiempo hasta la aparición de neutropenia y anemia más temprana en pacientes homocigotos para el alelo UGT1A1*28 y en pacientes heterocigotos para el alelo UGT1A1*28.
Diarrea
La mediana del tiempo hasta la aparición de la diarrea tras el inicio del primer ciclo de tratamiento fue de 13 días. La mediana de la duración de la diarrea fue de 7 días.
Se produjo diarrea en el 59,9 % de los pacientes tratados con sacituzumab govitecán. Los acontecimientos de grado 3 se produjeron en el 10,0 % de los pacientes. Cuatro de 963 pacientes (< 1 %) suspendieron el tratamiento debido a la diarrea.
Hipersensibilidad
Las reacciones de hipersensibilidad notificadas hasta el final del día siguiente a la administración se produjeron en el 12,8 % de los pacientes tratados con sacituzumab govitecán. Se produjo hipersensibilidad de grado 3 y superior en el 0,5 % de los pacientes tratados con sacituzumab govitecán. La incidencia de reacciones de hipersensibilidad que dieron lugar a la suspensión permanente del tratamiento con sacituzumab govitecán fue del 0,2 %.
Inmunogenicidad
En los estudios clínicos en pacientes tratados con sacituzumab govitecán, 13 (1,2 %) de 1 058 pacientes desarrollaron anticuerpos contra sacituzumab govitecán tras la administración; 10 de estos pacientes (0,9 % de todos los pacientes tratados con sacituzumab govitecán) tenían anticuerpos neutralizantes contra sacituzumab govitecán. En el estudio ASCENT-04, no se observaron anticuerpos contra sacituzumab govitecán surgidos durante el tratamiento en 207 pacientes evaluables para anticuerpos contra sacituzumab govitecán y que recibieron sacituzumab govitecán 10 mg/kg en combinación con pembrolizumab.
Poblaciones especiales
Se observó una mayor tasa de suspensión del tratamiento debido a reacciones adversas en pacientes de 65 años o mayores (8 %) en comparación con pacientes más jóvenes (4 %) con cáncer de mama metastásico. Se observaron tasas mayores de incidencia de neutropenia febril y diarrea grave en pacientes de 65 años o mayores. Se observó una tasa mayor de incidencia de infecciones mortales en pacientes de 65 años o mayores. La tasa de incidencia de reacciones adversas graves fue mayor en pacientes de 75 años o mayores (52 %) en comparación con pacientes de 65 años o mayores (35 %) y pacientes menores de 65 años (25 %) con cáncer de mama metastásico.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En estudios clínicos, dosis de hasta 18 mg/kg (aproximadamente 1,8 veces la dosis máxima recomendada de 10 mg/kg de peso corporal) dieron lugar a una mayor incidencia de neutropenia grave.
En caso de sobredosis, se debe vigilar estrechamente a los pacientes para detectar signos o síntomas de reacciones adversas, en particular neutropenia grave, e instaurar el tratamiento adecuado.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: agentes antineoplásicos, anticuerpos monoclonales y conjugados anticuerpo-fármaco, otros anticuerpos monoclonales y conjugados anticuerpo-fármaco, código ATC: L01FX17.
Mecanismo de acción
Sacituzumab govitecán se une a las células tumorales que expresan Trop 2 y se internaliza con la posterior liberación de SN-38 de un enlazador hidrolizable. SN-38 interactúa con la topoisomerasa I e impide que las roturas de cadena simple del ADN inducidas por la topoisomerasa I se liguen de nuevo. El daño resultante en el ADN conduce a la apoptosis y la muerte celular.
Eficacia clínica y seguridad
Cáncer de mama triple negativo (CMTN)
En combinación con pembrolizumab en CMTN localmente avanzado irresecable o metastásico no tratado previamente cuyos tumores expresan PD-L1 (ASCENT-04)
Se evaluó la eficacia de sacituzumab govitecán en combinación con pembrolizumab en un estudio multicéntrico, abierto y aleatorizado (ASCENT-04) llevado a cabo en 443 pacientes con CMTN localmente avanzado irresecable o metastásico que no habían recibido tratamiento sistémico previo para la enfermedad avanzada y cuyos tumores expresan PD-L1 (definidos con el ensayo de IHQ 22C3 para PD-L1 como tumores con una CPS ≥ 10) en el momento de la selección. Los pacientes podían haber recibido quimioterapia con o sin un inhibidor de PD-1 o PD-L1 y/o radioterapia durante la fase inicial del CMTN; no obstante, debían haber transcurrido al menos 6 meses entre la finalización de la terapia sistémica curativa para el cáncer de mama o la cirugía, lo que ocurriera más tarde, y la primera recurrencia local o a distancia. No se permitía el tratamiento previo con inhibidores de la topoisomerasa 1 o conjugados anticuerpo-fármaco que contuvieran un inhibidor de la topoisomerasa.
Se excluyó a los pacientes con enfermedad intestinal inflamatoria crónica o perforación gastrointestinal (GI) en los 6 meses previos a la inclusión en el estudio o con infecciones graves activas que requerían tratamiento antimicrobiano sistémico.
La aleatorización se estratificó por intervalo sin tratamiento (enfermedad de novo frente a enfermedad recurrente en los 6 a 12 meses siguientes a la finalización del tratamiento en el contexto curativo frente a enfermedad recurrente > 12 meses después de la finalización del tratamiento en el contexto curativo), por región geográfica (Estados Unidos, Canadá, Europa occidental frente al resto del mundo) y exposición previa a inhibidores de PD-1 o PD-L1 (sí frente a no).
Los pacientes fueron aleatorizados (1:1) para recibir:
Sacituzumab govitecán 10 mg/kg como perfusión intravenosa (i.v.) los días 1 y 8 de ciclos de
21 días y pembrolizumab 200 mg el día 1 de ciclos de 21 días. Pembrolizumab se administró durante un máximo de 35 ciclos (aproximadamente 24 meses).
Pembrolizumab 200 mg el día 1 de ciclos de 21 días en combinación con nab-paclitaxel
100 mg/m2 los días 1, 8 y 15 cada 28 días, o paclitaxel 90 mg/m2 los días 1, 8 y 15 cada 28 días,
o gemcitabina 1 000 mg/m2 y carboplatino AUC 2 mg/ml/min los días 1 y 8 cada 21 días. Pembrolizumab se administró durante un máximo de 35 ciclos (aproximadamente 24 meses).
Los pacientes fueron tratados hasta la progresión de la enfermedad verificada por un grupo de revisión centralizado, independiente y que no conocía la asignación del tratamiento (BICR, por sus siglas en inglés), toxicidad inaceptable, muerte o retirada del consentimiento. Se realizaron evaluaciones de imagen tumoral cada 8 semanas durante los primeros 18 meses y, posteriormente, cada 12 semanas a partir de entonces. Tras la progresión radiológica de la enfermedad verificada por el BICR y la suspensión del tratamiento del estudio, los pacientes que se habían aleatorizado al tratamiento de elección del médico (TPC, por sus siglas en inglés) y pembrolizumab pudieron ser incluidos en la fase de diseño cruzado de este estudio para recibir sacituzumab govitecán en monoterapia.
La variable primaria de eficacia fue la supervivencia libre de progresión (SLP) determinada por el BICR según los criterios RECIST v1.1. Las variables de eficacia adicionales incluyeron la supervivencia global (SG) y la tasa de respuesta objetiva (TRO).
La mediana de edad de los pacientes de la población del estudio fue de 55 años (intervalo: 23-88 años) y el 26 % de los pacientes tenían 65 años o más. Todos los pacientes eran mujeres (100 %). La mayoría de las pacientes eran de raza blanca (58 %) y asiática (24 %); el 6 % eran indias americanas o nativas de Alaska, el 5 % eran de raza negra y el 3 % pertenecían a otras razas. El 34 % de las pacientes presentaban enfermedad metastásica de novo en el momento de la selección, el 18 % presentaban enfermedad recurrente en los 6 a 12 meses después de finalizar el tratamiento en el contexto curativo y el 48 % presentaban enfermedad recurrente > 12 meses después de finalizar el tratamiento en el contexto curativo. El 1,4 % de las pacientes recibieron un inhibidor de PD-1 o PD-L1 previo. Al entrar en el estudio, todas las pacientes tenían un estado funcional ECOG de 0 (70 %) o 1 (30 %), el 36 % de las pacientes eran premenopáusicas y el 64 % eran posmenopáusicas. La mayoría de las pacientes (95 %) tenían enfermedad metastásica en el momento de la selección, se observaron metástasis cerebrales en el 3 % de las pacientes. Se disponía del análisis de la mutación de BRCA mediante secuenciación del exoma completo para el 75 % de las participantes, de las cuales el 21 % tenían tumores con la mutación BRCA1 o BRCA2.
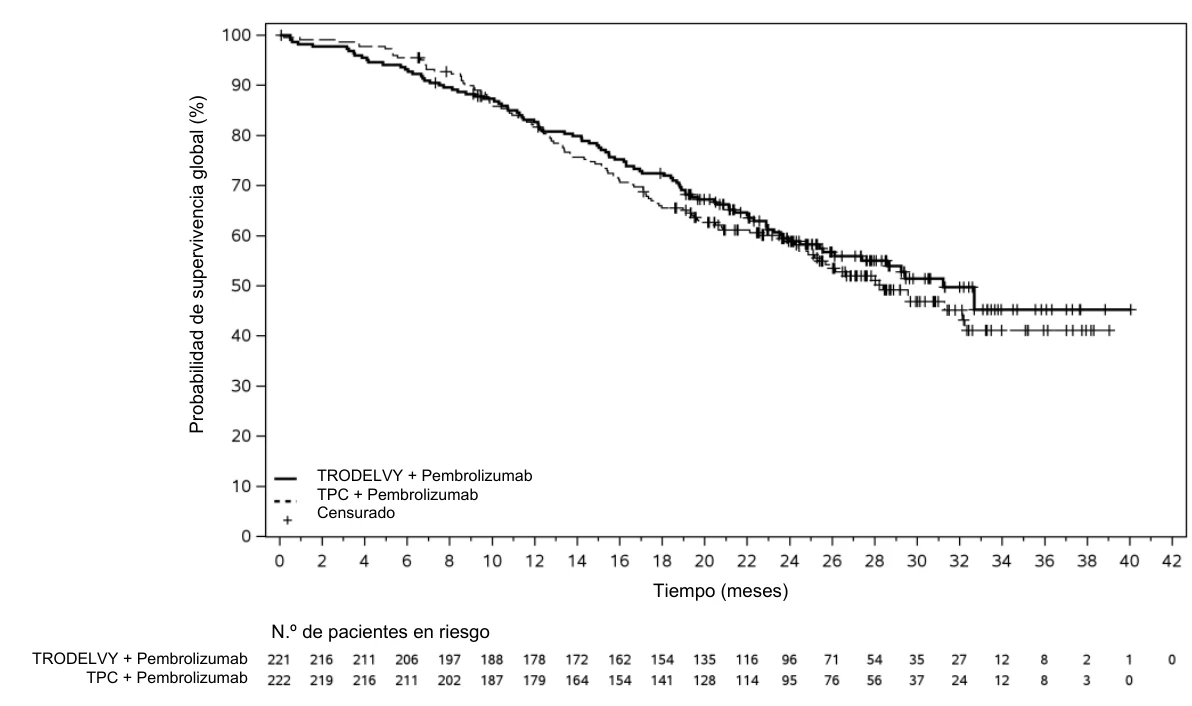
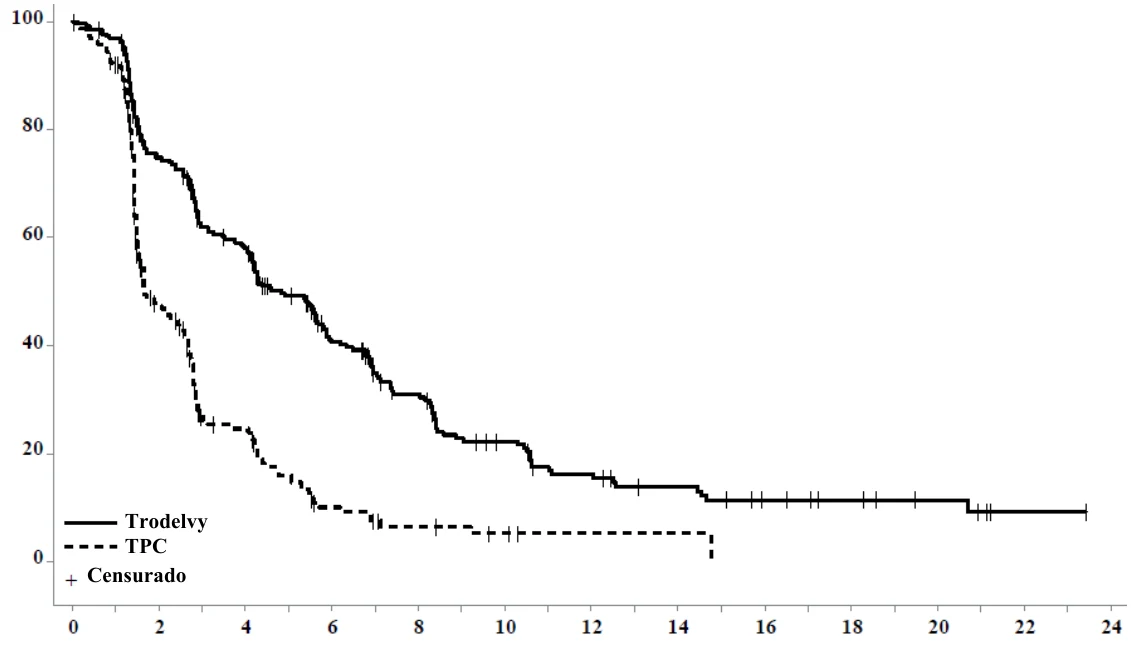
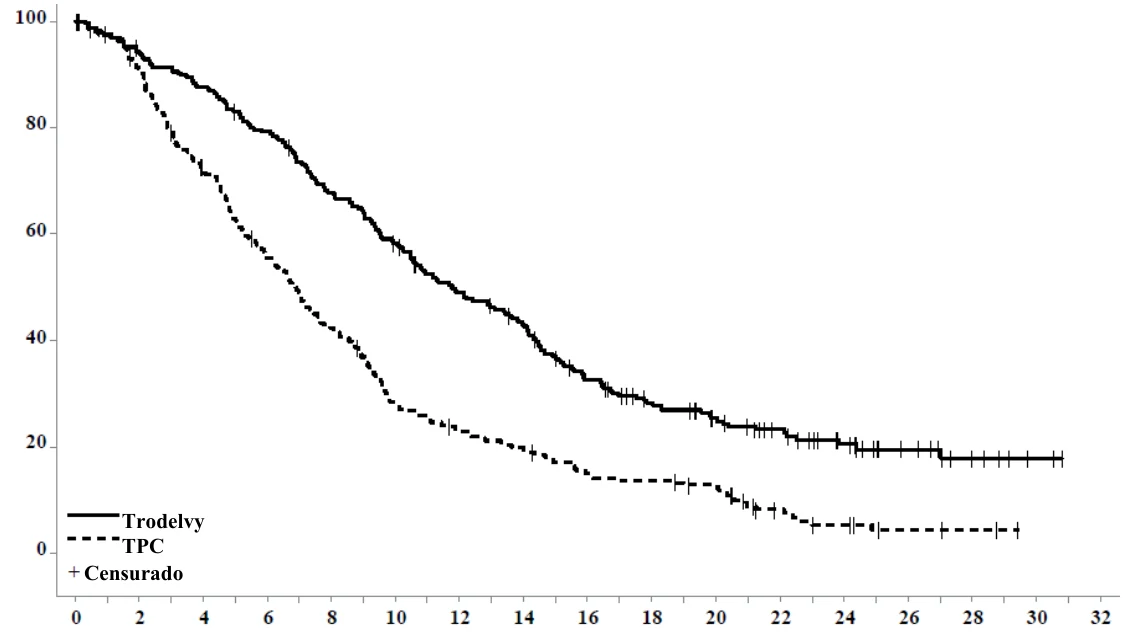
El tratamiento con sacituzumab govitecán en combinación con pembrolizumab mostró una mejora estadísticamente significativa en la SLP en comparación con el TPC en combinación con pembrolizumab evaluado por el BICR. En el momento del primer análisis intermedio de la SG, las pacientes tenían una mediana de seguimiento de 22,5 meses. Los resultados de eficacia se resumen en la Tabla 4 y en las Figuras 1 y 2.
Tabla 4: Variables de eficacia (ASCENT-04)
Sacituzumab govitecán 10 mg/kg en combinación con pembrolizumab n = 221 | TPC en combinación con pembrolizumab n = 222 | |
| Supervivencia libre de progresión según el BICR1 | ||
| Número (%) de pacientes con acontecimientos | 109 (49 %) | 140 (63 %) |
| Mediana de la SLP en meses (IC del 95 %) | 11,2 (9,3; 16,7) | 7,8 (7,3; 9,3) |
| Hazard ratio (IC del 95 %)2 | 0,65 (0,51; 0,84) | |
| valor de p3 | 0,0009 | |
| Tasa de respuesta objetiva según el BICR1 | ||
| TRO (IC del 95 %)4 | 60 % (53; 66) | 53 % (46; 60) |
| Supervivencia global5 | ||
| Número (%) de pacientes con acontecimientos | 97 (43,9 %) | 106 (47,7 %) |
| Mediana de la SG en meses (IC del 95 %) | 31,21 (25,56; NA) | 28,39 (24,44; NA) |
| Hazard ratio (IC del 95 %)2 | 0,915 (0,694; 1,206) | |
1 Basado en el análisis principal de la SLP (fecha de corte de los datos: 3 de marzo de 2025) con una mediana de tiempo de seguimiento de 14 meses.
2 Hazard ratio basado en el modelo de riesgos proporcionales de Cox estratificado.
3 Prueba de log-rank ajustada por los factores de estratificación: intervalo sin tratamiento (enfermedad de novo frente a recurrente en los 6 a 12 meses frente a enfermedad recurrente aparecida > 12 meses después de la finalización del tratamiento en el contexto curativo) y región geográfica (EE. UU./Canadá/Europa occidental frente a resto del mundo). 4 Basado en los IC del 95 % bilaterales usando el método de Clopper-Pearson.
5 Basado en el análisis intermedio de la SG (fecha de corte de los datos: 16 de febrero de 2026). BICR = Blinded Independent Central Review (Grupo de revisión centralizado, independiente y que no conoce la asignación del tratamiento); IC = intervalo de confianza
NA = no alcanzada
TPC = nab-paclitaxel, paclitaxel o gemcitabina.
Figura 1: Supervivencia libre de progresión según el BICR en ASCENT-04 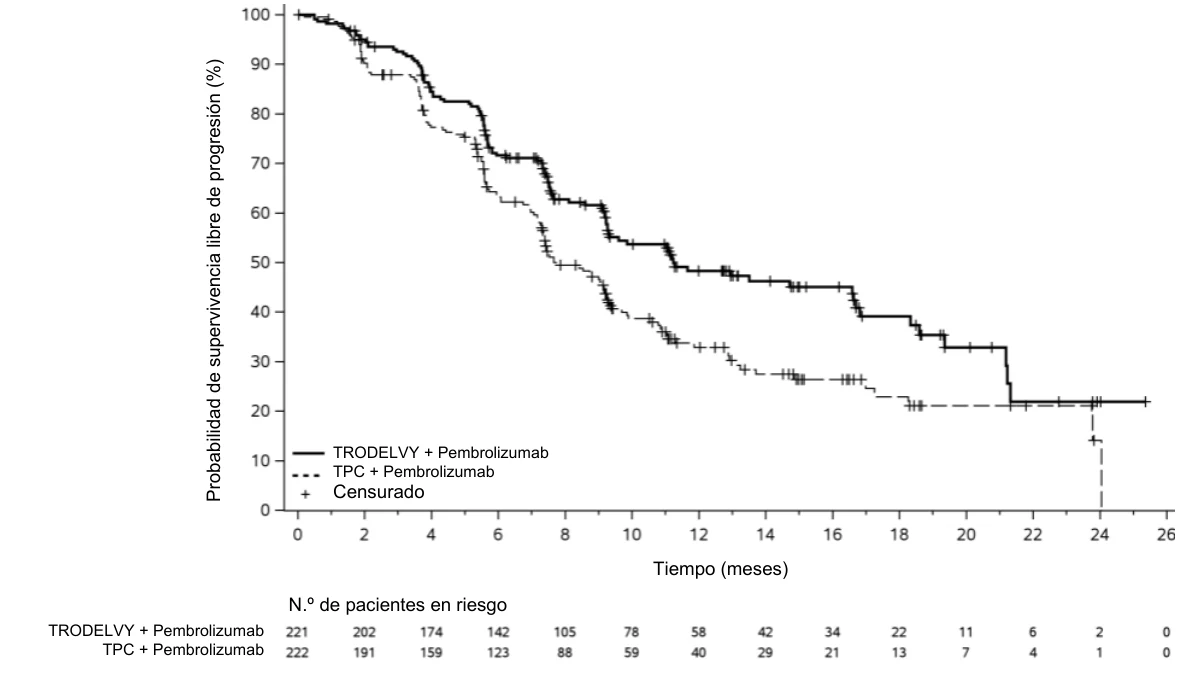
Figura 2: Supervivencia global en ASCENT-04
CMTN localmente avanzado irresecable o metastásico no tratado previamente en pacientes que no son candidatos a tratamiento con inhibidores de PD-1/PD-L1 (ASCENT-03)
Se evaluó la eficacia de sacituzumab govitecán en un estudio multicéntrico, abierto y aleatorizado (ASCENT-03) llevado a cabo en 558 pacientes con cáncer de mama triple negativo localmente avanzado irresecable o metastásico (CMTNm) que no habían recibido tratamiento sistémico previo para la enfermedad avanzada y que no eran candidatos a tratamiento con inhibidores de PD-1/PD-L1. En el estudio se incluyeron pacientes con tumores que eran negativos para PD-L1 (definido como presentar un tumor con una CPS < 10 utilizando el ensayo de inmunohistoquímica [IHQ] 22C3) y pacientes con tumores positivos para PD-L1 (definido como tener una CPS ≥ 10 utilizando el ensayo de IHQ 22C3) si habían recibido tratamiento con un inhibidor de PD-1 o PD-L1 en el contexto (neo)adyuvante o si presentaban una comorbilidad que excluía el tratamiento con un inhibidor de PD-1
o PD-L1.
Los pacientes podían haber recibido quimioterapia con o sin un inhibidor de PD-1 o PD-L1 y/o radioterapia durante la fase inicial del CMTN; no obstante, debían haber transcurrido al menos 6 meses entre la finalización de la terapia sistémica (neo)adyuvante para el cáncer de mama o la cirugía, lo que ocurriera más tarde, y la primera recurrencia local o a distancia. No se permitía el tratamiento previo con inhibidores de la topoisomerasa 1 o conjugados anticuerpo-fármaco que contuvieran un inhibidor de la topoisomerasa.
Los pacientes fueron aleatorizados (1:1) para recibir sacituzumab govitecán 10 mg/kg como perfusión intravenosa los días 1 y 8 de un ciclo de tratamiento de 21 días (n = 279) o el TPC (n = 279). El investigador determinó el TPC antes de la aleatorización desde uno de los siguientes tratamientos: gemcitabina y carboplatino, paclitaxel o nab-paclitaxel. La aleatorización se estratificó por enfermedad de novo frente a enfermedad recurrente en los 6 a 12 meses siguientes a la finalización del tratamiento en el contexto curativo frente a enfermedad recurrente > 12 meses después de la finalización del tratamiento en el contexto curativo, y por región geográfica (Estados Unidos, Canadá, Europa occidental y resto del mundo).
Los pacientes fueron tratados hasta la progresión de la enfermedad verificada por el BICR, toxicidad inaceptable, muerte o retirada del consentimiento. Se realizaron evaluaciones de imagen tumoral cada 6 semanas durante el primer año y, posteriormente, cada 12 semanas a partir de entonces. Tras la progresión objetiva de la enfermedad verificada por el BICR y la suspensión del tratamiento del estudio, los pacientes que se habían aleatorizado a quimioterapia según el TPC pudieron recibir sacituzumab govitecán suministrado durante la fase de diseño cruzado de este estudio, si cumplían los criterios de elegibilidad.
La variable primaria de eficacia fue la progresión libre de supervivencia (SLP) determinada por el BICR según los criterios RECIST v1.1. Las variables de eficacia adicionales incluyeron la supervivencia global (SG) y la tasa de respuesta objetiva (TRO) según el BICR.
La mediana de edad de la población del estudio fue de 55 años (intervalo: 23-86 años) y el 26 % de los pacientes tenían 65 años o más; el 99,5 % de los pacientes eran mujeres. La mayoría de los pacientes eran de raza blanca (64 %), el 23 % eran asiáticos, el 3 % eran de raza negra y el 4 % pertenecían a otras razas. El 31 % de los pacientes presentaba una enfermedad de novo, el 21 % de los pacientes presentaba enfermedad recurrente con un intervalo libre de enfermedad (ILE) de 6 a 12 meses y el 48 % de los pacientes tenían un ILE de > 12 meses. El 99,5 % de los pacientes incluidos presentaba tumores PD-L1 negativos y el 0,5 % presentaba tumores PD-L1 positivos. Al entrar en el estudio, todos los pacientes tenían un estado funcional ECOG de 0 (66 %) o 1 (34 %). La mayoría de los pacientes (97,8 %) presentaba enfermedad metastásica en el momento de la selección; se observaron metástasis cerebrales en el 5 % de los pacientes. El estado mutacional de BRCA 1/2 se conocía en el 76 % de los participantes, de los cuales el 18 % de los participantes del estudio analizados eran positivos para mutaciones de BRCA.
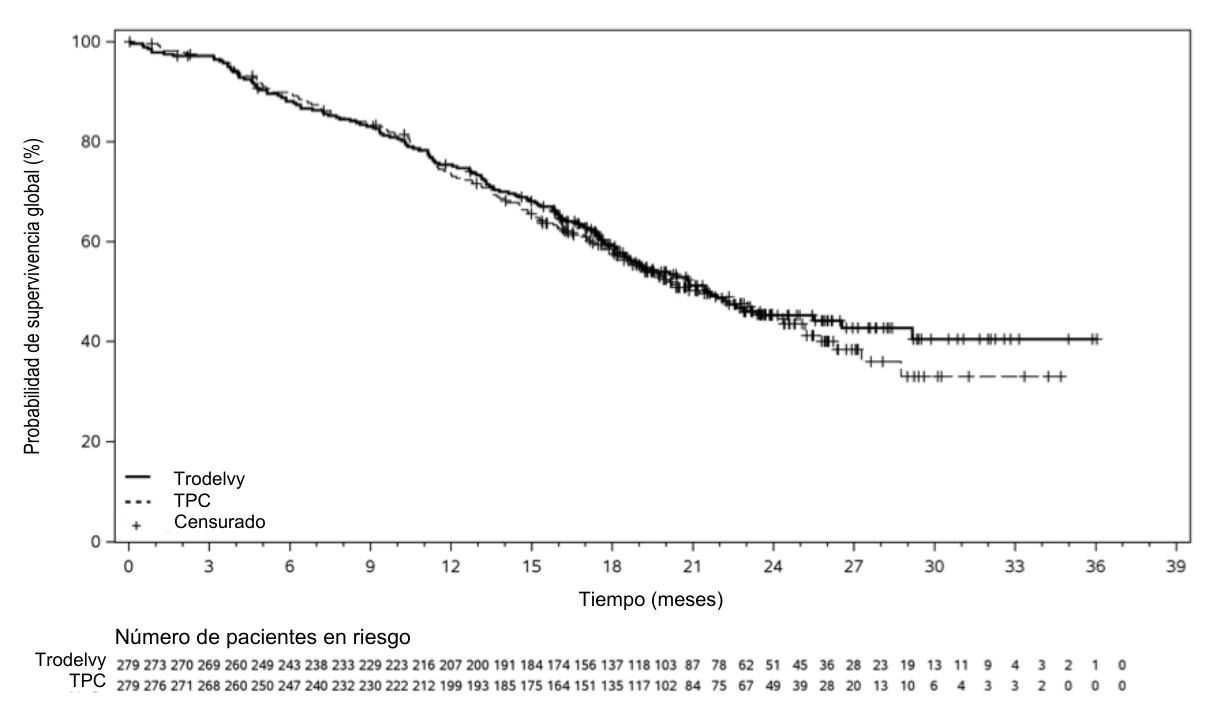
El tratamiento con sacituzumab govitecán mostró una mejora estadísticamente significativa en la SLP en comparación con el TPC según el BICR. En el momento del primer análisis intermedio de la SG, los pacientes tenían una mediana de seguimiento de 17,7 meses. Los resultados de eficacia se resumen en la Tabla 5 y en las Figuras 3 y 4.
Tabla 5: Variables de eficacia (ASCENT-03)
Sacituzumab govitecán N = 279 | TPC N = 279 | |
| Supervivencia libre de progresión según el BICR1 | ||
| Número (%) de pacientes con acontecimientos | 161 (58 %) | 188 (67 %) |
| Mediana de la SLP en meses (IC del 95 %) | 9,7 (8,1; 11,1) | 6,9 (5,6; 8,2) |
| Hazard ratio (IC del 95 %)2 | 0,62 (0,50; 0,77) | |
| valor de p3 | < 0,0001 | |
| Tasa de respuesta objetiva según el BICR1 | ||
| TRO (IC del 95 %)4 | 48 % (42 %; 54 %) | 46 % (40 %; 52 %) |
| Supervivencia global5 | ||
| Número (%) de pacientes con acontecimientos | 139 (50 %) | 144 (52 %) |
| Mediana de la SG en meses (IC del 95 %) | 21,5 (18,9; 26,5) | 21,3 (18,7; 25,2) |
| Hazard ratio (IC del 95 %)2 | 0,95 (0,75; 1,20) | |
1 Basado en el análisis principal de la SLP (fecha de corte de los datos: 2 de abril de 2025) con una mediana de tiempo de seguimiento de 13,2 meses.
2 Hazard ratio con IC del 95 % basado en el modelo de riesgos proporcionales de Cox estratificado ajustado por los factores de estratificación de la aleatorización: estratificación de la enfermedad (enfermedad de novo frente a recurrente en los 6 a 12 meses frente a enfermedad recurrente aparecida > 12 meses después de la finalización del tratamiento en el contexto curativo) y región geográfica (EE. UU./Canadá/Europa occidental frente a resto del mundo). 3 Valor de p bilateral basado en la prueba de log-rank ajustada por los factores de estratificación de la aleatorización:
estratificación por enfermedad (enfermedad de novo frente a recurrente en los 6 a 12 meses frente a enfermedad recurrente aparecida > 12 meses después de la finalización del tratamiento en el contexto curativo) y región geográfica (EE. UU./Canadá/Europa occidental frente a resto del mundo).
4 El IC del 95 % se basa en el método exacto de Clopper-Pearson.
5 Basado en el primer análisis intermedio de la SG (fecha de corte de los datos: 27 de octubre de 2025) con una mediana del tiempo de seguimiento de 17,7 meses.
BICR = Blinded Independent Central Review (Grupo de revisión centralizado, independiente y que no conoce la asignación del tratamiento); IC = intervalo de confianza.
TPC = gemcitabina y carboplatino, paclitaxel o nab-paclitaxel.
Figura 3: Supervivencia libre de progresión según el BICR en ASCENT-03 (fecha de corte de los datos: 2 de abril de 2025)
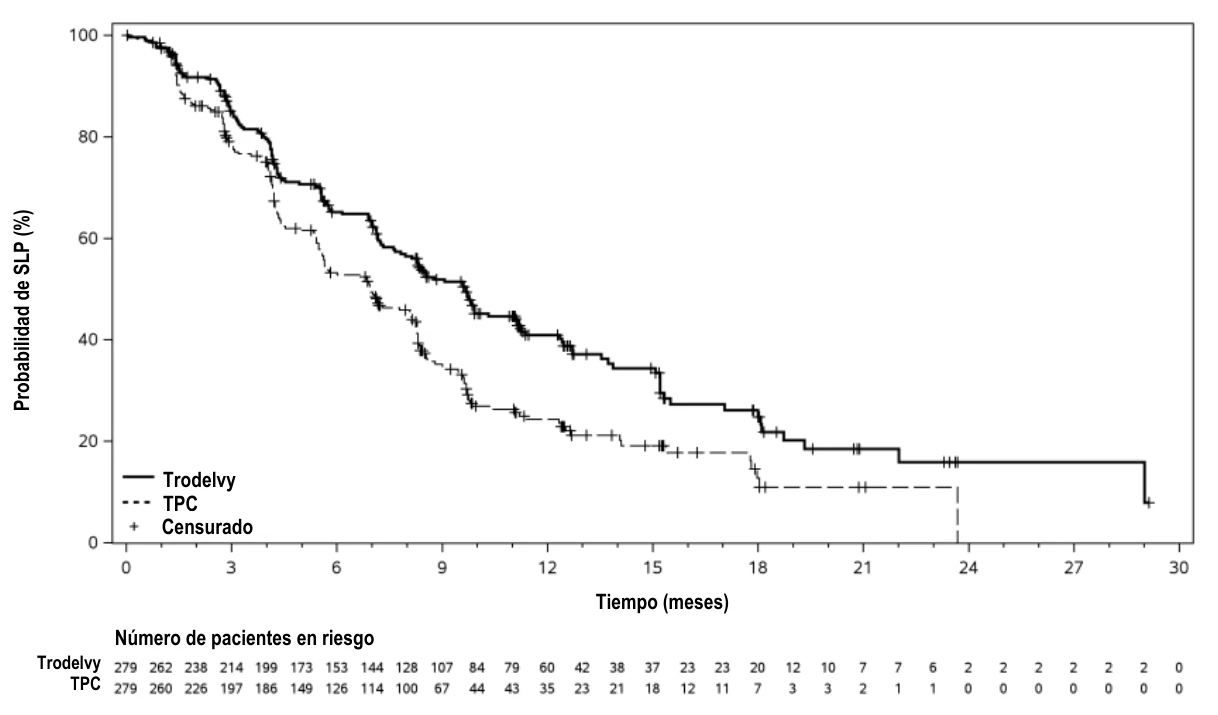
Figura 4: Supervivencia global en ASCENT-03 (fecha de corte de los datos: 27 de octubre de 2025)
Cáncer de mama triple negativo irresecable o metastásico (ASCENT)
Se evaluó la eficacia y seguridad de sacituzumab govitecán en ASCENT (IMMU-132-05), un estudio internacional de fase III, multicéntrico, abierto y aleatorizado llevado a cabo en 529 pacientes con CMTN localmente avanzado irresecable o metastásico que habían recaído después de al menos dos quimioterapias previas (sin límite máximo) para el cáncer de mama. La terapia temprana adyuvante o neoadyuvante para la enfermedad más limitada fue considerada como uno de los tratamientos previos requeridos si el desarrollo de enfermedad irresecable, localmente avanzada o metastásica ocurrió en un período de 12 meses después de terminar la quimioterapia. Todos los pacientes recibieron tratamiento previo con taxanos en la etapa adyuvante, neoadyuvante o avanzada, a menos que presentaran una contraindicación o fueran intolerantes a los taxanos. Se permitieron los inhibidores de poli-ADP ribosa polimerasa (PARP) como una de las dos quimioterapias previas en los pacientes con una mutación documentada de la línea germinal BRCA1 o BRCA2.
Los pacientes fueron aleatorizados (1:1) para recibir sacituzumab govitecán 10 mg/kg como perfusión intravenosa el día 1 y el día 8 de un ciclo de tratamiento de 21 días o el TPC, que se dosificó según el área de superficie corporal y la ficha técnica autorizada. El investigador determinó el TPC antes de la aleatorización entre uno de los siguientes tratamientos en monoterapia: eribulina (n = 139), capecitabina (n = 33), gemcitabina (n = 38) o vinorelbina (excepto si el paciente presentaba una neuropatía de grado ≥ 2, n = 52). Los pacientes con metástasis cerebrales estables (tratados previamente, sin progresión, sin medicamentos antiepilépticos y con dosis estables de corticoesteroides durante al menos 2 semanas) fueron aptos para participar en el estudio. Las imágenes por resonancia magnética nuclear (RMN) para evaluar las metástasis cerebrales se requirieron solo para pacientes con metástasis cerebrales conocidas o sospechadas. Se excluyeron los pacientes con enfermedad de Gilbert conocida, enfermedad solamente ósea, antecedentes conocidos de angina inestable, infarto de miocardio o insuficiencia cardiaca congestiva, enfermedad intestinal inflamatoria crónica activa o perforación gastrointestinal (GI), virus de la inmunodeficiencia humana (VIH), infección activa por el virus de la hepatitis B o C, que habían recibido una vacuna viva en los 30 días previos o que habían recibido previamente irinotecán.
Los pacientes fueron tratados hasta la progresión de la enfermedad o toxicidad inaceptable. La variable primaria de eficacia fue la SLP en pacientes sin metástasis cerebrales al inicio del estudio (es decir, MCNeg) según lo evaluado por un BICR compuesto por expertos en radiología que utiliza los criterios RECIST v1.1. Las variables secundarias de eficacia incluyeron la SLP según el BICR para la población general, incluidos todos los pacientes con y sin metástasis cerebrales, la supervivencia global (SG), la tasa de respuesta objetiva (TRO) y la duración de la respuesta (DR).
El análisis principal incluyó a 235 pacientes con MCNeg en el grupo de sacituzumab govitecán y a 233 pacientes con MCNeg en el grupo de TPC. El análisis de la población general incluyó a 267 pacientes en el grupo de sacituzumab govitecán y a 262 pacientes en el grupo de TPC.
Las características demográficas y basales de la población general (n = 529) fueron: mediana de edad de 54 años (intervalo: 27-82 años) y 81 % < 65 años; 99,6 % mujeres; 79 % de raza blanca; 12 % de raza negra; la mediana del número de tratamientos sistémicos previos fue 4; el 69 % había recibido de 2 a 3 quimioterapias previas; el 31 % había recibido > 3 quimioterapias previas; el 42 % tenía metástasis en el hígado; el 12 % presentaba o tenía antecedentes de metástasis cerebrales. El 8 % eran positivos para el estado mutacional de BRCA1 o BRCA2; el estado de BRCA estaba disponible para 339 pacientes. Al entrar en el estudio, todos los pacientes tenían un estado funcional ECOG de 0 (43 %) o 1 (57 %). La mediana del tiempo desde el diagnóstico del estadio 4 hasta la entrada en el estudio fue de 16,2 meses (rango: −0,4 a 202,9 meses). Las quimioterapias previas más frecuentes fueron ciclofosfamida (83 %), antraciclina (83 %) incluyendo doxorrubicina (53 %), paclitaxel (78 %), carboplatino (65 %), capecitabina (67 %), gemcitabina (36 %), docetaxel (35 %) y eribulina (33 %). En general, el 29 % de los pacientes había recibido tratamiento previo con PD-1 o PD-L1. El 13 % de los pacientes del grupo de sacituzumab govitecán en la población general recibieron solo una línea previa de tratamiento sistémico en el contexto metastásico.
Los resultados de eficacia en la población de MCNeg mostraron una mejora estadísticamente significativa con sacituzumab govitecán frente al TPC en la SLP y la SG con hazard ratios (HR) de 0,41 (n = 468; IC del 95 %: 0,32; 0,52; valor de p: < 0,0001) y 0,48 (n = 468; IC del 95 %: 0,38; 0,59; valor de p: < 0,0001), respectivamente. La mediana de la SLP fue de 5,6 meses vs 1,7 meses; la mediana de la SG fue de 12,1 meses vs 6,7 meses, en pacientes tratados con sacituzumab govitecán y TPC, respectivamente.
Los resultados de eficacia en la población general fueron coherentes con la población MCNeg en el análisis final pre-especificado (fecha de corte: 11 de marzo de 2020) y se resumen en la Tabla 6.
Tabla 6: Variables de eficacia (población general) – análisis final pre-especificado (ASCENT)
| Análisis final pre-especificado (fecha de corte: 11 de marzo de 2020) | ||
Sacituzumab govitecán n = 267 | Tratamiento a elección del médico (TPC) n = 262 | |
| Supervivencia libre de progresión1 | ||
| Número de acontecimientos (%) | 190 (71,2) | 171 (65,3) |
| Mediana de la SLP en meses (IC del 95 %) | 4,8 (4,1;5,8) | 1,7 (1,5; 2,5) |
| Hazard ratio (IC del 95 %) | 0,43 (0,35; 0,54) | |
| valor de p2 | < 0,0001 | |
| Supervivencia global | ||
| Número de muertes (%) | 179 (67,0) | 206 (78,6) |
| Mediana de la SG en meses (IC del 95 %) | 11,8 (10,5; 13,8) | 6,9 (5,9; 7,7) |
| Hazard ratio (IC del 95 %) | 0,51 (0,41; 0,62) | |
| valor de p2 | < 0,0001 | |
| Tasa de respuesta global (TRG) | ||
| Número de pacientes que responden al tratamiento (%) | 83 (31) | 11 (4) |
| Odds ratio (IC del 95 %) | 10,99 (5,66; 21,36) | |
| valor de p3 | < 0,0001 | |
| Respuesta completa, n (%) | 10 (4) | 2 (1) |
| Respuesta parcial, n (%) | 73 (27) | 9 (3) |
| Duración de la respuesta (DR) | ||
| Mediana de la DR en meses (IC del 95 %) | 6,3 (5,5; 9,0) | 3,6 (2.8, NE) |
1 La SLP se define como el tiempo desde la fecha de la aleatorización hasta la fecha de la primera progresión radiológica de la enfermedad o la muerte por cualquier causa, lo que ocurra primero.
2 Prueba de log-rank estratificado ajustada por factores de estratificación: número de quimioterapias previas, presencia de metástasis cerebrales conocidas al entrar en el estudio y región.
3 Basado en la prueba de Cochran-Mantel-Haenszel.
IC = intervalo de confianza
En un análisis de eficacia actualizado (cierre final de la base de datos a fecha de 25 de febrero de 2021), los resultados fueron coherentes con el análisis final pre-especificado. La mediana de la SLP según el BICR fue de 4,8 meses vs 1,7 meses en pacientes tratados con sacituzumab govitecán y TPC, respectivamente (HR de 0,41: IC del 95 %: 0,33; 0,52). La mediana de la SG fue de 11,8 meses vs 6,9 meses, respectivamente (HR de 0,51: IC del 95 %: 0,42; 0,63). Las curvas de Kaplan-Meier para la SLP según el BICR y la SG actualizadas se presentan en las Figuras 5 y 6.
Figura 5: Supervivencia libre de progresión (población general; cierre final de la base de datos a fecha de 25 de febrero de 2021) según el BICR en ASCENT
Tiempo (meses) Número de pacientes en riesgo
Trodelvy 267 184 135 82 55 34 23 17 11 8 5 1 0 TPC 262 86 36 12 6 3 1 1 0 0 0 0 0
Figura 6: Supervivencia global (población general; cierre final de la base de datos a fecha de 25 de febrero de 2021) en ASCENT
Tiempo (meses) Número de pacientes en riesgo
Trodelvy 267 250 232 209 178 152 125 108 79 62 49 37 25 14 7 2 0 TPC 262 222 174 132 101 66 54 45 34 31 26 12 7 3 2 0 0
Análisis de subgrupos
En los análisis de subgrupos, las mejorías en la SLP y la SG en pacientes tratados con sacituzumab govitecán en comparación con TPC fueron coherentes en todos los subgrupos de pacientes independientemente de la edad, la raza, el estado de BRCA, el número total de tratamientos sistémicos previos (2 y > 2, 2-3 y > 3) y en el contexto metastásico (1 y > 1), tratamiento previo con antraciclina
o PDL1 y metástasis hepáticas.
Metástasis cerebral
Un análisis exploratorio de la SLP y la SG en pacientes con metástasis cerebrales estables, tratados previamente, mostró un HR estratificado de 0,65 (n = 61; IC del 95 %: 0,35; 1,22); y 0,87 (n = 61; IC del 95 %: 0,47; 1,63), respectivamente. La mediana de la SLP fue de 2,8 meses vs 1,6 meses; la mediana de la SG fue de 6,8 meses vs 7,5 meses, en pacientes tratados con sacituzumab govitecán y TPC, respectivamente.
| Expresión de Trop-2 | |||||
| Se realizaron análisis de subgrupos adicionales para evaluar la eficacia según los niveles de expresión | |||||
| de Trop-2 tumoral y los resultados fueron coherentes para los diferentes métodos de medida utilizados. | |||||
| En pacientes con niveles bajos de Trop-2 utilizando el índice H de la membrana por cuartiles, se | |||||
| demostró el beneficio de sacituzumab govitecán sobre TPC tanto para la SLP (HR de 0,64; IC del | |||||
| 95 %: 0,37; 1,11) como para la SG (HR de 0,71; IC del 95 %: 0,42; 1,21). | |||||
Cáncer de mama HR positivo, HER2 negativo
Cáncer de mama irresecable o metastásico HR positivo/HER2 negativo (TROPiCS-02)
Se evaluó la eficacia de sacituzumab govitecán en un estudio multicéntrico, abierto y aleatorizado, TROPiCS-02 (IMMU-132-09), llevado a cabo en 543 pacientes con cáncer de mama irresecable localmente avanzado o metastásico HR-positivo, HER2-negativo (IHC 0, IHC 1+ o IHC 2+/ISH–) con progresión de la enfermedad tras los tratamientos siguientes en cualquier contexto: un inhibidor de CDK 4/6, terapia endocrina y un taxano; los pacientes habían recibido al menos dos quimioterapias previas en el contexto metastásico (una de las cuales se podía haber administrado en el contexto neoadyuvante o adyuvante si hubo progresión o recurrencia en los 12 meses después de haber completado la quimioterapia). Se excluyeron del estudio los pacientes con enfermedad solo ósea, enfermedad intestinal inflamatoria crónica activa y antecedentes conocidos de obstrucción intestinal, antecedentes conocidos de angina inestable o infarto de miocardio o insuficiencia cardiaca congestiva,
o infección activa por hepatitis B o C.
Los pacientes fueron aleatorizados (1:1) para recibir sacituzumab govitecán 10 mg/kg como perfusión intravenosa el día 1 y el día 8 de un ciclo de tratamiento de 21 días (n = 272) o el TPC (n = 271). El investigador determinó el TPC antes de la aleatorización entre uno de los siguientes tratamientos en monoterapia: eribulina (n = 130), vinorelbina (n = 63), gemcitabina (n = 56) o capecitabina (n = 22). La aleatorización se estratificó según los tratamientos quimioterápicos previos para enfermedad metastásica (2 vs 3-4), la presencia de metástasis visceral (sí vs no) y terapia endocrina en el contexto metastásico durante al menos 6 meses (sí vs no).
Los pacientes fueron tratados hasta la progresión de la enfermedad o toxicidad inaceptable. La variable primaria de eficacia fue la SLP según el BICR utilizando los RECIST v1.1. Las variables de eficacia adicionales incluyeron la SG, la TRO según el BICR y la DR según el BICR.
La mediana de la edad de la población del estudio fue de 56 años (intervalo: 27-86 años), y el 26 % de los pacientes tenían 65 años o más. Casi todos los pacientes fueron mujeres (99 %). La mayoría de los pacientes eran de raza blanca (67 %); el 4 % de raza negra; el 3 % asiáticos y el 26 % de raza desconocida. Los pacientes recibieron una mediana de 7 (intervalo: de 3 a 17) tratamientos sistémicos previos en cualquier contexto y una mediana de 3 (intervalo: de 0 a 8) tratamientos sistémicos previos con quimioterapia en el contexto metastásico. Aproximadamente el 42 % de los pacientes había recibido 2 tratamientos quimioterápicos previos para enfermedad metastásica en comparación con el 58 % de los pacientes que había recibido de 3 a 4 tratamientos quimioterápicos previos. La mayoría de los pacientes habían recibido terapia endocrina en el contexto metastásico durante ≥ 6 meses (86 %). Los pacientes tenían un estado funcional ECOG de 0 (44 %) o 1 (56 %). El 95 % de los pacientes tenía metástasis viscerales; el 4,6 % de los pacientes tenía metástasis cerebrales previamente tratadas y estables.
Sacituzumab govitecán demostró una mejora estadísticamente significativa en la SLP según el BICR y en la SG en comparación con el TPC. En general, la mejora en la SLP según el BICR y en la SG fue coherente entre los subgrupos pre-especificados. En la Tabla 7 se resumen los resultados de eficacia.
Tabla 7: Variables de eficacia – análisis final pre-especificado (TROPiCS-02)
Sacituzumab govitecán n = 272 | TPC n = 271 | |
| Supervivencia libre de progresión según el BICR1 | ||
| Número de acontecimientos (%) | 170 (62,5 %) | 159 (58,7 %) |
| Mediana de la SLP en meses (IC del 95 %) | 5,5 (4,2, 7,0) | 4,0 (3,1, 4,4) |
| Hazard ratio (IC del 95 %) | 0,661 (0,529, 0,826) | |
| valor de p2 | 0,0003 | |
| Tasa de SLP a los 12 meses, % (IC del 95 %) | 21,3 (15,2, 28,1) | 7,1 (2,8, 13,9) |
| Supervivencia global3 | ||
| Número de acontecimientos (%) | 191 (70,2 %) | 199 (73,4 %) |
| Mediana de la SG en meses (IC del 95 %) | 14,4 (13,0, 15,7) | 11,2 (10,1, 12,7) |
| Hazard ratio (IC del 95 %) | 0,789 (0,646, 0,964) | |
| valor de p2 | 0,0200 | |
| Tasa de respuesta objetiva según el BICR3 | ||
| Número de pacientes que responden al tratamiento (%) | 57 (21,0 %) | 38 (14,0 %) |
| Odds ratio (IC del 95 %) | 1,625 (1,034, 2,555) | |
| valor de p | 0,0348 | |
1 La SLP se define como el tiempo desde la fecha de la aleatorización hasta la fecha de la primera progresión radiológica de la enfermedad o la muerte por cualquier causa, lo que ocurra primero (fecha de corte de los datos: 3 de enero de 2022). 2 Prueba de log-rank estratificado ajustada por factores de estratificación: tratamientos quimioterápicos previos para enfermedad metastásica (2 vs 3-4), presencia de metástasis viscerales (sí vs no), y terapia endocrina en el contexto metastásico durante al menos 6 meses (sí vs no).
3 Basado en el segundo análisis intermedio de la SG (fecha de corte de los datos: 1 de julio de 2022). BICR = Blinded Independent Central Review (Grupo de revisión centralizado, independiente y que no conoce la asignación del tratamiento); IC = intervalo de confianza
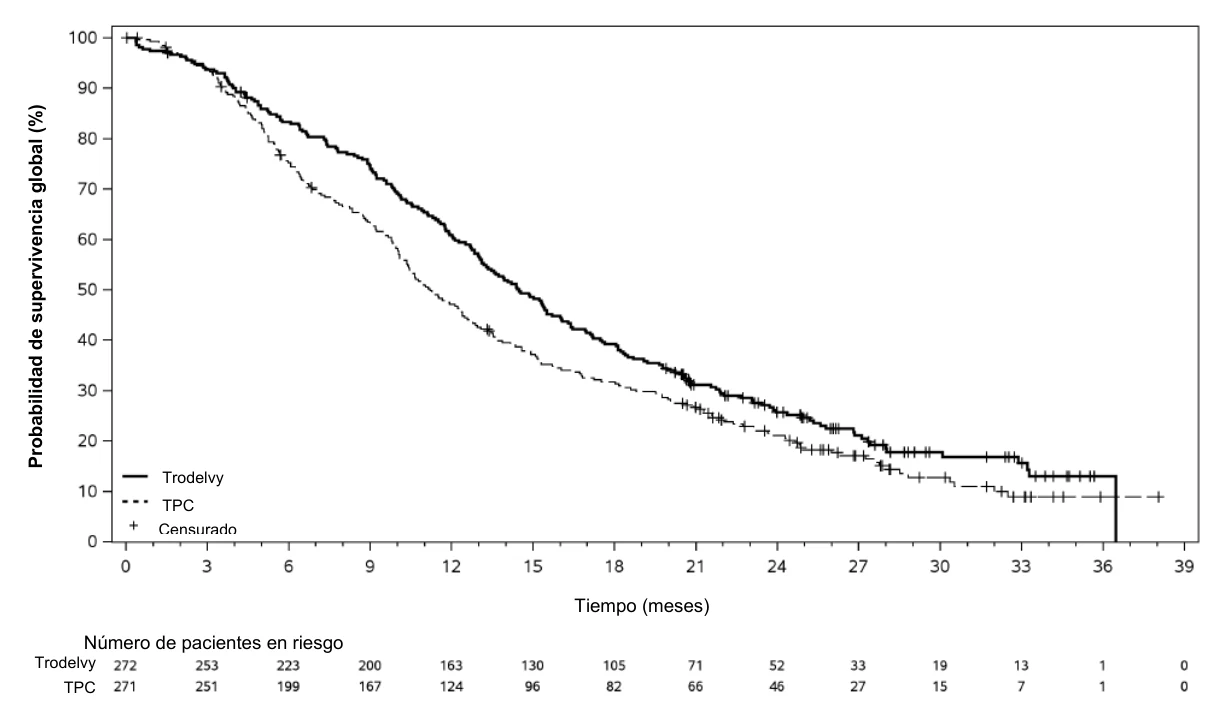
En un análisis de eficacia actualizado con una mediana de seguimiento de 12,8 meses (fecha de corte de los datos: 1 de diciembre de 2022), los resultados fueron coherentes con el análisis final pre-especificado. La mediana de la SLP según el BICR
| fue de 5,5 | meses |
vs 4,0 meses en pacientes tratados con sacituzumab govitecán y TPC, respectivamente
| (HR de 0,65: IC del 95 %: 0,53; 0,81) |
. La mediana de la SG fue de 14,5 meses vs 11,2 meses, respectivamente (HR de 0,79: IC del 95 %: 0,65; 0,95). Las curvas de Kaplan-Meier para la SLP según el BICR y la SG actualizadas se presentan en las Figuras 7 y 8.
Figura 7: Supervivencia libre de progresión según el BICR (fecha de corte de los datos: 1 de diciembre de 2022) en TROPiCS-02
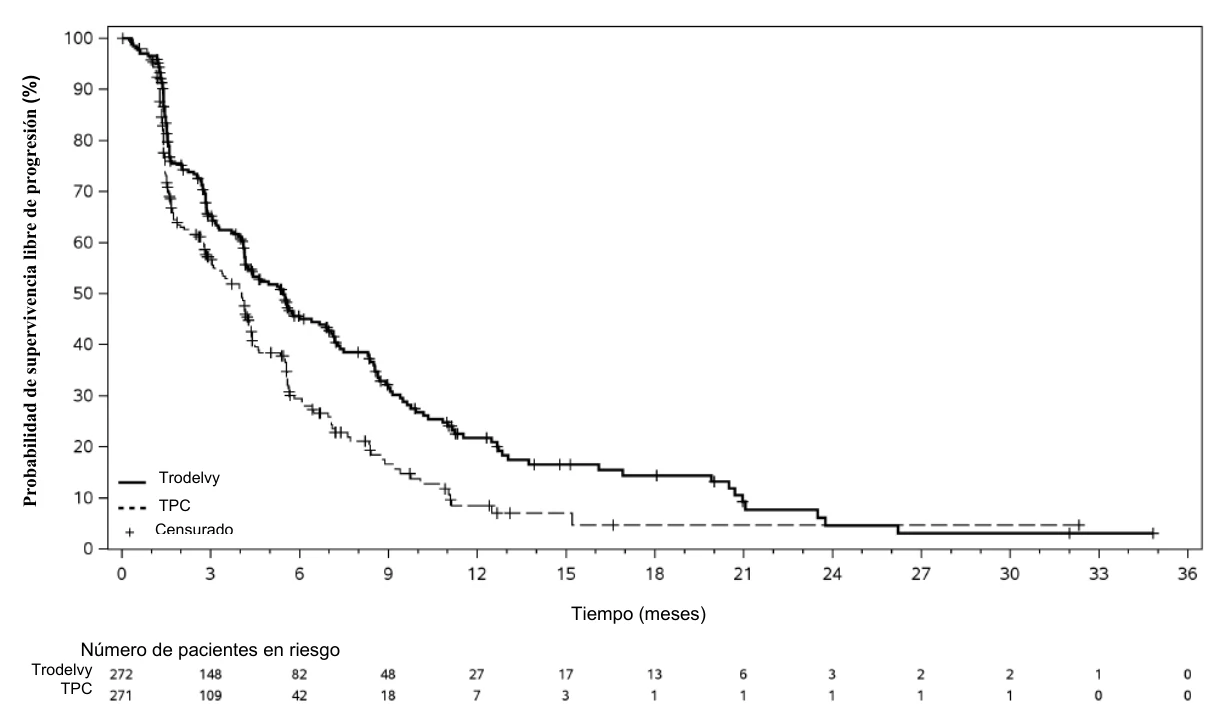
Figura 8: Supervivencia global (fecha de corte de los datos: 1 de diciembre de 2022) en TROPiCS-02
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con sacituzumab govitecán en todos los grupos de la población pediátrica para el tratamiento del cáncer de mama (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Se evaluó la farmacocinética sérica de sacituzumab govitecán y SN-38 en pacientes con cáncer de mama metastásico (CMm) que recibieron sacituzumab govitecán a una dosis de 10 mg/kg en monoterapia o en combinación con pembrolizumab. Los parámetros farmacocinéticos de sacituzumab govitecán y SN-38 libre cuando se administran en monoterapia o en combinación con pembrolizumab se presentan en la Tabla 8.
La administración concomitante con pembrolizumab no tuvo ningún efecto sobre la farmacocinética de sacituzumab govitecán o SN-38.
Tabla 8: Resumen de los parámetros FC medios (CV%) de sacituzumab govitecán y SN-38 libre
| Sacituzumab govitecán | SN-38 libre | |
| Cmáx [ng/ml] | 258 378 (17 %) | 97 (41 %) |
| AUC0-168 [ng*h/ml] | 12 285 980 (19 %) | 3 120 (62 %) |
*Parámetros estimados según los análisis FC poblaciones.
Cmáx: concentración sérica máxima de 0-168 horas después de la primera dosis.
AUC0-168: área bajo la curva de la concentración sérica durante 168 horas después de la primera dosis.
Distribución
Según los análisis farmacocinéticos poblacionales, el volumen de distribución en estado estacionario de sacituzumab govitecán cuando se administraba en monoterapia o en combinación con pembrolizumab fue de 4,79 l.
Biotransformación
No se han realizado estudios de metabolismo con sacituzumab govitecán.
SN-38 (la fracción de molécula pequeña de sacituzumab govitecán) se metaboliza a través de la UGT1A1.
Eliminación
La mediana de la semivida de eliminación (t1/2) de sacituzumab govitecán y SN-38 libre, según el análisis farmacocinético poblacional, en pacientes que recibieron sacituzumab govitecán en monoterapia o en combinación con pembrolizumab, fue de 170 y 21,4 horas, respectivamente. El aclaramiento medio estimado (CV %) de sacituzumab govitecán fue de 0,129 l/h (21 %).
Poblaciones especiales
Los análisis farmacocinéticos en pacientes tratados con sacituzumab govitecán no identificaron un efecto de la edad, la raza y la insuficiencia renal leve o moderada sobre la farmacocinética de sacituzumab govitecán.
Insuficiencia renal
Se sabe que la eliminación renal contribuye mínimamente a la excreción de SN-38, la fracción de molécula pequeña de sacituzumab govitecán. No hay datos sobre la farmacocinética de sacituzumab govitecán en pacientes con insuficiencia renal grave o enfermedad renal terminal (ClCr < 15 ml/min).
Insuficiencia hepática
La exposición a sacituzumab govitecán es similar en pacientes con insuficiencia hepática leve (bilirrubina ≤ LSN y AST > LSN, o bilirrubina > 1,0 a ≤ 1,5 LSN y AST de cualquier nivel) y pacientes con función hepática normal (bilirrubina y AST ≤ LSN).
Existen datos limitados sobre la exposición a sacituzumab govitecán y a SN-38 libre en pacientes con insuficiencia hepática moderada o grave.
5.3 Datos preclínicos sobre seguridad
SN-38 fue clastogénica en una prueba de micronúcleos de células de mamífero in vitro en células de ovario de hámster chino y no fue mutagénica en un ensayo de mutación inversa bacteriana (Ames) in vitro.
En un estudio de toxicidad a dosis repetidas en monos cynomolgus, la administración intravenosa de sacituzumab govitecán causó atrofia del endometrio, hemorragia uterina, atresia folicular aumentada del ovario y atrofia de las células epiteliales vaginales a dosis ≥ 60 mg/kg (1,9 veces la dosis recomendada en humanos de 10 mg/kg basada en la escala alométrica por peso corporal).
Los datos de los estudios preclínicos del nuevo excipiente MES no muestran riesgos especiales para los seres humanos según los estudios convencionales de toxicidad y genotoxicidad a dosis repetidas.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Ácido 2-(N-morfolino) etano sulfónico (MES)
Polisorbato 80 (E433)
Dihidrato de trehalosa
6.2 Incompatibilidades
Este medicamento no debe mezclarse con otros medicamentos, excepto con los mencionados en la sección 6.6.
6.3 Periodo de validez
Vial sin abrir
3 años.
Después de la reconstitución
La solución reconstituida se debe usar inmediatamente para preparar la solución diluida para perfusión. Si no se utiliza inmediatamente, la bolsa de perfusión que contiene la solución diluida se puede conservar en nevera (entre 2 °C y 8 °C) hasta 24 horas protegida de la luz.
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 °C y 8 °C).
No congelar.
Conservar el vial en el embalaje exterior para protegerlo de la luz.
Para las condiciones de conservación tras la reconstitución y la dilución del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Vial de 50 ml de vidrio transparente de tipo I, incoloro, con un tapón de butilo elastomérico y sellado con una tapa de aluminio flip-off que contiene 200 mg de sacituzumab govitecán.
Cada envase contiene un vial.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Trodelvy es un medicamento citotóxico. Se deben seguir los procedimientos especiales de manipulación y eliminación correspondientes.
Reconstitución
- Calcule la dosis requerida (mg) de Trodelvy en función del peso corporal del paciente.
Con una jeringa estéril, inyecte lentamente 20 ml de solución inyectable de cloruro de sodio
9 mg/ml (0,9 %) en cada vial. La concentración resultante será de 10 mg/ml.
Mezcle suavemente los viales y deje que se disuelvan durante un periodo de tiempo de hasta
15 minutos. No los agite. Se debe inspeccionar visualmente el producto para detectar partículas y cambios de color antes de su administración. La solución no debe tener partículas visibles y debe ser transparente y amarilla. No utilice la solución reconstituida si está turbia o presenta cambios de color.
- Utilícela inmediatamente para preparar una solución diluida para perfusión.
Dilución
- Calcule el volumen necesario de la solución reconstituida para obtener la dosis adecuada según el peso corporal del paciente.
- Determine el volumen final de la solución para perfusión para administrar la dosis adecuada en un rango de concentración de sacituzumab govitecán de 1,1 mg/ml a 3,4 mg/ml.
- Extraiga y deseche el volumen de la solución inyectable de cloruro de sodio 9 mg/ml (0,9 %) de la bolsa de perfusión final equivalente al volumen necesario de la solución reconstituida.
- Extraiga la cantidad calculada de solución reconstituida del(de los) vial(es) utilizando una jeringa. Deseche cualquier porción no utilizada que quede en el(los) vial(es).
- Para minimizar la formación de espuma, inyecte lentamente el volumen necesario de solución reconstituida en una bolsa de perfusión de cloruro de polivinilo, poliolefina (polipropileno y/o polietileno) o etilvinilacetato. No agite el contenido.
- Si es necesario, ajuste el volumen en la bolsa de perfusión según sea necesario con solución inyectable de cloruro de sodio 9 mg/ml (0,9 %), para obtener una concentración de 1,1 mg/ml a 3,4 mg/ml. Solo se debe utilizar la solución inyectable de cloruro de sodio 9 mg/ml (0,9 %), ya que no se ha determinado la estabilidad del producto reconstituido con otras soluciones para perfusión.
- Si no se utiliza inmediatamente, la bolsa de perfusión que contiene la solución diluida se puede almacenar refrigerada entre 2 °C y 8 °C durante un periodo de tiempo máximo de 24 horas protegida de la luz. No congelar. Después de la refrigeración, administre la solución diluida a temperatura ambiente hasta 25 °C en las 8 horas siguientes (incluido el tiempo de perfusión).
Administración
- Administre Trodelvy como perfusión intravenosa. Proteja la bolsa de perfusión de la luz. La bolsa de perfusión se debe cubrir durante la administración al sujeto hasta que se termine dicha administración. No es necesario cubrir el tubo de perfusión ni utilizar un tubo que proteja de la luz durante la perfusión.
- Se puede utilizar una bomba de perfusión.
- No mezcle Trodelvy ni lo administre como perfusión con otros medicamentos.
- Una vez terminada la perfusión, enjuague la línea intravenosa con 20 ml de solución inyectable de cloruro de sodio 9 mg/ml (0,9 %).
Eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Gilead Sciences Ireland UC
Carrigtohill
County Cork, T45 DP77
Irlanda
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/21/1592/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 22/noviembre/2021
Fecha de la última renovación: 23/julio/2026
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.