


Ficha técnica - Veyvondi
1. NOMBRE DEL MEDICAMENTO
VEYVONDI 650 UI polvo y disolvente para solución inyectable
VEYVONDI 1 300 UI polvo y disolvente para solución inyectable
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
VEYVONDI 650 UI polvo y disolvente para solución inyectable
Cada vial de polvo contiene nominalmente 650 unidades internacionales (UI) de vonicog alfa. Tras la reconstitución con 5 ml del disolvente suministrado, VEYVONDI contiene 130 UI/ml de vonicog alfa, aproximadamente.
VEYVONDI 1 300 UI polvo y disolvente para solución inyectable
Cada vial de polvo contiene nominalmente 1 300 unidades internacionales (UI) de vonicog alfa. Tras la reconstitución con los 10 ml de disolvente suministrado, VEYVONDI contiene 130 UI/ml de vonicog alfa, aproximadamente.
La actividad específica de VEYVONDI es de 110 UI de FVW:RCo/mg de proteína, aproximadamente.
La potencia del FVW (UI) se determina por medio del test de actividad del cofactor de ristocetina (FVW:RCo) de la Farmacopea Europea. La actividad del cofactor de ristocetina del factor de Von Willebrand humano recombinante se determinó en relación con el Estándar Internacional para el concentrado de factor de Von Willebrand (OMS).
Vonicog alfa es un factor de Von Willebrand humano recombinante (FVWr) purificado. Se elabora mediante tecnología de DNA recombinante (DNAr) en una línea celular de ovario de hámster chino (CHO, por sus siglas en inglés) sin añadir ninguna proteína exógena de origen humano ni animal en el proceso de cultivo celular, purificación o formulación final.
El producto contiene únicamente trazas de factor VIII humano de coagulación recombinante (≤ 0,01 UI de FVIII/UI de FVW:RCo), determinado mediante el ensayo cromogénico para el factor VIII (FVIII) de la Farmacopea Europea.
Excipientes con efecto conocido
Cada vial de polvo con 650 UI contiene 5,2 mg de sodio y 0,5 mg de polisorbato 80. Cada vial de polvo con 1300 UI contiene 10,4 mg de sodio y 1,0 mg de polisorbato 80.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Polvo y disolvente para solución inyectable.
El polvo es un polvo liofilizado de color blanco a blanquecino.
El disolvente es una solución transparente e incolora.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Prevención y tratamiento de hemorragias o sangrados quirúrgicos en adultos (18 años o más) con enfermedad de Von Willebrand (EVW), cuando el tratamiento con desmopresina (DDAVP) en monoterapia no es eficaz o está contraindicado.
Tratamiento de hemorragias en niños (menores de 18 años) con enfermedad de Von Willebrand (EVW), cuando el tratamiento con desmopresina (DDAVP) en monoterapia no es eficaz o está contraindicado.
VEYVONDI no se debe utilizar en el tratamiento de la hemofilia A.
4.2 Posología y forma de administración
El tratamiento de la enfermedad de Von Willebrand (EVW) debe estar supervisado por un médico con experiencia en el tratamiento de trastornos hemostáticos.
Posología
La dosis y la frecuencia de administración se deben personalizar de acuerdo con el criterio clínico y en función del peso del paciente, el tipo y la intensidad de los sangrados/intervención quirúrgica y en función del control de los parámetros clínicos y analíticos pertinentes. La dosis en función del peso corporal puede requerir ajustes en los pacientes por debajo del peso normal o con sobrepeso.
En general, 1 UI/kg (FVW:RCo/VEYVONDI/vonicog alfa) aumenta el FVW:RCo en plasma en 0,02 UI/ml (2 %).
La hemostasia no se puede garantizar hasta que la actividad del factor VIII coagulante (FVIII:C) sea, como mínimo, de 0,4 UI/ml (≥ 40 % de la actividad normal). Dependiendo de las concentraciones de FVIII:C basales del paciente, una única perfusión de FVWr provocará, en la mayoría de los pacientes, un aumento de más del 40 % de la actividad del FVIII:C endógeno en las 6 horas siguientes, y dicha concentración se mantendrá hasta 72 horas después de la perfusión. La dosis y la duración del tratamiento dependen de la situación laclínica del paciente, del tipo y la intensidad del sangrado y de las concentraciones de FVW:RCo y FVIII:C. Si la concentración plasmática de FVIII:C basal del paciente es < 40 % o desconocida, es necesario administrar un producto de factor VIII recombinante con la primera perfusión de VEYVONDI en todas las situaciones en las que se deba obtener una corrección rápida de la hemostasia, como en el tratamiento de una hemorragia aguda, traumatismo severo o cirugía de urgencia, a fin de obtener una concentración plasmática de FVIII:C hemostática.
No obstante, cuando no sea necesario un aumento inmediato del FVIII:C o si la concentración de FVIII:C basal es suficiente para garantizar la hemostasia, el médico puede optar por omitir la administración conjunta de FVIIIr en la primera perfusión de VEYVONDI.
En caso de sangrados importantes o intervenciones de cirugía mayor que requieran perfusiones repetidas y frecuentes, se recomienda vigilar las concentraciones de FVIII:C a fin de decidir si se necesita FVIIIr para las perfusiones posteriores para evitar un aumento excesivo del FVIII:C.
Tratamiento de los sangrados (tratamiento a demanda) en adultos y niños
Inicio del tratamiento
La primera dosis de VEYVONDI será de 40 a 80 UI/kg de peso corporal. Se deben alcanzar niveles de reposición de FVW:RCo > 0,6 UI/ml (60 %) y FVIII:C > 0,4 UI/ml (40 %). Las directrices de dosificación para el tratamiento de hemorragias menores y mayores se proporcionan en la tabla 1. Si las concentraciones de FVIII:C son < 40 % o desconocidas, VEYVONDI se debe administrar con factor VIII recombinante a fin de evitar el sangrado. La dosis de FVIIIr se debe calcular teniendo en cuenta la diferencia entre la concentración plasmática de FVIII:C basal del paciente y la concentración máxima de FVIII:C deseada para alcanzar la concentración plasmática de FVIII:C adecuada basada en la recuperación media aproximada de 0,02 (UI/ml)/(UI/kg). Se debe administrar la dosis completa de VEYVONDI seguida del FVIIIr en 10 minutos.
Cálculo de la dosis
Dosis de VEYVONDI [UI] = dosis [UI/kg] x peso corporal [kg]
Perfusiones posteriores
Se debe perfundir una dosis de 40 UI a 60 UI/kg de VEYVONDI cada 8 - 24 horas de conformidad con los intervalos de administración que figuran en la tabla 1 o siempre que sea clínicamente pertinente. En los sangrados mayores, se deben mantener las concentraciones máximas de FVW:RCo en más del 50% durante el tiempo que se considere necesario.
Según la experiencia obtenida de ensayos clínicos, una vez repuesto el FVW, las concentraciones de FVIII endógeno se mantendrán en los valores normales o prácticamente normales siempre que se siga administrando VEYVONDI.
Tabla 1. Recomendaciones de administración para el tratamiento de las hemorragias mayores y menores
| Hemorragia | Dosis iniciala UI de FVW:RCo/kg de peso corporal) | Dosis posteriores |
Menor (por ejemplo, epistaxis, sangrado de la mucosa oral, menorragia) | 40 a 50 UI/kg | 40 a 50 UI/kg cada 8 - 24 horas (o mientras se considere clínicamente necesario) |
Mayorb (por ejemplo, epistaxis intensa o resistente al tratamiento, menorragia, sangrado gastrointestinal, traumatismo del sistema nervioso central, hemartrosis o hemorragia traumática) | 50 a 80 UI/kg | 40 a 60 UI/kg cada 8 - 24 horas durante 2 - 3 días, de forma aproximada (o mientras se considere clínicamente necesario) |
a Si se administra FVIIIr, se deben consultar las instrucciones de reconstitución y administración en el prospecto del envase del FVIIIr.
b Un sangrado se puede considerar mayor si es necesaria o está potencialmente indicada una transfusión de eritrocitos o si el sangrado se produce en una localización anatómica crítica (por ejemplo, una hemorragia intracraneal o gastrointestinal).
Prevención del sangrado/hemorragia y tratamiento en caso de cirugía programada en adultos
Antes de la cirugía
En los pacientes con una concentración insuficiente de FVIII, se debe administrar una dosis de 40 - 60 UI/kg de VEYVONDI 12 - 24 horas antes de iniciar la cirugía programada (dosis preoperatoria), con el objeto de garantizar una concentración preoperatoria de FVIII endógeno de al menos 0,4 UI/ml para cirugía menor y al menos 0,8 UI/ml para cirugía mayor.
Para la prevención del sangrado excesivo en caso de cirugía programada, en las 3 horas previas al inicio de cualquier procedimiento quirúrgico, se deben analizar las concentraciones de FVIII:C. Si el valor de las concentraciones de FVIII:C es el adecuado, es decir:
- al menos 0,4 UI/ml para las intervenciones de cirugía menor y oral y - al menos 0,8 UI/ml para las de cirugía mayor,
se debe administrar una única dosis de VEYVONDI en la hora previa a la cirugía.
Si las concentraciones de FVIII:C no se corresponden con las concentraciones objetivo recomendadas, se debe administrar en la hora previa a la intervención FVIIIr y vonicog alfa a fin de elevar el FVW:RCo y el FVIII:C. Ver Tabla 2 para consultar las concentraciones objetivo recomendadas para el FVIII:C. La dosis depende de las concentraciones de FVW y FVIII del paciente, del tipo y la intensidad del sangrado esperado.
Tabla 2. Concentraciones plasmáticas máximas objetivo recomendadas de FVW:RCo y FVIII:C que se deben alcanzar antes de la cirugía para la prevención del sangrado excesivo durante y después de la cirugía
| Tipo de cirugía | Concentración plasmática máxima objetivo de FVW:RCo | Concentración plasmática máxima objetivo de FVIII:Ca | Cálculo de la dosis de FVWr (a administrar en la hora previa a la cirugía) (UI de FVW:RCo necesarias) |
| Menor | 0,50 - 0,60 UI/ml | 0,40 - 0,50 UI/ml | ∆b FVW:RCo x PC (kg)/RIc |
| Mayor | 1 UI/ml | 0,80 - 1 UI/ml | ∆b FVW:RCo x PC (kg)/RIc |
a Puede ser necesario FVIIIr adicional para alcanzar las concentraciones plasmáticas máximas objetivo de FVIII:C recomendadas. La guía para la dosificación se debe basar en la RI.
b ∆ = FVW:RCo plasmático máximo objetivo – FVW:RCo plasmático basal
c RI = recuperación incremental medida en el sujeto. Si la RI no está disponible, se debe asumir una RI de 0,02 UI/ml por UI/kg.
Durante y después de la cirugía
Una vez iniciado el procedimiento quirúrgico, se deben controlar las concentraciones plasmáticas de FVW:RCo y FVIII:C y se debe personalizar el tratamiento de reposición intra y posoperatorio en función de los resultados farmacocinéticos (FC), la intensidad y la duración del desafío hemostático y el tratamiento habitual del centro. En general, la frecuencia de administración de VEYVONDI reposición posoperatoria debe oscilar desde dos veces al día hasta una vez cada 48 horas. Consulte tabla 3, para recomendaciones terapéuticas para dosis de mantenimiento posteriores.
Tabla 3. Concentración plasmática mínima objetivo recomendada de FVW:RCo y FVIII:C y duración mínima del tratamiento para dosis de mantenimiento posteriores destinadas a la prevención del sangrado excesivo después de la cirugía
| Tipo de cirugía | FVW:RCo Concentración plasmática mínima objetivo | FVIII:C Concentración plasmática mínima objetivo | Duración mínima del tratamiento | Frecuencia de administración | ||
| Hasta 72 horas tras la cirugía | Una vez transcurridas 72 horas tras la cirugía | Hasta 72 horas tras la cirugía | Una vez transcurridas 72 horas tras la cirugía | |||
| Menor | ≥ 0,30 UI/ml | - | > 0,40 UI/ml | - | 48 horas | Cada 12 - 24 horas/ cada dos días |
| Mayor | > 0,50 UI/ml | > 0,30 UI/ml | > 0,50 UI/ml | > 0,40 UI/ml | 72 horas | Cada 12 - 24 horas/ cada dos días |
Tratamiento profiláctico en adultos
Para el inicio de la profilaxis a largo plazo para el tratamiento de sangrados en pacientes con EVW, se debe considerar la administración de dosis de 40 a 60 UI/kg de VEYVONDI dos veces por semana. En función de la enfermedad y la respuesta clínica del paciente, incluidas hemorragias intercurrentes, es posible que se necesiten dosis más altas (de 80 UI/kg como máximo) y/o incrementar la frecuencia de la administración (hasta tres veces por semana).
Población pediátrica
Se ha establecido la seguridad y eficacia de VEYVONDI para el tratamiento de hemorragias en niños menores de 18 años. La dosificación se basa en las mismas directrices que para adultos y se debe ajustar según la situación clínica del paciente, así como sus concentraciones plasmáticas de FVW:RCo y FVIII:C. En pacientes más jóvenes, puede que sean necesarios rangos de dosificación más cortos o dosis más altas (ver sección 5.2). No se ha establecido todavía la seguridad y eficacia de VEYVONDI para el tratamiento profiláctico, la prevención o el tratamiento de sangrados quirúrgicos en niños menores de 18 años.
Forma de administración
VEYVONDI se administra por vía intravenosa. El medicamento reconstituido se debe examinar visualmente antes de su administración.
La velocidad de administración debe ser lo suficientemente lenta como para garantizar la comodidad del paciente, hasta un máximo de 4 ml/min. Se debe mantener bajo observación al paciente por si se produce una reacción inmediata. En caso de que se produzca alguna reacción, como taquicardia, que pueda estar relacionada con la administración del medicamento, se debe reducir la velocidad de perfusión o suspender la administración, si así lo requiere la situación clínica del paciente.
Para consultar las instrucciones de reconstitución del medicamento antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Reacción alérgica conocida a las proteínas de ratón o hámster.
4.4 Advertencias y precauciones especiales de empleo
En los pacientes con sangrado activo, se recomienda administrar un producto de FVIII conjuntamente con VEYVONDI como tratamiento de primera línea y en función de los niveles de actividad del FVIII (ver sección 4.2).
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y número de lote del medicamento administrado deben estar claramente registrados.
Reacciones de hipersensibilidad
Se han producido reacciones de hipersensibilidad (incluida anafilaxia). Se debe informar a los pacientes y/o a sus cuidadores sobre los signos iniciales de las reacciones de hipersensibilidad, que pueden incluir, entre otros, taquicardia, opresión en el pecho, sibilancia y/o dificultad respiratoria aguda, hipotensión, urticaria generalizada, prurito, rinoconjuntivitis, angioedema, letargia, náuseas, vómitos, parestesias, inquietud, y pueden derivar en un shock anafiláctico. En caso de shock, se debe aplicar el tratamiento médico habitual para el shock.
Se debe someter a los pacientes a un estrecho seguimiento y a una atenta observación por si se producen síntomas durante el periodo de perfusión. En caso de que aparezcan signos y síntomas de reacciones alérgicas intensas/severas, se debe interrumpir de inmediato la administración de VEYVONDI y aplicar el tratamiento de apoyo correspondiente.
Se deben tener a mano suficientes tratamientos y suministros médicos para utilizarlos de inmediato en caso de una posible reacción anafiláctica, en especial en el caso de pacientes con antecedentes de reacciones alérgicas.
VEYVONDI contiene trazas de inmunoglobulina G y de proteínas de hámster (en una cantidad inferior o igual a 2 ng/UI de VEYVONDI). Los pacientes tratados con este producto pueden presentar reacciones de hipersensibilidad a estas proteínas de mamífero no humanas. VEYVONDI contiene trazas de factor VIII de coagulación recombinante.
Trombosis y embolia
Existe el riesgo de que se produzcan acontecimientos trombóticos, en especial en pacientes con factores de riesgo clínicos o analíticos conocidos de trombosis, incluidos los niveles bajos de ADAMTS13. Por lo tanto, se tiene que vigilar a los pacientes con riesgo por si presentan signos iniciales de trombosis y se deben implantar medidas de profilaxis contra el tromboembolismo, de acuerdo con las recomendaciones actuales y la práctica terapéutica habitual.
En pacientes que necesiten dosis frecuentes de VEYVONDI en combinación con factor FVIII recombinante, se debe controlar la concentración plasmática para la actividad del FVIII:C a fin de evitar una concentración plasmática de FVIII:C excesiva sostenida, que puede aumentar el riesgo de acontecimientos trombóticos.
Cualquier FVIII que se vaya a administrar en combinación con VEYVONDI debe ser un producto de FVIII puro. La combinación con un producto de FVIII que contenga FVW conllevaría un riesgo adicional de acontecimientos trombóticos.
Anticuerpos neutralizantes (inhibidores)
Los pacientes con EVW, en especial los de tipo 3, pueden desarrollar anticuerpos neutralizantes (inhibidores) del factor de Von Willebrand. Si no se obtiene la concentración plasmática de (FVW:RCo) esperada o si no se controla el sangrado con una dosis adecuada, se debe realizar una prueba apropiada para determinar la presencia de un inhibidor del factor de Von Willebrand. En pacientes con concentraciones elevadas de anticuerpos neutralizantes anti-FVW, el tratamiento con factor de Von Willebrand podría no ser eficaz y se deben considerar otras opciones terapéuticas para lograr la hemostasia.
Para el tratamiento de los pacientes con EVW con títulos altos de anticuerpos de unión [debido al tratamiento previo con derivados plasmáticos del factor de Von Willebrand(FVWdp)] puede ser necesaria una dosis más elevada a fin de subsanar el efecto de dichos anticuerpos; estos pacientes podrían ser tratados clínicamente mediante la administración de dosis más altas de vonicog alfa de acuerdo con los datos farmacocinéticos de cada paciente concreto.
Consideraciones relativas a los excipientes
Contenido de sodio
Este medicamento contiene 5,2 mg de sodio por vial de 650 UI o 10,4 mg de sodio por vial de 1 300 UI, equivale al 2,2% de la ingesta máxima diaria de 2 g de sodio recomendada por la OMS para un adulto, asumiendo un peso corporal de 70 kg y una dosis de 80 UI/kg de peso corporal, lo que se debe tener en cuenta en los pacientes con dietas bajas en sodio.
Contenido de polisorbato
Este medicamento contiene 0,5 mg de polisorbato 80 en cada vial de 650 UI o 1,0 mg de polisorbato 80 en cada vial de 1 300 UI equivalente a 0,1 mg/ml. Los polisorbatos pueden causar reacciones alérgicas.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se conocen interacciones entre los productos de factor de Von Willebrand humano y otros medicamentos.
4.6 Fertilidad, embarazo y lactancia
No se han realizados estudios para la reproducción en animales con VEYVONDI.
Embarazo
No se dispone de experiencia en el tratamiento de mujeres embarazadas o lactantes. Solo se debe administrar VEYVONDI a mujeres embarazadas si está claramente indicado, teniendo en cuenta que dicha administración aumenta el riesgo de sufrir acontecimientos hemorrágicos en estas pacientes.
Lactancia
Se desconoce si VEYVONDI se excreta en la leche materna. Por tanto, solo se debe administrar VEYVONDI a mujeres lactantes con deficiencia de factor de Von Willebrand si está claramente indicado. Los profesionales sanitarios deben sopesar los posibles riesgos y solo prescribir VEYVONDI cuando sea necesario.
Fertilidad
No se han establecido los efectos de VEYVONDI sobre la fertilidad.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de VEYVONDI sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Durante el tratamiento con VEYVONDI se pueden presentar las siguientes reacciones adversas: reacciones de hipersensibilidad o alérgicas, acontecimientos tromboembólicos, formación de inhibidores frente a EVW.
Tabla de reacciones adversas
La tabla 4 enumera las reacciones adversas notificadas en los ensayos clínicos, los estudios de posautorización de seguridad o durante la experiencia poscomercialización. Las categorías de frecuencia se definen según la siguiente convención: muy frecuentes (≥ 1/10); frecuentes (≥ 1/100 a < 1/10); poco frecuentes (≥ 1/1 000 a < 1/100); raras (≥ 1/10 000 a < 1/1 000); muy raras (< 1/10 000); frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se enumeran en orden decreciente de gravedad.
Tabla 4. Resumen de reacciones adversas notificadas en los ensayos clínicos, los estudios posautorización de seguridad o durante la experiencia poscomercialización con VEYVONDI en la enfermedad de Von Willebrand
| Clasificación por órganos y sistemas de MedDRA (SOC) | Reacción adversa por término preferente (TP) | Categoría de frecuencia por paciente |
| Trastornos del sistema inmunológico | Reacción anafiláctica* | Frecuencia no conocida |
| Trastornos del sistema nervioso | Cefalea | Muy frecuente |
| Mareo | Frecuente | |
| Vértigo | Frecuente | |
| Disgeusia | Poco frecuente | |
| Temblor | Poco frecuente | |
| Trastornos cardiacos | Taquicardia | Poco frecuente |
| Trastornos vasculares | Hipertensión | Frecuente |
| Trombosis venosa profunda | Poco frecuente | |
| Acaloramiento | Poco frecuente | |
| Trastornos gastrointestinales | Vómitos | Frecuente |
| Náuseas | Frecuente | |
| Trastornos de la piel y del tejido subcutáneo | Prurito generalizado | Frecuente |
| Trastornos generales y alteraciones en el lugar de administración | Malestar torácico | Poco frecuente |
| Parestesia en el lugar de perfusión | Poco frecuente | |
| Reacción relacionada con la perfusión (incluidos taquicardia, sofocos, erupción, disnea, visión borrosa)* | Frecuencia no conocida | |
| Exploraciones complementarias | Inversión de la onda T del electrocardiograma | Poco frecuente |
| Frecuencia cardiaca aumentada | Poco frecuente |
* Reacciones adversas identificadas durante la vigilancia poscomercialización.
Descripción de reacciones adversas relacionadas
Hipersensibilidad
Existe la posibilidad de presentar reacciones de hipersensibilidad o alérgicas (que pueden incluir angioedema, escozor y punzadas en el lugar de la perfusión, escalofrío, rubefacción, rinoconjuntivitis, urticaria generalizada, cefalea, habón urticarial, hipotensión, letargia, náuseas, inquietud, taquicardia, opresión en el pecho, cosquilleo, vómitos, sibilancia), que en algunos casos, pueden evolucionar hasta anafilaxia (incluido shock).
Los pacientes con EVW, en especial los de tipo 3, pueden desarrollar muy raramente anticuerpos neutralizantes (inhibidores) del factor de Von Willebrand. En caso de aparición de dichos inhibidores, la enfermedad se puede manifestar como una respuesta clínica insuficiente. Dichos anticuerpos se pueden producir en estrecha asociación con reacciones de hipersensibilidad o anafilácticas. Por lo tanto, los pacientes que experimenten reacciones de hipersensibilidad o anafilácticas se deben someter a pruebas y evaluaciones para detectar la presencia de un inhibidor.
En todos estos casos, se recomienda contactar con un centro especializado en hemofilia.
Trombogenicidad
Existe el riesgo de que se produzcan acontecimientos trombóticos, en especial en los pacientes con factores de riesgo clínicos o analíticos conocidos, incluidos los niveles bajos de ADAMTS13. Por lo tanto, se tiene que vigilar a los pacientes con riesgo por si presentan signos iniciales de trombosis y se deben implantar medidas de profilaxis contra el tromboembolismo, de acuerdo con las recomendaciones actuales y la práctica terapéutica habitual.
Inmunogenicidad
La inmunogenicidad de VEYVONDI se evaluó en ensayos clínicos controlando la aparición de anticuerpos neutralizantes contra el FVW y el FVIII, así como de anticuerpos de unión contra el FVW, la furina, la proteína de ovario de hámster chino (CHO) y la IgG de ratón. No se observó la aparición de anticuerpos neutralizantes contra el FVW humano ni de anticuerpos neutralizantes contra el FVIIIr humano durante el tratamiento. Uno de los 132 sujetos que recibieron VEYVONDI en el periodo perioperatorio en ensayos clínicos presentó anticuerpos de unión contra el FVW tras una cirugía, si bien, en su caso, no se han notificado acontecimientos adversos ni ausencia de eficacia hemostática. No se observaron anticuerpos de unión contra impurezas como la furina recombinante, la proteína de CHO o la IgG de ratón tras el tratamiento con VEYVONDI.
Población pediátrica
Se prevé que la frecuencia, el tipo y la gravedad de las reacciones adversas en niños a quienes se administra VEYVONDI para el tratamiento de hemorragias sean los mismos que en adultos.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No se han notificado síntomas de sobredosis con el factor de Von Willebrand. Se pueden producir acontecimientos tromboembólicos en caso de sobredosis importante.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: antihemorrágicos, factores de coagulación sanguínea, código ATC: B02BD10
Mecanismo de acción
VEYVONDI es un factor de Von Willebrand humano recombinante (FVWr). VEYVONDI se comporta de la misma forma que el factor de Von Willebrand endógeno.
La administración de VEYVONDI permite corregir las anomalías hemostáticas presentadas por pacientes que padecen una deficiencia del factor de Von Willebrand (enfermedad de Von Willebrand) a dos niveles:
VEYVONDI restablece la adherencia plaquetaria al subendotelio vascular en el lugar que ha sufrido el daño vascular (ya que se une tanto a la matriz del subendotelio vascular, es decir, al colágeno, como a la membrana plaquetaria) y recupera la hemostasia primaria, tal como demuestra el acortamiento del tiempo de sangrado. Este efecto se manifiesta de inmediato y se sabe que depende en gran medida del nivel de polimerización de la proteína. - VEYVONDI proporciona una corrección tardía de la deficiencia de factor VIII asociada.
Cuando se administra por vía intravenosa, VEYVONDI se une al factor VIII endógeno (producido normalmente por el paciente) y lo estabiliza para evitar su rápida degradación. Debido a esto, la administración de VEYVONDI restablece los valores normales de FVIII:C como efecto secundario. Después de la primera perfusión, se espera que los niveles de FVIII:C aumenten por encima del 40 % en las 6 horas siguientes y alcancen su nivel máximo en un plazo de 24 horas en la mayoría de los pacientes, dependiendo de la concentración de FVIII:C basal.
VEYVONDI es un FVWr que contiene multímeros extragrandes además de todos los multímeros que se encuentran en el plasma, puesto que no se expone a la proteólisis causada por ADAMTS13 durante el proceso de fabricación.
Eficacia clínica y seguridad
La seguridad clínica, la eficacia y los datos farmacocinéticos se evaluaron en 5 ensayos clínicos en niños y adultos con EVW ya finalizados (070701, 071001, 071101, 071301 y SHP677-304) y en un ensayo en curso en niños con EVW (071102). Durante el desarrollo clínico, se expuso a VEYVONDI a un total de 144 pacientes únicos (103 pacientes únicos adultos con EVW, 29 pacientes únicos pediátricos con EVW y 12 pacientes con hemofilia A en el estudio 071104).
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con VEYVONDI en uno o más grupos de la población pediátrica en el tratamiento de la enfermedad de Von Willebrand (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
La farmacocinética (FC) de VEYVONDI se determinó en tres ensayos clínicos en adultos mediante la evaluación de las concentraciones plasmáticas de FVW:RCo, el antígeno del factor de Von Willebrand (FVW:Ag) y la actividad de unión al colágeno del factor de Von Willebrand (FVW:CB). En los tres estudios se evaluó a los sujetos cuando no presentaban sangrado. Se observó un aumento sostenido del FVIII:C seis horas después de una perfusión única de VEYVONDI.
En la tabla 5 se resume la FC de VEYVONDI en adultos después de la perfusión de 50 UI/kg de FVW:RCo (FC50) o de 80 UI/kg de FVW:RCo (FC80). La duración promedio de la perfusión fue de 16,5 minutos (DE ± 3,51 minutos) para 50 UI/kg (FC50) y de 11,8 minutos (± 2,86 minutos) para 80 UI/kg de FVW:RCo (FC80).
Tabla 5. Evaluación farmacocinética del FVW:RCoa en adultos
| Parámetro | FC50 fase I, VEYVONDI con octocog alfag (estudio 070701) Media (IC del 95 %) DE | FC50 fase III, VEYVONDI (estudio 071001) Media (IC del 95 %) DE | FC80 fase III, VEYVONDI (estudio 071001) Media (IC del 95 %) DE | FC50 cirugía, VEYVONDI (estudio 071101) Media (IC del 95 %) DE |
| T1/2b | 19,3 (14,3; 24,3) 10,99 | 22,6 (19,5; 25,7) 5,34 | 19,1 (16,7; 21,5) 4,32 | 17,8 (12,9; 22,8) 7,34 |
| lCc | 0,04 (0,03; 0,05) 0,028 | 0,02 (0,02; 0,03) 0,005 | 0,03 (0,02; 0,03) 0,009 | 0,03 (0,02; 0,04) 0,011 |
| IR a la Cmaxd | 1,7 (1,4; 2,0) 0,62 | 1,9 (1,6; 2,1) 0,41 | 2,0 (1,7; 2,2) 0,39 | 2,0 (1,7; 2,3) 0,45 |
| AUC0-infe | 1 541,4 (1 295,7; 1 787,2) 554,31 | 2 105,4 (1 858,6; 2 352,3) 427,51 | 2 939,0 (2 533,2; 3 344,8) 732,72 | 1 834,4 (1 259,0; 2 409,7) 856,45 |
| AUC0-inf/ Dosisf | 33,4 (27,2; 39,5) 13,87 | 42,1 (37,3; 46,9) 8,31 | 36,8 (31,8; 41,8) 8,97 | 37,5 (25,3; 49,7) 18,14 |
a [Se utilizaron pruebas de FVW:RCo con diferentes intervalos de sensibilidad y funcionamiento: Fase I: prueba automatizada 0,08 - 1,50 UI/ml y prueba manual sensible 0,01 - 0,08 UI/m; Fase III: prueba automatizada 0,08 - 1,50 UI/ml. b [horas]
c [dl/kg/horas]
d [(UI/dl)/(UI FVW:RCo/kg)]
e [(h*UI/dl)]
f [(h*UI/dl)/(UI FVW:RCo/kg)]
g Este ensayo se ha realizado utilizando ADVATE, un factor VIII recombinante.
Un análisis exploratorio de datos combinados de los estudios 070701 y 071001 indicó un tiempo medio de permanencia más largo con significación estadística (nivel 5 %), una semivida terminal más larga con significación estadística (nivel 5 %) y una mayor AUC0-inf con significación estadística (nivel 5 %) en lo que se refiere al FVW:RCo tras la administración con VEYVONDI (50 UI/kg de FVW:RCo) y la administración combinada de VEYVONDI y octocog alfa (50 UI/kg de FVW:RCo y 38,5 UI/kg de FVIIIr) que tras la administración de FVWdp y derivados plasmáticos del FVIII (FVIIIdp) (50 UI/kg de FVW:RCodp y 38,5 UI/kg de FVIIIdp).
Además, se llevaron a cabo evaluaciones de FC completas de VEYVONDI después de la administración de dosis únicas y múltiples en el estudio 071301, en el que se investigó el tratamiento profiláctico a largo plazo en un total de 23 sujetos adultos con EVW grave (N = 3 tipo 1, N = 1 tipo 2A, N = 1 tipo 2B, N = 18 tipo 3). Los parámetros de PK derivados de estas evaluaciones confirmaron los resultados de los ensayos anteriores (ver tabla 5 anterior) y no se observaron diferencias significativas en una comparación estadística realizada con los parámetros clave de FC de FVW entre el inicio y el mes 12 del tratamiento profiláctico.
Los datos de FC de FVW (N = 134) en 6 estudios se evaluaron mediante un enfoque de modelización y simulación de FC poblacional. Esos resultados confirmaron que la FC de FVW:RCo es independiente de la dosis (invervalo: de 2,0 a 80 UI/kg) y del tiempo (hasta 4,3 años). Las evaluaciones de las covariables no indicaron un efecto clínicamente significativo del sexo, la raza o el tipo de EVW en la FC de FVW:RCo; se observó que el peso corporal y la edad son covariables significativas.
Población pediátrica
Se estimó la FC del FVW en 24 pacientes pediátricos con EVW en función de la modelización de FC poblacional mediante muestras FC dispersas recogidas durante un estudio pediátrico en tres grupos de edad (menores de 6 años [N = 5], entre 6 y menos de 12 años [N = 10] y entre 12 y menos de 18 años [N = 9]) después de recibir una única perfusión de 50 ±5 UI/kg de rVWF:RCo (ver tabla 6).
Tabla 6. Evaluación farmacocinética de VWF:RCo en pacientes pediátricosa
| Parámetro | FC50 de VEYVONDI (estudio 071102) Media (IC del 95 % DE | |||
| Rango de edad | < 6 años (n = 5) | De 6 a < 12 años (n = 10) | De 12 a < 18 años (n = 9) | Total (n = 24) |
| T1/2b | 12,4 (9,91; 15,0) 2,90 | 14,5 (13,6; 15,4) 1,47 | 15,1 (14,2; 16,1) 1,50 | 14,3 (13,5; 15,1) 2,03 |
| lCc | 0,082 (0,047; 0,118) 0,041 | 0,051 (0,041; 0,061) 0,016 | 0,043 (0,038; 0,048) 0,007 | 0,055 (0,045; 0,065) 0,025 |
| IR a la Cmaxd | 1,25 (0,92; 1,58) 0,378 | 1,54 (1,30; 1,77) 0,378 | 1,58 (1,43; 1,72) 0,225 | 1,49 (1,36; 1,63) 0,339 |
| AUC0-infe | 1 260 (690; 1 840) 654 | 1 630 (1 080; 2 170) 882 | 1 600 (1 140; 2 060) 704 | 1 540 (1 240; 1 840) 757 |
| AUC0-inf/Dosisf | 25,6 (14,4; 36,9) 12,8 | 32,5 (21,3; 43,7) 18,1 | 32,6 (23,2; 41,9) 14,3 | 31,1 (25,0; 37,2) 15,3 |
a Los datos representan 4 muestras FC dispersas recogidas de cada paciente durante el estudio pediátrico 071102 y los resultados de modelización de FC poblacional
b [horas]
c [dl/kg/horas]
d [(UI/dl)/(UI FVW:RCo/kg)]
e [(h*UI/dl)]
f [(h*UI/dl)/(UI FVW:RCo/kg)]
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad a dosis repetidas, genotoxicidad, potencial carcinogénico, toxicidad para la reproducción y el desarrollo.
No se han llevado a cabo investigaciones sobre carcinogenicidad, disminución de la fertilidad y desarrollo fetal. En un modelo de perfusión placentaria humana ex vivo, se ha demostrado que VEYVONDI no atraviesa la barrera placentaria humana.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Polvo
Citrato de sodio (E 331)
Glicina (E 640)
Trehalosa dihidrato
Manitol (E 421)
Polisorbato 80 (E 433)
Disolvente
Agua para preparaciones inyectables
6.2 Incompatibilidades
Este medicamento no debe mezclarse con otros, excepto con los mencionados en la sección 6.6.
6.3 Periodo de validez
Vial sin abrir
3 años.
Periodo de validez tras la reconstitución:
Se ha demostrado la estabilidad química y física en uso durante 3 horas a una temperatura de 25 °C. Desde un punto de vista microbiológico, el producto se debe utilizar de forma inmediata. Si no se usa de inmediato, los tiempos y condiciones de conservación del medicamento en uso son responsabilidad del usuario.
6.4 Precauciones especiales de conservación
Polvo
Conservar por debajo de 30 °C.
No congelar.
Conservar en el embalaje original para protegerlo de la luz.
Tras la reconstitución
Para las condiciones de conservación tras la reconstitución del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
VEYVONDI 650 UI polvo y disolvente para solución inyectable
Cada envase contiene:
- polvo en un vial (vidrio de tipo I) con un tapón de caucho de butilo - 5 ml de disolvente en un vial (vidrio de tipo I) con un tapón de caucho (clorobutilo o bromobutilo)
- un dispositivo de reconstitución (Mix2Vial)
VEYVONDI 1 300 UI polvo y disolvente para solución inyectable
Cada envase contiene:
- polvo en un vial (vidrio de tipo I) con un tapón de caucho de butilo
- 10 ml de disolvente en un vial (vidrio de tipo I) con un tapón de caucho (bromobutilo) - un dispositivo de reconstitución (Mix2Vial)
6.6 Precauciones especiales de eliminación y otras manipulaciones
Instrucciones generales
- Comprobar la fecha de caducidad y verificar que el polvo de VEYVONDI y el agua para preparaciones inyectables (disolvente) estén a temperatura ambiente antes de la preparación. No utilizar después de la fecha de caducidad que figura en las etiquetas y la caja. - Durante el procedimiento de reconstitución, utilizar una técnica aséptica (en condiciones de limpieza y pocos gérmenes) y una superficie de trabajo plana. Lavarse las manos y colocarse guantes de exploración limpios (el uso de guantes es opcional).
Utilizar el producto reconstituido (después de mezclar el polvo con el agua suministrada) lo antes posible en un plazo no superior a tres horas. El producto reconstituido se puede guardar a temperatura ambiente que no supere los 25 °C durante un máximo de tres horas. - Verificar que el vial de polvo de VEYVONDI y el agua para preparaciones inyectables
(disolvente) estén a temperatura ambiente antes de la preparación.
- Utilizar jeringas de plástico con este producto, ya que las proteínas que contiene tienden a adherirse a la superficie de las jeringas de cristal.
- No mezclar VEYVONDI con otros medicamentos, salvo con octocog alfa (ADVATE).
Instrucciones para la reconstitución y la aplicación
| Pasos | Imagen de ejemplo | |||||||
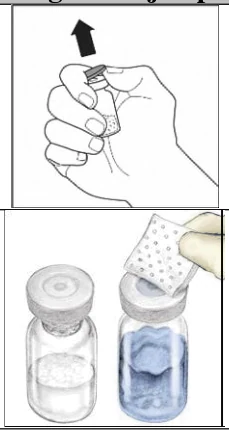
| 1 | Retirar la cápsula de cierre de los viales de polvo de VEYVONDI y de disolvente para dejar al descubierto el centro de los tapones de caucho. | |||||||
| 2 | Desinfectar los tapones limpiando cada uno de ellos durante varios segundos con una toallita estéril con alcohol diferente (o con otra solución estéril adecuada indicada por el médico o por el centro de tratamiento de la hemofilia). Esperar a que los tapones de caucho se sequen. Colocar los viales sobre una superficie plana. | |||||||
| 3 | Abrir el envase del dispositivo Mix2Vial retirando por completo la tapa, sin tocar el interior. No extraer el dispositivo Mix2Vial del envase. | No procede. | ||||||
| Pasos | Imagen de ejemplo | |||||||
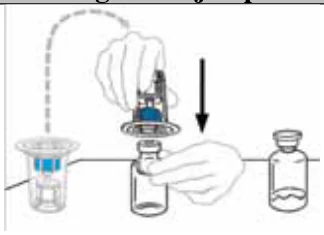
| 4 | Dar la vuelta al envase con el dispositivo Mix2Vial y colocarlo sobre la parte superior del vial de disolvente. Insertar con firmeza la punta de plástico azul del dispositivo en el centro del tapón del vial de disolvente presionándolo en posición recta. Sujetar el envase por el borde y extraer el dispositivo Mix2Vial, teniendo cuidado de no tocar la punta de plástico transparente. Una vez hecho esto, el vial de disolvente tendrá conectado el dispositivo Mix2Vial y estará listo para conectarse al vial de VEYVONDI. | |||||||
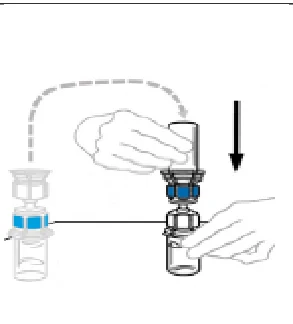
| 5 | Para conectar el vial de disolvente al vial de VEYVONDI, dar la vuelta al vial de disolvente y colocarlo sobre la parte superior del vial que contiene el polvo de VEYVONDI. Insertar por completo la punta de plástico transparente en el tapón del vial de VEYVONDI presionándolo con firmeza en posición recta. Esto se debe hacer de inmediato para que no entren gérmenes en el líquido. El vacío hará que el disolvente penetre en el vial de VEYVONDI. Comprobar que se haya transferido todo el disolvente. No utilizar si se ha perdido el vacío y el disolvente no fluye hacia el interior del vial de VEYVONDI. | |||||||
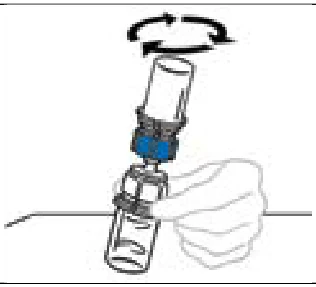
| 6 | Remover suavemente y sin interrupciones los viales conectados o esperar a que el producto reconstituido se asiente durante 5 minutos y, a continuación, remover para garantizar que el polvo se haya disuelto completamente. No agitar. Agitar podría afectar de manera negativa al producto. No refrigerar tras la reconstitución. | |||||||
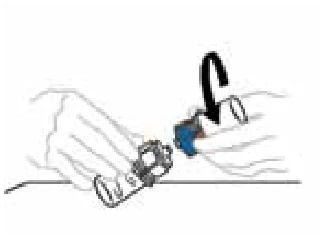
| 7 | Desconectar un lado del Mix2Vial del otro sosteniendo el lado de plástico transparente sujeto al vial de VEYVONDI con una mano y el lado de plástico azul sujeto al vial de disolvente con la otra mano. Girar el lado de plástico azul en sentido contrario al de las agujas del reloj y separar con suavidad los dos viales. No tocar el extremo del conector de plástico sujeto al vial de VEYVONDI que contiene el producto disuelto. Colocar el vial de VEYVONDI sobre una superficie plana. Desechar el vial de disolvente vacío. | |||||||
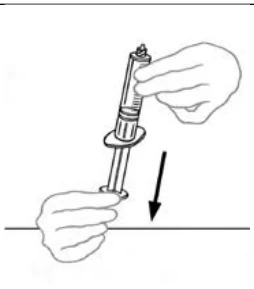
| 8 | Introducir aire en la jeringa de plástico desechable estéril vacía tirando hacia atrás del émbolo. La cantidad de aire debe ser igual que la cantidad de VEYVONDI reconstituido que se va a extraer del vial. | |||||||
| Pasos | Imagen de ejemplo | |||||||
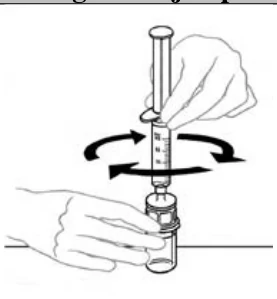
| 9 | Dejar el vial de VEYVONDI (con el producto reconstituido) sobre la superficie plana, conectar la jeringa al conector de plástico transparente y girar la jeringa en el sentido de las agujas del reloj. | |||||||
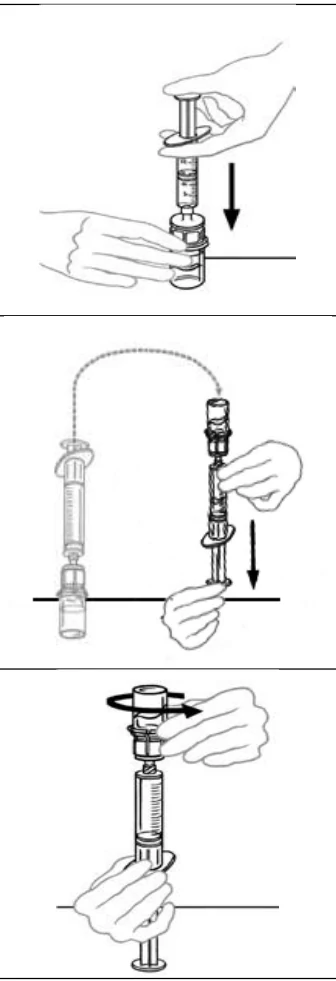
| 10 | Sostener el vial con una mano y, con la otra, introducir todo el aire de la jeringa en el vial. | |||||||
| 11 | Dar la vuelta a la jeringa y al vial de VEYVONDI conectados, de forma que el vial quede encima. Mantener el émbolo de la jeringa presionado. Introducir VEYVONDI en la jeringa tirando lentamente del émbolo hacia atrás. | |||||||
| 12 | No transferir la solución de la jeringa al vial y a la inversa, ya que podría estropear el medicamento. Cuando esté listo para la perfusión, desconectar la jeringa girándola en sentido contrario al de las agujas del reloj. Examinar visualmente la jeringa por si contiene partículas; la solución debe tener un aspecto transparente e incoloro. Si se observan copos o partículas, no utilizar la solución e informar al médico. | |||||||
| 13 | Si necesita más de un vial de VEYVONDI para preparar su dosis:
| |||||||
| 14 | Se puede introducir el contenido de dos viales en una misma jeringa. NOTA: Cuando se introduzca aire en un segundo vial de VEYVONDI para juntarlo en una jeringa, colocar el vial y la jeringa conectada de manera que el vial quede encima. | |||||||
Instrucciones para la administración
Antes de administrarla, examinar la solución preparada en la jeringa por si contiene partículas o ha cambiado de color (la solución debe ser transparente, incolora y no contener partículas). No es raro que queden unos pocos copos o partículas en el vial del producto después de la reconstitución. El filtro incluido en el dispositivo Mix2Vial retira completamente dichas partículas. El filtrado no afecta al cálculo de la dosis. La solución de la jeringa no se debe utilizar si está turbia o contiene copos o partículas tras el filtrado.
- 1. Acoplar la aguja de perfusión a una jeringa con solución de VEYVONDI. Para mayor comodidad, es preferible utilizar una aguja de palomilla. Con la aguja mirando hacia arriba, eliminar las posibles burbujas de aire dando golpecitos suaves en la jeringa con el dedo, y expulsar lenta y cuidadosamente el aire de la jeringa y la aguja.
- 2. Aplicar un torniquete y preparar el punto de perfusión limpiando bien la piel con una toallita estéril impregnada en alcohol (o con otra solución estéril adecuada indicada por el médico o por el centro de tratamiento de la hemofilia).
- 3.
Introducir la aguja en la vena y soltar el torniquete. Perfundir VEYVONDI lentamente.
Perfundir a una velocidad máxima de 4 ml por minuto. Desconectar la jeringa vacía. Si para su dosis se necesitan varias jeringas, acoplar y administrar una a una cada jeringa adicional de VEYVONDI.
Nota:
No extraer la palomilla hasta haber perfundido todas las jeringas y no tocar la conexión Luer que la conecta a la jeringa.
Si se ha recetado factor VIII recombinante, administrarlo en los 10 minutos siguientes a la finalización de la perfusión de VEYVONDI.
- 4. Extraer la aguja de la vena y presionar el lugar de perfusión con una gasa estéril durante varios minutos.
En caso de que se necesiten grandes cantidades de VEYVONDI, es posible juntar dos viales de VEYVONDI. El contenido de cada producto reconstituido de VEYVONDI se puede extraer en una única jeringa. No obstante, en ese caso, no se debe diluir de nuevo la solución de VEYVONDI reconstituida.
La solución se debe administrar lentamente por vía intravenosa (ver sección 4.2), sin superar los 4 ml/minuto.
No colocar de nuevo el tapón en la aguja. Colocar la aguja, la jeringa y los viales vacíos de VEYVONDI y de disolvente en un contenedor para objetos punzantes de paredes duras, a fin de desecharlos correctamente. No arrojar dichos artículos en la basura doméstica normal.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Baxalta Innovations GmbH
Industriestrasse 67
1221 Viena
Austria
medinfoEMEA@takeda.com
8. NÚMEROS DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/18/1298/001
EU/1/18/1298/002
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 31/agosto/2018
Fecha de la última renovación: 23/junio/2023
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.