


Ficha técnica - Wegovy
Wegovy 0,25 mg solución inyectable en pluma precargadaWegovy 0,5 mg solución inyectable en pluma precargadaWegovy 1 mg solución inyectable en pluma precargada
1. NOMBRE DEL MEDICAMENTO
Wegovy 0,25 mg solución inyectable en pluma precargada
Wegovy 0,5 mg solución inyectable en pluma precargada
Wegovy 1 mg solución inyectable en pluma precargada
Wegovy 1,7 mg solución inyectable en pluma precargada
Wegovy 2,4 mg solución inyectable en pluma precargada
Wegovy 7,2 mg solución inyectable en pluma precargada
Wegovy 0,25 mg FlexTouch solución inyectable en pluma precargada
Wegovy 0,5 mg FlexTouch solución inyectable en pluma precargada
Wegovy 1 mg FlexTouch solución inyectable en pluma precargada
Wegovy 1,7 mg FlexTouch solución inyectable en pluma precargada
Wegovy 2,4 mg FlexTouch solución inyectable en pluma precargada
Wegovy 0,25 mg solución inyectable en jeringa precargada
Wegovy 0,5 mg solución inyectable en jeringa precargada
Wegovy 1 mg solución inyectable en jeringa precargada
Wegovy 1,7 mg solución inyectable en jeringa precargada
Wegovy 2,4 mg solución inyectable en jeringa precargada
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Pluma precargada, una sola dosis
Wegovy 0,25 mg solución inyectable en pluma precargada
Cada pluma precargada de una sola dosis contiene 0,25 mg de semaglutida* en 0,5 ml de solución. Un ml de solución contiene 0,5 mg de semaglutida*.
Wegovy 0,5 mg solución inyectable en pluma precargada
Cada pluma precargada de una sola dosis contiene 0,5 mg de semaglutida* en 0,5 ml de solución. Un ml de solución contiene 1 mg de semaglutida*.
Wegovy 1 mg solución inyectable en pluma precargada
Cada pluma precargada de una sola dosis contiene 1 mg de semaglutida* en 0,5 ml de solución. Un ml de solución contiene 2 mg de semaglutida*.
Wegovy 1,7 mg solución inyectable en pluma precargada
Cada pluma precargada de una sola dosis contiene 1,7 mg de semaglutida* en 0,75 ml de solución. Un ml de solución contiene 2,27 mg de semaglutida*.
Wegovy 2,4 mg solución inyectable en pluma precargada
Cada pluma precargada de una sola dosis contiene 2,4 mg de semaglutida* en 0,75 ml de solución. Un ml de solución contiene 3,2 mg de semaglutida*.
Wegovy 7,2 mg solución inyectable en pluma precargada
Cada pluma precargada de una sola dosis contiene 7,2 mg de semaglutida* en 0,75 ml de solución. Un ml de solución contiene 9,6 mg de semaglutida*.
Pluma precargada, FlexTouch
Wegovy 0,25 mg FlexTouch solución inyectable en pluma precargada
Cada pluma precargada contiene 1 mg de semaglutida* en 1,5 ml de solución. Un ml de solución contiene 0,68 mg de semaglutida*. Una pluma precargada contiene 4 dosis de 0,25 mg.
Wegovy 0,5 mg FlexTouch solución inyectable en pluma precargada
1,5 ml: cada pluma precargada contiene 2 mg de semaglutida* en 1,5 ml de solución. Un ml de solución contiene 1,34 mg de semaglutida*. Una pluma precargada contiene 4 dosis de 0,5 mg.
3 ml: cada pluma precargada contiene 2 mg de semaglutida* en 3 ml de solución. Un ml de solución contiene 0,68 mg de semaglutida*. Una pluma precargada contiene 4 dosis de 0,5 mg.
Wegovy 1 mg FlexTouch solución inyectable en pluma precargada
Cada pluma precargada contiene 4 mg de semaglutida* en 3 ml de solución. Un ml de solución contiene 1,34 mg de semaglutida*. Una pluma precargada contiene 4 dosis de 1 mg.
Wegovy 1,7 mg FlexTouch solución inyectable en pluma precargada
Cada pluma precargada contiene 6,8 mg de semaglutida* en 3 ml de solución. Un ml de solución contiene 2,27 mg de semaglutida*. Una pluma precargada contiene 4 dosis de 1,7 mg.
Wegovy 2,4 mg FlexTouch solución inyectable en pluma precargada
Cada pluma precargada contiene 9,6 mg de semaglutida* en 3 ml de solución. Un ml de solución contiene 3,2 mg de semaglutida*. Una pluma precargada contiene 4 dosis de 2,4 mg.
Jeringa precargada
Wegovy 0,25 mg solución inyectable en jeringa precargada
Cada jeringa precargada contiene 0,25 mg de semaglutida* en 0,5 ml de solución. Un ml de solución contiene 0,5 mg de semaglutida*.
Wegovy 0,5 mg solución inyectable en jeringa precargada
Cada jeringa precargada contiene 0,5 mg de semaglutida* en 0,5 ml de solución. Un ml de solución contiene 1 mg de semaglutida*.
Wegovy 1 mg solución inyectable en jeringa precargada
Cada jeringa precargada contiene 1 mg de semaglutida* en 0,5 ml de solución. Un ml de solución contiene 2 mg de semaglutida*.
Wegovy 1,7 mg solución inyectable en jeringa precargada
Cada jeringa precargada contiene 1,7 mg de semaglutida* en 0,75 ml de solución. Un ml de solución contiene 2,27 mg de semaglutida*.
Wegovy 2,4 mg solución inyectable en jeringa precargada
Cada jeringa precargada contiene 2,4 mg de semaglutida* en 0,75 ml de solución. Un ml de solución contiene 3,2 mg de semaglutida*.
*análogo humano del péptido similar al glucagón tipo 1 (GLP-1) producido por tecnología de ADN recombinante en células de Saccharomyces cerevisiae.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable (inyectable)
Solución isotónica transparente e incolora o casi incolora; pH=7,4.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Adultos
Wegovy está indicado como complemento a una dieta baja en calorías y a un aumento de la actividad física para el control de peso, incluida la pérdida y el mantenimiento del peso, en adultos con un Índice de Masa Corporal (IMC) de
- ≥ 30 kg/m2 (obesidad), o
- ≥ 27 kg/m2 a < 30 kg/m2 (sobrepeso) en presencia de al menos una comorbilidad relacionada con el peso, p. ej., alteraciones de la glucemia (prediabetes o diabetes mellitus de tipo 2), hipertensión, dislipidemia, apnea obstructiva del sueño o enfermedad cardiovascular.
Para resultados de ensayos relacionados con la reducción del riesgo cardiovascular, insuficiencia cardiaca relacionada con obesidad y las poblaciones estudiadas, ver sección 5.1.
Adolescentes (≥ 12 años de edad)
Wegovy está indicado como complemento a una dieta baja en calorías y un aumento de la actividad física para el control de peso en adolescentes de 12 años de edad en adelante con
- obesidad* y
- peso corporal superior a 60 kg.
Se debe discontinuar y reevaluar el tratamiento con Wegovy si los pacientes adolescentes no han reducido al menos un 5% su IMC tras 12 semanas en tratamiento con la dosis de 2,4 mg o la máxima dosis tolerada.
*Obesidad (IMC≥ percentil 95) según se define en las tablas de crecimiento del IMC específicas por género y edad (CDC.gov) (ver Tabla 1).
Tabla 1 Puntos de corte de IMC para obesidad (percentil≥ 95) por género y edad en pacientes pediátricos de 12 años de edad en adelante (criterios CDC, por sus siglas en inglés)
| Edad (años) | IMC (kg/m2) en el percentil 95 | |
| Hombres | Mujeres | |
| 12 | 24,2 | 25,2 |
| 12,5 | 24,7 | 25,7 |
| 13 | 25,1 | 26,3 |
| 13,5 | 25,6 | 26,8 |
| 14 | 26,0 | 27,2 |
| 14,5 | 26,4 | 27,7 |
| 15 | 26,8 | 28,1 |
| 15,5 | 27,2 | 28,5 |
| Edad (años) | IMC (kg/m2) en el percentil 95 | |
| Hombres | Mujeres | |
| 16 | 27,5 | 28,9 |
| 16,5 | 27,9 | 29,3 |
| 17 | 28,2 | 29,6 |
| 17,5 | 28,6 | 30,0 |
4.2 Posología y forma de administración
Posología
Adultos
La dosis de mantenimiento de semaglutida 2,4 mg una vez a la semana se alcanza comenzando con una dosis de 0,25 mg. Para reducir la probabilidad de síntomas gastrointestinales, la dosis se debe escalar durante un periodo de 16 semanas hasta una dosis de mantenimiento de 2,4 mg una vez a la semana (ver Tabla 2).
Si es necesario, la dosis se puede aumentar a 7,2 mg una vez a la semana tras un mínimo de 4 semanas con la dosis de 2,4 mg en adultos con un IMC ≥ 30 kg/m2 al inicio del tratamiento. Si no se observa una mejora clínica adicional en el peso corporal con la dosis de 7,2 mg, la dosis se debe reducir a 2,4 mg una vez a la semana.
En caso de síntomas gastrointestinales significativos, se podría considerar retrasar el escalado de dosis
o reducir a la dosis previa hasta que los síntomas hayan mejorado.
Tabla 2 Calendario de escalado de dosis
| Escalado de dosis | Dosis semanal |
| Semana 1 a 4 | 0,25 mg |
| Semana 5 a 8 | 0,5 mg |
| Semana 9 a 12 | 1 mg |
| Semana 13 a 16 | 1,7 mg |
Dosis de mantenimiento | 2,4 mg |
Dosis de mantenimiento | 7,2 mg |
Cambio desde semaglutida oral a subcutánea
El efecto del cambio entre semaglutida oral y subcutánea no se puede predecir fácilmente, ya que semaglutida oral presenta una mayor variabilidad farmacocinética en la absorción en comparación con la semaglutida subcutánea.
Los pacientes tratados con semaglutida oral 25 mg una vez al día pueden cambiar a semaglutida subcutánea 2,4 mg una vez a la semana. Los pacientes pueden comenzar con semaglutida subcutánea al día siguiente de la última dosis de semaglutida oral (comprimido de Wegovy).
Adolescentes
Se debe aplicar para adolescentes de 12 años de edad en adelante el mismo calendario de escalado de dosis que para adultos (ver Tabla 2). La dosis se debe de incrementar hasta 2,4 mg (dosis de mantenimiento) o hasta que se alcance la máxima dosis tolerada. No se recomiendan dosis semanales superiores a 2,4 mg.
Pacientes con diabetes tipo 2
El riesgo de hipoglucemia se puede disminuir reduciendo la dosis de sulfonilurea o insulina cuando se inicia el tratamiento con semaglutida (ver secciones 4.4 y 4.8).
Dosis olvidada
Si se olvida una dosis, esta se debe administrar tan pronto como sea posible y dentro de los 5 días posteriores a la dosis olvidada. En caso de que hayan transcurrido más de 5 días, se debe saltar la dosis olvidada y la siguiente dosis se debe administrar de forma habitual en el día programado. En cualquiera de los casos, los pacientes pueden reanudar a continuación su esquema de dosificación habitual de una vez a la semana. Si se olvidan más dosis, se debe considerar reducir a la dosis de inicio para volver a comenzar.
Poblaciones especiales
Pacientes de edad avanzada (≥ 65 años de edad)
No se requiere un ajuste de la dosis en función de la edad. La experiencia clínica en pacientes de ≥ 85 años de edad es limitada.
Insuficiencia renal
No se requiere un ajuste de dosis en pacientes con insuficiencia renal leve o moderada. La experiencia con el uso de semaglutida en pacientes con insuficiencia renal grave es limitada. No se recomienda el uso de semaglutida en pacientes con insuficiencia renal grave (TFGe < 30 ml/min/1,73 m2), incluidos pacientes con enfermedad renal terminal (ver secciones 4.4, 4.8 y 5.2).
Insuficiencia hepática
No se requiere un ajuste de dosis en pacientes con insuficiencia hepática leve (Child-Pugh A) o moderada (Child-Pugh B). La experiencia con el uso de semaglutida en pacientes con insuficiencia hepática grave (Child-Pugh C) es limitada. Semaglutida se debe usar con precaución en pacientes con insuficiencia hepática leve, moderada o severa (ver secciones 4.4 y 5.2).
Población pediátrica
No se requiere ajuste de dosis en adolescentes de 12 años de edad en adelante. No se recomiendan dosis superiores a 2,4 mg.
No se ha establecido todavía la seguridad y eficacia de semaglutida en niños menores de 12 años de edad.
Forma de administración
Para vía subcutánea.
Wegovy solución inyectable se administra una vez a la semana a cualquier hora del día, con o sin alimentos.
Se debe inyectar por vía subcutánea en el abdomen, el muslo o la parte superior del brazo. El lugar de la inyección se puede cambiar. No se debe administrar por vía intravenosa ni intramuscular.
La dosis de 7,2 mg se puede administrar en una sola inyección de 7,2 mg o en tres inyecciones sucesivas de 2,4 mg dependiendo del dispositivo. Las tres inyecciones de 2,4 mg se pueden administrar en la misma zona del cuerpo, pero deben estar separadas por al menos 5 cm.
El día de administración semanal se puede cambiar si es necesario, siempre que el tiempo entre dosis sucesivas sea de al menos 3 días (> 72 horas). Una vez seleccionado el nuevo día de administración, se debe proseguir con la pauta de dosificación de una vez a la semana.
Al administrar Wegovy pluma precargada de un solo uso, la pluma se debe presionar firmemente contra la piel hasta que la barra amarilla se detenga. La inyección dura unos 5–10 segundos.
Se debe advertir a los pacientes que deben leer detenidamente las instrucciones de uso incluidas en el prospecto antes de administrar el medicamento.
Para más información antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Aspiración en asociación con anestesia general o sedación profunda
Se han notificado casos de aspiración pulmonar en pacientes que recibieron agonistas de receptores GLP-1 sometidos a anestesia general o sedación profunda. Por consiguiente, se debe considerar el aumento del riesgo de contenido gástrico residual debido al retraso en el vaciado gástrico (ver sección 4.8) antes de realizar los procedimientos con anestesia general o sedación profunda.
Efectos gastrointestinales y deshidratación
El uso de agonistas del receptor de GLP-1 se puede asociar con reacciones adversas gastrointestinales. Esto se debe tener en consideración al tratar a pacientes con la función renal alterada, puesto que las náuseas, los vómitos y la diarrea pueden causar deshidratación, que en casos raros puede producir a su vez un deterioro de la función renal (ver sección 4.8). Se debe advertir a los pacientes tratados con semaglutida del riesgo potencial de deshidratación en relación con los efectos adversos gastrointestinales y tomar precauciones para evitar una pérdida de líquidos.
Pancreatitis aguda
Se ha observado pancreatitis aguda con el uso de agonistas del receptor de GLP-1 (ver sección 4.8). Se debe informar a los pacientes de los síntomas característicos de la pancreatitis aguda. Ante la sospecha de pancreatitis, se debe interrumpir el tratamiento con semaglutida y no se debe reanudar si se confirma pancreatitis. Se debe extremar la precaución en pacientes con antecedentes de pancreatitis. En ausencia de otros signos y síntomas de la pancreatitis aguda, las elevaciones de las enzimas pancreáticas por sí solas no son un factor predictivo de la pancreatitis aguda.
Neuropatía óptica isquémica anterior no arterítica (NOIANA)
Los datos de estudios epidemiológicos indican un aumento del riesgo de desarrollar neuropatía óptica isquémica anterior no arterítica (NOIANA) durante el tratamiento con semaglutida. No se ha identificado un intervalo de tiempo específico para el desarrollo de NOIANA tras el inicio del tratamiento. Ante una pérdida repentina de visión, se debe realizar un examen oftalmológico, y se debe interrumpir el tratamiento con semaglutida si se confirma el diagnóstico de NOIANA (ver sección 4.8).
Pacientes con diabetes tipo 2
No se debe utilizar semaglutida como sustituto de la insulina en pacientes con diabetes tipo 2.
No se debe utilizar semaglutida en combinación con otros productos agonistas del receptor de GLP-1. No se ha evaluado y se considera probable un mayor riesgo de reacciones adversas relacionadas con la sobredosis.
Hipoglucemia en pacientes con diabetes tipo 2
Se sabe que la insulina y sulfonilurea provocan hipoglucemia. Los pacientes tratados con semaglutida en combinación con una sulfonilurea o insulina podrían presentar un riesgo mayor de hipoglucemia. Es posible disminuir el riesgo de hipoglucemia reduciendo la dosis de sulfonilurea o de insulina al inicio del tratamiento con un agonista del receptor de GLP-1.
Retinopatía diabética en pacientes con diabetes tipo 2
En pacientes con retinopatía diabética tratados con semaglutida, se ha observado un mayor riesgo de desarrollar complicaciones de la retinopatía diabética (ver sección 4.8). La rápida mejora del control glucémico se ha asociado con un empeoramiento temporal de la retinopatía diabética, pero no se pueden excluir otros mecanismos. Se debe controlar estrechamente a los pacientes con retinopatía diabética que utilizan semaglutida y tratarlos según las directrices clínicas correspondientes. No hay experiencia con Wegovy en pacientes con diabetes tipo 2 con retinopatía diabética no controlada o potencialmente inestable. No se recomienda el tratamiento con Wegovy en estos pacientes.
Pacientes con gastroparesia
Los pacientes con gastroparesia tratados con semaglutida pueden experimentar reacciones adversas gastrointestinales más graves o severos. Semaglutida se debe utilizar con precaución en estos pacientes, y no se recomienda el uso de la semaglutida si la gastroparesia es grave (ver sección 4.8).
Poblaciones no estudiadas
No se ha investigado la seguridad y la eficacia de Wegovy en pacientes:
- tratados con otros productos para el control de peso,
- con diabetes tipo 1,
- con insuficiencia renal grave (ver sección 4.2),
con insuficiencia hepática moderada o grave y esteatohepatitis asociada a disfunción metabólica
(MASH),
con insuficiencia cardiaca congestiva de clase IV según la Asociación del Corazón de Nueva
York (NYHA, por sus siglas en inglés).
No se recomienda el uso en estos pacientes.
Existe una experiencia limitada con Wegovy en pacientes:
- de 85 años o más (ver sección 4.2),
- con insuficiencia hepática leve, moderada o grave (ver sección 4.2),
- con enfermedad inflamatoria intestinal.
Usar con precaución en estos pacientes.
Excipiente con efecto conocido
Sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por dosis; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Semaglutida retrasa el vaciamiento gástrico y podría influir potencialmente en la absorción de medicamentos administrados de forma concomitante por vía oral. No se observó ningún efecto clínicamente relevante sobre la velocidad de vaciamiento gástrico con semaglutida 2,4 mg, probablemente debido a un efecto de tolerancia. No se ha investigado el efecto de 7,2 mg de semaglutida sobre la velocidad de vaciamiento gástrico. Semaglutida se debe utilizar con precaución en pacientes en tratamiento con medicamentos orales que requieren una absorción gastrointestinal rápida.
Paracetamol
Semaglutida retrasa la velocidad de vaciamiento gástrico tal como determinó la farmacocinética de paracetamol durante una prueba de comida estándar. El AUC0-60 min y la Cmáx de paracetamol se redujeron en un 27% y un 23%, respectivamente, tras el uso concomitante de semaglutida 1 mg. La exposición total de paracetamol (AUC0-5 h) no se vio afectada. No se observó ningún efecto clínicamente relevante en el paracetamol con semaglutida. No es necesario un ajuste de dosis de paracetamol cuando se administra con semaglutida.
Anticonceptivos orales
No se prevé que semaglutida disminuya la eficacia de los anticonceptivos orales. Tras la administración concomitante de un medicamento anticonceptivo oral combinado (0,03 mg de etinilestradiol/0,15 mg de levonorgestrel) y semaglutida, no se modificó de una forma clínicamente significativa la exposición general de etinilestradiol ni de levonorgestrel. La exposición de etinilestradiol no se vio afectada; se observó un aumento del 20% en la exposición de levonorgestrel en estado estacionario. La Cmáx no se vio afectada por ninguno de los compuestos.
Atorvastatina
Semaglutida no modificó la exposición general de atorvastatina tras la administración de una dosis única de atorvastatina (40 mg). La Cmáx de atorvastatina se redujo en un 38%. Se concluyó que esto no era clínicamente significativo.
Digoxina
Semaglutida no modificó la exposición general ni la Cmáx de digoxina tras la administración de una dosis única de digoxina (0,5 mg).
Metformina
Semaglutida no modificó la exposición general ni la Cmáx de metformina tras la administración de 500 mg de metformina dos veces al día durante 3,5 días.
Warfarina y otros derivados de la cumarina
Semaglutida no modificó la exposición general ni la Cmáx de los enantiómeros R y S de warfarina tras la administración de una dosis única de warfarina (25 mg) y los efectos farmacodinámicos de warfarina, determinados por índice internacional normalizado (INR, por sus siglas en inglés), no se vieron afectados de una forma clínicamente significativa. Sin embargo, se han notificado casos de INR disminuido durante el uso concomitante con acenocumarol y semaglutida. Se recomienda el control frecuente del INR al iniciar el tratamiento con semaglutida en pacientes con warfarina u otros derivados de la cumarina.
Población pediátrica
Solo se han realizado estudios de interacción en adultos.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Se recomienda que las mujeres en edad fértil utilicen métodos anticonceptivos durante el tratamiento con semaglutida (ver sección 4.5).
Embarazo
Los estudios realizados en animales han mostrado toxicidad reproductiva (ver sección 5.3). Los datos relativos al uso de semaglutida en mujeres embarazadas son limitados. Por tanto, no se debe utilizar semaglutida durante el embarazo. Se debe interrumpir el tratamiento con semaglutida en caso de que una paciente desee quedarse embarazada o si se produce un embarazo. Debido a la larga semivida de semaglutida, el tratamiento se debe interrumpir al menos 2 meses antes de un embarazo planeado (ver sección 5.2).
Lactancia
En ratas lactantes, semaglutida se excretó en la leche materna. No se puede excluir el riesgo en recién nacidos/bebés. Wegovy no se debe utilizar durante la lactancia.
Fertilidad
Se desconoce el efecto de semaglutida sobre la fertilidad en los seres humanos. En el caso de las ratas, semaglutida no afectó a la fertilidad de los machos. En el caso de las ratas hembra, se observó un aumento de la duración del ciclo estral y una ligera disminución del número de ovulaciones en dosis asociadas con la pérdida de peso corporal materno.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de semaglutida sobre la capacidad para conducir y utilizar máquinas es nula o insignificante. Sin embargo, se pueden experimentar mareos principalmente durante el periodo de escalado de dosis. En el caso de que se produzcan mareos, la conducción o el uso de máquinas se deben realizar con precaución.
Pacientes con diabetes tipo 2
Si semaglutida se utiliza en combinación con una sulfonilurea o insulina, se debe advertir a los pacientes que extremen las precauciones para evitar una hipoglucemia mientras conducen y utilizan máquinas (ver sección 4.4).
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas comunicadas con más frecuencia fueron los trastornos gastrointestinales, como náuseas, diarrea, estreñimiento, dolor abdominal y vómitos. Estas reacciones se observaron principalmente durante el periodo de escalado de dosis (ver Descripción de las reacciones adversas seleccionadas).
Tabla de reacciones adversas
En la Tabla 3 se enumeran las reacciones adversas identificadas en los estudios clínicos en adultos y en informes poscomercialización. Las frecuencias están basadas, a menos que se especifique lo contrario, en un conjunto de cuatro ensayos de fase 3a (STEP 1-4) donde 2650 pacientes adultos estuvieron expuestos a Wegovy. La duración de los ensayos fue de 68 semanas.
A continuación, se indican las reacciones adversas según la clasificación por órganos y sistemas MedDRA y la frecuencia. Las categorías de frecuencias se definen del siguiente modo: muy frecuentes (≥1/10); frecuentes (≥1/100 a < 1/10); poco frecuentes (≥1/1 000 a < 1/100); raras (≥ 1/10 000 a < 1/1 000); muy raras (< 1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada categoría de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 3 Reacciones adversas
Clasificació n por órganos y sistemas de MedDRA | Muy frecuentes | Frecuentes | Poco frecuente s | Raras | Muy raras | Frecuenci a no conocida | |
Trastornos del sistema inmunológico | Reacción anafiláctica | ||||||
| Trastornos del metabolismo y de la nutrición | Hipoglucemia en pacientes con diabetes tipo 2a | ||||||
| Trastornos del sistema nervioso | Cefaleab | Mareob Disgeusiab,c Disestesiaa,c,f,g | |||||
| Trastornos oculares | Retinopatía diabética en pacientes con diabetes tipo 2a | Neuropatí a óptica isquémica anterior no arterítica (NOIAN A) | |||||
| Trastornos cardiacos | Aumento de la frecuencia cardiacaa,c | ||||||
| Trastornos vasculares | Hipotensió n Hipotensió n ortostática | ||||||
Trastornos gastrointestinales | Vómitosa,b Diarreaa,b Estreñimientoa ,b Náuseasa,b Dolor abdominalb,c | Gastritisb, c Enfermedad por reflujo gastroesofágic ob Dispepsiab Eructosb Flatulenciab Distensión abdominalb | Pancreatitis agudaa Vaciamient o gástrico retardado | Obstrucció n intestinalc,d, e | |||
Trastornos hepatobiliares | Colelitiasisa | ||||||
| Trastornos de la piel y del tejido subcutáneo | Pérdida de cabelloa | Angioedem a | |||||
Trastornos generales y alteraciones en el lugar de administración | Fatigab,c | Reacciones en el lugar de inyecciónc | |||||
| Exploraciones complementarias | Aumento de amilasac Aumento de lipasac | ||||||
- a) ver la descripción de algunas reacciones adversas seleccionadas a continuación
- b) observado principalmente en el periodo de escalado de dosis
- c) Términos preferentes agrupados
- d) De informes poscomercialización
- e) Término agrupado que engloba los PTs Obstrucción intestinal, Íleo y obstrucción del intestino delgado.
- f) La frecuencia se basa en el programa 3a. Se ha observado un aumento de la frecuencia con la dosis de 7,2 mg. Para obtener más información, consulte el apartado sobre disestesia a continuación.
- g) Término agrupado que engloba los PTs Disestesia, Hiperestesia, Parestesia, Sensación de ardor en la piel, Sensación de ardor, Dolor en la piel, Piel sensible, Molestias en la piel, Sensibilización de la piel, Alodinia, Hiperpatía
Descripción de reacciones adversas seleccionadas
Reacciones adversas gastrointestinales
Durante el periodo del ensayo de 68 semanas, se produjeron náuseas en el 43,9% de los pacientes tratados con semaglutida (16,1% para placebo), diarrea en el 29,7% (15,9% para placebo), vómitos en el 24,5% (6,3% para placebo) y dolor abdominal en el 19,7% (10% para placebo). La mayoría de los acontecimientos fueron de leves a moderados en gravedad y de corta duración. Se produjo estreñimiento en el 24,2% de los pacientes tratados con semaglutida (11,1% para placebo) y fue de gravedad leve a moderada y de mayor duración. En los pacientes tratados con semaglutida, la mediana de duración de las náuseas fue de 8 días, de los vómitos 2 días, de la diarrea 3 días y del estreñimiento 47 días.
Los pacientes con insuficiencia renal moderada (TFGe ≥ 30 a < 60 ml/min/1,73 m2) pueden presentar más efectos gastrointestinales cuando reciben tratamiento con semaglutida.
Los acontecimientos gastrointestinales condujeron a la interrupción permanente del tratamiento en el 4,3% de los pacientes.
Los pacientes con gastroparesia pueden experimentar efectos gastrointestinales más graves o severos cuando son tratados con semaglutida.
Pancreatitis aguda
La frecuencia de pancreatitis aguda confirmada por adjudicación notificada en estudios clínicos en fase 3a fue del 0,2% para semaglutida y < 0,1% para placebo, respectivamente. En SELECT, el ensayo de resultados cardiovasculares, la frecuencia de pancreatitis aguda confirmada por adjudicación fue del 0,2% para semaglutida y del 0,3% para placebo.
Enfermedad aguda por cálculos biliares/Colelitiasis
En estudios clínicos en fase 3a, se notificó colelitiasis en el 1,6% y provocó colecistitis en el 0,6% de los pacientes tratados con semaglutida. Se notificaron colelitiasis y colecistitis en el 1,1% y el 0,3%, respectivamente, de los pacientes tratados con placebo.
Pérdida de cabello
En estudios clínicos en fase 3a, se notificó pérdida de cabello en el 2,5% de los pacientes tratados con semaglutida y en el 1,0% de los pacientes tratados con placebo. En los ensayos STEP UP, se notificó pérdida de cabello en el 5,3% de los pacientes tratados con semaglutida 7,2 mg y en el 1,0% de los pacientes tratados con placebo. Los acontecimientos fueron principalmente de intensidad leve y la mayoría de los pacientes se recuperaron mientras seguían en tratamiento. La pérdida de cabello se notificó con más frecuencia en pacientes con una mayor pérdida de peso (≥ 20%).
Aumento de la frecuencia cardiaca
En los estudios en fase 3a, se observó un aumento medio de 3 latidos por minuto (lpm) desde una media al inicio de 72 lpm en los pacientes tratados con semaglutida. Las proporciones de sujetos con un aumento del pulso desde el valor inicial ≥ 10 lpm en cualquier punto durante el periodo de tratamiento fueron del 67,0% en el grupo de semaglutida frente al 50,1% en el grupo de placebo.
Inmunogenicidad
De acuerdo con las propiedades potencialmente inmunogénicas de los medicamentos que contienen proteínas o péptidos, los pacientes pueden desarrollar anticuerpos tras el tratamiento con semaglutida. La proporción de pacientes con un resultado positivo en el análisis de anticuerpos antisemaglutida en cualquier punto temporal posterior al inicio del ensayo fue 2,9 - 10,9% para semaglutida 2,4 mg y 15,3% para semaglutida 7,2 mg. Ningún paciente presentó anticuerpos neutralizantes antisemaglutida
o anticuerpos antisemaglutida con efecto neutralizante del GLP-1 endógeno. Durante el tratamiento, las altas concentraciones de semaglutida podrían haber disminuido la sensibilidad de los ensayos, por lo que no se puede excluir el riesgo de resultados falsos negativos. Sin embargo, la presencia de anticuerpos fue transitoria y sin repercusión aparente en la eficacia y la seguridad en los sujetos que dieron positivo a anticuerpos durante y después del tratamiento.
Hipoglucemia en pacientes con diabetes tipo 2
En el STEP 2, se observó hipoglucemia clínicamente significativa en el 6,2% (0,1 acontecimientos/paciente año) de los sujetos tratados con semaglutida en comparación con el 2,5% (0,03 acontecimientos/paciente año) de los sujetos tratados con placebo. La hipoglucemia con semaglutida se observó tanto con el uso simultáneo de sulfonilurea como sin él. Un episodio (0,2% de los pacientes, 0,002 acontecimientos/paciente año) se notificó como grave en un sujeto no tratado de forma simultánea con una sulfonilurea. El riesgo de hipoglucemia se incrementó cuando semaglutida se usó con una sulfonilurea.
En STEP-HFpEF-DM, se observó hipoglucemia clínicamente significativa en el 4,2% de los sujetos, tanto en el grupo de semaglutida como en el placebo, cuando se utilizó en combinación con sulfonilurea y/o insulina (0,065 acontecimientos/paciente año con semaglutida y 0,098 acontecimientos/paciente año con placebo).
Retinopatía diabética en pacientes con diabetes tipo 2
En un ensayo clínico de 2 años se investigó semaglutida 0,5 mg y 1 mg frente a placebo en 3 297 pacientes con diabetes tipo 2, alto riesgo cardiovascular, diabetes de larga duración y mal control de la glucemia. En este ensayo, se produjeron acontecimientos adjudicados de complicaciones de la retinopatía diabética en más pacientes tratados con semaglutida (3,0%) en comparación con placebo (1,8%). Esto se observó en pacientes con retinopatía diabética conocida tratados con insulina. La diferencia de tratamiento apareció pronto y persistió a lo largo del ensayo. En el STEP 2, se notificaron trastornos en la retina en el 6,9% de pacientes tratados con semaglutida, el 6,2% de los pacientes tratados con semaglutida 1 mg y el 4,2% de los pacientes tratados con placebo. La mayoría de estos acontecimientos se notificaron como retinopatía diabética (4,0%, 2,7% y 2,7%, respectivamente) y retinopatía no proliferativa (0,7%, 0% y 0%, respectivamente).
Disestesia
En estudios clínicos en fase 3a, se notificaron acontecimientos relacionados con un cuadro clínico de la sensación cutánea alterada como parestesia, dolor en la piel, piel sensible, disestesia y sensación de ardor en la piel en el 2,1% de pacientes tratados con semaglutida 2,4 mg, y en un 1,2% de pacientes tratados con placebo. Los acontecimientos fueron de leves a moderados en gravedad y la mayoría de los pacientes se recuperaron mientras continuaban con el tratamiento.
En el estudio STEPUP, el 21,6% de los pacientes tratados con semaglutida 7,2 mg y el 0,3% de los pacientes que recibieron placebo notificaron acontecimientos relacionados con disestesia. La mayoría de los acontecimientos en el grupo de 7,2 mg fueron de leves a moderados y el 85% (368 de 434 acontecimientos) se recuperaron durante el tratamiento. El 28% (123 de los 434 acontecimientos) en el grupo de semaglutida 7,2 mg subcutánea se recuperó tras cambios en la dosis del producto del ensayo.
Neuropatía óptica isquémica anterior no arterítica (NOIANA)
Los resultados de varios estudios epidemiológicos de gran tamaño sugieren que la exposición a semaglutida en adultos con diabetes tipo 2 se asocia con un aumento aproximado del doble en el riesgo relativo de desarrollar NOIANA, lo que equivale aproximadamente a un caso adicional por cada 10 000 personas-año de tratamiento.
Población pediátrica
En un ensayo clínico se expuso a semaglutida a 133 pacientes adolescentes de 12 años hasta menos de 18 años de edad, con obesidad o con sobrepeso, con al menos una comorbilidad relacionada con el peso. La duración del ensayo fue de 68 semanas.
En general, la frecuencia, el tipo y la gravedad de las reacciones adversas en adolescentes fueron comparables a las observadas en la población adulta. Se notificó colelitiasis en un 3,8% de los pacientes tratados con semaglutida y en un 0% de los pacientes tratados con placebo.
No se han encontrado efectos en el crecimiento o en el desarrollo puberal tras 68 semanas de tratamiento.
Otras poblaciones especiales
En los ensayos SELECT y SUSTAIN 6, el perfil de reacciones adversas en adultos con enfermedad cardiovascular establecida fue similar al observado en los ensayos de control de peso de fase 3a.
En los ensayos HFpEF, en adultos con insuficiencia cardiaca relacionada con obesidad, con fracción de eyección preservada (HFpEF, por sus siglas en inglés), el perfil de las reacciones adversas fue similar al observado en los ensayos de fase 3a sobre el control de peso.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Una sobredosis con semaglutida se puede asociar a trastornos gastrointestinales que pueden causar deshidratación. En caso de sobredosis, se debe observar al paciente por si presentara signos clínicos y se debe iniciar el tratamiento de soporte adecuado.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: fármacos utilizados en la diabetes, análogos del péptido similar al glucagón de tipo 1 (GLP-1), código ATC: A10BJ06
Mecanismo de acción
Semaglutida es un análogo de GLP-1 con un 94% de homología de secuencia con el GLP-1 humano. Semaglutida actúa como un agonista del receptor de GLP-1 que se une de forma selectiva al receptor de GLP-1, el objetivo del GLP-1 nativo, y lo activa.
GLP-1 es un regulador fisiológico de apetito y de la ingesta de calorías, y el receptor de GLP-1 está presente en varias áreas del cerebro implicadas en la regulación del apetito.
Estudios en animales muestran que semaglutida actúa en el cerebro a través del receptor de GLP-1. Semaglutida tiene efectos directos en áreas del cerebro implicadas en la regulación homeostática de la ingesta de alimentos en el hipotálamo y el tronco encefálico. Semaglutida puede afectar al sistema hedónico de recompensa a través de efectos directos e indirectos en áreas del cerebro, incluido el septo, el tálamo y la amígdala.
Ensayos clínicos muestran que semaglutida reduce la ingesta calórica, aumenta la sensación de saciedad, plenitud y el control de la ingesta, reduce la sensación de hambre, y la frecuencia y la intensidad del ansia de comer. Además, semaglutida reduce la preferencia por alimentos con alto contenido en grasa.
Semaglutida organiza las contribuciones homeostáticas y hedónicas con función ejecutiva para regular la ingesta calórica, el apetito, la recompensa y la elección de alimentos.
Además, semaglutida ha demostrado en ensayos clínicos que reduce la glucosa en sangre de un modo dependiente de la glucosa, mediante la estimulación de la secreción de insulina y reduciendo la secreción de glucagón cuando la glucemia es elevada. El mecanismo de disminución de la glucemia también implica un ligero retraso en el vaciamiento gástrico en la fase posprandial temprana. Durante la hipoglucemia, semaglutida disminuye la secreción de insulina y no afecta a la secreción de glucagón.
Los receptores de GLP-1 también se expresan en el corazón, la vasculatura, el sistema inmunitario y los riñones. En ensayos clínicos, semaglutida tiene un efecto beneficioso en lípidos plasmáticos, disminuye la presión arterial sistólica y reduce la inflamación. Asimismo, estudios en animales han demostrado que semaglutida atenuó el desarrollo de aterosclerosis y tuvo una acción antiinflamatoria en el sistema cardiovascular.
El mecanismo de acción de semaglutida para la reducción del riesgo cardiovascular es probablemente multifactorial, en parte impulsado por los efectos de pérdida de peso y los efectos sobre factores de riesgo cardiovascular conocidos (reducción de la presión arterial, mejora en el perfil lipídico y metabolismo de la glucosa, y efectos antiinflamatorios, demostrado por las reducciones en el nivel de proteína C reactiva de alta sensibilidad (hsCRP (por sus siglas en inglés)). No se ha establecido el mecanismo exacto para la reducción del riesgo cardiovascular.
El mecanismo de acción específico para el hígado es multifactorial y se cree que está mediado por la mejora de diversos factores metabólicos, entre los que se incluyen la pérdida de peso, la mejora del metabolismo de la glucosa y los lípidos y la reducción de la inflamación. Semaglutida afecta a las vías de expresión génica implicadas en la inflamación y la fibrosis, produciendo en consecuencia cambios positivos en el perfil proteómico de los pacientes con MASH. Asimismo, semaglutida reduce la acumulación de grasa en el hígado.
Efectos farmacodinámicos
Apetito, ingesta calórica y elecciones alimentarias
Semaglutida reduce el apetito al aumentar la sensación de plenitud y de saciedad, mientras se reduce el hambre y el posible consumo de alimentos. En un ensayo de fase 1, la ingesta calórica durante una comida ad libitum fue un 35% menor con semaglutida en comparación con placebo después de 20 semanas de la administración de la dosis. Esto fue respaldado por un mejor control de la alimentación, menos ansia de comer y una preferencia relativamente menor por los alimentos con alto contenido en grasa. En el STEP 5 se evaluó de manera adicional el ansia de comer con un Cuestionario de Control de la Alimentación (CoEQ, por sus siglas en inglés). En la semana 104, la diferencia del tratamiento estimado tanto para el control del ansia de comer y de las ansias de comer comida salada favoreció significativamente a semaglutida, mientras que no se observó un efecto claro en las ansias de comer comida dulce.
Lípidos en ayunas y posprandiales
Semaglutida 1 mg en comparación con el placebo, redujo las concentraciones de triglicéridos y lipoproteínas de muy baja densidad (VLDL, por sus siglas en inglés) en un 12% y un 21%, respectivamente. La respuesta posprandial de los triglicéridos y las VLDL a una comida rica en grasas se redujo en > 40%.
Eficacia clínica y seguridad
La eficacia y la seguridad de semaglutida para el control del peso en combinación con una disminución de la ingesta calórica y un aumento de la actividad física se han evaluado en cuatro ensayos en fase 3a, doble ciego, aleatorizados y controlados con placebo (STEP 1-4) de 68 semanas. Se incluyeron en los ensayos un total de 4 684 pacientes adultos (2 652 aleatorizados al tratamiento con semaglutida). Además, se evaluó la eficacia y seguridad de dos años de semaglutida comparado a placebo en un ensayo en fase 3b (STEP 5) de doble ciego aleatorizado controlado con placebo que incluyó a 304 pacientes (152 en tratamiento con semaglutida).
Se evaluó la eficacia y seguridad de semaglutida 7,2 mg en dos ensayos clínicos de fase 3b, aleatorizados, doble ciego, controlados con placebo, de tres grupos y 72 semanas de duración (STEP UP y STEP UP T2D), en los que participaron 1 919 pacientes (1 312 aleatorizados al tratamiento con semaglutida 7,2 mg).
El tratamiento con semaglutida demostró una pérdida de peso superior, clínicamente significativa y mantenida en comparación con placebo en pacientes con obesidad (IMC ≥ 30 kg/m2) o sobrepeso (IMC ≥ 27 kg/m2 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso. Además, entre todos los ensayos, una mayor proporción de los pacientes alcanzaron pérdidas de peso de ≥ 5%, ≥ 10%, ≥ 15% y ≥ 20% con semaglutida en comparación con placebo. La reducción del peso corporal se produjo independientemente de la presencia de síntomas gastrointestinales, como náuseas, vómitos
o diarrea.
El tratamiento con semaglutida también mostró mejoras estadísticamente significativas en el perímetro de la cintura, la presión arterial sistólica y la función física en comparación con placebo.
Se demostró la eficacia independientemente de la edad, género, raza, etnia, peso corporal al inicio, IMC, presencia de diabetes tipo 2 y nivel de la función renal. Existieron variaciones en la eficacia dentro de todos los subgrupos. Se observó una pérdida de peso relativamente mayor en las mujeres y en los pacientes sin diabetes tipo 2, así como en los pacientes con un peso corporal inicial más bajo frente a uno más alto.
STEP 1: control del peso
En un ensayo doble ciego de 68 semanas, 1 961 pacientes con obesidad (IMC ≥30 kg/m2) o con sobrepeso (IMC ≥27 kg/m2 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso se aleatorizaron a semaglutida o a placebo. Todos los pacientes siguieron una dieta baja en calorías y aumentaron la actividad física durante todo el ensayo.
La pérdida de peso se produjo temprano y continuó durante todo el ensayo. Al final del tratamiento (semana 68), la pérdida de peso fue superior y clínicamente significativa en comparación con placebo (ver Tabla 4 y Figura 1). Además, una mayor proporción de los pacientes alcanzaron pérdidas de peso de ≥ 5%, ≥ 10%, ≥ 15% y ≥ 20% con semaglutida en comparación con placebo (ver Tabla 4). Entre los pacientes con prediabetes al inicio, una mayor proporción de los pacientes tuvieron un estado normoglucémico al final del tratamiento con semaglutida en comparación con placebo (84,1% frente al 47,8%).
Tabla 4 STEP 1: resultados en la semana 68
| Semaglutida 2,4 mg | Placebo | |
| Grupo de análisis completo (N) | 1 306 | 655 |
| Peso corporal | ||
| Valor inicial (kg) | 105,4 | 105,2 |
| Cambio (%) desde el valor inicial1,2 | -14,9 | -2,4 |
| Diferencia (%) respecto a placebo1 [IC del 95%] | -12,4 [-13,4; -11,5]* | - |
| Cambio (kg) desde el valor inicial | -15,3 | -2,6 |
| Diferencia (kg) respecto a placebo1 [IC del 95%] | -12,7 [-13,7; -11,7] | - |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 5%3 | 83,5* | 31,1 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 10%3 | 66,1* | 12,0 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 15%3 | 47,9* | 4,8 |
| Perímetro de la cintura (cm) | ||
| Valor inicial | 114,6 | 114,8 |
| Cambio desde el valor inicial1 | -13,5 | -4,1 |
| Diferencia respecto a placebo1 [IC del 95%] | -9,4 [-10,3; -8,5]* | - |
| Presión arterial sistólica (mmHg) | ||
| Valor inicial | 126 | 127 |
| Cambio desde el valor inicial1 | -6,2 | -1,1 |
| Diferencia respecto a placebo1 [IC del 95%] | -5,1 [-6,3; -3,9]* | - |
* p < 0,0001 (bilateral sin ajustar) para la superioridad.
1 Estimado utilizando un modelo ANCOVA mediante imputación múltiple basada en todos los datos independientemente de la interrupción del tratamiento aleatorizado o del inicio de otros medicamentos contra la obesidad o la cirugía bariátrica.
2 Durante el ensayo, el tratamiento aleatorizado se interrumpió de forma permanente en el 17,1% y el 22,4% de los pacientes aleatorizados a semaglutida 2,4 mg y placebo, respectivamente. Suponiendo que todos los pacientes aleatorizados permanecieron en tratamiento y no recibieron otros tratamientos contra la obesidad, los cambios estimados desde la aleatorización hasta la semana 68 para el peso corporal basados en un modelo mixto para medidas repetidas incluidas todas las observaciones hasta la primera interrupción fueron del -16,9% y el -2,4% para semaglutida 2,4 mg y placebo, respectivamente.
3 Estimado a partir del modelo de regresión binaria basado en el mismo procedimiento de imputación que en el análisis principal.
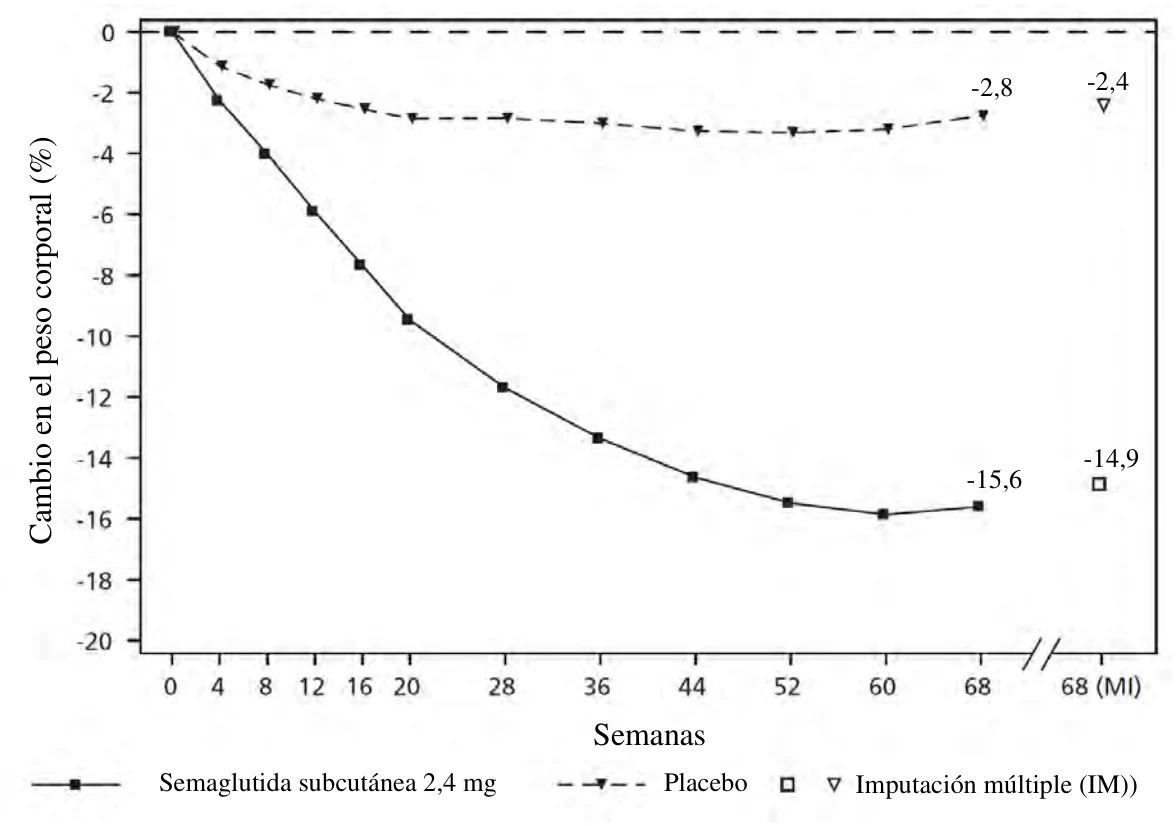
 Valores observados para los pacientes que completan cada visita programada y estimaciones con imputaciones múltiples (IM) de abandonos recuperados
Figura 1 STEP 1: cambio medio en el peso corporal (%) desde el inicio hasta la semana 68
Tras el ensayo de 68 semanas, se llevó a cabo una extensión sin tratamiento de 52 semanas en la que se incluyeron a 327 pacientes que habían completado el periodo de mantenimiento de la dosis de semaglutida o placebo. En el periodo sin tratamiento desde la semana 68 hasta la semana 120, el peso corporal medio aumentó en ambos grupos de tratamiento. Sin embargo, para los pacientes tratados con semaglutida durante el periodo principal del ensayo, el peso se mantuvo un 5,6% por debajo del valor inicial en comparación con el 0,1% del grupo de placebo.
STEP 2: control del peso en pacientes con diabetes tipo 2
En un ensayo doble ciego de 68 semanas, 1 210 pacientes con sobrepeso u obesidad (IMC ≥27 kg/m2) y diabetes tipo 2 se aleatorizaron a semaglutida 2,4 mg, semaglutida 1 mg una vez a la semana o placebo. Los pacientes incluidos en el ensayo tenían diabetes insuficientemente controlada (HbA1c 7–10%) y se trataron con dieta y ejercicio solo o con 1-3 antidiabéticos orales. Todos los pacientes siguieron una dieta baja en calorías y aumentaron la actividad física durante todo el ensayo.
El tratamiento con semaglutida durante 68 semanas produjo una reducción superior y clínicamente significativa del peso corporal y de HbA1c en comparación con placebo (ver Tabla 5 y Figura 2).
Tabla 5 STEP 2: resultados en la semana 68
| Semaglutida 2,4 mg | Placebo | |
| Grupo de análisis completo (N) | 404 | 403 |
| Peso corporal | ||
| Valor inicial (kg) | 99,9 | 100,5 |
| Cambio (%) desde el valor inicial1,2 | -9,6 | -3,4 |
| Diferencia (%) respecto a placebo1 [IC del 95%] | -6,2 [-7,3;-5,2]* | - |
| Semaglutida 2,4 mg | Placebo | |
| Cambio (kg) desde el valor inicial | -9,7 | -3,5 |
| Diferencia (kg) respecto a placebo1 [IC del 95%] | -6,1 [-7,2;-5,0] | - |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 5%3 | 67,4* | 30,2 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 10%3 | 44,5* | 10,2 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 15%3 | 25,0* | 4,3 |
| Perímetro de la cintura (cm) | ||
| Valor inicial | 114,5 | 115,5 |
| Cambio desde el valor inicial1 | -9,4 | -4,5 |
| Diferencia respecto a placebo1 [IC del 95%] | -4,9 [-6,0; -3,8]* | - |
| Presión arterial sistólica (mmHg) | ||
| Valor inicial | 130 | 130 |
| Cambio desde el valor inicial1 | -3,9 | -0,5 |
| Diferencia respecto a placebo1 [IC del 95%] | -3,4 [-5,6; -1,3]** | - |
| HbA1c (mmol/mol (%)) | ||
| Valor inicial | 65,3 (8,1) | 65,3 (8,1) |
| Cambio desde el valor inicial1 | -17,5 (-1,6) | -4,1 (-0,4) |
| Diferencia respecto a placebo1 [IC del 95%] | -13,5 [-15,5; -11,4] (-1,2 [-1,4; -1,1])* | - - |
* p < 0,0001 (bilateral sin ajustar) para la superioridad; ** p <0,05 (bilateral sin ajustar) para la superioridad.
1 Estimado mediante un modelo ANCOVA utilizando imputación múltiple basada en todos los datos independientemente de la interrupción del tratamiento aleatorizado o del inicio de otros medicamentos contra la obesidad o cirugía bariátrica.
2 Durante el ensayo, el tratamiento aleatorizado se interrumpió de forma permanente en el 11,6% y el 13,9% de los pacientes aleatorizados a semaglutida 2,4 mg y placebo, respectivamente. Suponiendo que todos los pacientes aleatorizados permanecieron en tratamiento y que no recibieron otros tratamientos contra la obesidad, los cambios estimados desde la aleatorización hasta la semana 68 para el peso corporal basado en un modelo mixto para medidas repetidas, incluidas todas las observaciones hasta la primera interrupción, fueron del -10,6% y el -3,1% para semaglutida 2,4 mg y placebo, respectivamente.
3 Estimado a partir del modelo de regresión binaria basado en el mismo procedimiento de imputación que en el análisis principal.
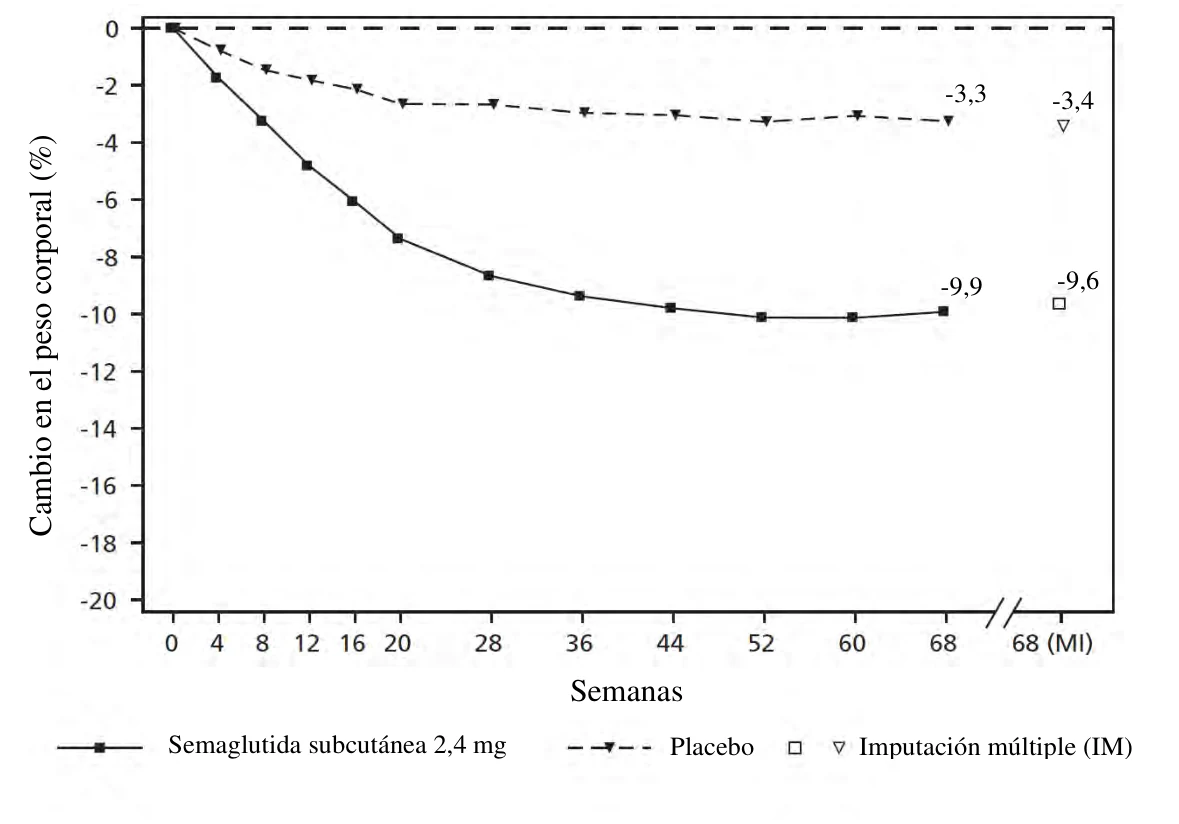
 Valores observados para los pacientes que completan cada visita programada, y estimaciones con imputaciones múltiples (IM) de abandonos recuperados
Figura 2 STEP 2: cambio medio en el peso corporal (%) desde el inicio hasta la semana 68
STEP 3: control de peso con terapia conductual intensiva
En un ensayo doble ciego de 68 semanas, 611 pacientes con obesidad (IMC ≥30 kg/m2) o con sobrepeso (IMC ≥27 kg/m2 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso se aleatorizaron a semaglutida o placebo. Durante el ensayo, todos los pacientes recibieron terapia conductual intensiva (TCI) consistente en una dieta muy restrictiva, aumento de la actividad física y asesoramiento conductual.
El tratamiento con semaglutida y TCI durante 68 semanas produjo una reducción superior y clínicamente significativa del peso corporal en comparación con placebo (ver Tabla 6).
Tabla 6 STEP 3: resultados en la semana 68
| Semaglutida 2,4 mg | Placebo | |
| Grupo de análisis completo (N) | 407 | 204 |
| Peso corporal | ||
| Valor inicial (kg) | 106,9 | 103,7 |
| Cambio (%) desde el valor inicial1,2 | -16,0 | -5,7 |
| Diferencia (%) respecto a placebo1 [IC del 95 %] | -10,3 [-12,0;-8,6]* | - |
| Cambio (kg) desde el valor inicial | -16,8 | -6,2 |
| Diferencia (kg) respecto a placebo1 [IC del 95 %] | -10,6 [-12,5;-8,8] | - |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 5 %3 | 84,8* | 47,8 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 10 %3 | 73,0* | 27,1 |
| Semaglutida 2,4 mg | Placebo | |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 15 %3 | 53,5* | 13,2 |
| Perímetro de la cintura (cm) | ||
| Valor inicial | 113,6 | 111,8 |
| Cambio desde el valor inicial1 | -14,6 | -6,3 |
| Diferencia respecto a placebo1 [IC del 95 %] | -8,3 [-10,1; -6,6]* | - |
| Presión arterial sistólica (mmHg) | ||
| Valor inicial | 124 | 124 |
| Cambio desde el valor inicial1 | -5,6 | -1,6 |
| Diferencia respecto a placebo1 [IC del 95 %] | -3,9 [-6,4; -1,5]* | - |
* p < 0,005 (bilateral sin ajustar) para la superioridad.
1 Estimado utilizando un modelo ANCOVA mediante imputación múltiple basada en todos los datos independientemente de la interrupción del tratamiento aleatorizado o del inicio de otros medicamentos contra la obesidad o la cirugía bariátrica.
2 Durante el ensayo, el tratamiento aleatorizado se interrumpió de forma permanente en el 16,7% y el 18,6% de los pacientes aleatorizados a semaglutida 2,4 mg y placebo, respectivamente. Suponiendo que todos los pacientes aleatorizados permanecieron en tratamiento y que no recibieron otros tratamientos contra la obesidad, los cambios estimados desde la aleatorización hasta la semana 68 para el peso corporal basado en un modelo mixto para medidas repetidas, incluidas todas las observaciones hasta la primera interrupción, fueron del -17,6% y el -5,0% para semaglutida 2,4 mg y placebo, respectivamente.
3 Estimado a partir del modelo de regresión binaria basado en el mismo procedimiento de imputación que en el análisis principal.
STEP 4: control de peso mantenido
En un ensayo doble ciego de 68 semanas, 902 pacientes con obesidad (IMC ≥ 30 kg/m2) o con sobrepeso (IMC ≥ 27 kg/m2 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso se incluyeron en el ensayo. Todos los pacientes siguieron una dieta baja en calorías y aumentaron la actividad física durante todo el ensayo. Desde la semana 0 hasta la semana 20 (preinclusión), todos los pacientes recibieron semaglutida. En la semana 20 (inicio), los pacientes que habían alcanzado la dosis de mantenimiento de 2,4 mg se aleatorizaron para continuar con el tratamiento o cambiar a placebo. En la semana 0 (inicio del periodo de prealeatorización), los pacientes tenían una media de peso corporal de 107,2 kg y un IMC de 38,4 kg/m2.
Los pacientes que alcanzaron la dosis de mantenimiento de 2,4 mg en la semana 20 (inicio) y que continuaron el tratamiento con semaglutida durante 48 semanas (semanas 20 a 68) siguieron perdiendo peso y tuvieron una reducción superior y clínicamente significativa del peso corporal en comparación con los que cambiaron a placebo (ver Tabla 7 y Figura 3). El peso corporal aumentó de forma constante desde la semana 20 hasta la semana 68 en los pacientes que cambiaron a placebo en la semana 20 (inicio). Sin embargo, el peso corporal medio observado fue inferior en la semana 68 que al inicio del periodo de preinclusión (semana 0) (ver Figura 3). Los pacientes tratados con semaglutida desde la semana 0 (prealeatorización) hasta la semana 68 (final del tratamiento) lograron un cambio medio en el peso corporal de -17,4%, con una pérdida de peso ≥ 5% logrado por el 87,8%, ≥ 10% logrado por el 78,0%, ≥ 15% logrado por el 62,2% y ≥ 20% logrado por el 38,6% de estos pacientes.
Tabla 7 STEP 4: resultados desde la semana 20 a la semana 68
| Semaglutida 2,4 mg | Placebo | |
| Grupo de análisis completo (N) | 535 | 268 |
| Peso corporal | ||
| Valor inicial1 (kg) | 96,5 | 95,4 |
| Cambio (%) desde el valor inicial1,2,3 | -7,9 | 6,9 |
| Semaglutida 2,4 mg | Placebo | |
| Diferencia (%) respecto a placebo2 [IC del 95%] | -14,8 [-16,0; -13,5]* | - |
| Cambio (kg) desde el valor inicial | -7,1 | 6,1 |
| Diferencia (kg) respecto a placebo2 [IC del 95%] | -13,2 [-14,3; -12,0] | - |
| Perímetro de la cintura (cm) | ||
| Valor inicial | 105,5 | 104,7 |
| Cambio desde el valor inicial1 | -6,4 | 3,3 |
| Diferencia respecto a placebo2 [IC del 95%] | -9,7 [-10,9; -8,5]* | - |
| Presión arterial sistólica (mmHg) | ||
| Valor inicial1 | 121 | 121 |
| Cambio desde el valor inicial1,2 | 0,5 | 4,4 |
| Diferencia respecto a placebo2 [IC del 95%] | -3,9 [-5,8; -2,0]* | - |
* p < 0,0001 (bilateral sin ajustar) para la superioridad.
1 Valor inicial = semana 20
2 Estimado mediante un modelo ANCOVA utilizando imputación múltiple basada en todos los datos independientemente de la interrupción del tratamiento aleatorizado o del inicio de otra medicación contra la obesidad o cirugía bariátrica.
3 Durante el ensayo, se interrumpió de forma permanente el tratamiento aleatorizado por el 5,8% y el 11,6% de los pacientes aleatorizados a semaglutida 2,4 mg y placebo, respectivamente. Suponiendo que todos los pacientes aleatorizados permanecieron en tratamiento y que no recibieron otros tratamientos contra la obesidad, los cambios estimados desde la aleatorización hasta la semana 68 para el peso corporal basado en un modelo mixto para medidas repetidas, incluidas todas las observaciones hasta la primera interrupción, fueron del -8,8% y el 6,5% para semaglutida 2,4 mg y placebo, respectivamente.
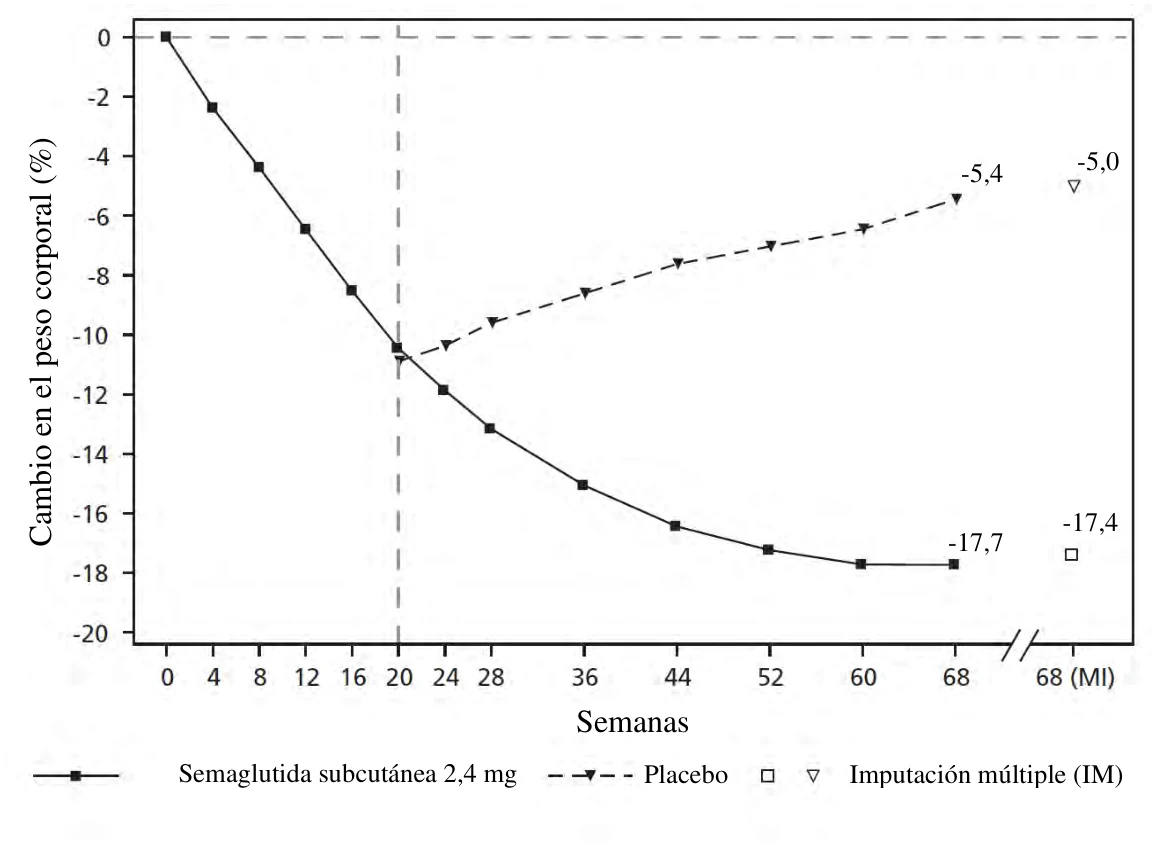
 Valores observados para los pacientes que completan cada visita programada, y estimaciones con imputaciones múltiples (IM) de abandonos recuperados
Figura 3 STEP 4: cambio medio en el peso corporal (%) desde la semana 0 hasta la semana 68
STEP 5: datos de 2 años
En un ensayo doble ciego de 104 semanas, 304 pacientes con obesidad (IMC ≥30 kg/m2) o con sobrepeso (IMC ≥27 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso, se aleatorizaron a semaglutida o a placebo. Todos los pacientes siguieron una dieta baja en calorías y aumentaron la actividad física durante todo el ensayo. Al inicio, los pacientes presentaban un IMC medio de 38,5 kg/m2 y un peso corporal medio de 106,0 kg.
El tratamiento con semaglutida durante 104 semanas produjo una reducción superior y clínicamente significativa del peso corporal en comparación con placebo. El peso corporal medio disminuyó desde el inicio hasta la semana 68 con semaglutida, tras lo cual se alcanzó una meseta. Con placebo, el peso corporal medio disminuyó menos y se alcanzó una meseta a las 20 semanas aproximadamente desde el tratamiento (ver Tabla 8 y Figura 4). Los pacientes tratados con semaglutida lograron un cambio medio en el peso corporal de -15,2 %, con una pérdida de peso ≥5 % lograda por el 74,7 %, ≥10% lograda por el 59,2 % y ≥15 % lograda por el 49,7 % de estos pacientes. Entre los pacientes con prediabetes al inicio del tratamiento, el 80 % y el 37 % alcanzaron un estado normoglucémico al final del tratamiento con semaglutida y placebo, respectivamente.
Tabla 8 STEP 5: resultados en la semana 104
| Semaglutida 2,4 mg | Placebo | |
| Grupo de análisis completo (N) | 152 | 152 |
| Peso corporal | ||
| Valor inicial (kg) | 105,6 | 106,5 |
| Cambio (%) desde el valor inicial1,2 | -15,2 | -2,6 |
| Diferencia (%) respecto a placebo1 [IC del 95%] | -12,6 [-15,3; -9,8]* | - |
| Semaglutida 2,4 mg | Placebo | |
| Cambio (kg) desde el valor inicial | -16,1 | -3,2 |
| Diferencia (kg) respecto a placebo1 [IC del 95%] | -12,9 [-16,1; -9,8] | - |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 5 %3 | 74,7* | 37,3 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 10 %3 | 59,2* | 16,8 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 15 %3 | 49,7* | 9,2 |
| Perímetro de la cintura (cm) | ||
| Valor inicial | 115,8 | 115,7 |
| Cambio desde el valor inicial1 | -14,4 | 5,2 |
| Diferencia respecto a placebo1 [IC del 95%] | -9,2 [-12,2; -6,2]* | - |
| Presión arterial sistólica (mmHg) | ||
| Valor inicial1 | 126 | 125 |
| Cambio desde el valor inicial1 | -5,7 | -1,6 |
| Diferencia respecto a placebo1 [IC del 95%] | -4,2 [-7,3; -1,0]* | - |
* p < 0,0001 (bilateral sin ajustar) para la superioridad.
1 Estimado mediante un modelo ANCOVA utilizando imputación múltiple basada en todos los datos independientemente de la interrupción del tratamiento aleatorizado o del inicio de otra medicación contra la obesidad o cirugía bariátrica.
2 Durante el ensayo, se interrumpió de forma permanente el tratamiento aleatorizado por el 13,2% y 27,0% de los pacientes aleatorizados a semaglutida 2,4 mg y placebo, respectivamente. Suponiendo que todos los pacientes aleatorizados permanecieron en tratamiento y que no recibieron otros tratamientos contra la obesidad, los cambios estimados desde la aleatorización hasta la semana 104 para el peso corporal basado en un modelo mixto para medidas repetidas, incluidas todas las observaciones hasta la primera interrupción, fueron del -16,7% y -0,6% para semaglutida y placebo respectivamente.
3 Estimado a partir del modelo de regresión binaria basado en el mismo procedimiento de imputación que en el análisis principal.
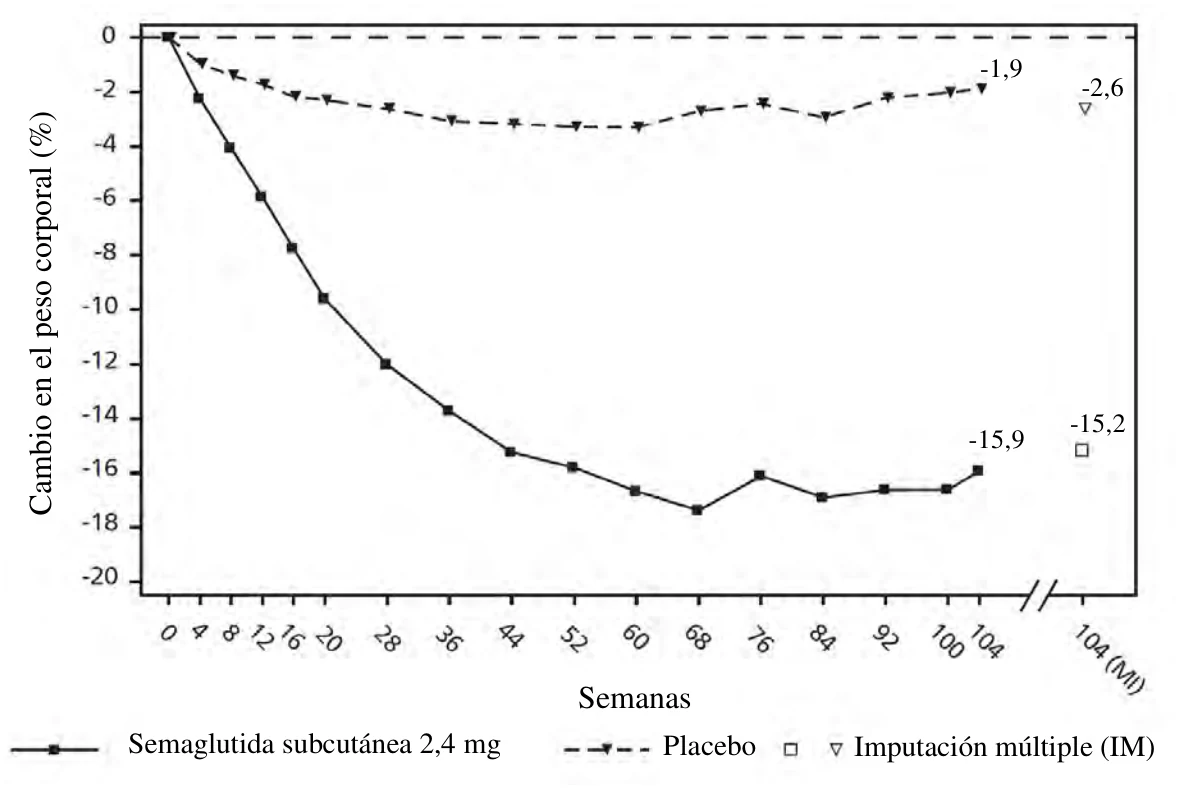
Valores observados para los pacientes que completan cada visita programada, y estimaciones con imputaciones múltiples (IM) de abandonos recuperados
Figura 4 STEP 5: cambio medio en peso corporal (%) desde la semana 0 hasta la semana 104
STEP 8: semaglutida vs liraglutida
En un ensayo abierto, aleatorizado, controlado por placebo por pares, de 68 semanas de duración, 338 pacientes con obesidad (IMC ≥ 30 kg/m2), o con sobrepeso (IMC ≥ 27 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso, se aleatorizaron a semaglutida una vez a la semana, liraglutida 3 mg una vez al día o a placebo. Semaglutida una vez a la semana y liraglutida 3 mg eran de etiqueta abierta, pero cada grupo de tratamiento activo se sometió a un doble ciego frente al placebo administrado con la misma frecuencia de dosificación. Todos los pacientes siguieron una dieta baja en calorías y aumentaron la actividad física durante todo el ensayo. Al inicio del ensayo, los pacientes presentaban un IMC medio de 37,5 kg/m2 y un peso corporal medio de 104,5 kg.
El tratamiento con semaglutida una vez por semana durante 68 semanas produjo una reducción del peso corporal superior y clínicamente significativa en comparación con la liraglutida. El peso corporal medio disminuyó desde el inicio hasta la semana 68 con semaglutida. Con liraglutida el peso corporal medio disminuyó menos (ver Tabla 9). El 37,4 % de los pacientes tratados con semaglutida perdieron ≥ 20 %, en comparación a 7,0 % tratados con liraglutida. La Tabla 9 muestra los resultados de las variables confirmatorias ≥ 10 %, ≥ 15 % y ≥ 20 % de pérdida de peso.
Tabla 9 STEP 8: resultados de la semana 68 del ensayo comparando semaglutida con liraglutida
| Semaglutida 2,4 mg | Liraglutida 3 mg | |
| Grupo de análisis completo (N) | 126 | 127 |
| Peso corporal | ||
| Valor inicial (kg) | 102,5 | 103,7 |
| Cambio (%) desde el valor inicial1,2 | -15,8 | -6,4 |
| Diferencia (%) respecto a liraglutida1 [IC del 95%] | -9,4 [-12,0;-6,8]* | - |
| Cambio (kg) desde el valor inicial | -15,3 | -6,8 |
| Diferencia (kg) respecto a liraglutida1 [IC del 95%] | -8,5 [-11,2;-5,7] | - |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 10 %3 | 69,4* | 27,2 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 15 %3 | 54,0* | 13,4 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 20 %3 | 37,4* | 7,0 |
* p < 0,005 (bilateral sin ajustar) para la superioridad.
1 Estimado mediante un modelo ANCOVA utilizando imputación múltiple basada en todos los datos independientemente de la interrupción del tratamiento aleatorizado o del inicio de otra medicación contra la obesidad o cirugía bariátrica.
2 Durante el ensayo, se interrumpió de forma permanente el tratamiento aleatorizado por el 13,5 % y 27,6 % de los pacientes aleatorizados a semaglutida 2,4 mg y liraglutida 3 mg, respectivamente. Suponiendo que todos los pacientes aleatorizados permanecieron en tratamiento y que no recibieron otros tratamientos contra la obesidad, los cambios estimados desde la aleatorización hasta la semana 68 para el peso corporal basado en un modelo mixto para medidas repetidas, incluidas todas las observaciones hasta la primera interrupción, fueron del -17,1% y -6,9% para semaglutida 2,4 mg y liraglutida 3 mg respectivamente.
3 Estimado a partir del modelo de regresión binaria basado en el mismo procedimiento de imputación que en el análisis principal.
STEP 9: control del peso en pacientes con oesteoartritis de rodilla
En un ensayo doble ciego, de 68 semanas de duración, 407 pacientes con obesidad y osteoartritis (OA) de rodilla moderada de una o ambas rodillas fueron aleatorizados a semaglutida o placebo, como complemento a la recomendación sobre una dieta baja en calorías y el aumento de la actividad física. El efecto del tratamiento sobre el dolor relacionado con la OA de rodilla se evaluó mediante el Índice de Osteoartritis 3.1 de las Universidades Western Ontario y McMaster (WOMAC, por sus singlas en inglés). Este índice está diseñado para evaluar los cambios en los síntomas y el funcionamiento de las extremidades inferiores asociados al tratamiento en pacientes que padecen OA de cadera y/o rodilla. Al inicio del estudio, los pacientes tenían un IMC medio de 40,3 kg/m2 y un peso corporal medio de 108,6 kg. Todos los pacientes tenían un diagnóstico clínico de OA de rodilla con una puntuación media basal de dolor WOMAC de 70,9 (en una escala de 0-100).
El tratamiento con semaglutida durante 68 semanas produjo una reducción superior y clínicamente significativa del peso corporal en comparación con el placebo (ver Tabla 10). El tratamiento con semaglutida demostró una mejoría clínicamente significativa del dolor relacionado con la OA de rodilla en comparación con el placebo (ver Tabla 10). Se lograron mejoras en el dolor relacionado con la OA de rodilla con semaglutida, sin un aumento en el uso de analgésicos.
Tabla 10 STEP 9: resultados en la semana 68
| Semaglutida 2,4 mg | Placebo | |
| Grupo de análisis completo (N) | 271 | 136 |
| Peso corporal | ||
| Valor inicial (kg) | 108,7 | 108,5 |
| Semaglutida 2,4 mg | Placebo | |
| Cambio (%) desde el valor inicial1,2 | -13,7 | -3,2 |
| Diferencia (%) respecto a placebo1 [IC del 95%] | -10,5 [-12,3; -8,6]* | - |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 5 %3 | 85,2* | 33,6 |
| Puntuación del dolor WOMAC4 | ||
| Valor inicial | 72,8 | 67,2 |
| Cambio desde el valor inicial1,2 | -41,7 | -27,5 |
| Diferencia respecto a placebo1 [IC del 95%] | -14,1 [-20,0; -8,3]* | - |
| Pacientes (%) que alcanzan una mejora clínicamente significativa3, 5 | 59,0 | 35,0 |
* p< 0,0001 (bilateral sin ajustar) para la superioridad.
1 Estimado mediante un modelo ANCOVA utilizando imputación múltiple basado en todos los datos, independientemente de la interrupción del tratamiento aleatorizado o del inicio de otros tratamientos contra la obesidad u otras intervenciones para la OA de rodilla, e independientemente del cumplimiento del periodo de lavado del medicamento para el dolor (este último sólo relevante para el criterio de valoración relacionado con WOMAC). Durante el ensayo, se interrumpió permanentemente el tratamiento aleatorizado en el 12,5% y el 21,3% de los pacientes aleatorizados a semaglutida 2,4 mg y placebo, respectivamente.
2 Basado en un modelo mixto de medidas repetidas, asumiendo que todos los pacientes aleatorizados permanecieron en tratamiento y no recibieron terapias adicionales contra la obesidad o intervenciones adicionales para la OA de rodilla y cumplieron con el periodo de lavado del medicamento para para el dolor (este último sólo relevante para el dolor relacionado con la OA de rodilla), incluyendo todas las observaciones hasta la primera interrupción, los cambios estimados desde el inicio hasta la semana 68 para el peso corporal fueron -14,5% y -2,3% (semaglutida 2,4 mg y placebo, respectivamente) y para la puntuación de dolor WOMAC: -43,0 y -28,3 (semaglutida 2,4 mg y placebo, respectivamente). 3 Estimado a partir de un modelo de regresión logística basado en el mismo procedimiento de imputación que para el análisis principal.
4 Las puntuaciones WOMAC se presentan en una escala de 0-100, en la que las puntuaciones más bajas representan una menor discapacidad.
5 El cambio en la puntuación del dolor WOMAC de ≤ -37,3 se utilizó como umbral de mejoría significativa. El umbral se derivó de los datos del ensayo utilizando métodos basados en anclajes.
Efecto sobre la composición corporal
En un subestudio en el STEP 1 (N = 140), la composición corporal se midió mediante absorciometría con rayos X de doble energía (DEXA, por sus siglas en inglés). Los resultados de la evaluación DEXA mostraron que el tratamiento con semaglutida se acompañó por una mayor reducción de la masa grasa que de la masa magra corporal, lo que condujo a una mejora en la composición corporal en comparación con placebo después de 68 semanas. Además, esta reducción en masa grasa total vino acompañada por una reducción de la grasa visceral. Estos resultados sugieren que la mayor parte de la pérdida de peso total se atribuyó a una reducción del tejido graso, incluida la grasa visceral.
En un subestudio de STEP UP (N = 55), la composición corporal se midió mediante resonancia magnética (RM). Los resultados de la evaluación por RM mostraron que el tratamiento con inyecciones de semaglutida en dosis de 2,4 mg y 7,2 mg se acompañó de una mayor reducción de la masa/volumen graso que de la masa/volumen magro, lo que condujo a una mejora de la composición corporal en comparación con el placebo después de 72 semanas.
Mejora de la función física
Semaglutida demostró una pequeña mejora en las puntuaciones de la función física. La función física se evaluó usando tanto el cuestionario genérico de calidad de vida relacionada con la salud “Short Form-36v2 Health Survey, Acute Version” (SF-36) como el cuestionario específico para la obesidad Impacto del Peso en la Calidad de Vida, para Estudios Clínicos, versión resumida (IWQOL-Lite-CT, por sus siglas en inglés).
STEP UP y STEP UP T2D: Control del peso con dosis más altas de semaglutida
En dos estudios clínicos doble ciego de 72 semanas de duración, 1 407 pacientes con obesidad (STEP UP) y 512 pacientes con obesidad y diabetes tipo 2 (STEP UP T2D) fueron aleatorizados en una proporción de 5:1:1 (STEP UP) o 3:1:1 (STEP UP T2D) a semaglutida 7,2 mg, semaglutida 2,4 mg o placebo una vez a la semana. Todos los pacientes siguieron una dieta hipocalórica y aumentaron su actividad física durante los ensayos.
Al inicio del estudio STEP UP, los pacientes tenían una edad media de 47 años, un IMC medio de 39,9 kg/m2 y un peso corporal medio de 113 kg. El 26,3% eran hombres, el 73,7% mujeres, el 85,5% caucásicos/blancos, el 8,6% negros/afroamericanos, el 4,5% asiáticos y el 1,2% de otras razas. Un total del 4,5% eran hispanos o latinos.
Al inicio del estudio STEP UP T2D, los pacientes tenían una edad media de 56 años, un IMC medio de 38,6 kg/m2 y un peso corporal medio de 110,1 kg. El 48,2 % eran hombres, el 51,8 % mujeres, el 83,6% caucásicos/blancos, el 8,6% negros/afroamericanos, el 6,3% asiáticos y el 1,6% de otras razas. El 5,7% eran hispanos o latinos.
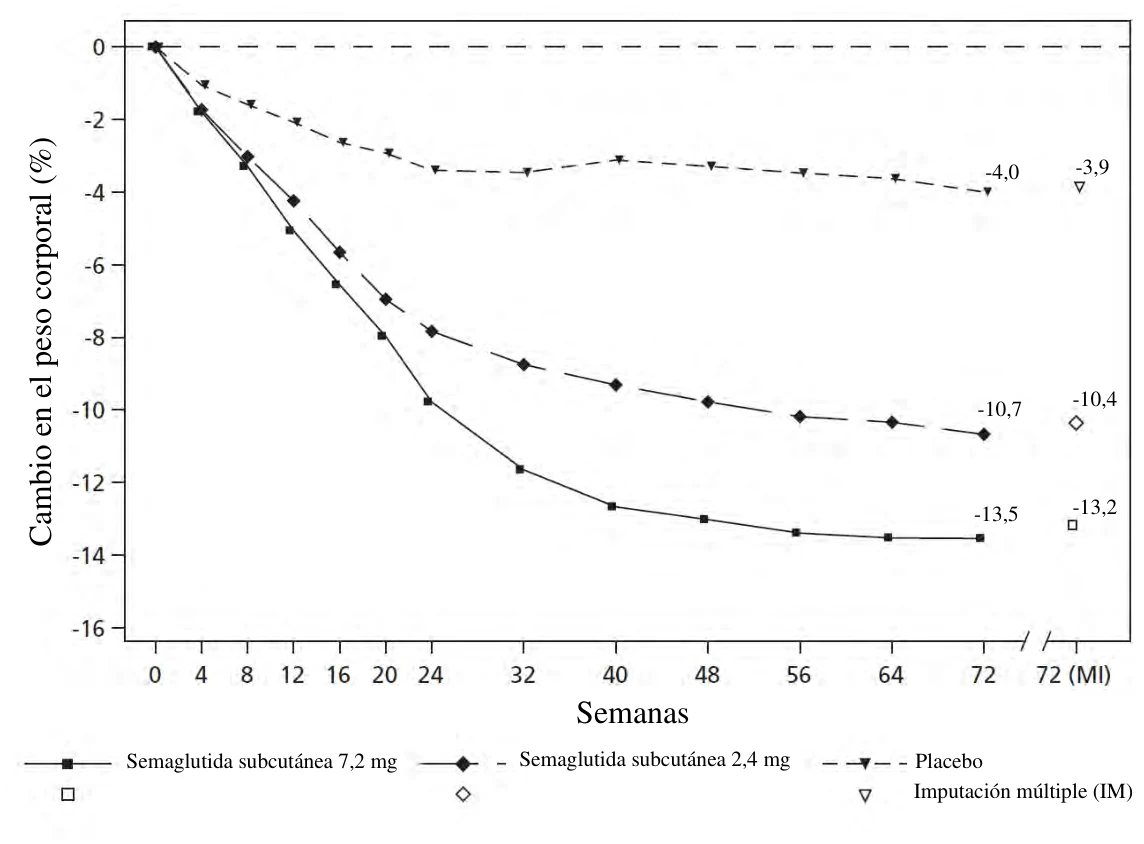
En los dos ensayos STEP UP y STEP UP T2D, al final del tratamiento (semana 72), la pérdida de peso con semaglutida 7,2 mg inyectable fue superior y clínicamente significativa en comparación con el placebo (ver Tabla 11 y Figuras 5 y 6). Además, una mayor proporción logró una pérdida de peso ≥ 5%, ≥ 10%, ≥ 15% y ≥ 20% con semaglutida 7,2 mg en comparación con el placebo.
En el ensayo STEP UP, la pérdida de peso con semaglutida 7,2 mg inyectable fue superior en comparación con semaglutida 2,4 mg inyectable, y una mayor proporción de pacientes logró una pérdida de peso ≥ 20% y ≥ 25% en comparación con 2,4 mg de semaglutida inyectable (ver Tabla 11).
Tabla 11 STEP UP y STEP UP T2D: Resultados en la semana 72
| STEP UP | STEP UP T2D | ||||||
Semaglutida 7,2 mg inyectable | Semaglutida 2,4 mg inyectable | Placebo | Semaglutida 7,2 mg inyectable | Placebo | |||
| Grupo de análisis completo (N) | 1 005 | 201 | 201 | 307 | 102 | ||
| Peso corporal / composición | |||||||
Valor inicial (kg) | 112,4 | 116,5 | 112,4 | 110,5 | 112,1 | ||
| Cambio (%) desde el valor inicial1 | -18,7 | -15,6 | -3,9 | -13,2 | -3,9 | ||
Cambio (%) desde el valor inicial Estimador del producto de ensayo2 | -20,7 | -17,5 | -2,4 | -14,1 | -3,6 | ||
| Diferencia | -14,8 [-16,2; -13,4]* | - | - | -9,3 [-11,0; -7,7]* | - | ||
| (%) | |||||||
| respecto a | |||||||
| placebo1 | |||||||
| STEP UP | STEP UP T2D | ||||||
Semaglutida 7,2 mg inyectable | Semaglutida 2,4 mg inyectable | Placebo | Semaglutida 7,2 mg inyectable | Placebo | |||
| [IC del | |||||||
| 95%] | |||||||
Diferencia (%) respecto a 2,4 mg [IC del 95%]1 | -3,1 [-4,7; -1,6]* | - | - | - | - | ||
Cambio (kg) desde el valor inicial | -20,9 | -17,3 | -4,6 | -14,5 | -4,3 | ||
Diferencia (kg) respecto a placebo [IC del 95%]1 | -16,3 [-17,9; -14,8] | - | - | -10,2 [-12,1; -8,4] | - | ||
Pacientes (%) que alcanzan una pérdida de peso ≥ 5 %3 | 90,7 | 89,9 | 36,8 | 86,3 | 34,7 | ||
Pacientes (%) que alcanzan una pérdida de peso ≥ 10 %3 | 82,4 | 75,1 | 20,5 | 62,9 | 11,6 | ||
Pacientes (%) que alcanzan una pérdida de peso ≥ 15%3 | 66,5 | 54,5 | 7,6 | 41,2 | 7,4 | ||
Pacientes (%) que alcanzan una pérdida de peso ≥ 20%3,4 | 47,7 | 33,3 | 2,9 | 21,3 | 2,1 | ||
Pacientes (%) que alcanzan una pérdida de peso ≥25%3,5 | 31,2 | 15,3 | 0 | - | - | ||
| Perímetro de la cintura (cm) | |||||||
| STEP UP | STEP UP T2D | ||||
Semaglutida 7,2 mg inyectable | Semaglutida 2,4 mg inyectable | Placebo | Semaglutida 7,2 mg inyectable | Placebo | |
| Valor inicial | 118,4 | 120,3 | 118,6 | 121,8 | 123,9 |
Cambio desde el valor inicial1 | -17,5 | -14,6 | -5,9 | -12,3 | -5,8 |
Diferencia respecto a placebo1 [IC del 95%] | -11,7 [-13,0; -10,4]* | - | - | -6,5 [-9,0; -4,1]* | - |
| HbA1c (%) | |||||
| Valor inicial | 5,7 | 5,6 | 5,7 | 8,0 | 8,2 |
Cambio desde el valor inicial1 | -0,3 | -0,3 | -0,02 | -1,7 | -0,2 |
Diferencia respecto a placebo1 [IC del 95%] | -0,3 [-0,4; -0,2] | - | - | -1,5 [-1,8; -1,2]* | - |
* p < 0,0001 (bilateral sin ajustar) para la superioridad.
1 Estimado mediante un modelo ANCOVA utilizando imputación múltiple basada en todos los datos independientemente de la interrupción del tratamiento o del inicio de otro medicamento contra la obesidad o cirugía bariátrica.
2 Los cambios estimados son desde la aleatorización hasta la semana 72 utilizando un modelo mixto para medidas repetidas que incluye todas las observaciones hasta la primera interrupción del tratamiento, suponiendo que todos los pacientes aleatorizados continuaron con el tratamiento y no iniciaron otro medicamento contra la obesidad ni cirugía bariátrica.
3 Proporciones observadas basadas en el periodo del ensayo (periodo ininterrumpido desde la aleatorización hasta la última visita del ensayo), independientemente de la interrupción, la reducción de la dosis o el inicio de otro medicamento contra la obesidad o la cirugía bariátrica. 4 Las proporciones observadas durante el tratamiento (excluyendo los datos fuera del tratamiento provocados por al menos dos dosis consecutivas omitidas) lograron una reducción ≥ 20% del peso corporal en el 50,9%, el 35,1% y el 2,9% de los pacientes aleatorizados a semaglutida 7,2 mg, 2,4 mg y placebo, respectivamente, en el estudio STEP UP.
5 Las proporciones observadas durante el tratamiento lograron una reducción ≥ 25% del peso corporal en el 33,2 %, el 16,7% y el 0% de los pacientes aleatorizados a semaglutida 7,2 mg, 2,4 mg y placebo, respectivamente, en el estudio STEP UP.
Imputación múltiple (IM) 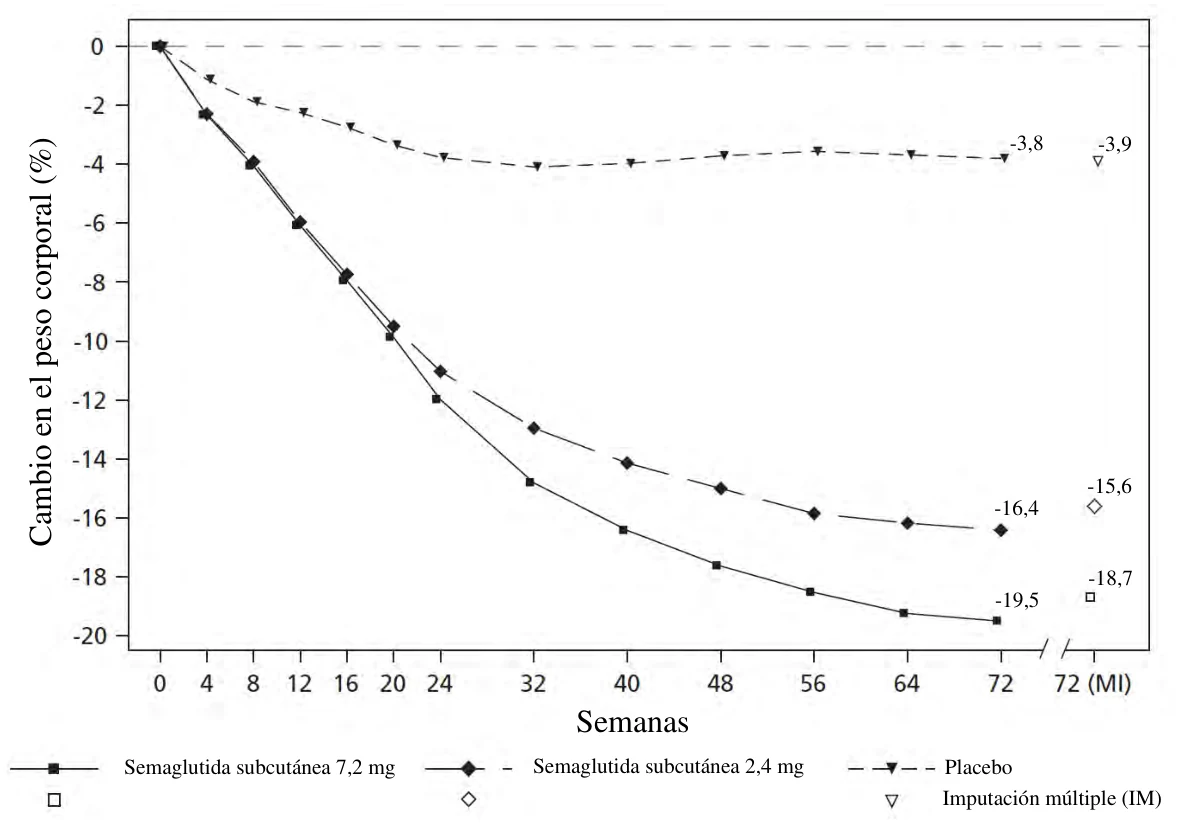
Valores observados en los pacientes que completaron cada visita programada y estimaciones con imputaciones múltiples (IM) a partir de los abandonos recuperados
Figura 5 STEP UP: Cambio medio en el peso corporal (%) desde la semana 0 hasta la semana 72
 Valores observados en los pacientes que completaron cada visita programada y estimaciones con imputaciones múltiples (IM) a partir de los abandonos recuperados
Figura 6 STEP UP T2D: Cambio medio en el peso corporal (%) desde la semana 0 hasta la semana 72
Evaluación cardiovascular
SELECT: ensayo de resultados cardiovasculares en pacientes con sobrepeso u obesidad
SELECT fue un ensayo basado en acontecimientos, aleatorizado, doble ciego, controlado con placebo, que incluyó a 17 604 pacientes con enfermedad cardiovascular establecida y un IMC≥27 kg/m2. Los pacientes se aleatorizaron a semaglutida 2,4 mg (n=8 803) o placebo (n=8 801), además del tratamiento estándar. La mediana de tiempo en el ensayo fue de 41,8 meses. Se dispuso del estado vital del 99,4 % de los sujetos del ensayo.
La población del estudio estaba formada por un 27,7 % de mujeres y un 72,3 % de hombres, con una edad media de 61,6 años, incluyendo un 38,2 % de pacientes ≥ 65 años (n=6 728) y un 7,8 % de pacientes ≥ 75 años (n=1 366). El IMC medio fue de 33,3 kg/m2 y el peso corporal medio de 96,7 kg. Se excluyó a los pacientes con antecedentes de diabetes tipo 1 y tipo 2.
La variable primaria fue el tiempo transcurrido desde la aleatorización hasta la primera aparición de un acontecimiento cardiovascular adverso grave (MACE, por sus siglas en inglés), definidos como una variable compuesta que consiste en muerte cardiovascular (incluida la muerte por causa indeterminada), infarto de miocardio no mortal o accidente cerebrovascular no mortal. La variable primaria, el tiempo hasta el primer MACE, ocurrió en 1 270 de los 17 604 pacientes incluidos en el ensayo SELECT. Concretamente, la primera aparición de MACE fue registrada en 569 pacientes (6,5%) de los 8 803 pacientes tratados con semaglutida, comparado con el tiempo hasta el primer MACE registrado en 701 pacientes (8,0%) dentro de los 8 801 pacientes tratados con placebo. Un total de 63 pacientes (11,1%) del primer MACE con semaglutida y 80 pacientes (11,4 %) con placebo fueron muerte por causa indeterminada.
Se confirmó la superioridad de semaglutida 2,4 mg frente a placebo para los MACE con un hazard ratio de 0,80 [0,72; 0,90][IC del 95%], correspondiente a una reducción del riesgo relativo de los MACE del 20% (ver Figura 7). En la Figura 8 se muestra el efecto de cada componente en la reducción de los MACE. La reducción de los MACE con semaglutida 2,4 mg no se vio afectada por la edad, el género, la raza, la etnia, el IMC basal o el nivel de deterioro de la función renal.
El análisis de la muerte cardiovascular (la primera variable secundaria confirmatoria) produjo un hazard ratio de 0,85 [0,71; 1,01] [IC del 95%].
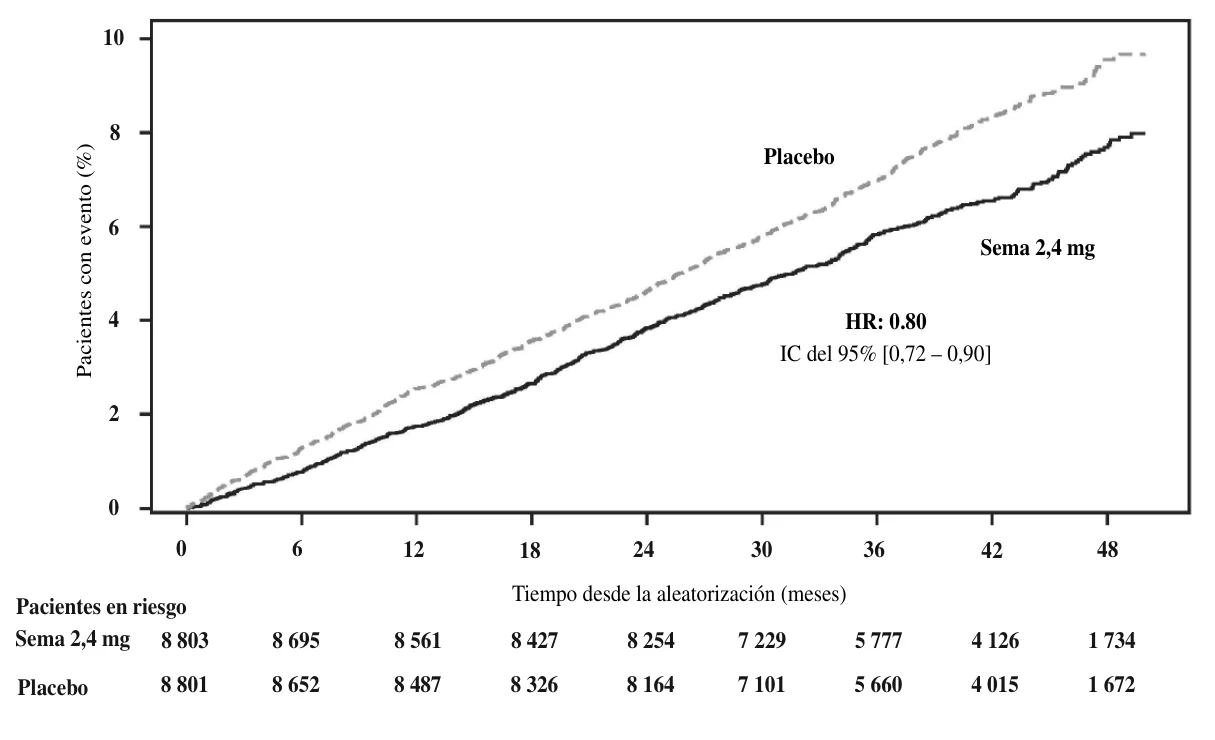
Datos del periodo durante el ensayo. Las estimaciones de incidencia acumulada se basan en el tiempo transcurrido desde la aleatorización hasta el primer MACE confirmado por EAC, con muerte no CV modelizada como riesgo competitivo mediante el estimador de Aalen-Johansen. Los sujetos sin acontecimientos de interés fueron censurados al final de su periodo de observación durante el ensayo. El tiempo transcurrido desde la aleatorización hasta el primer MACE se analizó mediante un modelo de riesgos proporcionales de Cox con el tratamiento como factor fijo categórico. El hazard ratio y el intervalo de confianza se ajustan para el diseño secuencial de grupos mediante el ordenamiento del cociente de verosimilitudes. El eje x se trunca a los 50 meses, cuando aproximadamente el 10% de la población seguía participando en el ensayo.
HR: hazard ratio, IC: intervalo de confianza, Sema 2,4 mg: semaglutida 2,4 mg. CV: cardiovascular, EAC: comité de adjudicación de acontecimientos, MACE: acontecimiento cardiovascular adverso grave.
Figura 7: tiempo desde la aleatorización hasta el primer MACE. Gráfico de función de la incidencia acumulada.
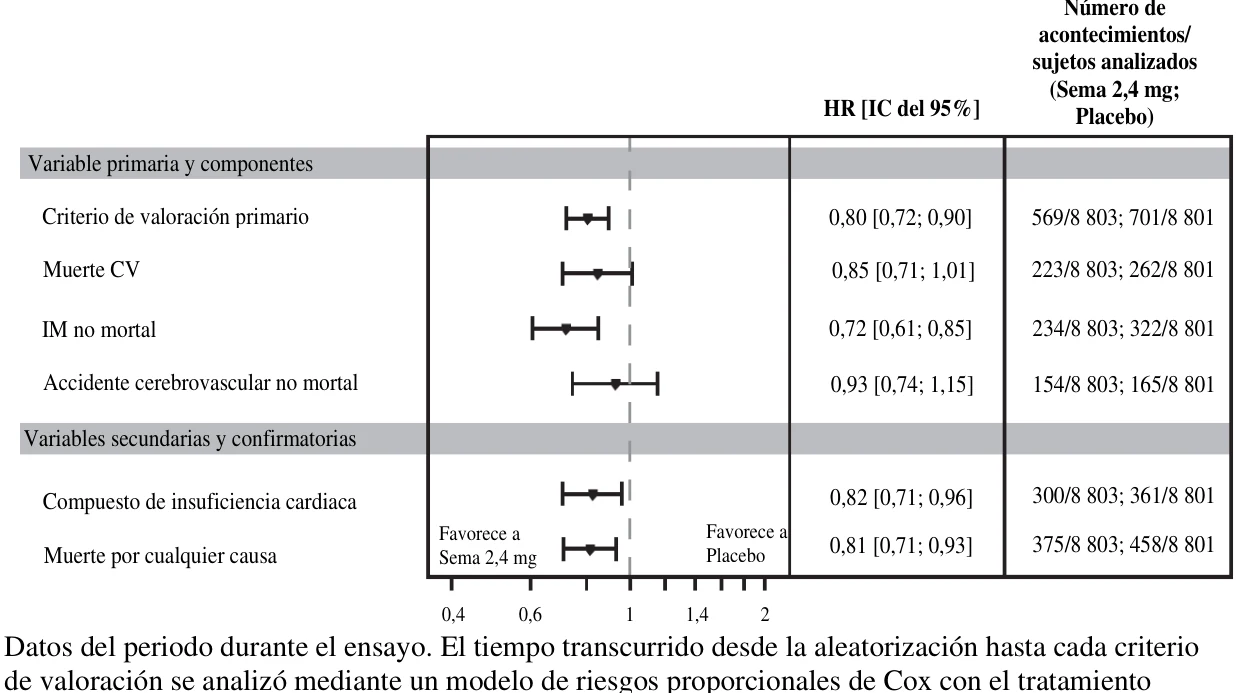
como factor fijo categórico. Los sujetos sin acontecimientos de interés fueron censurados al final del periodo en ensayo. Para la variable primaria, el HR y el IC se ajustaron para el diseño secuencial de grupos mediante el ordenamiento por cociente de verosimilitudes. Las variables secundarias no están bajo control de multiplicidad. La muerte CV incluye tanto la muerte cardiovascular como la muerte por causa indeterminada.
HR: hazard ratio IC: intervalo de confianza, Sema 2,4 mg: semaglutida 2,4 mg. CV: cardiovascular, IM: infarto de miocardio, Compuesto de insuficiencia cardiaca (IC) consistente en hospitalización por IC, visita urgente por IC o muerte CV.
Figura 8: diagrama de bosque del tiempo transcurrido desde la aleatorización hasta el primer MACE, los componentes de MACE y las variables secundarias confirmatorias
SUSTAIN 6: ensayo de resultados cardiovasculares en pacientes con diabetes tipo 2
En el ensayo SUSTAIN 6, 3 297 pacientes con diabetes tipo 2 controlada de manera insuficiente y en riesgo alto de acontecimientos cardiovasculares se aleatorizaron a semaglutida subcutánea 0,5 mg o 1 mg una vez a la semana o placebo además del tratamiento estándar. La duración del tratamiento fue de 104 semanas. La media de edad era de 65 años y el IMC medio era de 33 kg/m2.
La variable primaria fue el tiempo transcurrido desde la aleatorización hasta la primera aparición de algún acontecimiento cardiovascular adverso grave (MACE, por sus siglas en inglés): muerte cardiovascular, infarto de miocardio no mortal o accidente cerebrovascular no mortal. El número total de MACE fue 254, incluidos 108 (6,6%) con semaglutida y 146 (8,9%) con placebo.
Se confirmó la seguridad cardiovascular del tratamiento con semaglutida 0,5 mg o 1 mg, ya que el Hazard Ratio (HR, por sus siglas en inglés) para semaglutida frente a placebo fue de 0,74, [0,58, 0,95] [IC del 95%], impulsada por una disminución en la tasa de accidente cerebrovascular no mortal e infarto de miocardio no mortal sin diferencia en la muerte cardiovascular (ver Figura 9).
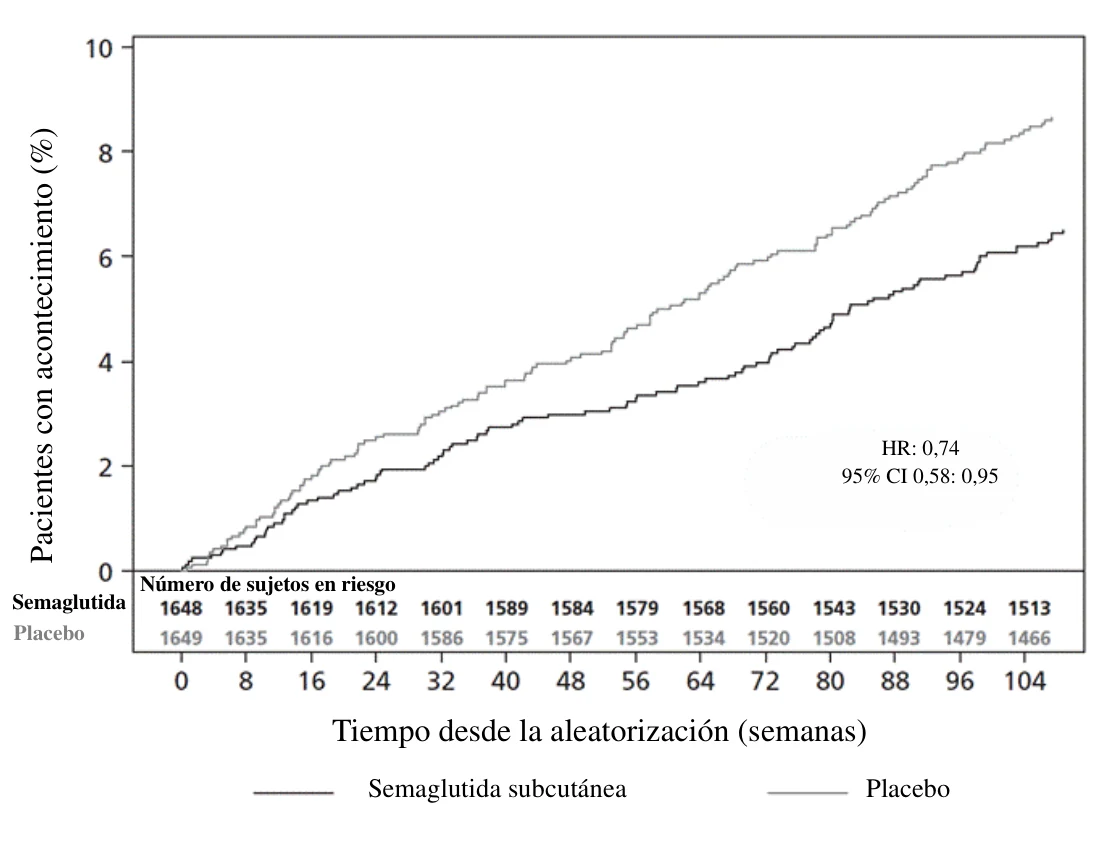
Figura 9: gráfico de Kaplan-Meier del tiempo hasta la primera aparición de la variable compuesta: muerte cardiovascular, infarto de miocardio no mortal o accidente cerebrovascular no mortal (SUSTAIN 6)
STEP-HFpEF y STEP-HFpEF-DM: ensayos de resultados funcionales en pacientes con insuficiencia cardiaca con fracción de eyección preservada sin y con diabetes de tipo 2
En dos estudios clínicos doble ciego de 52 semanas de duración, se aleatorizaron 529 pacientes con insuficiencia cardiaca relacionada con obesidad, con fracción de eyección preservada (STEP-HFpEF) y 616 pacientes con HFpEF relacionada con obesidad y diabetes tipo 2 (STEP-HFpEF-DM) para ser tratados con semaglutida 2,4 mg o placebo una vez a la semana, además del tratamiento estándar.
Al inicio, el 66,2% y el 70,6% de los pacientes se clasificaron en la clase II de la New York Heart Association (NYHA), el 33,6% y el 29,2% en la clase III de la NYHA y el 0,2% y el 0,2% en la clase IV de la NYHA, en STEP-HFpEF y STEP HFpEF-DM respectivamente. La media de edad fue de 68 años en ambos ensayos, la mediana de la fracción de eyección ventricular izquierda (FEVI) fue del 57,0% y del 56,0%, y la media del IMC fue de 38,5 kg/m2 y de 37,9 kg/m2. El ensayo STEP-HFpEF incluyó un 56,1% de mujeres, mientras que en STEP-HFpEF-DM el 44,3% eran mujeres. Una elevada proporción de pacientes tomaba medicamentos cardiovasculares, incluyendo ~ 81% diuréticos, ~ 81% betabloqueantes, ~ 34% inhibidores de la enzima convertidora de angiotensina (ECA) y ~ 45% antagonistas de los receptores de angiotensina (ARA).
En STEP-HFpEF-DM, los pacientes también recibían medicamentos estándar para reducir la glucosa, de los cuales el 32,8% estaban tratados con inhibidores del cotransportador 2 de sodio/glucosa (SGLT-2i) y el 20,8% con insulina.
El efecto del tratamiento con semaglutida 2,4 mg sobre los síntomas de la insuficiencia cardiaca se evaluó mediante la Puntuación del Resumen Clínico del Cuestionario de Cardiomiopatía de Kansas City (KCCQ-CSS, por sus siglas en inglés), que incluye los dominios de síntoma (frecuencia y carga) y limitación física. La puntuación oscila entre 0 y 100, donde las puntuaciones más altas representan un mejor estado de salud. El efecto del tratamiento con semaglutida 2,4 mg sobre la distancia caminada en 6 minutos (6MWD, por sus siglas en inglés) se evaluó mediante la prueba de marcha de 6 minutos (6MWT, por sus siglas en inglés). Los valores iniciales del KCCQ-CSS y la 6MWD reflejan una población muy sintomática.
En ambos ensayos, el tratamiento con semaglutida 2,4 mg produjo un efecto superior tanto en el KCCQ-CSS como en la 6MWD (Tabla 12). Se observaron beneficios tanto en los síntomas de insuficiencia cardiaca como en la función física.
Tabla 12 Resultados de 6MWD, KCCQ-CSS y peso corporal de los dos ensayos aleatorizados (STEP-HFpEF y STEP-HFpEF-DM) en la semana 52
| STEP-HFpEF | STEP-HFpEF-DM | |||
| Semaglutida 2,4 mg | Placebo | Semaglutida 2,4 mg | Placebo | |
| Grupo de análisis completo (N) | 263 | 266 | 310 | 306 |
| KCCQ-CSS (puntuación) | ||||
| Valor inicial (medio)1 | 57,9 | 55,5 | 58,8 | 56,4 |
| Cambio desde el valor inicial2 | 16,6 | 8,7 | 13,7 | 6,4 |
| Diferencia respecto a placebo2 [IC del 95%] | 7,8 [4,8; 10,9] | 7,3 [4,1; 10,4] | ||
| Pacientes (%) que experimentan cambios significativos3 | 43,2 | 32,5 | 42,7 | 30,5 |
| 6MWD (metros) | ||||
| Valor inicial (medio)1 | 319,6 | 314,6 | 279,7 | 276,7 |
| Cambio desde el valor inicial2 | 21,5 | 1,2 | 12,7 | -1,6 |
| Diferencia respecto a placebo2 [IC del 95%] | 20,3 [8,6; 32,1] | 14,3 [3,7; 24,9] | ||
| Pacientes (%) con cambios significativos4 | 47,9 | 34,7 | 43,8 | 30,6 |
| Peso corporal | ||||
| Valor inicial (kg)1 | 108,3 | 108,4 | 106,4 | 105,2 |
| Cambio (%) desde valor inicial2 | -13,3 | -2,6 | -9,8 | -3,4 |
| Diferencia (%) respecto a placebo2 [IC del 95%] | -10,7 [-11,9; -9,4] | -6,4 [-7,6; -5,2] | ||
1 Media observada.
2 Estimado mediante un modelo ANCOVA utilizando imputaciones múltiples y para KCCQ y 6MWD, también una imputación compuesta basada en todos los datos independientemente de la interrupción del tratamiento aleatorizado o del inicio de otro medicamento contra la obesidad o cirugía bariátrica. 3 Umbral de cambio significativo en un mismo paciente de 17,2 puntos para el ensayo STEP-HFpEF y de 16,3 puntos para el ensayo STEP-HFpEF-DM (derivado mediante un método basado en anclajes basado en una mejora de categoría 1 en la Impresión Global del Estado del Paciente (PGI-S, por sus siglas en inglés)). Los porcentajes se basan en los sujetos con una observación en la visita. 4 Umbral de cambio significativo en un mismo paciente de 22,1 metros para el ensayo STEP-HFpEF y de 25,6 metros para el ensayo STEP-HFpEF-DM (derivado mediante un método basado en anclajes utilizando «moderadamente mejor» en la Impresión Global de Cambio del Paciente (PGI-C, por sus siglas en inglés)). Los porcentajes se basan en los sujetos con una observación en la visita.
El beneficio terapéutico de semaglutida frente a placebo fue constante en todas las subpoblaciones definidas por edad, género, IMC, raza, etnia, región, presión arterial sistólica (PAS), FEVI y tratamiento concomitante de la insuficiencia cardiaca.
Población pediátrica
La Agencia Europea del Medicamento ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Wegovy en uno o más grupos de la población pediátrica en el tratamiento del control del peso (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
STEP TEENS: control de peso en pacientes adolescentes
En un ensayo doble ciego de 68 semanas, 201 pacientes adolescentes puberales, de 12 a <18 años de edad, con obesidad o sobrepeso y al menos una comorbilidad relacionada con el peso, se aleatorizaron 2:1 a semaglutida o a placebo. Todos los pacientes siguieron una dieta baja en calorías y aumentaron la actividad física durante todo el ensayo.
Al finalizar el tratamiento (semana 68), la mejora del IMC con semaglutida fue superior y clínicamente significativa en comparación con placebo (ver Tabla 13 y Figura 10). Además, una mayor proporción de pacientes alcanzó el ≥ 5%, ≥10% y ≥ 15% de pérdida de peso con semaglutida en comparación con placebo (ver Tabla 13).
Tabla 13 STEP TEENS: resultados en la semana 68
| Semaglutida 2,4 mg | Placebo | |
| Grupo de análisis completo (N) | 134 | 67 |
| IMC | ||
| Valor inicial (IMC) | 37,7 | 35,7 |
| Cambio (%) desde el valor inicial1,2 | -16,1 | 0,6 |
| Diferencia (%) respecto a placebo1 [IC del 95%] | -16,7 [-20,3; -13,2]* | - |
| Valor inicial (IMC SDS) | 3,4 | 3,1 |
| Cambio desde el valor inicial en IMC SDS1 | -1,1 | -0,1 |
| Diferencia respecto a placebo1 [IC del 95%] | -1,0 [-1,3; -0,8] | - |
| Peso Corporal | ||
| Valor inicial (kg) | 109,9 | 102,6 |
| Cambio (%) desde el valor inicial1 | -14,7 | 2,8 |
| Diferencia (%) respecto a placebo1 [IC del 95%] | -17,4 [-21,1; -13,8] | - |
| Cambio (kg) desde el valor inicial1 | -15,3 | 2,4 |
| Diferencia (kg) respecto a placebo1 [IC del 95%] | -17,7 [-21,8; -13,7] | - |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 5%3 | 72,5* | 17,7 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 10%3 | 61,8 | 8,1 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 15%3 | 53,4 | 4,8 |
| Perímetro de la cintura (cm) | ||
| Valor inicial | 111,9 | 107,3 |
| Cambio desde el valor inicial1 | -12,7 | -0,6 |
| Diferencia respecto a placebo1 [IC del 95%] | -12,1 [-15,6; -8,7] | - |
| Presión arterial sistólica (mmHg) | ||
| Valor inicial | 120 | 120 |
| Cambio desde el valor inicial1 | -2,7 | -0,8 |
| Diferencia respecto a placebo1 [IC del 95%] | -1,9 [-5,0; 1,1] | - |
* p < 0,0001 (bilateral sin ajustar) para la superioridad.
1 Estimado mediante un modelo ANCOVA utilizando imputación múltiple basada en todos los datos independientemente de la interrupción del tratamiento aleatorizado o del inicio de otro medicamento contra la obesidad o cirugía bariátrica.
2 Durante el ensayo, el 10,4% y el 10,4% de los pacientes aleatorizados a semaglutida 2,4 mg y placebo, respectivamente, interrumpieron el tratamiento de forma permanente. Suponiendo que todos los pacientes aleatorizados permanecieron en tratamiento y que no recibieron otros tratamientos contra la obesidad, los cambios estimados desde la aleatorización hasta la semana 68 para el IMC basado en un modelo mixto para medidas repetidas, incluidas todas las observaciones hasta la primera interrupción, fueron del -17,9% y 0,6% para semaglutida 2,4 mg y placebo respectivamente. 3 Estimado a partir del modelo de regresión logística basado en el mismo procedimiento de imputación que en el análisis principal.
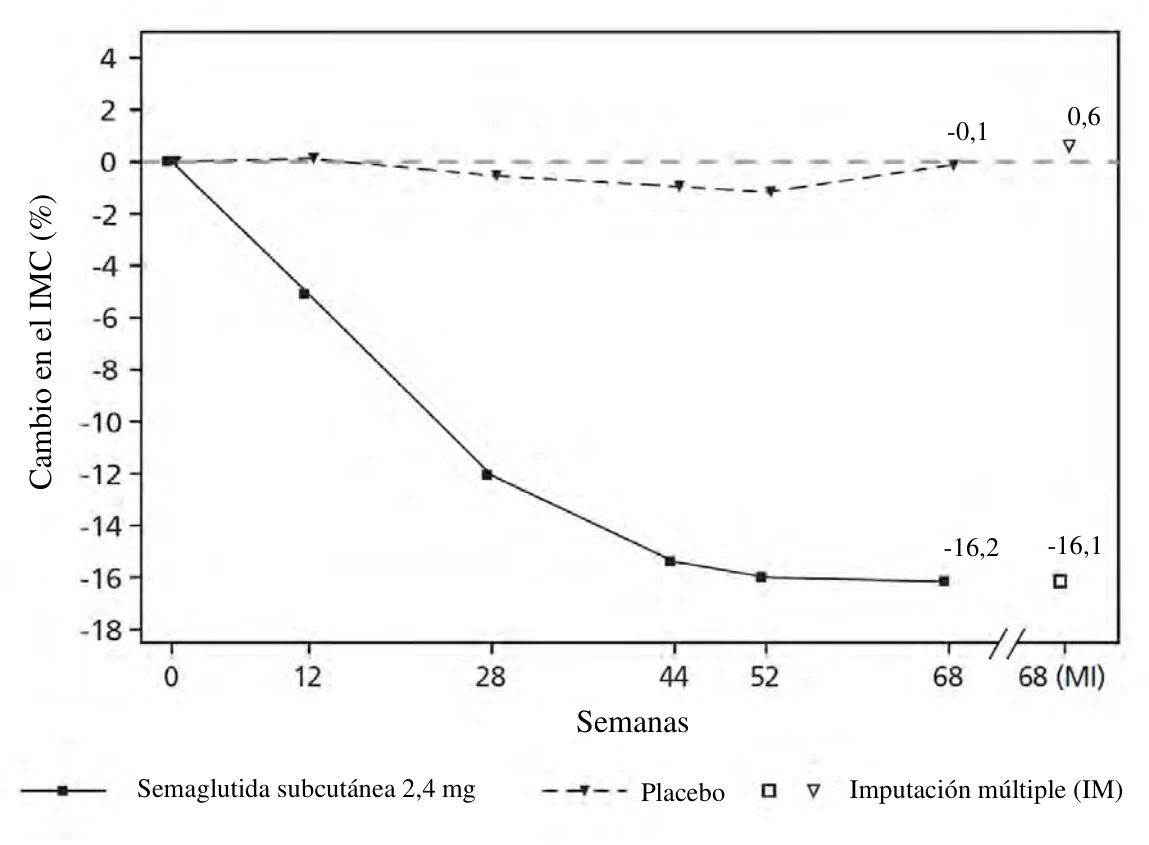
Valores observados para los pacientes que completan cada visita programada, y estimaciones con imputaciones múltiples (IM) de abandonos recuperados
Figura 10 STEP TEENS: cambio medio en el IMC (%) desde el valor inicial hasta la semana 68
5.2 Propiedades farmacocinéticas
En comparación con el GLP-1 nativo, semaglutida tiene una semivida prolongada de aproximadamente 1 semana, por lo que es adecuada para la administración subcutánea una vez a la semana. El mecanismo principal de protracción es la unión a albumina, que propicia una disminución del aclaramiento renal y protege de la degradación metabólica. Asimismo, semaglutida es resistente frente a la degradación por la enzima DPP-4.
Absorción
La concentración media de semaglutida en estado estacionario tras la administración subcutánea de las dosis de mantenimiento de semaglutida 2,4 mg y 7,2 mg fue de aproximadamente 75 nmol/l y 236 nmol/l, respectivamente, en pacientes con sobrepeso (IMC ≥ 27 kg/m2 a < 30 kg/m2) u obesidad (IMC ≥30 kg/m2) según los datos de los ensayos en fase 3a, donde el 90% de los pacientes tenían una concentración media entre 51 nmol/l y 110 nmol/l y entre 164 nmol/l y 332 nmol/l, respectivamente.. La exposición en estado estacionario de semaglutida aumentó proporcionalmente con dosis de 0,25 mg a 7,2 mg una vez a la semana. La exposición en estado estacionario fue estable con el tiempo según lo evaluado hasta la semana 72. Asimismo, se logró una exposición similar con la administración subcutánea de semaglutida en el abdomen, el muslo o la parte superior de brazo. La biodisponibilidad absoluta de semaglutida fue del 89%.
Distribución
El volumen medio de distribución de semaglutida tras su administración subcutánea en pacientes con sobrepeso u obesidad fue de aproximadamente 12,4 l. Semaglutida se encuentra ampliamente unida a albumina en el plasma (> 99%).
Metabolismo/Biotransformación
Antes de la excreción, semaglutida se metaboliza en gran medida mediante proteólisis del esqueleto peptídico y beta-oxidación secuencial de la cadena lateral del ácido graso. La enzima endopeptidasa neutra (NEP, por sus siglas en inglés) fue identificada como una de las enzimas metabólicas activas.
Eliminación
Las principales vías de la excreción de material relacionado con semaglutida son a través de la orina y las heces. Alrededor del 3% de la dosis absorbida se excretó en forma de semaglutida intacta en la orina.
El aclaramiento de semaglutida en pacientes con sobrepeso (IMC ≥ 27 kg/m2 a < 30 kg/m2) u obesidad (IMC ≥ 30 kg/m2) fue de aproximadamente 0,05 l/h. Con una semivida de eliminación aproximada de 1 semana, semaglutida permanecerá en la circulación durante un tiempo aproximado de 7 semanas después de la última dosis de 2,4 mg.
Poblaciones especiales
Pacientes de edad avanzada
La edad no tuvo ningún efecto sobre la farmacocinética de semaglutida según los resultados de los ensayos en fase 3 realizados que incluyeron a pacientes de 18 a 86 años de edad.
Género, raza y etnia
El género, la raza (Blanca, Negra o Afroamericana, Asiática) y la etnia (Hispana o Latina, no Hispana
o Latina) no tuvieron ningún efecto sobre la farmacocinética de semaglutida según los datos de ensayos en fase 3a.
Peso corporal
El peso corporal tuvo un efecto en la exposición de semaglutida. Un mayor peso corporal se asoció a una menor exposición; una diferencia del 20% en el peso corporal de las personas se traducirá en una diferencia aproximada del 18% en la exposición. La dosis semanal de 2,4 mg y 7,2 mg de semaglutida proporcionó exposiciones sistémicas adecuadas en el rango de peso corporal de 54,4 a 251,2 kg evaluado para la respuesta a la exposición en los estudios clínicos.
Insuficiencia renal
La insuficiencia renal no tuvo ningún efecto clínicamente significativo sobre la farmacocinética de semaglutida. Esto se constató comparando los efectos de una dosis única de 0,5 mg de semaglutida en pacientes con diversos grados de insuficiencia renal (leve, moderada, grave o pacientes en diálisis) en comparación con pacientes con función renal normal. Esto también se mostró para pacientes con sobrepeso (IMC ≥ 27 kg/m2 a <30 kg/m2) u obesidad (IMC ≥ 30 kg/m2) e insuficiencia renal de leve a moderada según los datos de los ensayos en fase 3a.
Insuficiencia hepática
La insuficiencia hepática no tuvo ningún efecto en la exposición de semaglutida. La farmacocinética de semaglutida se evaluó en pacientes con diversos grados de insuficiencia hepática (leve, moderada y grave) en comparación con pacientes con función hepática normal en un estudio de dosis única de 0,5 mg de semaglutida.
Fibrosis hepática MASH
El estadio de fibrosis hepática (de F1 a F4c) no tuvo ningún efecto sobre la exposición a semaglutida, según los datos de los ensayos de fase 2 y fase 3.
Prediabetes y diabetes
La prediabetes y diabetes no tuvieron ningún efecto clínicamente relevante sobre la exposición de semaglutida según datos de ensayos en fase 3.
Inmunogenicidad
El desarrollo de anticuerpos antisemaglutida cuando se recibe tratamiento con semaglutida se produjo con poca frecuencia (ver sección 4.8) y la respuesta no pareció influir en la farmacocinética de semaglutida.
Población pediátrica
Las propiedades farmacocinéticas de semaglutida se evaluaron en ensayos clínicos en pacientes adolescentes con obesidad o sobrepeso y al menos una comorbilidad asociada con el peso con edades entre los 12 hasta menos de 18 años (124 pacientes, peso corporal entre 61.6–211,9 kg). La exposición a semaglutida en adolescentes fue similar a la de los adultos con obesidad o sobrepeso. No se ha estudiado la seguridad y la eficacia de semaglutida en niños menores de 12 años de edad.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, toxicidad a dosis repetidas o genotoxicidad.
Los tumores no letales de células C de tiroides observados en roedores son un efecto de clase de los agonistas del receptor de GLP-1. Según los ensayos de carcinogenicidad de 2 años realizados en ratas y ratones, semaglutida causó tumores de células C de tiroides a exposiciones clínicamente significativas. No se observó ningún otro tumor relacionado con el tratamiento. Los tumores de células C observados en roedores están provocados por un mecanismo especifico no genotóxico mediado por el receptor de GLP-1 al que los roedores son especialmente sensibles. La relevancia en humanos se considera baja, pero no se puede excluir completamente.
En estudios de fertilidad realizados en ratas, semaglutida no afectó a la conducta de apareamiento ni a la fertilidad de los machos. En las ratas hembra, se observó un aumento de la duración del ciclo estral y una ligera disminución de los cuerpos lúteos (ovulaciones) en dosis asociadas con pérdida de peso corporal materno.
En los estudios de desarrollo embriofetal realizados en ratas, semaglutida causó embriotoxicidad por debajo de exposiciones clínicamente significativas. Semaglutida provocó disminuciones pronunciadas del peso corporal materno y reducciones en términos de supervivencia y crecimiento embrionarios. En los fetos, se observaron importantes malformaciones esqueléticas y viscerales, con afectación de huesos largos, costillas, vértebras, cola, vasos sanguíneos y ventrículos cerebrales. Las evaluaciones mecanísticas realizadas indicaron que la embriotoxicidad estaba relacionada con una alteración del suministro de nutrientes al embrión a través del saco vitelino de la rata, mediada por el receptor de GLP-1. Debido a las diferencias entre especies en términos de anatomía y función del saco vitelino y a la falta de expresión del receptor de GLP-1 en el saco vitelino de primates no humanos, se considera que es improbable que este mecanismo sea relevante en humanos. Sin embargo, no se puede excluir un efecto directo de semaglutida en el feto.
En los estudios de toxicidad para el desarrollo realizados en conejos y monos cynomolgus, se observó un aumento del número de casos de interrupción de la gestación y un ligero aumento de la incidencia de anomalías fetales a exposiciones clínicamente significativas. Estos hallazgos coincidieron con una marcada pérdida de peso corporal materna de hasta el 16%. Se desconoce si estos efectos están relacionados con la reducción de la ingesta alimentaria materna como efecto directo del GLP-1.
El crecimiento y el desarrollo posnatales se evaluaron en monos cynomolgus. Las crías fueron ligeramente más pequeñas al nacer, pero se recuperaron durante el periodo de lactancia.
Semaglutida causó un retraso de la madurez sexual en ratas jóvenes, tanto en machos como en hembras. Estos retrasos no afectaron a la fertilidad y a la capacidad reproductora de ambos sexos, o a la capacidad de las hembras para mantener la gestación.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Jeringa precargada y pluma precargada, una sola dosis
Hidrogenofosfato de sodio dihidrato
Cloruro de sodio
Ácido clorhídrico (para el ajuste del pH)
Hidróxido de sodio (para ajuste del pH)
Agua para preparaciones inyectables
Pluma precargada, FlexTouch
Hidrogenofosfato de sodio dihidrato
Propilenglicol
Fenol
Ácido clorhídrico (para el ajuste del pH)
Hidróxido de sodio (para ajuste del pH)
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
Pluma precargada, una sola dosis
Wegovy 0,25 mg solución inyectable
Wegovy 0,5 mg solución inyectable
Wegovy 1 mg solución inyectable
Wegovy 1,7 mg solución inyectable
Wegovy 2,4 mg solución inyectable
2 años
Wegovy se puede conservar sin refrigerar hasta 28 días a una temperatura no superior a 30 °C. Deseche la pluma si ha estado fuera de nevera más de 28 días.
Wegovy 7,2 mg solución inyectable
3 años
Wegovy se puede conservar sin refrigerar hasta 28 días a una temperatura no superior a 30 °C. Deseche la pluma si ha estado fuera de nevera más de 28 días.
Pluma precargada, FlexTouch
Wegovy se puede distribuir al paciente a una temperatura inferior a 30 °C durante un máximo de 48 horas.
Antes de usar: 3 años.
Después del primer uso: 6 semanas. Conservar por debajo de 30 °C o en nevera (entre 2 °C y 8 °C).
Jeringa precargada
2 años
Wegovy se puede conservar sin refrigerar hasta 28 días a una temperatura no superior a 30 °C. Deseche la jeringa si ha estado fuera de nevera más de 28 días.
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 ºC y 8 ºC). Mantener alejado del componente de enfriamiento de la nevera.
No congelar.
Pluma precargada, una sola dosis
Conservar la pluma en el embalaje exterior para protegerla de la luz.
Pluma precargada, FlexTouch
Conservar la pluma con el capuchón puesto, cuando no está en uso, para protegerla de la luz.
Jeringa precargada
Conservar la jeringa en embalaje exterior para protegerla de la luz.
6.5 Naturaleza y contenido del envase
Pluma precargada, una sola dosis
Jeringa de vidrio de 1 ml (vidrio tipo I) con aguja de acero inoxidable, capuchón de aguja rígido (tipo II/poliisopreno) y un émbolo de caucho (tipo I/clorobutilo).
Pluma precargada, FlexTouch (0,25 mg, 0,5 mg) pluma precargada de 1,5 ml
Cartucho de vidrio de 1,5 ml (vidrio de tipo I) cerrado en un extremo con un émbolo de goma (clorobutilo) y en el otro extremo, con un capuchón de aluminio con una hoja de caucho laminado (bromobutilo/poliisopreno) en su interior. El cartucho está incluido en una pluma precargada desechable de polipropileno, polioximetileno, policarbonato y acrilonitrilo butadieno estireno.
Pluma precargada, FlexTouch (0,5 mg, 1 mg, 1,7 mg y 2,4 mg) pluma precargada de 3 ml
Cartucho de vidrio de 3 ml (vidrio de tipo I) cerrado en un extremo con un émbolo de goma (clorobutilo) y en el otro extremo, con un capuchón de aluminio con una hoja de caucho laminado (bromobutilo/poliisopreno) en su interior. El cartucho está incluido en una pluma precargada desechable de polipropileno, polioximetileno, policarbonato y acrilonitrilo butadieno estireno.
Jeringa precargada
Jeringa de vidrio de 1 ml (vidrio de tipo I) con aguja de acero inoxidable incorporada, protector rígido para la aguja (tipo II/poliisopreno) y un émbolo de caucho (tipo I/clorobutilo). La jeringa precargada está equipada con una varilla de émbolo y un agarre para los dedos, ambos de polipropileno.
Tamaños de envases
Pluma precargada, una sola dosis (0,25 mg, 0,5 mg, 1 mg, 1,7 mg, 2,4 mg y 7,2 mg)
Tamaño de envase de 4 plumas precargadas.
Pluma precargada, FlexTouch (0,25 mg, 0,5 mg, 1 mg y 1,7 mg)
Tamaño de envase de 1 pluma precargada y 4 agujas desechables NovoFine Plus.
Pluma precargada, FlexTouch (2,4 mg)
Tamaños de envase:
1 pluma precargada y 4 agujas desechables NovoFine Plus.
3 plumas precargadas y 12 agujas desechables NovoFine Plus.
Jeringa precargada (0,25 mg, 0,5 mg, 1 mg, 1,7 mg y 2,4 mg)
Tamaño de envase de 4 jeringas precargadas
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Wegovy solución inyectable no se debe utilizar si no tiene un aspecto transparente e incoloro o casi incoloro.
Wegovy no se debe utilizar si se ha congelado.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
Pluma precargada, una sola dosis
La pluma es para una sola dosis.
Pluma precargada, FlexTouch
La pluma es para uso multidosis. Contiene 4 dosis. Después de haber inyectado las 4 dosis, puede que aún quede solución en la pluma a pesar de haberla administrado correctamente. Cualquier solución restante es insuficiente para una dosis y la pluma se debe desechar.
Se debe aconsejar al paciente que deseche la aguja de inyección de acuerdo con la normativa local después de cada inyección y que guarde la pluma de Wegovy sin la aguja de inyección puesta. De este modo, se pueden evitar obstrucciones de la aguja, contaminaciones, infecciones, fugas de la solución y errores de administración de la dosis.
La pluma es para uso de una sola persona.
Wegovy se puede administrar con agujas desechables de 30 G, 31 G y 32 G de hasta 8 mm de longitud.
Jeringa precargada
La jeringa es para una sola dosis
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dinamarca
8. NÚMEROS DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/21/1608/001
EU/1/21/1608/002
EU/1/21/1608/003
EU/1/21/1608/004
EU/1/21/1608/005
EU/1/21/1608/006
EU/1/21/1608/007
EU/1/21/1608/008
EU/1/21/1608/009
EU/1/21/1608/010
EU/1/21/1608/011
EU/1/21/1608/012
EU/1/21/1608/025
EU/1/21/1608/026
EU/1/21/1608/027
EU/1/21/1608/028
EU/1/21/1608/029
EU/1/21/1608/030
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 06/enero/2022
Fecha de la última renovación: 21/septiembre/2026
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.
Wegovy 1,5 mg comprimidosWegovy 4 mg comprimidosWegovy 9 mg comprimidos
1. NOMBRE DEL MEDICAMENTO
Wegovy 1,5 mg comprimidos
Wegovy 4 mg comprimidos
Wegovy 9 mg comprimidos
Wegovy 25 mg comprimidos
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Wegovy 1,5 mg comprimidos
Cada comprimido contiene 1,5 mg de semaglutida*.
Wegovy 4 mg comprimidos
Cada comprimido contiene 4 mg de semaglutida*.
Wegovy 9 mg comprimidos
Cada comprimido contiene 9 mg de semaglutida*.
Wegovy 25 mg comprimidos
Cada comprimido contiene 25 mg de semaglutida*.
*análogo humano del péptido similar al glucagón tipo 1 (GLP-1) producido por tecnología de ADN recombinante en células de Saccharomyces cerevisiae.
Excipiente con efecto conocido
Wegovy 25 mg comprimidos
Cada comprimido contiene 23 mg de sodio.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido
Wegovy 1,5 mg comprimidos
Comprimido redondo de color entre blanco y amarillo claro (6,5 mm de diámetro) con un "1,5" grabado en una cara y "novo" en la otra.
Wegovy 4 mg comprimidos
Comprimido redondo de color entre blanco y amarillo claro (6,5 mm de diámetro) con un "4" grabado en una cara y "novo" en la otra.
Wegovy 9 mg comprimidos
Comprimido redondo de color entre blanco y amarillo claro (6,5 mm de diámetro) con un "9" grabado en una cara y "novo" en la otra.
Wegovy 25 mg comprimidos
Comprimido ovalado de color entre blanco y amarillo claro (6,8 mm x 12 mm) con un "25" grabado en una cara y "novo" en la otra.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Wegovy está indicado como complemento a una dieta baja en calorías y a un aumento de la actividad física para el control de peso, incluida la pérdida y el mantenimiento del peso, en adultos con un Índice de Masa Corporal (IMC) de
- ≥ 30 kg/m2 (obesidad), o
- ≥ 27 kg/m2 a < 30 kg/m2 (sobrepeso) en presencia de al menos una comorbilidad relacionada con el peso, p. ej., alteraciones de la glucemia (prediabetes o diabetes mellitus de tipo 2), hipertensión, dislipidemia, apnea obstructiva del sueño o enfermedad cardiovascular.
Para resultados de ensayos relacionados con las poblaciones estudiadas, ver sección 5.1.
4.2 Posología y forma de administración
Posología
La dosis inicial de semaglutida administrada por vía oral es de 1,5 mg una vez al día. Después de cuatro semanas con esta dosis, el escalado de dosis para la semaglutida administrada por vía oral una vez al día es de 4 mg, 9 mg y 25 mg, con una duración mínima de cuatro semanas en cada nivel de dosis. La dosis se debe aumentar progresivamente hasta alcanzar los 25 mg (dosis de mantenimiento). Si es necesario, la dosis se puede mantener en el nivel de dosis previo.
La dosis diaria máxima recomendada de semaglutida administrada por vía oral es de 25 mg. Semaglutida administrada por vía oral siempre se debe tomar como un solo comprimido al día. No se debe tomar más de un comprimido diario para conseguir el efecto de una dosis mayor.
Cambio de semaglutida subcutánea a semaglutida oral
El efecto del cambio entre semaglutida subcutánea y semaglutida oral no se puede predecir fácilmente, ya que semaglutida oral presenta una mayor variabilidad farmacocinética en la absorción en comparación con la semaglutida subcutánea.
Los pacientes tratados con semaglutida subcutánea 2,4 mg una vez a la semana pueden pasar a semaglutida oral 25 mg una vez al día.
Los pacientes pueden iniciar con semaglutida oral (Wegovy comprimidos) una semana después de la última dosis de semaglutida subcutánea.
Pacientes con diabetes tipo 2
El riesgo de hipoglucemia se puede disminuir reduciendo la dosis de sulfonilurea o insulina cuando se inicia el tratamiento con semaglutida (ver secciones 4.4 y 4.8).
Dosis olvidadas
Si se olvida una dosis, se debe omitir la dosis olvidada y tomar la próxima dosis al día siguiente.
Poblaciones especiales
Pacientes de edad avanzada (≥65 años de edad)
No se requiere un ajuste de la dosis en función de la edad. La experiencia clínica en pacientes de ≥85 años de edad es limitada.
Insuficiencia renal
No se requiere un ajuste de dosis en pacientes con insuficiencia renal leve o moderada. La experiencia con el uso de semaglutida en pacientes con insuficiencia renal grave es limitada. No se recomienda el uso de semaglutida en pacientes con insuficiencia renal grave (TFGe <30 ml/min/1,73 m2), incluidos pacientes con enfermedad renal terminal (ver secciones 4.4, 4.8 y 5.2).
Insuficiencia hepática
No se requiere un ajuste de dosis en pacientes con insuficiencia hepática leve o moderada. La experiencia con el uso de semaglutida en pacientes con insuficiencia hepática grave es limitada. No se recomienda el uso de semaglutida en pacientes con insuficiencia hepática grave y se debe usar con precaución en pacientes con insuficiencia hepática leve o moderada (ver secciones 4.4 y 5.2).
Población pediátrica
No se ha establecido la seguridad y eficacia de semaglutida administrada por vía oral en niños y adolescentes menores de 18 años. No se dispone de datos.
Forma de administración
Wegovy comprimidos es para administración por vía oral.
- Este medicamento se debe tomar con el estómago vacío después de un periodo de ayuno recomendado de al menos 8 horas (ver sección 5.2).
Se debe ingerir entero con un sorbo de agua (hasta medio vaso de agua equivalente a 120 ml).
Los comprimidos no se deben partir, triturar ni masticar, ya que no se conoce si esto afecta a la absorción de semaglutida.
- Los pacientes deben esperar al menos 30 minutos antes de comer, beber o tomar otros medicamentos orales. Si se espera menos de 30 minutos, la absorción de semaglutida disminuye (ver secciones 4.5 y 5.2).
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Aspiración en asociación con anestesia general o sedación profunda
Se han notificado casos de aspiración pulmonar en pacientes que recibieron agonistas de receptores GLP-1 sometidos a anestesia general o sedación profunda. Por consiguiente, se debe considerar el aumento del riesgo de contenido gástrico residual debido al retraso en el vaciado gástrico (ver sección 4.8) antes de realizar los procedimientos con anestesia general o sedación profunda.
Efectos gastrointestinales y deshidratación
El uso de agonistas del receptor de GLP-1 se puede asociar con reacciones adversas gastrointestinales. Esto se debe tener en consideración al tratar a pacientes con la función renal alterada, puesto que las náuseas, los vómitos y la diarrea pueden causar deshidratación, que en casos raros puede producir a su vez un deterioro de la función renal (ver sección 4.8). Se debe advertir a los pacientes tratados con semaglutida del riesgo potencial de deshidratación en relación con los efectos adversos gastrointestinales y tomar precauciones para evitar una pérdida de líquidos.
Pancreatitis aguda
Se ha observado pancreatitis aguda con el uso de agonistas del receptor de GLP-1 (ver sección 4.8). Se debe informar a los pacientes de los síntomas característicos de la pancreatitis aguda. Ante la sospecha de pancreatitis, se debe interrumpir el tratamiento con semaglutida y no se debe reanudar si se confirma pancreatitis. Se debe extremar la precaución en pacientes con antecedentes de pancreatitis. En ausencia de otros signos y síntomas de la pancreatitis aguda, las elevaciones de las enzimas pancreáticas por sí solas no son un factor predictivo de la pancreatitis aguda.
Neuropatía óptica isquémica anterior no arterítica (NOIANA)
Los datos de estudios epidemiológicos indican un aumento del riesgo de desarrollar neuropatía óptica isquémica anterior no arterítica (NOIANA) durante el tratamiento con semaglutida. No se ha identificado un intervalo de tiempo específico para el desarrollo de NOIANA tras el inicio del tratamiento. Ante una pérdida repentina de visión, se debe realizar un examen oftalmológico, y se debe interrumpir el tratamiento con semaglutida si se confirma el diagnóstico de NOIANA (ver sección 4.8).
Pacientes con diabetes tipo 2
No se debe utilizar semaglutida como sustituto de la insulina en pacientes con diabetes tipo 2.
No se debe utilizar semaglutida en combinación con otros productos agonistas del receptor de GLP-1. No se ha evaluado y se considera probable un mayor riesgo de reacciones adversas relacionadas con la sobredosis.
Se recomienda el cumplimiento del régimen posológico con el fin de optimizar el efecto de semaglutida. En caso de que la respuesta al tratamiento con semaglutida sea inferior a la esperada, se debe tener en cuenta que la absorción de semaglutida es altamente variable y puede ser mínima, y que la biodisponibilidad absoluta de semaglutida es baja.
Asimismo, se ha previsto que los pacientes con diabetes presenten una menor exposición al fármaco y una menor reducción de peso en comparación con los pacientes sin diabetes.
En pacientes con diabetes mellitus tipo 2 que presenten una respuesta inadecuada a semaglutida oral, se debe considerar el cambio a semaglutida subcutánea.
Hipoglucemia en pacientes con diabetes tipo 2
Se sabe que la insulina y sulfonilurea provocan hipoglucemia. Los pacientes tratados con semaglutida en combinación con una sulfonilurea o insulina podrían presentar un riesgo mayor de hipoglucemia. Es posible disminuir el riesgo de hipoglucemia reduciendo la dosis de sulfonilurea o de insulina al inicio del tratamiento con un agonista del receptor de GLP-1.
Retinopatía diabética en pacientes con diabetes tipo 2
En pacientes con retinopatía diabética tratados con semaglutida, se ha observado un mayor riesgo de desarrollar complicaciones de la retinopatía diabética (ver sección 4.8). La rápida mejora del control glucémico se ha asociado con un empeoramiento temporal de la retinopatía diabética, pero no se pueden excluir otros mecanismos. Se debe controlar estrechamente a los pacientes con retinopatía diabética que utilizan semaglutida y tratarlos según las directrices clínicas correspondientes. No hay experiencia con Wegovy en pacientes con diabetes tipo 2 con retinopatía diabética no controlada o potencialmente inestable. No se recomienda el tratamiento con Wegovy en estos pacientes.
Pacientes con gastroparesia
Los pacientes con gastroparesia tratados con semaglutida pueden experimentar reacciones adversas gastrointestinales más graves o severos. Semaglutida se debe utilizar con precaución en estos pacientes, y no se recomienda el uso de la semaglutida si la gastroparesia es grave (ver sección 4.8).
Poblaciones no estudiadas
No se ha investigado la seguridad y la eficacia de semaglutida subcutánea y oral en pacientes:
- tratados con otros productos para el control de peso,
- con diabetes tipo 1,
- con insuficiencia renal grave (ver sección 4.2),
- con insuficiencia hepática grave (ver sección 4.2),
con insuficiencia cardiaca congestiva de clase IV según la Asociación del Corazón de Nueva
York (NYHA, por sus siglas en inglés).
No se recomienda el uso en estos pacientes.
Existe una experiencia limitada con semaglutida subcutánea y oral en pacientes:
- de 85 años o más (ver sección 4.2),
- con insuficiencia hepática leve o moderada (ver sección 4.2),
- con enfermedad inflamatoria intestinal,
- con diabetes tipo 2 y HbA1c < 8% para semaglutida oral 25 mg,
- con diabetes tipo 2 en tratamiento concomitante con insulina para semaglutida oral 25 mg. Usar con precaución en estos pacientes.
Excipiente con efecto conocido
Sodio
Wegovy 1.5 mg, 4 mg y 9 mg comprimidos contienen menos de 1 mmol de sodio (23 mg) por comprimido; esto es, esencialmente “exento de sodio”.
Wegovy 25 mg comprimidos contiene 23 mg de sodio por comprimido, equivalente al 1% de la ingesta máxima diaria de 2 g de sodio recomendada por la OMS para un adulto.
4.5 Interacción con otros medicamentos y otras formas de interacción
Semaglutida retrasa el vaciamiento gástrico lo que podría influir en la absorción de medicamentos administrados de forma oral.
Efectos de semaglutida sobre otros medicamentos
Tiroxina
La exposición total (Área Bajo la Curva (AUC, por sus siglas en inglés)) de tiroxina (ajustada en función de los niveles endógenos) se incrementó un 33% tras la administración de una única dosis de levotiroxina. La exposición máxima (Cmáx) permaneció sin cambios. Se debe considerar la monitorización de los parámetros tiroideos en pacientes tratados con semaglutida al mismo tiempo que con levotiroxina.
Warfarina y otros derivados de la cumarina
Semaglutida no modificó el AUC ni la Cmáx de los enantiómeros R y S de warfarina tras la administración de una única dosis de warfarina; asimismo, los efectos farmacodinámicos de warfarina, medidos por el índice internacional normalizado (INR, por sus siglas en inglés), no se vieron afectados de una forma clínicamente relevante. No obstante, se han notificado casos de INR disminuido durante el uso concomitante de acenocumarol y semaglutida. Se recomienda un control frecuente del INR al inicio del tratamiento con semaglutida en pacientes tratados con warfarina u otros derivados de la cumarina.
Rosuvastatina
El AUC de rosuvastatina aumentó en un 41% [IC 90%: 24; 60] cuando fue administrado de manera conjunta con semaglutida. Debido al amplio margen terapéutico de rosuvastatina, la magnitud de los cambios en la exposición no se considera clínicamente relevante.
Digoxina, anticonceptivos orales, metformina, furosemida
No se observó ningún cambio clínico relevante en el AUC o la Cmáx de digoxina, anticonceptivos orales (con etinilestradiol y levonorgestrel), metformina o furosemida cuando se administraron de manera conjunta con semaglutida.
No se han evaluado interacciones con medicamentos con muy baja biodisponibilidad (1%).
Efectos de otros medicamentos sobre semaglutida
Omeprazol
No se observó ningún cambio clínicamente relevante en el AUC o la Cmáx de semaglutida cuando se administró con omeprazol.
En un ensayo en el que se investigó la farmacocinética de semaglutida administrada de manera conjunta con otros cinco comprimidos, se redujo el AUC de semaglutida en un 34% y la Cmáx en un 32%. Esto sugiere que la presencia de varios comprimidos en el estómago influye en la absorción de semaglutida si se administran al mismo tiempo. Después de administrar semaglutida, los pacientes deben esperar 30 minutos antes de tomar otros medicamentos orales (ver sección 4.2).
Población pediátrica
Los estudios de interacciones se han realizado sólo en adultos.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Las mujeres en edad fértil deben utilizar métodos anticonceptivos eficaces durante el tratamiento con semaglutida (ver sección 4.5).
Embarazo
Los estudios realizados en animales han mostrado toxicidad en la reproducción (ver sección 5.3). Los datos relativos al uso de semaglutida en mujeres embarazadas son limitados. Por tanto, no se debe utilizar semaglutida durante el embarazo. Se debe interrumpir el tratamiento con semaglutida en caso de que una paciente desee quedarse embarazada o si se produce un embarazo. Debido a la larga semivida de semaglutida, el tratamiento se debe interrumpir al menos 2 meses antes de un embarazo planeado (ver sección 5.2).
Lactancia
No se han detectado concentraciones medibles de semaglutida en leche materna de mujeres en periodo de lactancia. Se encontró salcaprozato de sodio en la leche materna y algunos de sus metabolitos se excretaron en la leche materna a bajas concentraciones. No se puede excluir el riesgo en recién nacidos/bebés. Wegovy no se debe utilizar durante la lactancia.
Fertilidad
Se desconoce el efecto de semaglutida sobre la fertilidad en los seres humanos. Semaglutida no afectó a la fertilidad de las ratas macho. En el caso de las ratas hembra, se observó un aumento de la duración del ciclo reproductivo y una ligera disminución del número de ovulaciones en dosis asociadas con pérdida de peso corporal materno.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de semaglutida sobre la capacidad para conducir y utilizar máquinas es nula o insignificante. Sin embargo, se pueden experimentar mareos principalmente durante el periodo de escalado de dosis. En el caso de que se produzcan mareos, la conducción o el uso de máquinas se deben realizar con precaución.
Pacientes con diabetes tipo 2
Si semaglutida se utiliza en combinación con una sulfonilurea o insulina, se debe advertir a los pacientes que extremen las precauciones para evitar una hipoglucemia mientras conducen y utilizan máquinas (ver sección 4.4).
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas comunicadas con más frecuencia fueron los trastornos gastrointestinales, como náuseas, diarrea, estreñimiento, dolor abdominal y vómitos. Estas reacciones se observaron principalmente durante el periodo de escalado de dosis (ver Descripción de las reacciones adversas seleccionadas).
El perfil de seguridad de semaglutida oral fue consistente con el perfil de seguridad de semaglutida subcutánea.
Tabla de reacciones adversas
En la Tabla 1 se enumeran las reacciones adversas identificadas en los estudios clínicos en adultos y en informes poscomercialización. Las frecuencias están basadas, a menos que se especifique lo contrario, en un conjunto de ensayos de fase 3a de semaglutida subcutánea (STEP 1-4) donde 2650 pacientes adultos estuvieron expuestos a Wegovy. La duración de los ensayos fue de 68 semanas. Las reacciones adversas observadas en el estudio OASIS 4 (en el que 204 adultos con obesidad o sobrepeso y al menos una comorbilidad relacionada con el peso estuvieron expuestos a semaglutida oral durante 64 semanas) presentaron frecuencias similares a las observadas en los ensayos fase 3a con semaglutida subcutánea, con la excepción de la dispepsia, que se clasificó en una categoría de mayor frecuencia. En la siguiente descripción general se omiten los acontecimientos no pertinentes para la vía de administración oral.
A continuación, se indican las reacciones adversas según la clasificación por órganos y sistemas MedDRA y la frecuencia. Las categorías de frecuencias se definen del siguiente modo: muy frecuentes (≥ 1/10); frecuentes (≥ 1/100 a < 1/10); poco frecuentes (≥ 1/1 000 a < 1/100); raras (≥ 1/10 000 a < 1/1 000); muy raras (< 1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada categoría de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 1 Reacciones adversas
| Clasificación por órganos y sistemas de MedDRA | Muy frecuentes | Frecuentes | Poco frecuente s | Raras | Muy raras | Frecuenci a no conocida |
Trastornos del sistema inmunológico | Reacción anafiláctica | |||||
| Trastornos del metabolismo y de la nutrición | Hipoglucemia en pacientes con diabetes tipo 2a | |||||
Trastornos del sistema nervioso | Cefaleab | Mareob Disgeusiab,c Disestesiaa,c,g | ||||
| Trastornos oculares | Retinopatía diabética en pacientes con diabetes tipo 2a | Neuropatí a óptica isquémica anterior no arterítica (NOIANA ) | ||||
| Trastornos cardiacos | Aumento de la frecuencia cardiacaa,c | |||||
| Trastornos vasculares | Hipotensió n Hipotensió n ortostática | |||||
Trastornos gastrointestinale s | Vómitosa,b Diarreaa,b Estreñimientoa ,b Dispepsiab,d Náuseasa,b Dolor abdominalb,c | Gastritisb, c Enfermedad por reflujo gastroesofágic ob Eructosb Flatulenciab Distensión abdominalb | Pancreatitis agudaa Vaciamient o gástrico retardado | Obstrucción intestinalc,e,f | ||
Trastornos hepatobiliares | Colelitiasisa | |||||
| Trastornos de la piel y del tejido subcutáneo | Pérdida de cabelloa | Angioedem a | ||||
Trastornos generales y alteraciones en el lugar de administración | Fatigab,c | |||||
| Exploraciones complementaria s | Aumento de amilasac Aumento de lipasac |
- a) Ver la descripción de algunas reacciones adversas seleccionadas a continuación
- b) Observado principalmente en el periodo de escalado de dosis
- c) Términos preferentes agrupados
- d) La frecuencia se basa en el ensayo de fase 3 con semaglutida oral OASIS 4.
- e) De informes poscomercialización
- f) Término agrupado que engloba los PTs Obstrucción intestinal, Íleo y obstrucción del intestino delgado
- g) Término agrupado que engloba los PTs Disestesia, Hiperestesia, Parestesia, Sensación de ardor en la piel, Sensación de ardor, Dolor en la piel, Piel sensible, Molestias en la piel, Sensibilización de la piel, Alodinia, Hiperpatía
Descripción de reacciones adversas seleccionadas
Las siguientes reacciones adversas son aplicables a semaglutida oral. A menos que se especifique lo contrario, las frecuencias de las reacciones adversas específicas se corresponden con los datos del ensayo de fase 3 OASIS 4.
Reacciones adversas gastrointestinales
Los acontecimientos se notificaron con mayor frecuencia durante la fase de escalado de dosis. A lo largo del periodo del ensayo de 64 semanas, se notificaron náuseas en el 46,6 % de los pacientes tratados con semaglutida oral (18,6 % con placebo), vómitos en el 30,9 % (5,9 % con placebo), dispepsia en el 18,1 % (8,8 % con placebo), diarrea en el 17,6 % (8,8 % con placebo) y dolor abdominal en el 16,7 % (7,8 % con placebo). La mayoría de los acontecimientos fueron de intensidad leve a moderada y de corta duración. El estreñimiento se notificó en el 20,1 % de los pacientes tratados con semaglutida (9,8 % con placebo), fue de intensidad leve a moderada y de mayor duración.
Los pacientes con un antecedente de gastroparesia pueden experimentar efectos gastrointestinales más graves o severos cuando son tratados con semaglutida.
Los pacientes con insuficiencia renal moderada (TFGe ≥ 30 a < 60 ml/min/1,73 m2) pueden presentar más efectos gastrointestinales cuando reciben tratamiento con semaglutida.
Los acontecimientos gastrointestinales condujeron a la interrupción permanente del tratamiento en el 3,4% de los pacientes tratados con semaglutida oral.
Pancreatitis aguda
Se notificó pancreatitis aguda en el 0 % de los pacientes tratados con semaglutida oral y en el 1,0 % de los pacientes tratados con placebo. En los estudios clínicos de fase 3a del programa STEP, la frecuencia de pancreatitis aguda confirmada mediante adjudicación fue del 0,2 % para semaglutida y < 0,1 % para placebo. En el estudio SELECT, ensayo de resultados cardiovasculares, la frecuencia de pancreatitis aguda confirmada mediante adjudicación fue del 0,2 % para semaglutida y del 0,3 % para placebo.
Enfermedad aguda por cálculos biliares/Colelitiasis
Se notificó colelitiasis en el 2,5% y provocó colecistitis en el 0% de los pacientes tratados con semaglutida oral. Se notificaron colelitiasis y colecistitis en el 1% y el 0%, respectivamente, de los pacientes tratados con placebo.
Pérdida de cabello
Se notificó pérdida de cabello en el 6,4% de los pacientes tratados con semaglutida oral y en el 2,0% de los pacientes tratados con placebo. Todos los acontecimientos fueron de intensidad leve o moderada y aproximadamente la mitad se resolvieron antes de la finalización del ensayo. La pérdida de cabello se notificó con más frecuencia en pacientes con una mayor pérdida de peso (≥ 20%).
Aumento de la frecuencia cardiaca
En los pacientes tratados con semaglutida oral se observó un aumento medio de 2 latidos por minuto (lpm) respecto al valor medio de 72 lpm. La proporción de sujetos que presentaron un aumento del pulso ≥ 20 lpm con respecto al valor basal en cualquier momento durante el periodo de tratamiento fue del 26,5% en el grupo con semaglutida frente al 20,8% en el grupo placebo.
Inmunogenicidad
De acuerdo con las propiedades potencialmente inmunogénicas de los medicamentos que contienen proteínas o péptidos, los pacientes pueden desarrollar anticuerpos tras el tratamiento con semaglutida. La proporción de pacientes que dieron positivo para anticuerpos antisemaglutida con semaglutida oral 14 mg y 50 mg en cualquier momento tras el inicio del tratamiento fue baja (0,5 % y 0,3 % para los comprimidos de Rybelsus y Wegovy, respectivamente), y ningún paciente presentó anticuerpos neutralizantes antisemaglutida o anticuerpos antisemaglutida con efecto neutralizante del GLP-1 endógeno. Durante el tratamiento, las altas concentraciones de semaglutida podrían haber disminuido la sensibilidad de los ensayos, por lo que no se puede excluir el riesgo de resultados falsos negativos. Sin embargo, en los sujetos que dieron positivo para anticuerpos antisemaglutida, la presencia de dichos anticuerpos no tuvo un impacto aparente sobre la eficacia ni sobre la seguridad.
Hipoglucemia en pacientes con diabetes tipo 2
En el STEP 2, se observó hipoglucemia clínicamente significativa en el 6,2% (0,1 acontecimientos/paciente año) de los sujetos tratados con semaglutida 2,4 mg s.c.en comparación con el 2,5% (0,03 acontecimientos/paciente año) de los sujetos tratados con placebo. La hipoglucemia con semaglutida se observó tanto con el uso simultáneo de sulfonilurea como sin él. Un episodio (0,2% de los pacientes, 0,002 acontecimientos/paciente año) se notificó como grave en un sujeto no tratado de forma simultánea con una sulfonilurea. El riesgo de hipoglucemia se incrementó cuando semaglutida se usó con una sulfonilurea.
Retinopatía diabética en pacientes con diabetes tipo 2
En un ensayo clínico de 2 años se investigó semaglutida subcutánea 0,5 mg y 1 mg frente a placebo en 3 297 pacientes con diabetes tipo 2, alto riesgo cardiovascular, diabetes de larga duración y mal control de la glucemia. En este ensayo, se produjeron acontecimientos adjudicados de complicaciones de la retinopatía diabética en más pacientes tratados con semaglutida (3,0%) en comparación con placebo (1,8%). Esto se observó en pacientes con retinopatía diabética conocida tratados con insulina. La diferencia de tratamiento apareció pronto y persistió a lo largo del ensayo. En el STEP 2, se notificaron trastornos en la retina en el 6,9% de pacientes tratados con semaglutida 2,4 mg, el 6,2% de los pacientes tratados con semaglutida 1 mg subcutánea y el 4,2% de los pacientes tratados con placebo. La mayoría de estos acontecimientos se notificaron como retinopatía diabética (4,0%, 2,7% y 2,7%, respectivamente) y retinopatía no proliferativa (0,7%, 0% y 0%, respectivamente).
Disestesia
Se notificaron acontecimientos relacionados con un cuadro clínico de alteración de la sensibilidad cutánea, como piel sensible, hiperestesia, parestesia, sensación de ardor en la piel y alodinia, en el 4,9 % de los pacientes tratados con semaglutida oral. No se notificaron acontecimientos en pacientes tratados con placebo. Los acontecimientos fueron de intensidad leve a moderada y la mayoría de los pacientes se recuperaron mientras continuaban el tratamiento.
Neuropatía óptica isquémica anterior no arterítica (NOIANA)
Los resultados de varios estudios epidemiológicos de gran tamaño sugieren que la exposición a semaglutida en adultos con diabetes tipo 2 se asocia con un aumento aproximado del doble en el riesgo relativo de desarrollar NOIANA, lo que equivale aproximadamente a un caso adicional por cada 10 000 personas-año de tratamiento.
Otras poblaciones especiales
En el ensayo SELECT, el perfil de reacciones adversas en adultos con enfermedad cardiovascular establecida fue similar al observado en semaglutida subcutánea en los ensayos de control de peso de fase 3a.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Una sobredosis con semaglutida se puede asociar a trastornos gastrointestinales que pueden causar deshidratación. En caso de sobredosis, se debe observar al paciente por si presentara signos clínicos y se debe iniciar el tratamiento de soporte adecuado.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: fármacos utilizados en la diabetes, análogos del péptido similar al glucagón tipo 1 (GLP-1), código ATC: A10BJ06.
Mecanismo de acción
Semaglutida es un análogo de GLP-1 con un 94% de homología de secuencia con el GLP-1 humano. Semaglutida actúa como un agonista del receptor de GLP-1 que se une de forma selectiva al receptor de GLP-1, el objetivo del GLP-1 nativo, y lo activa.
GLP-1 es un regulador fisiológico de apetito y de la ingesta de calorías, y el receptor de GLP-1 está presente en varias áreas del cerebro implicadas en la regulación del apetito.
Estudios en animales muestran que semaglutida actúa en el cerebro a través del receptor de GLP-1. Semaglutida tiene efectos directos en áreas del cerebro implicadas en la regulación homeostática de la ingesta de alimentos en el hipotálamo y el tronco encefálico. Semaglutida puede afectar al sistema hedónico de recompensa a través de efectos directos e indirectos en áreas del cerebro, incluido el septo, el tálamo y la amígdala.
Ensayos clínicos muestran que semaglutida reduce la ingesta calórica, aumenta la sensación de saciedad, plenitud y el control de la ingesta, reduce la sensación de hambre, y la frecuencia y la intensidad del ansia de comer. Además, semaglutida reduce la preferencia por alimentos con alto contenido en grasa.
Semaglutida organiza las contribuciones homeostáticas y hedónicas con función ejecutiva para regular la ingesta calórica, el apetito, la recompensa y la elección de alimentos.
Además, semaglutida ha demostrado en ensayos clínicos que reduce la glucosa en sangre de un modo dependiente de la glucosa, mediante la estimulación de la secreción de insulina y reduciendo la secreción de glucagón cuando la glucemia es elevada. El mecanismo de disminución de la glucemia también implica un ligero retraso en el vaciamiento gástrico en la fase posprandial temprana. Durante la hipoglucemia, semaglutida disminuye la secreción de insulina y no afecta a la secreción de glucagón.
Los receptores de GLP-1 también se expresan en el corazón, la vasculatura, el sistema inmunitario y los riñones. En ensayos clínicos, semaglutida tiene un efecto beneficioso en lípidos plasmáticos, disminuye la presión arterial sistólica y reduce la inflamación. Asimismo, estudios en animales han demostrado que semaglutida atenuó el desarrollo de aterosclerosis y tuvo una acción antiinflamatoria en el sistema cardiovascular.
El mecanismo de acción de semaglutida para la reducción del riesgo cardiovascular es probablemente multifactorial, en parte impulsado por los efectos de pérdida de peso y los efectos sobre factores de riesgo cardiovascular conocidos (reducción de la presión arterial, mejora en el perfil lipídico y metabolismo de la glucosa, y efectos antiinflamatorios, demostrado por las reducciones en el nivel de proteína C reactiva de alta sensibilidad (hsCRP (por sus siglas en inglés)). No se ha establecido el mecanismo exacto para la reducción del riesgo cardiovascular.
Efectos farmacodinámicos
Apetito, ingesta calórica y elecciones alimentarias
Semaglutida reduce el apetito al aumentar la sensación de plenitud y de saciedad, mientras se reduce el hambre y el posible consumo de alimentos.
Lípidos en ayunas y posprandiales
En pacientes con diabetes mellitus tipo 2, semaglutida oral equivalente a una dosis de 9 mg redujo, en comparación con placebo, las concentraciones de triglicéridos en ayunas y de colesterol de lipoproteínas de muy baja densidad (VLDL) en un 19 % [8; 28] y un 20 % [5; 33], respectivamente. La respuesta posprandial de triglicéridos y colesterol VLDL tras una comida rica en grasas se redujo en un 24 % [9; 36] y un 21 % [7; 32], respectivamente. La apolipoproteína B48 (ApoB48) se redujo tanto en ayunas como en el estado posprandial en un 25 % [2; 42] y un 30 % [15; 43], respectivamente.
Eficacia clínica y seguridad
Se ha evaluado la eficacia y la seguridad de semaglutida 25 mg administrada por vía oral (comprimido) una vez al día para el control del peso, en combinación con una dieta hipocalórica y un aumento de la actividad física en un ensayo clínico de fase 3b, aleatorizado, doble ciego y controlado con placebo, de 64 semanas de duración (OASIS 4), que incluyó a 307 pacientes (205 aleatorizados a tratamiento con semaglutida administrada por vía oral).
El tratamiento con semaglutida oral demostró una pérdida de peso superior, clínicamente significativa y mantenida en comparación con placebo en pacientes con obesidad (IMC ≥30 kg/m2) o sobrepeso (IMC ≥27 kg/m2 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso. Además, entre todos los ensayos, una mayor proporción de los pacientes alcanzaron pérdidas de peso de ≥ 5%, ≥ 10%, ≥ 15% y ≥ 20% con semaglutida en comparación con placebo. La reducción del peso corporal se produjo independientemente de la presencia de síntomas gastrointestinales, como náuseas, vómitos
o diarrea.
El tratamiento con semaglutida oral también mostró mejoras estadísticamente significativas en el perímetro de la cintura y la función física en comparación con placebo.
Se demostró la eficacia de semaglutida oral independientemente de la edad, género, raza, etnia, peso corporal al inicio, IMC, presencia de diabetes tipo 2 y nivel de la función renal. Existieron variaciones en la eficacia dentro de todos los subgrupos. Se observó una pérdida de peso relativamente mayor en las mujeres y en los pacientes sin diabetes tipo 2, así como en los pacientes con un peso corporal inicial más bajo frente a uno más alto.
Además, se evaluó la eficacia y la seguridad de la semaglutida administrada por vía subcutánea para el control del peso, en combinación con una dieta hipocalórica y un aumento de la actividad física, en cuatro ensayos clínicos de fase 3a, aleatorizados, doble ciego y controlados con placebo, de 68 semanas de duración (STEP 1-4). En estos ensayos se incluyó un total de 4 684 pacientes (2 652 aleatorizados a tratamiento con semaglutida administrada por vía subcutánea). La eficacia y la seguridad fueron similares entre los estudios OASIS 4 y STEP 1, independientemente de la vía de administración.
OASIS 4: control del peso; Wegovy 25 mg comprimidos una vez al día (semaglutida 25 mg)
En un ensayo clínico de fase 3b de 64 semanas de duración, 307 pacientes adultos con obesidad (IMC ≥ 30 kg/m²) o con sobrepeso (IMC ≥ 27 kg/m² a < 30 kg/m²) y al menos una comorbilidad relacionada con el peso se aleatorizaron a tratamiento con semaglutida administrada por vía oral una vez al día o placebo. Todos los pacientes siguieron una dieta hipocalórica y realizaron un aumento de la actividad física durante todo el ensayo.
La pérdida de peso se produjo de forma temprana y continuó a lo largo del ensayo. Al final del tratamiento (semana 64), la pérdida de peso fue superior y clínicamente relevante en comparación con placebo (ver Tabla 2 y Figura 1).
Asimismo, una mayor proporción de pacientes tratados con semaglutida administrada por vía oral alcanzó pérdidas de peso ≥ 5 %, ≥ 10 %, ≥ 15 % y ≥ 20 % en comparación con placebo (ver Tabla 2). Entre los pacientes con prediabetes al inicio del estudio, una mayor proporción presentó un estado normoglucémico al final del tratamiento con semaglutida administrada por vía oral en comparación con placebo (71,1 % frente a 33,3 %).
Tabla 2. OASIS 4: Resultados en la semana 64
*p < 0,0001 (bilateral sin ajustar) para la superioridad.
1 Estimado utilizando un modelo ANCOVA mediante imputación múltiple basada en todos los datos independientemente de la interrupción prematura del tratamiento aleatorizado o del inicio de otro medicamento contra la obesidad o la cirugía bariátrica.
| Semaglutida 25 mg comprimidos | Placebo | |
| Grupo de análisis completo (N) | 205 | 102 |
| Peso corporal | ||
| Valor inicial (kg) | 106.4 | 104.8 |
| Cambio (%) desde el valor inicial1,2 | -13,6 | -2,2 |
| Diferencia (%) respecto a placebo1 [IC del 95%] | -11,4 [-13,9; -9]* | |
| Cambio (kg) desde el valor inicial | -14,2 | -2,2 |
| Diferencia (kg) respecto a placebo1 [IC del 95%] | -12,0 [-14,6; -9,5]* | |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 5%3 | 76,3* | 30,5 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 10%3 | 59,8* | 14,1 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 15%3 | 47,0* | 5,4 |
| Pacientes (%) que alcanzan una pérdida de peso ≥ 20%3 | 27,5* | 3 |
| Perímetro de la cintura (cm) | ||
| Valor inicial | 114 | 113,6 |
| Cambio desde el valor inicial1 | -12,2 | -2,8 |
| Diferencia respecto a placebo1 [IC del 95%] | -9,5 [-12,4; -6,6]* | |
| Presión arterial sistólica (mmHg) | ||
| Valor inicial | 131 | 131 |
| Cambio desde el valor inicial1 | -6,8 | -5,4 |
| Diferencia respecto a placebo1 [IC del 95%] | -1,4 [-4,6; 1,8] | |
2 Durante el ensayo, el tratamiento aleatorizado se interrumpió de forma permanente en el 18% y el 25,5% de los pacientes aleatorizados a semaglutida oral 25 mg y placebo, respectivamente. Suponiendo que todos los pacientes aleatorizados permanecieron en tratamiento y no recibieron otros tratamientos contra la obesidad, los cambios estimados desde la aleatorización hasta la semana 64 para el peso corporal basados en un modelo mixto para medidas repetidas incluidas todas las observaciones hasta la primera interrupción fueron del -16,6% y -2,8% para semaglutida oral 25 mg y placebo, respectivamente.
3 Estimado a partir del modelo de regresión binaria basado en el mismo procedimiento de imputación que en el análisis principal.
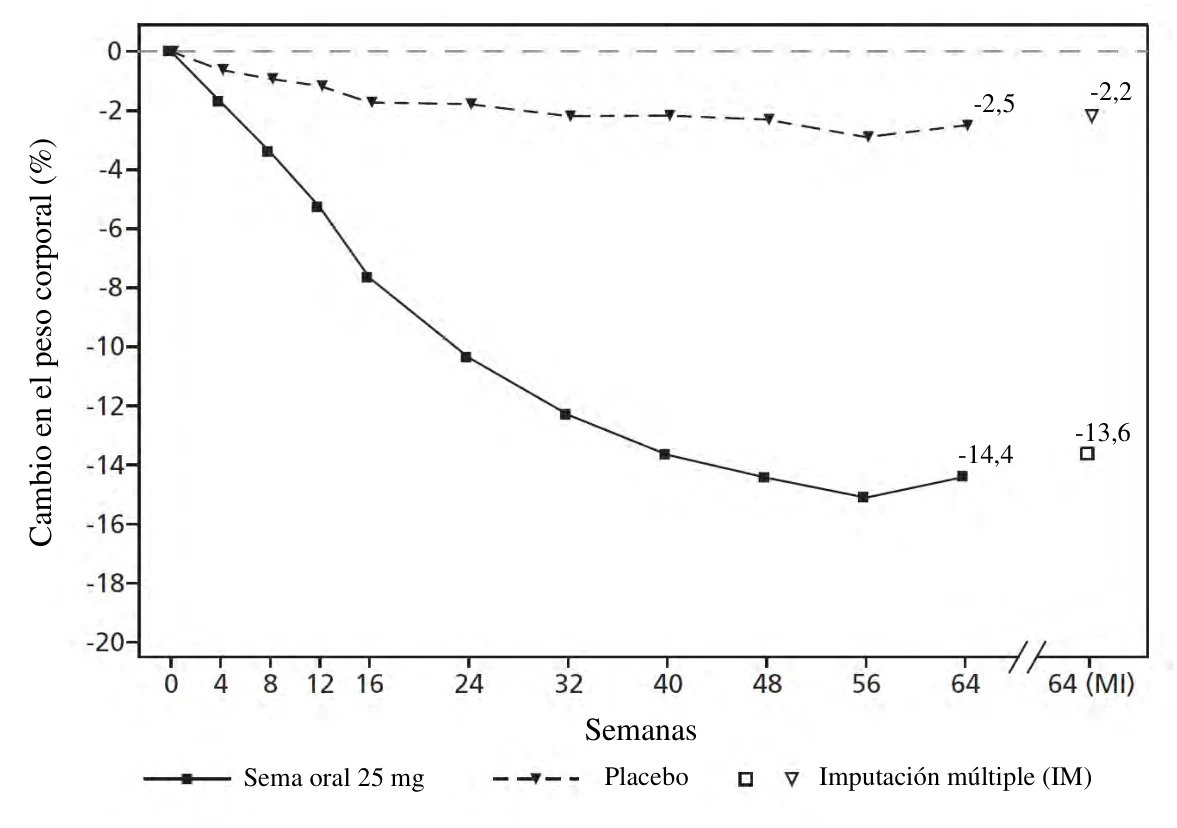
 Valores observados para los pacientes que completan cada visita programada y estimaciones con imputaciones múltiples (IM) de abandonos recuperados.
Figura 1 OASIS 4: cambio medio en el peso corporal (%) desde el inicio hasta la semana 64
Aunque algunos pacientes no han alcanzado la misma exposición con semaglutida oral 25 mg y semaglutida subcutánea 2,4 mg, los datos de los siguientes ensayos con la formulación subcutánea se consideran informativos para la formulación oral.
STEP 1: control del peso
En un ensayo doble ciego de 68 semanas, 1 961 pacientes con obesidad (IMC ≥30 kg/m2) o con sobrepeso (IMC ≥27 kg/m2 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso se aleatorizaron a semaglutida subcutánea o a placebo. Todos los pacientes siguieron una dieta baja en calorías y aumentaron la actividad física durante todo el ensayo.
La pérdida de peso se produjo temprano y continuó durante todo el ensayo. Al final del tratamiento (semana 68), la pérdida de peso fue superior y clínicamente significativa en comparación con placebo. Además, una mayor proporción de los pacientes alcanzaron pérdidas de peso de ≥ 5%, ≥ 10%, ≥ 15% y ≥ 20% con semaglutida en comparación con placebo.
STEP 2: control del peso en pacientes con diabetes tipo 2
En un ensayo doble ciego de 68 semanas, 1 210 pacientes con sobrepeso u obesidad (IMC ≥ 27 kg/m2) y diabetes tipo 2 se aleatorizaron a semaglutida 2,4 mg, semaglutida 1 mg una vez a la semana o placebo. Los pacientes incluidos en el ensayo tenían diabetes insuficientemente controlada (HbA1c 7–10 %) y se trataron con dieta y ejercicio solo o con 1-3 antidiabéticos orales. Todos los pacientes siguieron una dieta baja en calorías y aumentaron la actividad física durante todo el ensayo.
El tratamiento con semaglutida durante 68 semanas produjo una reducción superior y clínicamente significativa del peso corporal y de HbA1c en comparación con placebo.
STEP 3: control de peso con terapia conductual intensiva
En un ensayo doble ciego de 68 semanas, 611 pacientes con obesidad (IMC ≥ 30 kg/m2) o con sobrepeso (IMC ≥ 27 kg/m2 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso se aleatorizaron a semaglutida subcutánea o a placebo. Durante el ensayo, todos los pacientes recibieron terapia conductual intensiva (TCI) consistente en una dieta muy restrictiva, aumento de la actividad física y asesoramiento conductual.
El tratamiento con semaglutida y TCI durante 68 semanas produjo una reducción superior y clínicamente significativa del peso corporal en comparación con placebo.
STEP 4: control de peso mantenido
En un ensayo doble ciego de 68 semanas, 902 pacientes con obesidad (IMC ≥30 kg/m2) o con sobrepeso (IMC ≥27 kg/m2 a < 30 kg/m2) y al menos una comorbilidad relacionada con el peso se incluyeron en el ensayo. Todos los pacientes siguieron una dieta baja en calorías y aumentaron la actividad física durante todo el ensayo. Desde la semana 0 hasta la semana 20 (preinclusión), todos los pacientes recibieron semaglutida subcutánea. En la semana 20 (inicio), los pacientes que habían alcanzado la dosis de mantenimiento de semaglutida subcutánea 2,4 mg se aleatorizaron para continuar con el tratamiento o cambiar a placebo.
Los pacientes que alcanzaron la dosis de mantenimiento de 2,4 mg en la semana 20 (inicio) y que continuaron el tratamiento con semaglutida durante 48 semanas (semanas 20 a 68) siguieron perdiendo peso y tuvieron una reducción superior y clínicamente significativa del peso corporal en comparación con los que cambiaron a placebo.
Mejora de la función física
Semaglutida oral mostró una mejora estadísticamente significativa en las puntuaciones de la función física y una mayor proporción de pacientes tratados con semaglutida oral alcanzó una mejora clínicamente relevante en comparación con placebo. Se evaluó la función física mediante el cuestionario específico para obesidad Impacto del Peso en la Calidad de Vida, para Estudios línicos, versión resumida (IWQOL-Lite-CT, por sus siglas en inglés).
Evaluación cardiovascular
SELECT: ensayo de resultados cardiovasculares en pacientes con sobrepeso u obesidad
No se han realizado estudios clínicos de resultados cardiovasculares con semaglutida oral a una dosis de 25 mg en personas con enfermedad cardiovascular establecida y un IMC ≥ 27 kg/m².
SELECT fue un ensayo basado en acontecimientos, aleatorizado, doble ciego, controlado con placebo, que incluyó a 17 604 pacientes con enfermedad cardiovascular establecida y un IMC≥ 27 kg/m2. Los pacientes se aleatorizaron a semaglutida subcutánea 2,4 mg (n=8 803) o placebo (n=8 801), además del tratamiento estándar. La mediana de tiempo en el ensayo fue de 41,8 meses.
La población del estudio estaba formada por mujeres y hombres, con una edad media de 61,6 años. El IMC medio fue de 33,3 kg/m2 y el peso corporal medio de 96,7 kg. Se excluyó a los pacientes con antecedentes de diabetes tipo 1 y tipo 2.
La variable primaria fue el tiempo transcurrido desde la aleatorización hasta la primera aparición de un acontecimiento cardiovascular adverso grave (MACE, por sus siglas en inglés), definidos como una variable compuesta que consiste en muerte cardiovascular (incluida la muerte por causa indeterminada), infarto de miocardio no mortal o accidente cerebrovascular no mortal.
Se confirmó la superioridad de semaglutida subcutánea 2,4 mg frente a placebo para los MACE con un hazard ratio de 0,80 [0,72; 0,90][IC del 95%], correspondiente a una reducción del riesgo relativo de los MACE del 20%. La reducción de los MACE con semaglutida subcutánea 2,4 mg no se vio afectada por la edad, el género, la raza, la etnia, el IMC basal o el nivel de deterioro de la función renal.
5.2 Propiedades farmacocinéticas
Absorción
Semaglutida administrada por vía oral tuvo una biodisponibilidad absoluta baja y una absorción variable. La administración diaria de acuerdo a la posología recomendada en combinación con una semivida larga reduce la fluctuación diaria de la exposición.
El perfil farmacocinético de semaglutida administrada por vía oral se ha caracterizado en personas sanas y en pacientes con sobrepeso u obesidad mediante modelos farmacocinéticos poblacionales. Tras la administración oral, la concentración plasmática máxima de semaglutida se alcanzó aproximadamente 1 hora después de la dosis. La semivida de semaglutida es de aproximadamente 1 semana, lo que indica que la exposición en estado estacionario se alcanza tras 4–5 semanas de administración una vez al día. La concentración media prevista fue de aproximadamente 77 nmol/l, y el 90 % de los sujetos tratados con semaglutida 25 mg presentaron una concentración media entre 27 y 186 nmol/l.
Las concentraciones en estado estacionario aumentaron de forma aproximadamente proporcional con las dosis hasta 25 mg una vez al día. La variabilidad total intra- e interindividual del AUC tras la administración oral de una dosis única de semaglutida se estimó en un 166 %. En condiciones de estado estacionario, esta variabilidad del AUC se reduce debido a la administración diaria y a la larga semivida de semaglutida, dando lugar a una variabilidad total del 68 % (33 % de variabilidad intraindividual).
Según los datos in vitro, el salcaprozato sódico facilita la absorción de semaglutida. La absorción de semaglutida tiene lugar predominantemente en el estómago.
La biodisponibilidad absoluta estimada de semaglutida es de aproximadamente un 1–2 % tras la administración oral.
La absorción de semaglutida administrada por vía oral disminuye si se toma con alimentos o con grandes volúmenes de agua. Se han investigado diferentes pautas posológicas de semaglutida, y los estudios muestran que periodos de ayuno más prolongados antes y después de la dosis se asocian con una mayor absorción.
Distribución
El volumen de distribución absoluto de la semaglutida en pacientes con sobrepeso u obesidad es de aproximadamente 8,9 l. Semaglutida se une de forma extensiva a las proteínas plasmáticas (> 99 %).
Metabolismo/Biotransformación
Antes de la excreción, semaglutida se metaboliza en gran medida mediante proteólisis del esqueleto peptídico y beta-oxidación secuencial de la cadena lateral del ácido graso. La enzima endopeptidasa neutra (NEP, por sus siglas en inglés) fue identificada como una de las enzimas metabólicas activas.
Eliminación
Las principales vías de la excreción de material relacionado con semaglutida son a través de la orina y las heces. Alrededor del 3% de la dosis absorbida se excretó en forma de semaglutida intacta en la orina.
El aclaramiento absoluto de semaglutida en pacientes con sobrepeso (IMC ≥ 27 kg/m2 a < 30 kg/m2) u obesidad (IMC ≥ 30 kg/m2) fue de aproximadamente 0,04 l/h. Con una semivida de eliminación aproximada de 1 semana, semaglutida permanecerá en la circulación durante un tiempo aproximado de 7 semanas después de la última dosis de semaglutida oral (comprimido).
Poblaciones especiales
Pacientes de edad avanzada
La edad no tuvo ningún efecto sobre la farmacocinética de semaglutida según los resultados de los ensayos en fase 3 realizados que incluyeron a pacientes de 18 a 92 años de edad.
Género, raza y etnia
El género, la raza (Blanca, Negra o Afroamericana, Asiática) y la etnia (Hispana o Latina, no Hispana
o Latina) no tuvieron ningún efecto sobre la farmacocinética de semaglutida según los datos de ensayos en fase 3a.
Peso corporal
El peso corporal tuvo un efecto en la exposición de semaglutida. Un mayor peso corporal se asoció a una menor exposición; una diferencia del 20% en el peso corporal entre individuos se traducirá en una diferencia aproximada del 18% en la exposición según los datos de semaglutida subcutánea. La administración subcutánea y oral de semaglutida ha proporcionado exposiciones clínicamente eficaces en estudios clínicos a lo largo de un rango de peso corporal comprendido entre 54,4 y 245,6 kg.
Insuficiencia renal
La insuficiencia renal no tuvo ningún efecto clínicamente significativo sobre la farmacocinética de semaglutida. Esto se demostró tras 10 días consecutivos de administración oral diaria de semaglutida en pacientes con distintos grados de insuficiencia renal (leve, moderada, grave o pacientes en diálisis), en comparación con pacientes con función renal normal. Esto también se mostró para pacientes con sobrepeso (IMC ≥ 27 kg/m2 a < 30 kg/m2) u obesidad (IMC ≥ 30 kg/m2) e insuficiencia renal de leve a moderada según los datos de los ensayos en fase 3.
Insuficiencia hepática
La insuficiencia hepática no tuvo ningún efecto en la exposición de semaglutida. La farmacocinética de semaglutida se evaluó en pacientes con diversos grados de insuficiencia hepática (leve, moderada y grave) en comparación con pacientes con función hepática normal, en estudios realizados tras 10 días consecutivos de administración oral diaria de semaglutida.
Enfermedades del tracto gastrointestinal superior
Las enfermedades del tracto gastrointestinal superior (gastritis crónica y/o enfermedad por reflujo gastroesofágico) no tuvieron un impacto clínicamente relevante en la farmacocinética de semaglutida administrada por vía oral. La farmacocinética se evaluó en pacientes con diabetes mellitus tipo 2, con
o sin enfermedad del tracto gastrointestinal superior, tras la administración durante 10 días consecutivos de dosis orales diarias de semaglutida. Esto también se demostró en sujetos con diabetes mellitus tipo 2 y enfermedad del tracto gastrointestinal superior, en base a los datos de los estudios de fase 3.
Inmunogenicidad
El desarrollo de anticuerpos antisemaglutida cuando se recibe tratamiento con semaglutida se produjo con poca frecuencia (ver sección 4.8) y la respuesta no pareció influir en la farmacocinética de semaglutida.
Población pediátrica
No se ha estudiado la seguridad y la eficacia de semaglutida administrada de manera oral en niños y adolescentes menores de 18 años de edad.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los ensayos convencionales de farmacología de seguridad, toxicidad a dosis repetidas o genotoxicidad.
Los tumores no letales de células C de tiroides observados en roedores son un efecto de clase de los agonistas del receptor de GLP-1. Según los ensayos de carcinogenicidad de 2 años realizados en ratas y ratones, semaglutida causó tumores de células C de tiroides a exposiciones clínicamente significativas. No se observó ningún otro tumor relacionado con el tratamiento. Los tumores de células C observados en roedores están provocados por un mecanismo especifico no genotóxico mediado por el receptor de GLP-1 al que los roedores son especialmente sensibles. La relevancia en humanos se considera baja, pero no se puede excluir completamente.
En estudios de fertilidad realizados en ratas, semaglutida no afectó a la conducta de apareamiento ni a la fertilidad de los machos. En las ratas hembra, se observó un aumento de la duración del ciclo estral y una ligera disminución de los cuerpos lúteos (ovulaciones) en dosis asociadas con pérdida de peso corporal materno.
En los estudios de desarrollo embriofetal realizados en ratas, semaglutida causó embriotoxicidad por debajo de exposiciones clínicamente significativas. Semaglutida provocó disminuciones pronunciadas del peso corporal materno y reducciones en términos de supervivencia y crecimiento embrionarios. En los fetos, se observaron importantes malformaciones esqueléticas y viscerales, con afectación de huesos largos, costillas, vértebras, cola, vasos sanguíneos y ventrículos cerebrales. Las evaluaciones mecanísticas realizadas indicaron que la embriotoxicidad estaba relacionada con una alteración del suministro de nutrientes al embrión a través del saco vitelino de la rata, mediada por el receptor de GLP-1. Debido a las diferencias entre especies en términos de anatomía y función del saco vitelino y a la falta de expresión del receptor de GLP-1 en el saco vitelino de primates no humanos, se considera que es improbable que este mecanismo sea relevante en humanos. Sin embargo, no se puede excluir un efecto directo de semaglutida en el feto.
En los estudios de toxicidad para el desarrollo realizados en conejos y monos cynomolgus, se observó un aumento del número de casos de interrupción de la gestación y un ligero aumento de la incidencia de anomalías fetales a exposiciones clínicamente significativas. Estos hallazgos coincidieron con una marcada pérdida de peso corporal materna de hasta el 16%. Se desconoce si estos efectos están relacionados con la reducción de la ingesta alimentaria materna como efecto directo del GLP-1.
El crecimiento y el desarrollo posnatales se evaluaron en monos cynomolgus. Las crías fueron ligeramente más pequeñas al nacer, pero se recuperaron durante el periodo de lactancia.
Semaglutida causó un retraso de la madurez sexual en ratas jóvenes, tanto en machos como en hembras. Estos retrasos no afectaron a la fertilidad y a la capacidad reproductora de ambos sexos, o a la capacidad de las hembras para mantener la gestación.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Salcaprozato de sodio
Estearato de magnesio
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
3 años.
6.4 Precauciones especiales de conservación
Conservar en el embalaje original para protegerlo de la luz y la humedad. Este medicamento no requiere ninguna temperatura especial de conservación.
6.5 Naturaleza y contenido del envase
Blísteres Alu/Alu de 10 comprimidos.
Tamaños de envase: 10, 30 y 90 comprimidos. Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Novo Nordisk A/S
Novo Allé
DK-2880 Bagsværd
Dinamarca
8. NÚMEROS DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/21/1608/013
EU/1/21/1608/014
EU/1/21/1608/015
EU/1/21/1608/016
EU/1/21/1608/017
EU/1/21/1608/018
EU/1/21/1608/019
EU/1/21/1608/020
EU/1/21/1608/021
EU/1/21/1608/022
EU/1/21/1608/023
EU/1/21/1608/024
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 06/enero/2022
Fecha de la última renovación: 21/septiembre/2026
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.