


Ficha técnica - Austedo
1. NOMBRE DEL MEDICAMENTO
Austedo 12 mg comprimidos de liberación prolongada
Austedo 24 mg comprimidos de liberación prolongada
Austedo 30 mg comprimidos de liberación prolongada
Austedo 36 mg comprimidos de liberación prolongada
Austedo 42 mg comprimidos de liberación prolongada
Austedo 48 mg comprimidos de liberación prolongada
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Austedo 12 mg comprimidos de liberación prolongada
Cada comprimido de liberación prolongada contiene 12 mg de deutetrabenazina. Excipiente con efecto conocido
Cada comprimido de liberación prolongada contiene 0,32 mg de rojo allura AC.
Austedo 24 mg comprimidos de liberación prolongada
Cada comprimido de liberación prolongada contiene 24 mg de deutetrabenazina. Excipiente con efecto conocido
Cada comprimido de liberación prolongada contiene 0,94 mg de rojo allura AC.
Austedo 30 mg comprimidos de liberación prolongada
Cada comprimido de liberación prolongada contiene 30 mg de deutetrabenazina. Excipientes con efecto conocido
Cada comprimido de liberación prolongada contiene 0,45 mg de rojo allura AC y 0,14 mg de amarillo anaranjado S.
Austedo 36 mg comprimidos de liberación prolongada
Cada comprimido de liberación prolongada contiene 36 mg de deutetrabenazina. Excipientes con efecto conocido
Cada comprimido de liberación prolongada contiene 0,70 mg de rojo allura AC y 0,03 mg de amarillo anaranjado S.
Austedo 42 mg comprimidos de liberación prolongada
Cada comprimido de liberación prolongada contiene 42 mg de deutetrabenazina. Excipientes con efecto conocido
Cada comprimido de liberación prolongada contiene 1,21 mg de rojo allura AC y 1,17 mg de amarillo anaranjado S.
Austedo 48 mg comprimidos de liberación prolongada
Cada comprimido de liberación prolongada contiene 48 mg de deutetrabenazina. Excipiente con efecto conocido
Cada comprimido de liberación prolongada contiene 0,83 mg de rojo allura AC.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Comprimido de liberación prolongada
Austedo 12 mg comprimidos de liberación prolongada
Los comprimidos son redondos, de color azul y recubiertos con película, tienen un diámetro de aproximadamente 9 mm y llevan impreso “Q12” en tinta negra en una cara.
Austedo 24 mg comprimidos de liberación prolongada
Los comprimidos son redondos, de color morado y recubiertos con película, tienen un diámetro de aproximadamente 9 mm y llevan impreso “Q24” en tinta negra en una cara.
Austedo 30 mg comprimidos de liberación prolongada
Los comprimidos son redondos, de color naranja claro y recubiertos con película, tienen un diámetro de aproximadamente 10 mm y llevan impreso “Q30” en tinta negra en una cara.
Austedo 36 mg comprimidos de liberación prolongada
Los comprimidos son redondos, de color morado claro y recubiertos con película, tienen un diámetro de aproximadamente 10 mm y llevan impreso “Q36” en tinta negra en una cara.
Austedo 42 mg comprimidos de liberación prolongada
Los comprimidos son redondos, de color naranja y recubiertos con película, tienen un diámetro de aproximadamente 10 mm y llevan impreso “Q42” en tinta negra en una cara.
Austedo 48 mg comprimidos de liberación prolongada
Los comprimidos son redondos, de color rosa y recubiertos con película, tienen un diámetro de aproximadamente 10 mm y llevan impreso “Q48” en tinta negra en una cara.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Austedo está indicado para el tratamiento de la discinesia tardía moderada o grave en adultos.
4.2 Posología y forma de administración
El inicio y el ajuste del tratamiento con Austedo debe ser supervisado por un médico con experiencia en los trastornos del movimiento inducidos por medicamentos.
Posología
La posología de Austedo se debe determinar de forma individual para cada paciente, basada en la reducción adecuada de los síntomas de la discinesia tardía y en la tolerabilidad. El tratamiento se debe iniciar con una dosis de 12 mg una vez al día durante una semana. A continuación, se debe aumentar la dosis a 24 mg una vez al día durante otra semana. Después de la segunda semana, se recomienda ajustar la dosis a intervalos semanales en incrementos de 6 mg una vez al día, basándose en la reducción de los síntomas de la discinesia tardía y en la tolerabilidad. Se considera que el intervalo posológico eficaz es entre 24 mg y 48 mg. La dosis diaria máxima recomendada es 48 mg.
En pacientes que reciben inhibidores potentes de CYP2D6 o que son metabolizadores lentos de CYP2D6, la dosis diaria de deutetrabenazina no debe ser superior a 36 mg (ver las secciones 4.5 y 5.2).
La decisión de continuar el tratamiento con deutetrabenazina se debe tomar de forma individual en cada paciente. El tratamiento se puede continuar mientras se observe un beneficio terapéutico y el paciente tolere el tratamiento.
El tratamiento con deutetrabenazina se puede interrumpir sin necesidad de reducirlo progresivamente.
Dosis olvidadas
Si un paciente olvida tomar las dosis durante menos de una semana, el tratamiento se puede reanudar con la dosis actual. Si el paciente olvida tomar las dosis durante más de una semana, el tratamiento con Austedo se debe reiniciar con la dosis de 12 mg una vez al día.
Poblaciones especiales
Personas de edad avanzada
Los datos disponibles sobre el uso de la deutetrabenazina en pacientes ≥ 65 años de edad son limitados. De acuerdo con los resultados de un análisis de farmacocinética poblacional, no es necesario ajustar la dosis (ver sección 5.2).
Insuficiencia hepática
El uso de deutetrabenazina en pacientes con insuficiencia hepática está contraindicado (ver las secciones 4.3 y 5.2).
Insuficiencia renal
No es necesario ajustar la dosis en pacientes con insuficiencia renal (ver sección 5.2).
Población pediátrica
No hay un uso relevante de Austedo en la población pediátrica para la indicación de la discinesia tardía.
Forma de administración
Vía oral.
Los comprimidos de liberación prolongada se pueden tomar con o sin alimentos. Para preservar las propiedades de liberación prolongada de los comprimidos, estos se deben tragar enteros con agua y no se deben masticar, triturar ni partir.
El principio activo está contenido dentro de una cubierta no absorbible diseñada para liberar el principio activo a una velocidad controlada. La cubierta del comprimido se elimina del organismo. Se debe advertir al paciente de que a veces puede observar en las deposiciones algo parecido a un comprimido.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Insuficiencia hepática (ver sección 4.2).
Tratamiento concomitante con reserpina (ver sección 4.5).
Tratamiento concomitante con inhibidores de la monoaminooxidasa (IMAO) (ver sección 4.5).
Tratamiento concomitante con otros inhibidores del transportador vesicular de monoaminas de tipo 2 (VMAT2) (ver sección 4.5).
4.4 Advertencias y precauciones especiales de empleo
Depresión
La deutetrabenazina puede causar depresión o empeorar una depresión preexistente (ver sección 4.8). Se debe vigilar estrechamente en los pacientes la aparición de estas reacciones adversas. Se debe informar a los pacientes y a sus cuidadores de los riesgos y se les debe indicar que comuniquen a su médico inmediatamente cualquier preocupación. Si no se resuelve la depresión, se debe considerar la posibilidad de interrumpir el tratamiento con deutetrabenazina.
Prolongación del intervalo QTc
La deutetrabenazina puede prolongar el intervalo QTc, pero el grado de prolongación del intervalo QTc no es clínicamente significativo cuando la deutetrabenazina se administra dentro del intervalo posológico recomendado (ver sección 5.1). La deutetrabenazina se debe usar con precaución en combinación con otros medicamentos que prolongan el intervalo QTc (ver sección 4.5) y en pacientes con síndrome de QT largo congénito, bradicardia, hipopotasemia, hipomagnesemia o antecedentes de arritmias cardiacas.
Síndrome neuroléptico maligno (SNM)
Existe un posible riesgo de SNM asociado a medicamentos que reducen la transmisión dopaminérgica (ver sección 4.5). Los síntomas principales del SNM son alteraciones mentales, rigidez, hipertermia, disfunción neurovegetativa y elevación de la concentración de creatina-cinasa. Si se sospecha SNM, se debe interrumpir inmediatamente la administración de deutetrabenazina y se debe iniciar el tratamiento sintomático adecuado.
Acatisia, agitación e inquietud
La deutetrabenazina puede aumentar el riesgo de acatisia, agitación e inquietud en pacientes con discinesia tardía (ver sección 4.8). Se debe vigilar en los pacientes que reciben deutetrabenazina la aparición de signos y síntomas de inquietud y agitación, ya que pueden ser indicadores del desarrollo de acatisia. Si aparece acatisia en un paciente durante el tratamiento con deutetrabenazina, se debe reducir la dosis; algunos pacientes pueden requerir la interrupción del tratamiento.
Somnolencia
La somnolencia es una reacción adversa limitante de la dosis muy frecuente de la deutetrabenazina (ver sección 4.8) y, por consiguiente, se debe indicar a los pacientes que tengan precaución al conducir
o utilizar máquinas (ver sección 4.7). Debido a posibles efectos aditivos, también se debe recomendar precaución cuando los pacientes tomen otros sedantes o alcohol en combinación con deutetrabenazina (ver sección 4.5).
Parkinsonismo
La deutetrabenazina puede causar parkinsonismo en pacientes con discinesia tardía (ver sección 4.8). Si aparece parkinsonismo en un paciente, se debe reducir la dosis de deutetrabenazina y se debe considerar la posibilidad de interrumpir el tratamiento si esta reacción adversa no se resuelve.
Unión a tejidos que contienen melanina
Debido a que la deutetrabenazina o sus metabolitos se unen a tejidos que contienen melanina (como la piel y los ojos), se podría acumular en estos tejidos con el tiempo. Esto aumenta la posibilidad de que la deutetrabenazina pueda causar toxicidad en estos tejidos después de un uso prolongado. Se desconoce la importancia clínica de la unión de la deutetrabenazina a tejidos que contienen melanina.
Excipientes
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por comprimido de liberación prolongada; esto es, esencialmente “exento de sodio”.
Este medicamento contiene amarillo anaranjado S y/o rojo allura AC, que pueden causar reacciones alérgicas (ver sección 2).
4.5 Interacción con otros medicamentos y otras formas de interacción
Reserpina
No se deben usar simultáneamente deutetrabenazina y reserpina (ver sección 4.3). La reserpina se une de forma irreversible a VMAT2 y su efecto dura varios días. Deben transcurrir al menos 20 días tras la interrupción del tratamiento con reserpina antes de iniciar el tratamiento con deutetrabenazina. Los prescriptores deben esperar a que reaparezca la discinesia antes de administrar deutetrabenazina para ayudar a reducir el riesgo de sobredosis y de agotamiento importante de serotonina y noradrenalina en el sistema nervioso central.
Inhibidores de la monoaminooxidasa (IMAO)
No se debe usar deutetrabenazina en combinación con un IMAO (p. ej., moclobemida, tranilcipromina, isocarboxazida, selegilina, rasagilina, safinamida, linezolid) (ver sección 4.3). Deben transcurrir al menos 14 días tras la interrupción del tratamiento con un IMAO antes de iniciar el tratamiento con deutetrabenazina.
Otros inhibidores de VMAT2
No se debe usar deutetrabenazina en pacientes que estén tomando actualmente otros inhibidores de VMAT2 (p. ej., tetrabenazina) (ver sección 4.3). El tratamiento con deutetrabenazina se puede iniciar el día siguiente a la interrupción de la tetrabenazina a una dosis que sea aproximadamente la mitad de la dosis diaria de tetrabenazina.
Medicamentos que se sabe que reducen la transmisión dopaminérgica
El riesgo de parkinsonismo, SNM y acatisia puede aumentar con el uso concomitante de medicamentos que reducen la transmisión dopaminérgica (p. ej., haloperidol, clorpromazina, metoclopramida, ziprasidona, promazina), por lo que se recomienda precaución (ver sección 4.4).
Medicamentos que se sabe que prolongan el intervalo QTc
| La deutetrabenazina puede prolongar el intervalo QTc. La deutetrabenazina se debe usar con | |||||
| precaución en combinación con otros medicamentos que prolongan el intervalo QTc (ver sección 4.4). | |||||
| Algunos ejemplos de medicamentos que prolongan el intervalo QTc son: antiarrítmicos de las clases | |||||
| IA (p. ej., quinidina, disopiramida) y III (p. ej., amiodarona, sotalol), antipsicóticos (p. ej., derivados | |||||
| fenotiacínicos, pimozida, haloperidol, droperidol, ziprasidona), antidepresivos tricíclicos (p. ej., | |||||
| amitriptilina), inhibidores selectivos de la recaptación de serotonina (p. ej., citalopram, escitalopram), | |||||
| antimicrobianos (p. ej., fluoroquinolonas, derivados triazólicos [p. ej., voriconazol], eritromicina IV, | |||||
| pentamidina, antipalúdicos) y antihistamínicos (p. ej., hidroxizina, mizolastina). | |||||
Alcohol u otros sedantes
No se recomienda el uso concomitante de alcohol u otros sedantes, ya que estos pueden tener efectos aditivos y empeorar la sedación y la somnolencia (ver sección 4.4). Algunos ejemplos de sedantes son benzodiazepinas (p. ej., midazolam, diazepam, lorazepam), antidepresivos (p. ej., mirtazapina, amitriptilina, trazodona), antipsicóticos (p. ej., prometazina, clorprotixeno), opioides (p. ej., oxicodona, buprenorfina), antihistamínicos (p. ej., difenhidramina, dimenhidrinato) y antihipertensivos de acción central (p. ej., clonidina, moxonidina).
Inhibidores potentes de CYP2D6
Se ha demostrado que el uso concomitante de inhibidores potentes de CYP2D6, como la quinidina (antiarrítmico y antipalúdico) y la paroxetina, la fluoxetina y el bupropión (antidepresivos) aumenta la exposición sistémica a los dihidrometabolitos activos de la deutetrabenazina. En presencia de un inhibidor potente de CYP2D6 (paroxetina), la exposición sistémica a los metabolitos activos individuales aumentó 1,9 veces para la α-dihidrotetrabenazina [HTBZ] deuterada y 6,5 veces para la β-HTBZ deuterada, con un aumento total de 3 veces de los metabolitos activos, (α + β)-HTBZ deuterada total (ver sección 5.2). Puede ser necesario reducir la dosis de deutetrabenazina si se añade un inhibidor potente de CYP2D6 en pacientes que estén recibiendo una dosis de mantenimiento estable de deutetrabenazina. La dosis diaria de deutetrabenazina no debe ser superior a 36 mg en pacientes que toman inhibidores potentes de CYP2D6 (ver sección 4.2).
Levodopa y otros medicamentos dopaminérgicos
La levodopa y otros medicamentos dopaminérgicos (p. ej., pramipexol, ropinirol) pueden reducir el efecto de la deutetrabenazina. Se debe tener precaución si se usa deutetrabenazina con levodopa y otros medicamentos dopaminérgicos.
4.6 Fertilidad, embarazo y lactancia
Embarazo
Los datos relativos al uso de la deutetrabenazina en mujeres embarazadas son limitados. Los estudios realizados en animales son insuficientes en términos de toxicidad para la reproducción (ver sección 5.3).
No se recomienda utilizar Austedo durante el embarazo ni en las mujeres en edad fértil que no utilicen anticonceptivos.
Lactancia
Se desconoce si la deutetrabenazina o sus metabolitos se excretan en la leche materna. No se puede excluir el riesgo en recién nacidos/niños. Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento con Austedo tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
No se ha evaluado el efecto de la deutetrabenazina en la fertilidad en los seres humanos ni en los animales. La administración oral de deutetrabenazina a ratas hembra causó la alteración del ciclo estral (ver sección 5.3). En estudios realizados en animales con tetrabenazina, se observó un aumento de la duración del ciclo estral y un retraso en la fertilidad.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de la deutetrabenazina sobre la capacidad para conducir y utilizar máquinas es moderada. La deutetrabenazina puede causar somnolencia, por lo que se debe advertir a los pacientes tratados con deutetrabenazina que no conduzcan ni utilicen máquinas peligrosas hasta que estén tomando una dosis de mantenimiento y sepan cómo les afecta este medicamento (ver sección 4.4).
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas con mayor frecuencia asociadas a la deutetrabenazina fueron somnolencia (11 %), diarrea, sequedad de boca y cansancio (9 % cada una de ellas). La somnolencia puede ocurrir con mayor frecuencia al principio del tratamiento y disminuye con la continuación del tratamiento.
Las reacciones adversas más graves fueron depresión y trastorno distímico (2 %).
Tabla de reacciones adversas
Las reacciones adversas procedentes de estudios clínicos y de informes poscomercialización se presentan en función de la clasificación por órganos y sistemas MedDRA. En cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad. Las categorías de frecuencia se basan en la siguiente convención: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a < 1/1 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
Se han identificado las siguientes reacciones adversas a la deutetrabenazina (ver tabla 1).
Tabla 1: Lista de reacciones adversas
| Clasificación por órganos y sistemas | Frecuencia | Reacción adversa |
| Infecciones e infestaciones | Frecuentes | Infección urinaria |
| Nasofaringitis | ||
| Trastornos psiquiátricos | Frecuentes | Depresión* |
| Trastorno distímico* | ||
| Ansiedad | ||
| Insomnio | ||
| Agitación** | ||
| Inquietud** | ||
| Trastornos del sistema nervioso | Muy frecuentes | Somnolencia |
| Frecuentes | Acatisia** | |
Poco frecuentes | Parkinsonismo | |
| Trastornos gastrointestinales | Frecuentes | Diarrea |
| Estreñimiento | ||
| Sequedad de boca | ||
| Trastornos generales y alteraciones en el lugar de administración | Frecuentes | Cansancio |
Lesiones traumáticas, intoxicaciones y complicaciones de procedimientos terapéuticos | Frecuentes | Hematoma |
*Para el cálculo de la frecuencia se agruparon los términos preferentes depresión y trastorno distímico. **Para el cálculo de la frecuencia se agruparon los términos preferentes agitación, inquietud y acatisia.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
La experiencia con dosis superiores a la dosis diaria máxima recomendada de 48 mg es limitada. Se han identificado casos aislados de sobredosis de deutetrabenazina (hasta 240 mg al día) en informes poscomercialización y en la literatura médica. Los síntomas observados con mayor frecuencia fueron: somnolencia, aumento de los movimientos, cansancio, agitación e inquietud, insomnio e ideas de suicidio. Un caso adicional recogido en la literatura médica fue un paciente tratado con 720 mg que experimentó encefalopatía tóxica, discinesia e hiperactividad psicomotora.
En caso de síntomas indicativos de sobredosis, se recomienda vigilar en el paciente la aparición de signos o síntomas de reacciones adversas y administrar tratamiento sintomático en caso necesario. Siempre se debe considerar la posible implicación de varios medicamentos.
No se conoce ningún antídoto específico. Es poco probable que la diuresis forzada y la diálisis sean beneficiosas.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Otros fármacos que actúan sobre el sistema nervioso, código ATC: N07XX16.
Mecanismo de acción
La deutetrabenazina y los metabolitos circulantes principales (α-HTBZ deuterada y β-HTBZ deuterada) son inhibidores reversibles de VMAT2 y, por tanto, dan lugar a una disminución de la captación de monoaminas en las vesículas sinápticas y al agotamiento de los depósitos de monoaminas en las regiones dopaminérgicas (p. ej., el cuerpo estriado y la corteza) del encéfalo (ver sección 5.2 “Distribución”). Aunque se desconoce el mecanismo de acción exacto por el que la deutetrabenazina ejerce sus efectos en el tratamiento de la discinesia tardía, se cree que está relacionado con su efecto de agotamiento de monoaminas (tales como dopamina, serotonina, noradrenalina e histamina) en las terminaciones nerviosas.
Efectos farmacodinámicos
Electrofisiología cardiaca
A la dosis máxima recomendada, la deutetrabenazina no prolonga el intervalo QTc en un grado clínicamente significativo. Un análisis de exposición-respuesta en relación con la prolongación del intervalo QTc procedente de un estudio realizado en metabolizadores rápidos, intermedios y lentos por la enzima CYP2D6 mostró que se puede descartar un efecto clínicamente significativo a las exposiciones correspondientes a dosis diarias de 24 mg y 48 mg de deutetrabenazina.
Eficacia clínica y seguridad
La eficacia de la deutetrabenazina se evaluó en dos ensayos aleatorizados, con enmascaramiento doble y controlados con placebo de 12 semanas de duración en pacientes adultos con discinesia tardía que presentaban síntomas molestos para el paciente o que causaban deterioro funcional (n = 335). Estos estudios incluyeron a pacientes que presentaban movimientos anormales moderados o graves conforme al ítem 8 de la Escala de movimientos involuntarios anormales (AIMS, Abnormal Involuntary Movement Scale) y una puntuación motora total en la escala AIMS ≥ 6 (basada en los ítems del 1 al 7). Los pacientes incluidos tenían antecedentes de uso de un antagonista de los receptores dopaminérgicos (ARD, p. ej., antipsicóticos, metoclopramida) durante al menos 3 meses (o 1 mes en pacientes de 60 años de edad y mayores), eran estables desde el punto de vista psiquiátrico y no habían tenido cambios en sus medicamentos psicoactivos durante al menos 30 días (45 días en el caso de los antidepresivos). Las enfermedades concomitantes de fondo eran, entre otras, esquizofrenia/trastorno esquizoafectivo (n = 207, 62 %), trastorno del estado de ánimo (n = 112, 33 %), otras (trastornos neurológicos, psiquiátricos y gastrointestinales; n = 15, 4 %) y no especificadas (n = 1, < 1 %).
Con respecto al uso concomitante de ARD, el 75,5 % de los pacientes estaban recibiendo una dosis estable de ARD, mientras que el 24,5 % no estaban recibiendo un ARD en el momento inicial. El criterio principal de valoración de la eficacia en los ensayos era la puntuación motora total en la escala AIMS (la suma de los ítems del 1 al 7, con un intervalo de puntuación entre 0 y 28).
Estudios con dosis fijas (AIM-TD: estudio 1)
El estudio 1 era un ensayo de dosis fijas con enmascaramiento doble y controlado con placebo de 12 semanas de duración en pacientes adultos con discinesia tardía. Se asignó aleatoriamente a un total de 222 pacientes a uno de cuatro grupos: 12 mg de deutetrabenazina al día, 24 mg de deutetrabenazina al día, 36 mg de deutetrabenazina al día o placebo por vía oral. El estudio incluyó un periodo de aumento escalonado de la dosis de 4 semanas y un periodo de mantenimiento de 8 semanas. La dosis de deutetrabenazina se inició en 12 mg al día y se aumentó a intervalos semanales en incrementos de 6 mg al día hasta las dosis fijas deseadas de 12 mg, 24 mg o 36 mg de deutetrabenazina al día. Los datos demográficos y las características patológicas iniciales eran similares en los distintos grupos del estudio. Los pacientes tenían una edad media de 57 años (intervalo: de 21 a 81 años), el 24 % tenía 65 años de edad o más, el 48 % era de sexo masculino y el 79 % era de raza blanca. La deutetrabenazina mostró una mejoría estadísticamente significativa y clínicamente importante en la puntuación total de la escala AIMS con respecto al momento inicial en comparación con el placebo en los grupos de 24 mg y 36 mg (ver tabla 2). El efecto se produjo ya en la segunda semana y se mantuvo durante el periodo de tratamiento (ver figura 1).
Tabla 2: Mejoría de la puntuación total de la escala AIMS en el estudio 1
Criterio de valoración de la eficacia | Placebo (n = 58) | Deutetrabenazina 12 mg/día (n = 60) | Deutetrabenazina 24 mg/día (n = 49) | Deutetrabenazina 36 mg/día (n = 55) |
| Puntuación total de la escala AIMS | ||||
| Media (DE) de la puntuación inicial | 9,5 (2,71) | 9,6 (2,40) | 9,4 (2,93) | 10,1 (3,21) |
Media MC del cambio respecto del momento inicial (EE) | –1,4 (0,41) | –2,1 (0,42) | –3,2 (0,45) | –3,3 (0,42) |
Efecto del tratamiento (IC del 95 %) | –0,7 (–1,84, 0,42) | –1,8 (–3,00, -0,63) | –1,9 (–3,09, -0,79) | |
| Valor de p | 0,001* | |||
Media MC = media de mínimos cuadrados; DE = desviación estándar; EE = error estándar; IC = intervalo de confianza del 95 % bilateral
* Valor de p ajustado por multiplicidad para la diferencia respecto del placebo, estadísticamente significativo
Figura 1: Media del cambio respecto del momento inicial en la puntuación total de la escala AIMS en el estudio 1
Estudios con dosis flexibles (ARM-TD: estudio 2)
El estudio 2 era un ensayo de dosis flexibles con enmascaramiento doble y controlado con placebo de 12 semanas de duración en adultos con discinesia tardía. Un total de 113 pacientes recibieron dosis diarias de placebo o de deutetrabenazina, comenzando con 12 mg al día con aumentos permitidos de la dosis a intervalos semanales en incrementos de 6 mg al día hasta que se alcanzara un control adecuado de la discinesia, hasta que se produjera una reacción adversa clínicamente significativa o hasta que se alcanzara la dosis diaria máxima de 48 mg de deutetrabenazina al día. El estudio incluyó un periodo de ajuste posológico de 6 semanas y un periodo de mantenimiento de 6 semanas. Los pacientes tenían una edad media de 55 años (intervalo: de 25 a 75 años), el 14 % tenía 65 años de edad o más, el 48 % era de sexo masculino y el 70 % era de raza blanca.
La dosis media de deutetrabenazina al final del tratamiento era de 38,3 mg al día. La deutetrabenazina mostró una mejoría estadísticamente significativa y clínicamente importante en la puntuación total de la escala AIMS con respecto al momento inicial en comparación con el placebo (ver tabla 3).
Tabla 3: Mejoría de la puntuación total de la escala AIMS en el estudio 2
| Criterio de valoración de la eficacia | Placebo (n = 57) | Deutetrabenazina 12-48 mg/día (n = 56) |
| Puntuación total de la escala AIMS | ||
| Media (DE) de la puntuación inicial | 9,6 (3,78) | 9,7 (4,14) |
| Media MC del cambio respecto del momento inicial (EE) | –1,6 (0,46) | –3,0 (0,45) |
| Efecto del tratamiento (IC del 95 %) | –1,4 (–2,6, –0,2) | |
| Valor de p | 0,0188* | |
Media MC = media de mínimos cuadrados; DE = desviación estándar; EE = error estándar; IC = intervalo de confianza del 95 % bilateral
* Valor de p ajustado por multiplicidad para la diferencia respecto del placebo, estadísticamente significativo
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con deutetrabenazina en todos los grupos de la población 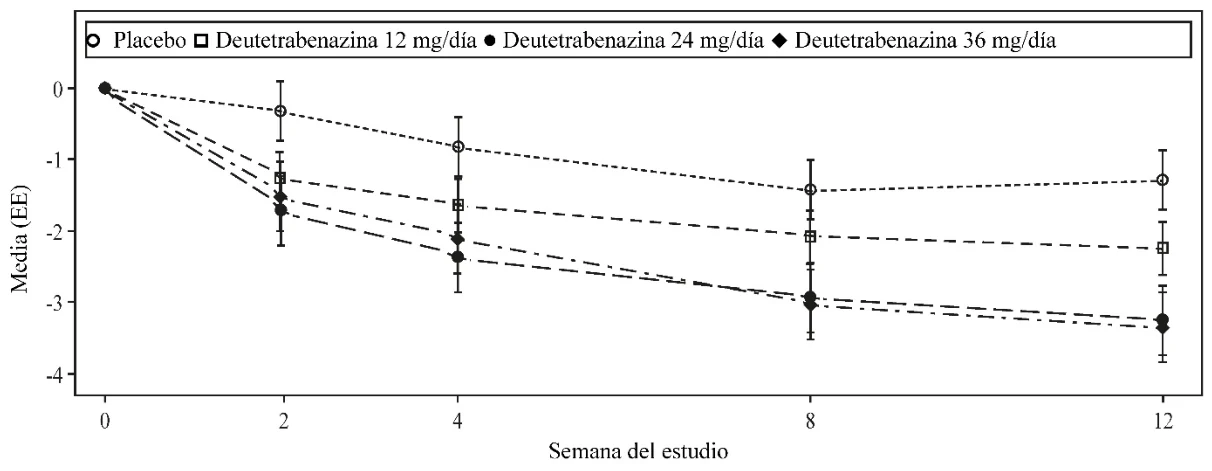 pediátrica en el tratamiento de la discinesia tardía (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Tras la administración oral, la deutetrabenazina experimenta un metabolismo hepático rápido e intenso a sus metabolitos activos, α-HTBZ deuterada y β-HTBZ deuterada, lo cual da lugar a concentraciones plasmáticas bajas de deutetrabenazina en comparación con las concentraciones de los metabolitos activos.
Absorción
Tras la administración oral de deutetrabenazina, el grado de absorción es de al menos el 80 %. Las concentraciones plasmáticas máximas de deutetrabenazina y de sus metabolitos activos (α-HTBZ deuterada y β-HTBZ deuterada) se alcanzan en un plazo de 3 horas tras la administración repetida, seguidas de mesetas mantenidas durante varias horas que permiten un intervalo de administración de 24 horas. La ingesta de alimentos no influye en la absorción.
Distribución
La unión a proteínas de la deutetrabenazina, de la α-HTBZ deuterada y de la β-HTBZ deuterada en el plasma humano es del 82 %, el 57 % y el 49 %, respectivamente, sin una unión preferente de la radiactividad total a los componentes celulares de la sangre humana tras la administración de 14C-deutetrabenazina.
Una dosis oral única de 14C-deutetrabenazina o 14C-tetrabenazina en ratas en un estudio cuantitativo de autorradiografía corporal total dio lugar a cocientes sangre/encéfalo similares. Los resultados de estudios de tomografía por emisión de positrones (TEP) en seres humanos mostraron que, tras la inyección intravenosa de 11C-tetrabenazina o α-HTBZ, la radioactividad se distribuye rápidamente al encéfalo, observándose la unión más alta en el cuerpo estriado y la unión más baja en la corteza. No se han realizado estudios de TEP en seres humanos con deutetrabenazina.
De acuerdo con un modelo de farmacocinética poblacional, tras la administración oral, los volúmenes de distribución aparentes (Vc/F) para la deutetrabenazina, la α-HTBZ deuterada y la β-HTBZ deuterada son de 13 700 l, 490 l y 860 l, respectivamente.
Biotransformación
Estudios in vitro con microsomas hepáticos humanos han demostrado que la deutetrabenazina experimenta una biotransformación intensa, principalmente por la acción de la carbonil-reductasa, a sus metabolitos activos principales, α-HTBZ deuterada y β-HTBZ deuterada, que posteriormente son metabolizadas principalmente por la enzima CYP2D6, con contribuciones menores de las enzimas CYP1A2 y CYP3A4/5, para formar varios metabolitos menores.
La deutetrabenazina y sus metabolitos activos no inhibieron ni indujeron ninguna de las enzimas CYP estudiadas in vitro a concentraciones clínicamente relevantes.
Eliminación
En un estudio de balance de masas en seis sujetos sanos, entre el 75 % y el 86 % de la dosis de deutetrabenazina se excretó en la orina, y la recuperación fecal representó entre el 8 % y el 11 % de la dosis. La excreción urinaria de α-HTBZ deuterada y β-HTBZ deuterada representó en ambos casos menos del 10 % de la dosis administrada. La mayoría de los metabolitos presentes en la orina fueron conjugados sulfatos y glucurónidos de la α-HTBZ deuterada y de la β-HTBZ deuterada, así como productos del metabolismo oxidativo.
De acuerdo con un modelo de farmacocinética poblacional, tras la administración oral, los volúmenes de aclaramiento aparente (CL/F) para la deutetrabenazina, la α-HTBZ deuterada y la β-HTBZ deuterada son de 11 750 l/h, 67 l/h y 260 l/h; las semividas son de 11,4 h, 11 h y 8,2 h. La deutetrabenazina y sus metabolitos activos no son sustratos ni inhibidores de los transportadores humanos, localizados principalmente en el hígado, el intestino, el sistema nervioso central (SNC) y los riñones, que se estudiaron in vitro a concentraciones clínicamente relevantes.
Linealidad/No linealidad
Se observó proporcionalidad con la dosis en el intervalo posológico de entre 12 mg y 48 mg.
Poblaciones especiales
De acuerdo con los análisis de farmacocinética poblacional, no existe un efecto aparente del sexo, la raza ni la edad (18-64 años) en la farmacocinética de la α-HTBZ deuterada y de la β-HTBZ deuterada. Se dispone de datos farmacocinéticos limitados relativos a pacientes de 65-74 años de edad (aproximadamente el 9 % de los pacientes) y de 75-84 años de edad (aproximadamente el 1 % de los pacientes). No se dispone de datos relativos a pacientes mayores de 85 años de edad. Por consiguiente, no se pueden extraer conclusiones farmacocinéticas definitivas para los pacientes mayores de 65 años de edad.
En los ensayos clínicos, la mayoría de los pacientes tenía un peso corporal de entre 50 kg y < 120 kg y solo se incluyó un número limitado de pacientes con un peso corporal < 50 kg o ≥ 120 kg. Aunque los análisis de farmacocinética poblacional predicen exposiciones más altas a la α-HTBZ deuterada y a la β-HTBZ deuterada en pacientes con pesos corporales más bajos y exposiciones más bajas con pesos corporales más altos, el peso corporal no mostró una correlación con la respuesta individual medida por la variación en la puntuación total de la escala AIMS en la semana 12 de tratamiento.
Insuficiencia renal
No se han realizado estudios clínicos para evaluar el efecto de la insuficiencia renal en la farmacocinética de la α-HTBZ deuterada y de la β-HTBZ deuterada. De acuerdo con análisis de farmacocinética poblacional, el efecto de la insuficiencia renal en las exposiciones farmacocinéticas a la (α+β)-HTBZ deuterada total es insignificante. Dado que la vía principal de eliminación de los metabolitos activos es extrarrenal, es improbable que los pacientes que presenten cualquier grado de insuficiencia renal estén expuestos a concentraciones excesivas de deutetrabenazina y de sus metabolitos activos.
Insuficiencia hepática
No se ha estudiado el efecto de la insuficiencia hepática en la farmacocinética de la deutetrabenazina y de sus metabolitos activos. Dado que la deutetrabenazina se metaboliza intensamente en el hígado y debido al posible aumento de la exposición sistémica, está contraindicado el uso de deutetrabenazina en pacientes con insuficiencia hepática (ver sección 4.3).
Metabolizadores lentos por CYP2D6
Aunque la farmacocinética de la deutetrabenazina y de sus metabolitos no se ha evaluado sistemáticamente en pacientes que no expresan la enzima metabolizadora de fármacos CYP2D6, los datos en sujetos sanos que son metabolizadores lentos por CYP2D6 muestran que la exposición a la α-HTBZ deuterada y a la β-HTBZ deuterada aumentaría de forma similar a si se tomaran inhibidores potentes de CYP2D6 (la exposición máxima aumenta en 2 veces y la exposición total, en aproximadamente 4 veces) (ver las secciones 4.2 y 4.5).
5.3 Datos preclínicos sobre seguridad
Después de 4 semanas de administración (autopsia intermedia) en un estudio de toxicología de 3 meses de duración de deutetrabenazina en ratas, las observaciones de detención del ciclo estral en la fase proestral (preovulatoria) y de hiperplasia mamaria en hembras a exposiciones similares a las previstas en pacientes fueron consecuencias probablemente fisiológicas de la reducción de la dopamina en el SNC con la desinhibición asociada de la prolactina. Las observaciones relacionadas con el SNC en este estudio, tales como temblores intermitentes, cierre parcial de los ojos, cambios de la actividad y espasmos en las orejas, que se produjeron a dosis clínicamente relevantes, con exposición subclínica a algunos metabolitos principales, probablemente estaban relacionadas con el agotamiento de los depósitos de neurotransmisores monoaminérgicos. Ratas macho del estudio de 3 meses, a exposiciones a la deutetrabenazina ligeramente inferiores a los niveles de exposición clínica, mostraron un efecto adverso de disminución del aumento de peso.
No se han realizado estudios toxicológicos de la deutetrabenazina en animales distintos de roedores. Sin embargo, las observaciones en un estudio toxicológico de otro inhibidor de VMAT2 (tetrabenazina) que se administró por vía oral a perros durante 9 meses mostraron un efecto farmacológico relacionado con el SNC similar al observado en ratas, que incluye hipoactividad, letargo, estrabismo u ojos cerrados a dosis asociadas a exposiciones a los metabolitos humanos principales inferiores a los niveles de exposición clínica.
La deutetrabenazina y sus metabolitos activos principales, α-HTBZ deuterada y β-HTBZ deuterada, no fueron genotóxicos en un conjunto estándar de ensayos in vitro, y el tratamiento con deutetrabenazina dio lugar a una respuesta negativa para la inducción de micronúcleos en la médula ósea en ratones.
No se han realizado estudios de carcinogenicidad de la deutetrabenazina.
La deutetrabenazina no tuvo efecto en el desarrollo embriofetal cuando se administró a ratas gestantes a dosis de hasta 30 mg/kg al día, que corresponden a niveles de exposición (AUC) 119 veces mayores que las observadas en pacientes a la dosis máxima recomendada. Los niveles de exposición (AUC) a la α-HTBZ deuterada fueron similares y los niveles de metabolitos de la β-HTBZ deuterada fueron ligeramente inferiores a los niveles de metabolitos en seres humanos a la dosis máxima recomendada.
No se han realizado estudios de desarrollo embriofetal en especies distintas de roedores, ni estudios de fertilidad o de desarrollo pre- y posnatal en especies de roedores con deutetrabenazina.
La tetrabenazina no tuvo efectos en el desarrollo embriofetal cuando se administró a conejas gestantes durante el periodo de organogénesis a dosis orales de hasta 60 mg/kg al día.
Cuando se administró tetrabenazina por vía oral a ratas gestantes (5, 15 y 30 mg/kg al día) desde el comienzo de la organogénesis hasta el periodo de lactancia, inclusive, se observó un aumento de la mortalidad intrauterina y de la mortalidad posnatal de las crías a 15 y 30 mg/kg al día y se observó un retraso en la maduración de las crías con todas las dosis. No se identificó una dosis sin efecto en relación con la toxicidad para el desarrollo pre- y posnatal.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Núcleo del comprimido
Butilhidroxianisol (E 320)
Butilhidroxitolueno (E 321)
Macrogol de alta masa molecular 200K
Macrogol de alta masa molecular 5000K
Hipromelosa 2910
Cloruro de sodio
Rojo allura AC (E 129)
Estearato de magnesio
Acetato de celulosa
Macrogol 3350
Hidroxipropilcelulosa
Cubierta pelicular
Alcohol polivinílico
Dióxido de titanio (E 171)
Macrogol 3350
Talco
Austedo 12 mg
Indigotina (E 132)
Austedo 24 mg
Indigotina (E 132)
Rojo allura AC (E 129)
Austedo 30 mg
Amarillo anaranjado S (E 110)
Austedo 36 mg
Indigotina (E 132)
Amarillo anaranjado S (E 110)
Rojo allura AC (E 129)
Austedo 42 mg
Amarillo anaranjado S (E 110)
Rojo allura AC (E 129)
Austedo 48 mg
Rojo allura AC (E 129)
Tinta de impresión
Goma laca
Óxido de hierro negro (E 172)
Propilenglicol
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg comprimidos de liberación prolongada (envase de inicio del tratamiento)
2 años
Austedo 24 mg comprimidos de liberación prolongada (envase de mantenimiento) 3 años.
Austedo 30 mg, 36 mg, 42 mg, 48 mg comprimidos de liberación prolongada (envases de mantenimiento)
2 años
6.4 Precauciones especiales de conservación
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg comprimidos de liberación prolongada (envase de inicio del tratamiento)
No conservar a temperatura superior a 30 °C.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg comprimidos de liberación prolongada (envases de mantenimiento)
No requiere condiciones especiales de conservación.
6.5 Naturaleza y contenido del envase
Blísteres de PVC/PCTFE/PVC-aluminio
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg comprimidos de liberación prolongada (envase de inicio del tratamiento)
Envase de 42 comprimidos de liberación prolongada con dos tarjetas de bolsillo, una con 21 (7 × 12 mg, 7 × 24 mg, 7 × 30 mg) y otra con 21 (7 × 36 mg, 7 × 42 mg, 7 × 48 mg) comprimidos de liberación prolongada.
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg comprimidos de liberación prolongada (envases de mantenimiento)
Envases de 28 y 84 comprimidos de liberación prolongada.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
TEVA GmbH
Graf-Arco-Str. 3
89079 Ulm
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
Austedo 12 mg, 24 mg, 30 mg, 36 mg, 42 mg, 48 mg comprimidos de liberación prolongada (envase de inicio del tratamiento)
EU/1/25/1956/001
Austedo 24 mg, 30 mg, 36 mg, 42 mg, 48 mg comprimidos de liberación prolongada (envases de mantenimiento)
EU/1/25/1956/002 - 24 mg (28 comprimidos de liberación prolongada)
EU/1/25/1956/003 - 24 mg (84 comprimidos de liberación prolongada)
EU/1/25/1956/004 - 30 mg (28 comprimidos de liberación prolongada)
EU/1/25/1956/005 - 30 mg (84 comprimidos de liberación prolongada)
EU/1/25/1956/006 - 36 mg (28 comprimidos de liberación prolongada)
EU/1/25/1956/007 - 36 mg (84 comprimidos de liberación prolongada)
EU/1/25/1956/008 - 42 mg (28 comprimidos de liberación prolongada)
EU/1/25/1956/009 - 42 mg (84 comprimidos de liberación prolongada)
EU/1/25/1956/010 - 48 mg (28 comprimidos de liberación prolongada)
EU/1/25/1956/011 - 48 mg (84 comprimidos de liberación prolongada)
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización:
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.