


Ficha técnica - Grasustek
1. NOMBRE DEL MEDICAMENTO
Grasustek 6 mg solución inyectable en jeringa precargada.
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada jeringa precargada contiene 6 mg de pegfilgrastim* en 0,6 ml de solución inyectable. La concentración es de 10 mg/ml basada únicamente en proteínas**.
* Producido en células de Escherichia coli mediante técnicas de DNA recombinante, seguido de conjugación con macrogol (polietilenglicol, PEG).
** La concentración es 20 mg/ml, si se incluye la fracción PEG.
La potencia de este producto no se debe comparar con la de otras proteínas pegiladas o no pegiladas de la misma clase terapéutica. Para más información, ver sección 5.1.
Excipiente(s) con efecto conocido
Cada jeringa precargada contiene 30 mg de sorbitol (E-420) (ver sección 4.4). Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable.
Solución inyectable transparente e incolora.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Reducción de la duración de la neutropenia y de la incidencia de neutropenia febril en pacientes adultos con neoplasias malignas tratados con quimioterapia citotóxica (a excepción de la leucemia mieloide crónica y los síndromes mielodisplásicos).
4.2 Posología y forma de administración
El tratamiento con pegfilgrastim lo deben instaurar y supervisar facultativos médicos con experiencia en oncología o hematología.
Posología
La dosis recomendada de pegfilgrastim es de una dosis de 6 mg (una única jeringa precargada) por cada ciclo de quimioterapia, administrado al menos 24 horas después de la quimioterapia citotóxica.
Poblaciones especiales
Población pediátrica
No se ha establecido todavía la seguridad y la eficacia de pegfilgrastim en niños. Los datos actualmente disponibles están descritos en las secciones 4.8, 5.1 y 5.2, sin embargo, no se puede hacer una recomendación posológica.
Pacientes con insuficiencia renal
No se recomienda modificar la dosis en pacientes con insuficiencia renal, lo que incluye a aquellos que padecen una nefropatía terminal.
Forma de administración
Grasustek se inyecta por vía subcutánea. Las inyecciones se deben administrar en el muslo, el abdomen o la extremidad superior.
Para consultar las instrucciones sobre la manipulación del medicamento antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Los datos clínicos obtenidos a partir de un número limitado de pacientes sugieren que pegfilgrastim posee un efecto similar a filgrastim en el tiempo de recuperación de la neutropenia grave en pacientes con leucemia mieloide aguda (LMA) de nueva aparición (ver sección 5.1). No obstante, no se han establecido los efectos a largo plazo de pegfilgrastim en la leucemia mieloide aguda (LMA); por lo tanto, se debe usar con precaución en esta población de pacientes.
El factor estimulante de colonias de granulocitos (G-CSF) puede promover el crecimiento de células mielocíticas in vitro, y se podrían observar efectos semejantes en algunas células no mielocíticas in vitro.
No se ha estudiado la seguridad ni la eficacia de pegfilgrastim en pacientes con síndrome mielodisplásico o leucemia mielógena crónica ni en pacientes con LMA secundaria, por lo que no se debe utilizar en estos pacientes. Se debe tener una precaución especial para establecer el diagnóstico diferencial de transformación blastocítica en la leucemia mieloide crónica frente a la LMA.
No se ha establecido la seguridad ni la eficacia de la administración de pegfilgrastim a pacientes menores de 55 años de edad con LMA de nueva aparición con una citogenética t(15;17).
No se ha estudiado la seguridad ni la eficacia de pegfilgrastim en pacientes tratados con dosis elevadas de quimioterapia. Este medicamento no se debe utilizar para aumentar la dosis de quimioterapia citotóxica por encima de las pautas posológicas establecidas.
Acontecimientos adversos pulmonares
Tras la administración de factores estimulantes de colonias de granulocitos (G-CSF), se han notificado reacciones adversas pulmonares, en especial, neumonía intersticial. Los pacientes que presenten antecedentes recientes de infiltrados pulmonares o neumonía pueden tener un riesgo mayor (ver sección 4.8).
La aparición de signos respiratorios, como tos, fiebre y disnea, acompañados de signos radiológicos de infiltración pulmonar y deterioro de la función pulmonar, junto con un aumento del recuento de neutrófilos, pueden ser signos preliminares de síndrome de dificultad respiratoria aguda (SDRA). En estos casos, se debe suspender la administración de pegfilgrastim a juicio del facultativo médico y administrar el tratamiento adecuado (ver sección 4.8).
Glomerulonefritis
Se han notificado casos de glomerulonefritis en pacientes que estaban recibiendo filgrastim y pegfilgrastim. En términos generales, los episodios de glomerulonefritis se resolvieron tras la reducción de la dosis o la retirada de filgrastim o pegfilgrastim. Se recomienda el seguimiento con análisis de orina.
Síndrome de extravasación capilar
Se han notificado casos de síndrome de extravasación capilar después de la administración G-CSF, que se caracteriza por hipotensión, hipoalbuminemia, edema y hemoconcentración. Los pacientes que desarrollen síntomas de síndrome de extravasación capilar se deben someter a una vigilancia estrecha y recibir tratamiento sintomático de referencia, que puede incluir la necesidad de cuidados intensivos (ver sección 4.8).
Esplenomegalia y rotura esplénica
Se han notificado casos generalmente asintomáticos de esplenomegalia y casos de rotura esplénica, incluso algunos casos mortales, tras la administración de pegfilgrastim (ver sección 4.8). Por lo tanto, se debe controlar cuidadosamente el tamaño del bazo (p. ej., exploración clínica o ecográfica). Se debe contemplar un diagnóstico de rotura esplénica en los pacientes que refieran dolor en la parte superior izquierda del abdomen o dolor irradiado al hombro izquierdo.
Trombocitopenia y anemia
El tratamiento con pegfilgrastim en monoterapia no evita la trombocitopenia ni la anemia debidas al mantenimiento de las dosis completas de quimioterapia mielosupresora en la pauta prescrita. Se recomienda controlar periódicamente los trombocitos y el hematocrito. Se debe extremar la precaución cuando se administren fármacos quimioterápicos en monoterapia o combinados de los que se sepa que pueden provocar trombocitopenia grave.
Síndrome mielodisplásico y leucemia mieloide aguda en pacientes con cáncer de mama y cáncer de Pulmón
En el estudio observacional poscomercialización, la combinación de pegfilgrastim con quimioterapia y/o radioterapia se ha asociado con el desarrollo del síndrome mielodisplásico (SMD) y de leucemia mieloide aguda (LMA) en pacientes con cáncer de mama y cáncer de pulmón (ver sección 4.8). Se debe monitorizar a los pacientes con cáncer de mama y cáncer de pulmón para detectar la aparición de signos y síntomas de SMD o LMA.
Anemia de células falciformes
Las crisis de anemia falciforme se han asociado al uso de pegfilgrastim en pacientes con rasgo de células falciformes o anemia de células falciformes (ver sección 4.8). Por lo tanto, los médicos deben tener precaución cuando prescriban pegfilgrastim a pacientes con rasgo de células falciformes o anemia de células falciformes, deben supervisar los parámetros clínicos y analíticos correspondientes y estar alerta de la posible relación de este fármaco con una esplenomegalia y una crisis venoclusiva.
Leucocitosis
Se han observado recuentos de leucocitos de 100 × 109/l o superiores en menos del 1 % de los pacientes tratados con pegfilgrastim. No se han notificado acontecimientos adversos que se puedan atribuir directamente a este grado de leucocitosis. Estos aumentos del recuento de leucocitos son pasajeros, se observan por lo general a las 24-48 horas de la administración y concuerdan con los efectos farmacodinámicos de este fármaco. En consonancia con los efectos clínicos y la posibilidad de que se produzca leucocitosis, durante el tratamiento se debe realizar un recuento de leucocitos de forma periódica. Si los recuentos leucocitarios superan los 50 × 109/l después del nadir previsto, se debe suspender de inmediato el tratamiento con este fármaco.
Hipersensibilidad
Se han notificado casos de hipersensibilidad, lo que incluye reacciones anafilácticas, en el tratamiento inicial o posterior de pacientes tratados con pegfilgrastim. El tratamiento con pegfilgrastim se debe retirar de forma permanente en pacientes con una hipersensibilidad clínicamente significativa. No se debe administrar pegfilgrastim a pacientes que presenten antecedentes de hipersensibilidad a pegfilgrastim o filgrastim. Si se produce una reacción alérgica grave, se debe administrar el tratamiento adecuado y realizar un estrecho seguimiento del paciente durante varios días.
Síndrome de Stevens-Johnson
Rara vez se ha notificado síndrome de Stevens-Johnson (SJS), que puede poner en peligro la vida o llegar a ser mortal, en asociación con el tratamiento con pegfilgrastim. Si el paciente ha desarrollado SJS con el uso de pegfilgrastim, no deberá reiniciarse el tratamiento con pegfilgrastim en este paciente en ningún momento.
Inmunogenicidad
Al igual que ocurre con todas las proteínas terapéuticas, existe la posibilidad de que se produzca inmunogenicidad. Por lo general, las tasas de generación de anticuerpos contra pegfilgrastim son bajas. Se pueden originar anticuerpos de unión, al igual que con todos los biofármacos, aunque actualmente no se han asociado a una actividad neutralizante.
Aortitis
Se han notificado casos de aortitis tras la administración de G-CSF (factor estimulante de colonias de granulocitos) a sujetos sanos y pacientes oncológicos. Los síntomas que padecieron los pacientes incluyeron fiebre, dolor abdominal, malestar, dolor de espalda y aumento de los marcadores inflamatorios (p. ej., proteína C-reactiva y recuento de leucocitos). En la mayor parte de los casos, la aortitis se diagnosticó mediante TAC y esta se resolvió tras la retirada del G-CSF. Ver también la sección 4.8.
Otras advertencias
No se ha evaluado adecuadamente la seguridad ni la eficacia de pegfilgrastim en la movilización de hemocitoblastos en pacientes o donantes sanos.
El aumento de la actividad hematopoyética de la médula ósea como respuesta del tratamiento con factores de crecimiento se ha asociado a resultados positivos pasajeros en los análisis de imágenes óseas. Esto se debe tener en cuenta a la hora de interpretar los resultados de dichas pruebas.
Excipientes
Sorbitol
Se debe tener en cuenta el efecto aditivo de los medicamentos que contienen sorbitol (o fructosa) administrados de forma concomitante y la ingesta de sorbitol (o fructosa) en la dieta.
Sodio
Este medicamento contiene menos de 23 mg de sodio (1 mmol) por 6 mg de dosis; esto es, esencialmente «exento de sodio».
4.5 Interacción con otros medicamentos y otras formas de interacción
Dada la posible sensibilidad a la quimioterapia citotóxica de las células mieloides en rápida división, pegfilgrastim se debe administrar al menos 24 horas después de la administración de la quimioterapia citotóxica. En los ensayos clínicos, pegfilgrastim se ha administrado de forma segura 14 días antes de la quimioterapia. El uso simultáneo de pegfilgrastim con fármacos quimioterápicos no se ha evaluado en pacientes. En modelos animales, la administración simultánea de pegfilgrastim y 5-fluouracilo (5-FU) u otros antimetabolitos ha mostrado que potencia la mielosupresión.
En los ensayos clínicos no se han investigado específicamente las posibles interacciones con otros factores de crecimiento hematopoyéticos y citocinas.
No se ha investigado de forma específica la posibilidad de interacción con el litio, que también promueve la liberación de neutrófilos. No existen datos indicativos de que dicha interacción sea nociva.
La seguridad y la eficacia de Grasustek no se ha estudiado en pacientes que estaban siendo tratados con quimioterapias con acción mielosupresora retardada, como, por ejemplo, las nitrosoureas.
No se han realizados estudios específicos de interacción o metabolismo, aunque los ensayos clínicos no han indicado ninguna interacción entre el pegfilgrastim y cualquier otro fármaco.
4.6 Fertilidad, embarazo y lactancia
Embarazo
No hay datos o estos son limitados relativos al uso de pegfilgrastim en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para la reproducción (ver sección 5.3). No se recomienda utilizar Grasustek durante el embarazo ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Lactancia
No se dispone de información suficiente relativa a la excreción de pegfilgrastim en la leche materna. No se puede excluir el riesgo en recién nacidos/niños. Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
Pegfilgrastim no afectó a la reproducción ni a la fertilidad de ratas macho o hembra con dosis semanales acumuladas de aproximadamente 6-9 veces mayores que la dosis recomendada en humanos (según la superficie corporal) (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Grasustek sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas con mayor frecuencia fueron dolor óseo (muy frecuente [≥1/10]) y musculoesquelético (frecuente [≥ 1/100 a < 1/10]). El dolor óseo fue, por lo general, de intensidad de leve a moderada, pasajero y se pudo controlar en la mayor parte de los pacientes con analgésicos habituales.
En el tratamiento inicial o posterior con pegfilgrastim se han producido reacciones de hipersensibilidad, lo que incluye erupción cutánea, urticaria, angioedema, disnea, eritema, rubefacción e hipotensión (poco frecuentes [≥1/1.000 a <1/100]). En los pacientes que reciban pegfilgrastim, se pueden producir reacciones alérgicas graves, incluida anafilaxis (poco frecuentes) (ver sección 4.4).
Después de la administración G-CSF, se han notificado casos poco frecuentes (≥1/1.000 a <1/100) de síndrome de extravasación capilar, que puede ser mortal si se retrasa el tratamiento, en pacientes oncológicos que se estaban sometiendo a quimioterapia (ver sección 4.4 y el apartado Descripción de las reacciones adversas seleccionadas siguiente).
La esplenomegalia, por lo general, asintomática, es poco frecuente.
Después de la administración de pegfilgrastim, se han notificado casos poco frecuentes de rotura esplénica, lo que incluye algunos casos mortales (ver sección 4.4).
Se han notificado casos poco frecuentes de reacciones adversas pulmonares, como neumonía intersticial, edema pulmonar, infiltrados pulmonares y fibrosis pulmonar. Se han producido casos poco frecuentes de insuficiencia respiratoria o SDRA, que puede ser mortal (ver sección 4.4).
Se han notificado casos aislados de crisis de anemia falciforme en pacientes con rasgo de células falciformes o anemia de células falciformes (poco frecuente en pacientes con anemia de células falciformes) (ver sección 4.4).
Clasificación de reacciones adversas
Los datos de la tabla siguiente describen las reacciones adversas que se han notificado en los ensayos clínicos y en notificaciones espontáneas. Dentro de cada grupo por frecuencias, las reacciones adversas se muestran en orden descendente de gravedad.
| Clasificación de órganos del sistema MedDRA | Reacciones adversas | ||||
Muy frecuentes (≥1/10) | Frecuentes (≥1/100 a <1/10) | Poco frecuentes (≥1/1.000 a <1/100) | Raras (≥1/10.000 a <1/1.000) | Muy raras (≤1/10.000) | |
Neoplasias benignas, malignas y no especificadas (incl quistes y pólipos) | Síndrome mielodisplásico1 Leucemia mieloide aguda1 | ||||
| Trastornos de la sangre y del sistema linfático | Trombocitopenia1 Leucocitosis1 | Anemia de células falciformes con crisis2 Esplenomegalia2 Rotura esplénica2 | |||
Trastornos del sistema inmunológico | Reacciones de hipersensibilidad Anafilaxia | ||||
Trastornos del metabolismo y de la nutrición | Elevaciones del ácido úrico | ||||
| Trastornos del sistema nervioso | Cefalea1 | ||||
| Trastornos vasculares | Síndrome de extravasación capilar1 | Aortitis | |||
| Trastornos respiratorios, torácicos y mediastínicos | Síndrome de dificultad respiratoria aguda2 Reacciones adversas pulmonares (neumonía | Hemorragia pulmonar | |||
intersticial, edema pulmonar, infiltrados pulmonares y fibrosis pulmonar) Hemoptisis | |||||
Trastornos gastrointestinales | Náuseas1 | ||||
| Trastornos de la piel y del tejido subcutáneo | Síndrome de Sweet (dermatosis neutrófila febril aguda)1, 2 Vasculitis cutánea1, 2 | Síndrome de Stevens-Johnson | |||
Trastornos musculoesqueléticos y del tejido conjuntivo | Dolor óseo | Dolor musculoesquelético (mialgia, artralgia, dolor en las extremidades, dolor de espalda, dolor musculoesquelético, dolor de cuello) | |||
| Trastornos renales y urinarios | Glomerulonefritis2 | ||||
Trastornos generales y alteraciones en el lugar de administración | Dolor en el lugar de inyección1 Dolor torácico no cardiaco | Reacciones en el lugar de inyección2 | |||
| Exploraciones complementarias | Elevaciones de la lactatodeshidrogenasa y la fosfatasa alcalina1 Elevaciones pasajeras de las PFH (ALAT o ASAT)1 |
1 Ver el apartado Descripción de las reacciones adversas relevantes.
2 Esta reacción adversa se identificó a través de la farmacovigilancia poscomercialización de pegfilgrastim, pero no se observó en los ensayos clínicos aleatorizados y controlados llevados a cabo en adultos. La categoría de frecuencia se calculó a partir de un cálculo estadístico basado en 1576 pacientes que recibieron pegfilgrastim en nueve ensayos clínicos aleatorizados.
Descripción de las reacciones adversas seleccionadas
Se han notificado casos poco frecuentes de síndrome de Sweet, aunque en algunos casos, las neoplasias hemolinfáticas subyacentes pueden haber tenido algo que ver con su aparición.
Se han notificado casos poco frecuentes de vasculitis cutánea en pacientes tratados con pegfilgrastim. Se desconoce el mecanismo de aparición de la vasculitis en pacientes tratados con pegfilgrastim.
Se han producido casos de reacciones en el lugar de inyección, lo que incluye eritema (poco frecuente) y dolor en el lugar de inyección (acontecimientos frecuentes) en el tratamiento inicial o posterior con pegfilgrastim.
Se han notificado casos frecuentes de leucocitosis (recuento de leucocitos > 100 × 109/l) (ver sección 4.4).
Los aumentos reversibles, de leves a moderados, del ácido úrico y la fosfatasa alcalina, sin efectos clínicos asociados, fueron poco frecuentes; los aumentos reversibles, de leves a moderados, de la lactatodeshidrogenasa, sin efectos clínicos asociados, fueron poco frecuentes en pacientes que estaban recibiendo pegfilgrastim después de la quimioterapia citotóxica.
Las náuseas y las cefaleas se observaron con mucha frecuencia en pacientes tratados con pegfilgrastim.
Se han observado casos poco frecuentes de elevaciones de los parámetros de la función hepática (PFH) alanina-aminotransferasa (ALAT ) o aspartato-aminotransferasa (ASAT), en pacientes que habían recibido tratamiento con pegfilgrastim después de la quimioterapia citotóxica. Estas elevaciones son pasajeras y regresan a los valores basales.
En un estudio epidemiológico, se ha observado un aumento del riesgo de desarrollar SMD/LMA después de recibir un tratamiento combinado de pegfilgrastim con quimioterapia y/o radioterapia en los pacientes con cáncer de mama o cáncer de pulmón (ver sección 4.4).
Se han notificado casos frecuentes de trombocitopenia.
Se han notificado casos de síndrome de extravasación capilar en el contexto poscomercialización con el uso G-CSF, que se produjeron generalmente en pacientes que padecían neoplasias malignas en estadio avanzado o septicemia, estaban tomando poliquimioterapia o se habían sometido a aféresis (ver sección 4.4).
Población pediátrica
La experiencia en la población pediátrica es limitada. Se ha observado una frecuencia mayor de reacciones adversas graves en los niños más pequeños, con edades comprendidas entre 0 y 5 años (92 %), en comparación con los niños de mayor edad (6-11 [80 %] y 12-21 años [67 %]) y los adultos. La reacción adversa notificada con mayor frecuencia fue dolor óseo (ver secciones 5.1 y 5.2).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.*
4.9 Sobredosis
Se han administrado dosis únicas de 300 μg/kg por vía subcutánea a un número reducido de voluntarios sanos y pacientes con cáncer de pulmón no microcítico, en los que no se observaron reacciones adversas graves. Los acontecimientos adversos fueron semejantes a los observados en los sujetos que recibieron dosis más bajas de pegfilgrastim.
5. PROPIEDADES FARMACOLÓGICAS
5.1. Propiedades farmacodinámicas
Grupo farmacoterapéutico: Inmunoestimulantes, Estimulantes de colonias, código ATC: L03AA13.
Grasustek es un fármaco biosimilar. La información detallada de este fármaco está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.
El factor humano estimulante de colonias de granulocitos (G-CSF) es una glucoproteína que regula la producción y la liberación de neutrófilos a partir de la médula ósea. Pegfilgrastim es un conjugado covalente del G-CSF humano recombinante (r-metHuG-CSF) con una única molécula de macrogol (PEG) de 20 kd. Pegfilgrastim es una forma de duración sostenida de filgrastim, como consecuencia de la disminución del aclaramiento renal. Pegfilgrastim y filgrastim han mostrado poseer mecanismos de acción idénticos, que producen un aumento marcado de los recuentos de neutrófilos en sangre periférica en el plazo de 24 horas, con elevaciones menores de monocitos o linfocitos. Al igual que filgrastim, los neutrófilos producidos como respuesta al pegfilgrastim presentan una actividad normal
o mejorada, tal como demuestran las pruebas de la función quimiotáctica y fagocítica. Al igual que otros factores de crecimiento hematopoyético, G-CSF ha mostrado in vitro propiedades estimulantes sobre las células endoteliales humanas. El G-CSF puede promover in vitro el crecimiento de las células mieloides, incluidas las células malignas, y se pueden observar efectos semejantes in vitro en algunas células no mielocíticas.
En dos estudios fundamentales, aleatorizados y con enmascaramiento doble, llevados a cabo en pacientes con cáncer de mama en estadio II-IV de alto riesgo que se sometieron a quimioterapia mielosupresora (doxorubicina y docetaxel), el uso de pegfilgrastim con una dosis única administrada una vez cada ciclo redujo la duración de la neutropenia y la incidencia de neutropenia febril de igual modo que lo observado con las administraciones diarias de filgrastim (una mediana de 11 administraciones diarias). En ausencia de un refuerzo con factores de crecimiento, se ha notificado que este tratamiento tiene como resultado una duración media de la neutropenia de grado 4 de 5 a 7 días y una incidencia del 30-40 % de neutropenia febril. En un estudio (n = 157) en el que se empleó una dosis fija de 6 mg de pegfilgrastim, la duración media de la neutropenia de grado 4 en el grupo de tratamiento con pegfilgrastim fue de 1,8 días, en comparación con los 1,6 días del grupo tratado con filgrastim (0,23 días de diferencia; IC del 95 %: –0,15, 0,63). A lo largo de todo el estudio, la tasa de neutropenia febril fue del 13 % en los pacientes que fueron tratados con pegfilgrastim, en comparación con el 20 % de los pacientes tratados con filgrastim (diferencia del 7 %; IC del 95 %: –19 %, 5 %). En un segundo estudio (n = 310) en el que se usó una dosis ajustada según el peso (100 μg/kg), la duración media de la neutropenia de grado 4 en el grupo de tratamiento con pegfilgrastim fue de 1,7 días, en comparación con los 1,8 días del grupo que recibió filgrastim (diferencia de 0,03 días; IC del 95 %: –0,36, 0,30).
La tasa global de neutropenia febril fue del 9 % en los pacientes tratados con pegfilgrastim y del 18 % en los pacientes tratados con filgrastim (diferencia del 9 %, IC del 95 %: –16,8 %, 1,1 %).
En un estudio con enmascaramiento doble y controlado con placebo, llevado a cabo en pacientes con cáncer de mama, se evaluó el efecto del pegfilgrastim en la incidencia de la neutropenia febril, después de la administración de un régimen de quimioterapia asociado a una tasa de neutropenia febril del 10-20 % (docetaxel 100 mg/m2 cada 3 semanas, durante 4 ciclos). Se aleatorizaron 928 pacientes para recibir una dosis única de pegfilgrastim o de placebo, aproximadamente a las 24 horas (día 2) de la quimioterapia en cada ciclo. La incidencia de neutropenia febril fue menor en el caso de los pacientes que fueron asignados aleatoriamente al grupo de tratamiento con pegfilgrastim que en el grupo de placebo (1 % frente a 17 %, p < 0,001). La incidencia de hospitalizaciones y el uso de antiinfecciosos por vía intravenosa asociados a un diagnóstico clínico de neutropenia febril fue menor en el grupo de pegfilgrastim, en comparación con el grupo de placebo (1 % frente a 14 %, p < 0,001; y 2 % frente a 10 %, p < 0,001).
Un estudio en fase II, con enmascaramiento doble, aleatorizado y con un número reducido de pacientes (n = 83) con leucemia mieloide aguda de diagnóstico reciente y que estaban recibiendo quimioterapia, se comparó el pegfilgrastim (dosis única de 6 mg) con el filgrastim, administrados durante la quimioterapia de inducción. La mediana del tiempo de recuperación de la neutropenia grave fue de aproximadamente 22 días en los dos grupos de tratamiento. No se estudiaron los efectos a largo plazo (ver sección 4.4).
En un estudio en fase II, multicéntrico, aleatorizado y en abierto que se llevó a cabo en 37 pacientes pediátricos con sarcoma que estaban recibiendo 100 μg/kg de pegfilgrastim, después del ciclo 1 de quimioterapia con vincristina, se observó una duración más prolongada de la neutropenia grave (neutrófilos < 0,5 × 10⁹/l) en los niños más pequeños de 0-5 años (8,9 días), en comparación con los de mayor edad, con edades de 6-11 años y 12-21 años (6 días y 3,7 días, respectivamente), y los adultos. Además, se observó una mayor incidencia de neutropenia febril en los niños más pequeños de 0-5 años (75 %), en comparación con los más mayores de 6-11 y 12-21 años de edad (70 % y 33 %, respectivamente) y los adultos (ver secciones 4.8 y 5.2).
5.2. Propiedades farmacocinéticas
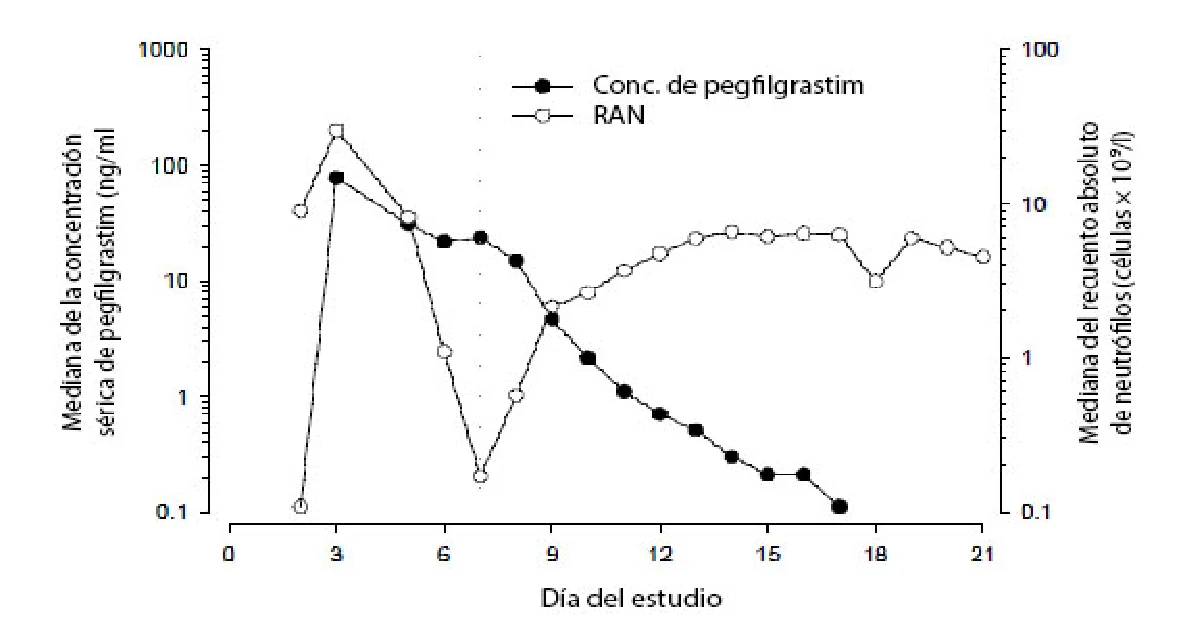
Tras una dosis única subcutánea de pegfilgrastim, la concentración sérica máxima de pegfilgrastim se produce a las 16-120 horas después de la administración, y las concentraciones séricas se mantienen durante el período de neutropenia posterior a la quimioterapia mielosupresora. La eliminación de pegfilgrastim no es lineal con respecto a la dosis, y la eliminación sérica de pegfilgrastim disminuye conforme aumenta la dosis. Pegfilgrastim parece eliminarse principalmente mediante la eliminación mediada por los neutrófilos, que se satura con dosis elevadas. Concordante con un mecanismo de eliminación autorregulado, la concentración sérica de pegfilgrastim disminuye rápidamente al comenzar la recuperación de los neutrófilos (ver la Figura 1).
Figura 1. Perfil de la mediana de la concentración sérica de pegfilgrastim y el recuento absoluto de neutrófilos (RAN) en pacientes tratados con quimioterapia después de una única inyección de 6 mg
Dado el mecanismo de eliminación regulado por los neutrófilos, no se prevé que la farmacocinética del pegfilgrastim se vea afectada por la insuficiencia renal o hepática. En un estudio en abierto de dosis únicas (n = 31), los distintos estadios de insuficiencia renal, incluida la insuficiencia renal terminal, no afectaron a la farmacocinética del pegfilgrastim.
Personas de edad avanzada
Los datos limitados de que se dispone indican que la farmacocinética del pegfilgrastim en las personas de edad avanzada (> 65 años de edad) es semejante a la de los adultos.
Población pediátrica
La farmacocinética del pegfilgrastim se estudió en 37 pacientes pediátricos que padecían sarcoma y que recibieron 100 μg/kg de pegfilgrastim después de finalizar la quimioterapia VAdriaC/IE. El grupo etario más joven (0-5 años de edad) tuvo una mayor exposición media al pegfilgrastim (AUC) (± desviación estándar) (47,9 ± 22,5 μg·h/ml), en comparación con los niños más mayores, con edades de 6-11 años y 12-21 años (22,0 ± 13,1 μg·h/ml y 29,3 ± 23,2 μg·h/ml, respectivamente) (ver sección 5.1). Salvo el grupo etario más joven (0-5 años de edad), el AUC media de los sujetos pediátricos pareció ser semejante a la de los pacientes adultos con cáncer de mama en estadio II-IV de riesgo elevado y que estaban recibiendo 100 μg/kg de pegfilgrastim después de finalizar la quimioterapia con doxorubicina/docetaxel (ver secciones 4.8 y 5.1).
5.3. Datos preclínicos sobre seguridad
Los datos preclínicos de los estudios convencionales de toxicidad a dosis repetidas revelaron los efectos farmacológicos esperados, que incluyeron aumentos del recuento de leucocitos, hiperplasia mieloide de medula ósea, hematopoyesis extramedular y esplenomegalia.
No se observaron efectos adversos en la camada de ratas preñadas a las que se les había administrado pegfilgrastim por vía subcutánea, pero en conejos se ha demostrado que el pegfilgrastim provoca toxicidad embriofetal (pérdida embrionaria) con dosis acumuladas de aproximadamente el cuádruple de la dosis recomendada en humanos, que no se observó en hembras preñadas de conejo que fueron expuestas a la dosis recomendada en humanos. En los estudios llevados a cabo en ratas, se demostró que pegfilgrastim puede atravesar la placenta. Los estudios realizados en ratas indicaron que la función reproductora, la fertilidad, el ciclo estral, los días transcurridos entre el emparejamiento y el coito y la supervivencia intrauterina no se vieron afectados por el pegfilgrastim administrado por vía subcutánea. Se desconoce la relevancia que puedan tener estos hallazgos en humanos.
6. DATOS FARMACÉUTICOS
6.1. Lista de excipientes
Acetato sódico*
Sorbitol (E-420)
Polisorbato 20
Agua para preparaciones inyectables
* El acetato sódico se forma mediante la valoración cuantitativa del ácido acético glacial con hidróxido de sodio.
6.2. Incompatibilidades
Este medicamento no deber mezclarse con otros, especialmente con soluciones de cloruro sódico.
6.3. Período de validez
3 años
6.4. Precauciones especiales de conservación
Conservar en nevera (entre 2 °C y 8 °C).
Grasustek se puede exponer a la temperatura ambiente (por debajo de 30 °C) durante un período máximo de 72 horas. Todo el Grasustek que haya permanecido a temperatura ambiente durante más de 72 horas se debe desechar.
No congelar. La exposición accidental a temperaturas de congelación durante un único período inferior a 24 horas no afecta negativamente a la estabilidad de Grasustek.
Conservar el contenedor en el embalaje exterior para protegerlo de la luz.
6.5. Naturaleza y contenido del envase
Jeringa precargada (vidrio de tipo I) con un tapón de goma (butilo) y una aguja de acero inoxidable con protector automático de la aguja. La aguja tiene una funda flexible para la aguja rígida.
Cada jeringa precargada contiene 6 mg de pegfilgrastim en 0,6 ml de solución inyectable.
Presentación: una jeringa precargada con protector automático de la aguja (0,6 ml) y suministrada en un envase dispensador con una jeringa.
6.6. Precauciones especiales de eliminación y otras manipulaciones
Antes de administrar Grasustek, se debe inspeccionar la solución visualmente para comprobar que no contenga partículas. Solo se debe inyectar una solución que sea transparente e incolora.
Una agitación excesiva puede provocar agregados de pegfilgrastim, que lo hará inactivo desde el punto de vista biológico.
Deje que la jeringa precargada para administración manual alcance la temperatura ambiente durante 30 minutos antes de utilizarlas.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Juta Pharma GmbH,
Gutenbergstr. 13,
24941 Flensburg,
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/19/1375/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 20/junio/2019
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.