


Ficha técnica - Mevlyq
1. NOMBRE DEL MEDICAMENTO
Mevlyq 0,44 mg/ml solución inyectable
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada mililitro contiene 0,5 mg de mesilato de eribulina equivalente a 0,44 mg de eribulina. Cada vial de 2 ml contiene mesilato de eribulina equivalente a 0,88 mg de eribulina.
Excipiente con efecto conocido
Cada mililitro de solución inyectable contiene 40 mg de etanol.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable (inyectable).
Solución acuosa, transparente e incolora con un pH de 6,0-9,0.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Mevlyq está indicado para el tratamiento de pacientes adultos con cáncer de mama localmente avanzado o metastásico con progresión de la enfermedad después de, al menos, un régimen de quimioterapia para la enfermedad avanzada (ver sección 5.1). La terapia previa debe haber incluido una antraciclina y un taxano en el ámbito adyuvante o metastásico, a menos que estos tratamientos no fueran adecuados para los pacientes.
Mevlyq está indicado para el tratamiento de pacientes adultos con liposarcoma irresecable que han recibido tratamiento previo con antraciclina (a menos que no fuera adecuado) para la enfermedad avanzada o metastásica (ver sección 5.1).
4.2 Posología y forma de administración
Mevlyq únicamente debe ser prescrito por médicos cualificados y con experiencia en el uso apropiado de tratamientos antineoplásicos. Debe administrarlo únicamente personal sanitario debidamente cualificado.
Posología
La dosis recomendada de eribulina como solución lista para usar es de 1,23 mg/m2, que se debe administrar por vía intravenosa durante de 2 a 5 minutos en los días 1 y 8 de cada ciclo de 21 días.
Atención:
La dosis recomendada hace referencia a la base del principio activo (eribulina). El cálculo de la dosis individual que se administrará a un paciente se debe basar en la concentración de la solución lista para usar que contiene 0,44 mg/ml de eribulina y la recomendación de dosis de 1,23 mg/m2. Las recomendaciones sobre la reducción de la dosis que aparecen a continuación también se muestran como la dosis de eribulina que se administrará en base a la concentración de la solución lista para usar.
En los ensayos fundamentales, en las publicaciones correspondientes y en algunas otras regiones como Estados Unidos y Suiza, la dosis recomendada se basa en la forma de sal (mesilato de eribulina).
Los pacientes pueden presentar náuseas o vómitos. Se debe considerar la profilaxis con antieméticos, incluidos los corticoesteroides.
Retrasos de la administración durante la terapia
La administración de Mevlyq debe retrasarse el día 1 o el día 8 en cualquiera de las siguientes circunstancias:
- Recuento absoluto de neutrófilos (RAN) < 1 x 10⁹/l
- Plaquetas < 75 x 109/l
- Reacciones adversas no hematológicas de grado 3 o 4.
Reducción de la dosis durante la terapia
Las recomendaciones sobre la reducción de la dosis en el retratamiento se muestran en la siguiente tabla.
Recomendaciones sobre reducción de la dosis
| Reacción adversa tras la administración previa de Mevlyq | Dosis recomendada de eribulina |
| Hematológica | |
| RAN < 0,5 x 10⁹/l que dura más de 7 días | 0,97 mg/m2 |
| Neutropenia con RAN < 1 x 10⁹/l complicada por fiebre o infección | |
| Trombocitopenia con plaquetas < 25 x 109/l | |
| Trombocitopenia con plaquetas < 50 x 109/l complicada por hemorragia o que requiere transfusión de sangre o de plaquetas | |
| No hematológica | |
| Cualquiera de grado 3 o 4 en el ciclo previo | |
| Reaparición de cualquier reacción adversa hematológica o no hematológica como se ha especificado arriba | |
| A pesar de reducir a 0,97 mg/m2 | 0,62 mg/m2 |
| A pesar de reducir a 0,62 mg/m2 | Considerar suspensión |
La dosis de eribulina no se debe volver a incrementar después de haberla reducido.
Pacientes con insuficiencia hepática
Insuficiencia hepática por metástasis
La dosis recomendada de eribulina en pacientes con insuficiencia hepática leve (Child-Pugh A) es de 0,97 mg/m2, administrada por vía intravenosa durante de 2 a 5 minutos los días 1 y 8 de un ciclo de 21 días. La dosis recomendada de eribulina en pacientes con insuficiencia hepática moderada (Child-Pugh B) es de 0,62 mg/m2, administrada por vía intravenosa durante de 2 a 5 minutos los días 1 y 8 de un ciclo de 21 días.
No se ha estudiado en pacientes con insuficiencia hepática grave (Child-Pugh C), pero se espera que sea necesaria una reducción de la dosis más marcada si se utiliza eribulina en estos pacientes.
Insuficiencia hepática por cirrosis
No se ha estudiado esta población de pacientes. Se pueden utilizar las dosis anteriores para casos de insuficiencia leve y moderada, pero se recomienda un control estrecho ya que podrá ser necesario un reajuste de la dosis.
Pacientes con insuficiencia renal
Algunos pacientes con insuficiencia renal moderada o grave (aclaramiento de la creatinina < 50 ml/min) pueden presentar una mayor exposición a eribulina y pueden necesitar una reducción de la dosis. En todos los pacientes con insuficiencia renal, se recomienda cautela y un control de seguridad estrecho (ver sección 5.2).
Pacientes de edad avanzada
No se recomienda ningún ajuste específico de la dosis en función de la edad del paciente (ver sección 4.8).
Población pediátrica
El uso de Mevlyq en niños y adolescentes para la indicación de cáncer de mama no es apropiado.
No se ha establecido todavía la seguridad y eficacia de Mevlyq en niños desde el nacimiento hasta los 18 años de edad en el sarcoma de tejidos blandos. No se dispone de datos.
Forma de administración
Mevlyq se debe administrar por vía intravenosa.
Se puede diluir la dosis en hasta 100 ml de solución inyectable de 9 mg/ml (0,9 %) de cloruro de sodio. No debe diluirse en solución para perfusión de glucosa al 5 %. Para consultar las instrucciones de dilución del medicamento antes de la administración, ver sección 6.6. Antes de la administración debe garantizarse un acceso venoso periférico bueno o una vía central permeable. No hay indicios de que el mesilato de eribulina sea un vesicante o un irritante. En caso de extravasación, el tratamiento debe ser sintomático. Para más información relevante a la manipulación de medicamentos citotóxicos, ver sección 6.6.
4.3 Contraindicaciones
- Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
- Lactancia.
4.4 Advertencias y precauciones especiales de empleo
Hematología
La mielosupresión depende de la dosis y principalmente se manifiesta como neutropenia (ver sección 4.8). Deben controlarse los recuentos de sangre completa en todos los pacientes antes de cada dosis de eribulina. El tratamiento con eribulina deberá iniciarse únicamente en pacientes con valores de RAN ≥ 1,5 x 10⁹/l y plaquetas > 100 x 109/l.
Se produjo neutropenia febril en < 5 % de los pacientes tratados con eribulina. Los pacientes que muestren signos de neutropenia febril, neutropenia grave o trombocitopenia deben ser tratados de acuerdo con las recomendaciones de la sección 4.2.
Los pacientes con alanina-aminotransferasa (ALAT) o aspartato-aminotransferasa (ASAT) > 3 x el límite superior de la normalidad (LSN) presentaron una incidencia mayor de neutropenia de grado 4 y de neutropenia febril. Aunque los datos son limitados, los pacientes con bilirrubina > 1,5 x LSN también presentan una incidencia mayor de neutropenia de grado 4 y de neutropenia febril.
Se han notificado casos mortales de neutropenia febril, septicemia neutropénica, septicemia y choque séptico.
La neutropenia grave puede tratarse con factor estimulante de colonias de granulocitos (G-CSF) o con un producto equivalente a discreción del médico, de conformidad con las directrices relevantes (ver sección 5.1).
Neuropatía periférica
Los pacientes deben estar estrechamente controlados por si presentan signos de neuropatía motora y sensorial periférica. El desarrollo de neurotoxicidad periférica grave requiere un retraso o una reducción de la dosis (ver sección 4.2).
En los ensayos clínicos, se excluyó a los pacientes con neuropatía preexistente superior a grado 2. Sin embargo, los pacientes con neuropatía preexistente de grado 1 o 2 no presentaron más probabilidades de presentar síntomas nuevos o empeoramiento de los mismos que los que entraron en el estudio sin esta afección.
Prolongación del intervalo QT
En un ensayo no controlado, abierto, de ECG en 26 pacientes, se observó prolongación del intervalo QT en el día 8, independiente de la concentración de eribulina, sin que se observase prolongación del intervalo QT en el día 1. Se recomienda una monitorización del ECG si se comienza el tratamiento en pacientes con insuficiencia cardiaca congestiva, bradiarritmias o tratamiento concomitante con medicamentos de los que se conoce que prolongan el intervalo QT, incluidos antiarrítmicos de clase Ia y III, y anormalidades electrolíticas. Deberá corregirse la hipocaliemia, la hipocalcemia o la hipomagnesemia antes de comenzar el tratamiento con Mevlyq y monitorizarse estos electrolitos periódicamente durante el tratamiento. Deberá evitarse el tratamiento con eribulina en pacientes con síndrome de QT largo congénito.
Excipientes
Este medicamento contiene 80 mg de alcohol (etanol) en cada vial de 2 ml. La cantidad por dosis (5 ml) de este medicamento es equivalente a menos de 5 ml de cerveza o 2 ml de vino. La pequeña cantidad de alcohol que contiene este medicamento no produce ningún efecto perceptible.
Este medicamento contiene menos de 1 mmol de sodio (23 mg) en cada vial de 2 ml; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
Eribulina se elimina principalmente (hasta el 70 %) mediante excreción biliar. Se desconoce la proteína de transporte que interviene en este proceso. Eribulina no es un sustrato de los transportadores proteína de resistencia al cáncer de mama (BCRP), transportador de aniones orgánicos (OAT1, OAT3, OATP1B1, OATP1B3), proteína relacionada con la resistencia a múltiples medicamentos (MRP2, MRP4) y bomba exportadora de sales biliares (BSEP).
No se esperan interacciones medicamentosas con inhibidores e inductores de CYP3A4. La exposición a eribulina (AUC y Cmax) no se vio afectada por el ketoconazol, un inhibidor de CYP3A4 y de la glucoproteína P (Pgp), ni por la rifampicina, un inductor de CYP3A4.
Efectos de eribulina en la farmacocinética de otros medicamentos
Los datos in vitro indican que eribulina es un inhibidor leve de la importante enzima CYP3A4 que metaboliza medicamentos. No hay datos in vivo disponibles. Se recomienda precaución y control para detectar los acontecimientos adversos con el uso concomitante de sustancias que tienen un estrecho índice terapéutico, y que se eliminan principalmente a través del metabolismo mediado por CYP3A4 (p. ej., alfentanilo, ciclosporina, ergotamina, fentanilo, pimozida, quinidina, sirólimus, tacrólimus).
Eribulina no inhibe las enzimas CYP CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 o 2E1 a concentraciones clínicas relevantes.
Eribulina no inhibió la actividad mediada por los transportadores BCRP, OCT1, OCT2, OAT1, OAT3, OATP1B1 y OATP1B3 a concentraciones clínicas relevantes.
4.6 Fertilidad, embarazo y lactancia
Embarazo
No hay datos relativos al uso de eribulina en mujeres embarazadas. Eribulina es embriotóxica, fetotóxica y teratogénica en ratas. No debe utilizarse Mevlyq durante el embarazo a no ser que sea claramente necesario y después de considerar cuidadosamente las necesidades de la madre y el riesgo para el feto.
Se debe informar a las mujeres en edad fértil que eviten quedarse embarazadas mientras reciben Mevlyq y que deben utilizar métodos anticonceptivos altamente efectivos durante el tratamiento con Mevlyq y hasta 7 meses tras finalizar el tratamiento.
Se debe informar a los hombres con parejas en edad fértil que eviten dejarlas embarazadas mientras reciben Mevlyq y que deben utilizar métodos anticonceptivos efectivos durante el tratamiento con Mevlyq y hasta 4 meses tras finalizar el tratamiento.
Lactancia
Se desconoce si eribulina/metabolitos se excreta en la leche materna humana o animal. No se puede excluir el riesgo en recién nacidos/niños y, por lo tanto, Mevlyq está contraindicado durante la lactancia (ver sección 4.3).
Fertilidad
Se ha observado toxicidad testicular en ratas y perros (ver sección 5.3). Los pacientes varones deben asesorarse sobre la conservación del esperma antes de iniciar el tratamiento debido a la posibilidad de esterilidad irreversible por la terapia con Mevlyq.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Mevlyq puede causar reacciones adversas tales como cansancio y mareos que pueden tener una influencia pequeña o moderada sobre la capacidad para conducir y utilizar máquinas. Se debe aconsejar a los pacientes que no conduzcan ni utilicen máquinas si se encuentran cansados o mareados.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas con mayor frecuencia en relación con eribulina son supresión de la médula ósea que se manifiesta como neutropenia, leucopenia, anemia y trombocitopenia con infecciones asociadas. También se ha notificado neuropatía periférica o empeoramiento de la neuropatía periférica ya existente. Las reacciones adversas notificadas incluyen reacciones adversas gastrointestinales, manifestadas como anorexia, náuseas, vómitos, diarrea, estreñimiento y estomatitis. Otras reacciones adversas incluyen fatiga, alopecia, aumento de las enzimas hepáticas, septicemia y síndrome de dolor musculoesquelético.
Tabla de reacciones adversas
A menos que se indique otra cosa, la tabla muestra las incidencias de las reacciones adversas observadas en pacientes con cáncer de mama y sarcoma de partes blandas que recibieron la dosis recomendada en los estudios de fase II y fase III.
Las frecuencias se definen como: muy frecuentes (≥ 1/10), frecuentes (≥ 1/100 a < 1/10), poco frecuentes (≥ 1/1 000 a < 1/100), raras (≥ 1/10 000 a < 1/1 000) y muy raras (< 1/10 000). Las reacciones adversas se enumeran en orden decreciente de gravedad dentro de cada intervalo de frecuencia. Se muestran las reacciones con la frecuencia total real y con la frecuencia de grado 3 o 4 cuando se produjeron reacciones de grado 3 o 4.
| Clasificación por órganos y sistemas | Reacciones adversas – todos los grados | |||
Muy frecuentes (Frecuencia %) | Frecuentes (Frecuencia %) | Poco frecuentes (Frecuencia %) | Raras o frecuencia no conocida | |
| Infecciones e infestaciones | Infección de las vías urinarias (8,5 %) (G3/4: 0,7 %) Neumonía (1,6 %) (G3/4: 1,0 %) Candidiasis bucal Herpes bucal Infección de las vías respiratorias altas Nasofaringitis Rinitis Herpes zóster | Septicemia (0,5 %) (G3/4: 0,5 %)a Septicemia neutropénica (0,2 %) (G3/4: 0,2 %)a Choque séptico (0,2 %) (G3/4:0,2 %)a | ||
| Trastornos de la sangre y del sistema linfático | Neutropenia (53,6 %) (G3/4: 46,0 %) Leucopenia (27,9 %) (G3/4: 17,0 %) Anemia (21,8 %) (G3/4: 3,0 %) | Linfocitopenia (5,7 %) (G3/4: 2,1 %) Neutropenia febril (4,5 %) (G3/4: 4,4 %)a Trombocitopenia (4,2 %) (G3/4: 0,7 %) | *Coagulación intravascular diseminadab | |
Trastornos del metabolismo y de la nutrición | Disminución del apetito (22,5 %) (G3/4: 0,7 %)d | Hipocaliemia (6,8 %) (G3/4: 2,0 %) Hipomagnesemia (2,8 %) (G3/4: 0,3 %) Deshidratación (2,8 %) (G3/4: 0,5 %)d Hiperglucemia Hipofosfatemia Hipocalcemia | ||
| Trastornos psiquiátricos | Insomnio Depresión | |||
| Trastornos del sistema nervioso | Neuropatía periféricac (35,9 %) (G3/4: 7,3 %) Cefalea (17,5 %) (G3/4: 0,7 %) | Disgeusia Mareos (9,0 %) (G3/4: 0,4 %)d Hipoestesia Letargo Neurotoxicidad | ||
| Trastornos oculares | Aumento del lagrimeo (5,8 %) (G3/4: 0,1 %)d Conjuntivitis | |||
| Trastornos del oído y del laberinto | Vértigo Acúfenos | |||
| Trastornos cardiacos | Taquicardia | |||
| Trastornos vasculares | Sofocos Embolia pulmonar (1,3 %) (G3/4: 1,1 %)a | Trombosis venosa profunda | ||
| Clasificación por órganos y sistemas | Reacciones adversas – todos los grados | |||
Muy frecuentes (Frecuencia %) | Frecuentes (Frecuencia %) | Poco frecuentes (Frecuencia %) | Raras o frecuencia no conocida | |
| Trastornos respiratorios, torácicos y mediastínicos | Disnea (15,2 %)a (G3/4: 3,5 %)a Tos (15,0 %) (G3/4: 0,5 %)d | Dolor orofaríngeo Epistaxis Rinorrea | Enfermedad pulmonar intersticial (0,2 %) (G3/4: 0,1 %) | |
Trastornos gastrointestinales | Náuseas (35,7 %) (G3/4: 1,1 %)d Estreñimiento (22,3 %) (G3/4: 0,7 %)d Diarrea (18,7 %) (G3/4: 0,8 %) Vómitos (18,1 %) (G3/4: 1,0 %) | Dolor abdominal Estomatitis (11,1 %) (G3/4: 1,0 %)d Sequedad de boca Dispepsia (6,5 %) (G3/4: 0,3 %)d Enfermedad por reflujo gastroesofágico Distensión abdominal | Úlceras bucales Pancreatitis | |
| Trastornos hepatobiliares | Aumento de aspartato-aminotransferasa (7,7 %) (G3/4: 1,4 %)d Aumento de alanina-aminotransferasa (7,6 %) (G3/4: 1,9 %)d Aumento de gammaglutamil- transferasa (1,7 %) (G3/4: 0,9 %)d Hiperbilirrubinemia (1,4 %) (G3/4: 0,4 %) | Hepatotoxicidad (0,8 %) (G3/4: 0,6 %) | ||
| Trastornos de la piel y del tejido subcutáneo | Alopecia | Exantema (4,9 %) (G3/4: 0,1 %) Prurito (3,9 %) (G3/4: 0,1 %)d Trastorno de las uñas Sudoración nocturna Sequedad de piel Eritema Hiperhidrosis Eritrodisestesia palmoplantar (1,0 %) (G3/4: 0,1 %)d | Angioedema | **Síndrome de Stevens- Johnson/necróli sis epidérmica tóxicab |
Trastornos musculoesqueléticos y del tejido conjuntivo | Artralgia y mialgia (20,4 %) (G3/4: 1,0 %) Dolor de espalda (12,8 %) (G3/4:1,5 %) Dolor en las extremidades (10,0 %) (G3/4: 0,7 %)d | Dolor óseo (6,7 %) (G3/4: 1,2 %) Espasmos musculares (5,3 %) (G3/4: 0,1 %)d Dolor musculoesquelético Dolor torácico musculoesquelético Debilidad muscular | ||
| Trastornos renales y urinarios | Disuria | Hematuria Proteinuria Fallo renal | ||
| Clasificación por órganos y sistemas | Reacciones adversas – todos los grados | |||
Muy frecuentes (Frecuencia %) | Frecuentes (Frecuencia %) | Poco frecuentes (Frecuencia %) | Raras o frecuencia no conocida | |
Trastornos generales y alteraciones en el lugar de administración | Fatiga/astenia (53,2 %) (G3/4: 7,7 %) Pirexia (21,8 %) (G3/4: 0,7 %) | Inflamación de las mucosas (6,4 %) (G3/4: 0,9 %)d Edema periférico Dolor Escalofríos Dolor torácico Enfermedad seudogripal | ||
| Exploraciones complementarias | Reducción de peso (11,4 %) (G3/4: 0,4 %)d | |||
a Incluye acontecimientos de grado 5
b De notificaciones espontáneas
c Incluye términos preferentes de neuropatía periférica, neuropatía motora periférica, polineuropatía, parestesia, neuropatía sensorial periférica, neuropatía sensitivomotora periférica y polineuropatía desmielinizante
d Ningún acontecimiento de grado 4
* Raras
** Frecuencia no conocida
En general, los perfiles de seguridad observados en las poblaciones de pacientes con cáncer de mama y sarcoma de partes blandas fueron similares.
Descripción de reacciones adversas seleccionadas
Neutropenia
La neutropenia observada fue reversible y no acumulativa; el tiempo medio hasta el nivel más bajo fue de 13 días y el tiempo medio hasta la recuperación de la neutropenia grave (< 0,5 x 10⁹/l) fue de 8 días.
Se observaron recuentos de neutrófilos < 0,5 x 10⁹/l que duraron más de 7 días en el 13 % de los pacientes con cáncer de mama tratados con eribulina en el estudio EMBRACE. La neutropenia se notificó como acontecimiento adverso emergente del tratamiento (AAET) en 151/404 pacientes (37,4 % para todos los grados) de la población con sarcoma, frente a 902/1 559 pacientes (57,9 % para todos los grados) de la población con cáncer de mama. Las frecuencias combinadas de AAET y de anomalías analíticas en el recuento de neutrófilos agrupados en ambos grupos fueron de 307/404 (76,0 %) y 1 314/1 559 (84,3 %), respectivamente. La mediana de la duración del tratamiento fue de 12,0 semanas para los pacientes con sarcoma y de 15,9 semanas para los pacientes con cáncer de mama.
Se han notificado casos mortales de neutropenia febril, septicemia neutropénica, septicemia y choque séptico. De los 1 963 pacientes con cáncer de mama y sarcoma de partes blandas tratados con eribulina a la dosis recomendada en los ensayos clínicos, ocurrió un acontecimiento mortal de septicemia neutropénica (0,1 %) y otro de neutropenia febril (0,1 %). Además, ocurrieron 3 acontecimientos mortales de septicemia (0,2 %) y uno de choque séptico (0,1 %).
La neutropenia grave puede tratarse con G-CSF o equivalente a discreción del médico, de conformidad con las directrices relevantes. El 18 % y el 13 % de los pacientes tratados con eribulina recibieron G-CSF en los dos estudios de fase III sobre cáncer de mama (estudios 305 y 301, respectivamente). En el estudio de fase III sobre sarcoma (estudio 309), un 26 % de los pacientes tratados con eribulina recibieron G-CSF.
La neutropenia dio lugar a la suspensión del tratamiento en < 1 % de los pacientes que recibieron eribulina.
Coagulación intravascular diseminada
Se han notificado casos de coagulación intravascular diseminada asociada generalmente a neutropenia y/o sepsis.
Neuropatía periférica
Entre los 1 559 pacientes con cáncer de mama, la reacción adversa más frecuente que dio lugar a la suspensión del tratamiento con eribulina fue la neuropatía periférica (3,4 %). La mediana del tiempo hasta alcanzar neuropatía periférica de grado 2 fue de 12,6 semanas (después de 4 ciclos). De los 404 pacientes con sarcoma, 2 pacientes abandonaron el tratamiento con eribulina debido a la aparición de neuropatía periférica. La mediana del tiempo hasta alcanzar neuropatía periférica de grado 2 fue de 18,4 semanas.
El desarrollo de neuropatía periférica de grado 3 o 4 se produjo en el 7,4 % de los pacientes con cáncer de mama y en el 3,5 % de los pacientes con sarcoma. En los ensayos clínicos, los pacientes con neuropatía preexistente tuvieron las mismas probabilidades de desarrollar síntomas nuevos o empeoramiento de los mismos que los que entraron en el estudio sin esta afección. En los pacientes con cáncer de mama con neuropatía periférica de grado 1 o 2 preexistente, la frecuencia de neuropatía periférica de grado 3 emergente del tratamiento fue del 14 %.
Hepatotoxicidad
En algunos pacientes con valores de las enzimas hepáticas normales/anormales antes del tratamiento con eribulina, se notificaron aumentos de las enzimas hepáticas al comenzar el tratamiento con eribulina. Dichos aumentos parecieron ocurrir al inicio del tratamiento con eribulina en el ciclo 1-2 en la mayoría de estos pacientes, y aunque se crea que probablemente sean un fenómeno de adaptación del hígado al tratamiento con eribulina y no un signo de toxicidad hepática significativa en la mayoría de los pacientes, también se ha notificado hepatotoxicidad.
Poblaciones especiales
Pacientes de edad avanzada
De los 1 559 pacientes con cáncer de mama tratados con la dosis recomendada de eribulina, 283 pacientes (18,2 %) tenían ≥ 65 años. De los 404 pacientes con sarcoma, 90 pacientes (22,3 %) tratados con eribulina tenían ≥ 65 años. El perfil de seguridad de eribulina en pacientes de edad avanzada (≥ 65 años) fue similar al de los pacientes que tenían < 65 años excepto por la astenia/fatiga, que mostró una tendencia al alza con la edad. No se recomienda ajustar la dosis en pacientes de edad avanzada.
Pacientes con insuficiencia hepática
Los pacientes con ALAT o ASAT > 3 x LSN presentaron una incidencia mayor de neutropenia de grado 4 y de neutropenia febril. Aunque los datos son limitados, los pacientes con bilirrubina > 1,5 x LSN también presentan una incidencia mayor de neutropenia de grado 4 y de neutropenia febril (ver también las secciones 4.2 y 5.2).
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En un caso de sobredosis, el paciente recibió de forma inadvertida 7,6 mg de eribulina (aproximadamente 4 veces la dosis prevista) y posteriormente presentó una reacción de hipersensibilidad (grado 3) el día 3 y neutropenia (grado 3) el día 7. Ambas reacciones adversas remitieron con tratamiento de soporte.
No se conoce antídoto para una sobredosis de eribulina. En caso de sobredosis, el paciente deberá ser estrechamente controlado. El tratamiento de la sobredosis debe incluir intervenciones médicas complementarias para tratar las manifestaciones clínicas que se presenten.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Antineoplásicos, Otros antineoplásicos, código ATC: L01XX41
Mesilato de eribulina es un inhibidor de la dinámica de los microtúbulos que pertenece a la clase de antineoplásicos de la halicondrina. Es un análogo sintético estructuralmente simplificado de la halicondrina B, un producto natural aislado de la esponja marina Halichondria okadai.
Eribulina inhibe la fase de crecimiento de los microtúbulos sin afectar a la fase de acortamiento y secuestra la tubulina en agregados no productivos. Eribulina ejerce sus efectos a través de un mecanismo antimitótico basado en la tubulina que da lugar al bloqueo del ciclo celular en la fase G2/M, la disrupción de los husos mitóticos y, en última instancia, la apoptosis celular después del bloqueo mitótico prolongado e irreversible.
Eficacia clínica
Cáncer de mama
La eficacia de mesilato de eribulina en el cáncer de mama está respaldada principalmente por dos estudios comparativos aleatorizados de fase III.
Los 762 pacientes del ensayo fundamental de fase III EMBRACE (estudio 305) tenían cáncer de mama localmente recurrente o metastásico y habían recibido previamente al menos dos y como máximo cinco regímenes de quimioterapia, entre ellos una antraciclina y un taxano (a menos que estuvieran contraindicados). Los pacientes tenían que haber presentado progresión de la enfermedad en los 6 meses siguientes al último régimen de quimioterapia. El estado de HER2 de los pacientes era: positivo en el 16,1 %, negativo en el 74,2 % y desconocido en el 9,7 %, mientras que era triple negativo en el 18,9 % de los pacientes. Fueron aleatorizados 2:1 para recibir mesilato de eribulina o un tratamiento de elección del médico (TEM) que consistió en un 97 % de los casos en quimioterapia (26 % vinorelbina, 18 % gemcitabina, 18 % capecitabina, 16 % taxano, 9 % antraciclina, 10 % otra quimioterapia) y en un 3 % de los casos en terapia hormonal.
El ensayo cumplió la variable primaria con un resultado de supervivencia global (SG) estadística y significativamente mejor en el grupo de eribulina en comparación con el tratamiento de elección del médico en el 55 % de los eventos.
Se confirmó este resultado con un análisis de supervivencia global actualizado llevado a cabo con el 77 % de los eventos.
Estudio 305: Supervivencia global actualizada (población ITT)
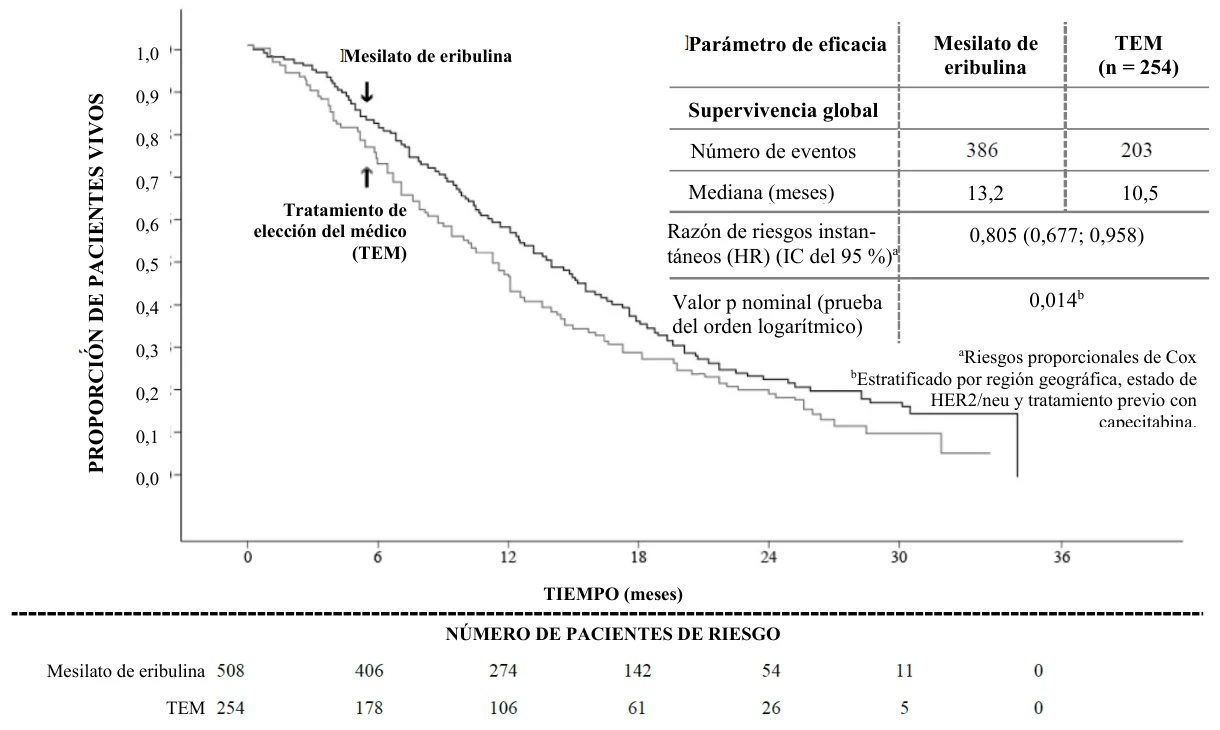
Según la revisión independiente, la mediana de supervivencia sin progresión fue de 3,7 meses para eribulina en comparación con 2,2 meses para el grupo de TEM (HR 0,865, IC del 95 %: 0,714, 1,048, p=0,137). En los pacientes con respuestas evaluables, la tasa de respuesta objetiva conforme a los criterios RECIST fue del 12,2 % (IC del 95 %: 9,4 %, 15,5 %) según la revisión independiente para el grupo de eribulina en comparación con 4,7 % (IC del 95%: 2,3 %, 8,4 %) para el grupo de TEM.
El efecto positivo en la supervivencia global se observó en los grupos de pacientes tanto resistentes como no resistentes a taxanos. En la actualización de la supervivencia global, la razón de riesgos instantáneos para eribulina frente al tratamiento de elección del médico fue de 0,90 (IC del 95 %: 0,71, 1,14) a favor de eribulina para los pacientes resistentes a taxanos y de 0,73 (IC del 95 %: 0,56, 0,96) para los pacientes no resistentes a taxanos.
El efecto positivo en la supervivencia global se observó tanto en los pacientes que no recibieron previamente capecitabina como en los pacientes previamente tratados con capecitabina. El análisis de la supervivencia global actualizada mostró un beneficio en la supervivencia en el grupo de eribulina en comparación con el grupo del tratamiento de elección del médico tanto en los pacientes previamente tratados con capecitabina con una razón de riesgos instantáneos de 0,787 (IC del 95 %: 0,645, 0,961) como en los pacientes no tratados previamente con capecitabina con una razón de riesgos instantáneos correspondiente de 0,865 (IC del 95 %: 0,606, 1,233).
El segundo estudio de fase III en el cáncer de mama metastásico en una línea anterior, estudio 301, fue un estudio abierto y aleatorizado en pacientes (n = 1 102) con cáncer de mama localmente avanzado o metastásico para investigar la eficacia de mesilato de eribulina en monoterapia en comparación con capecitabina en monoterapia en cuanto a la supervivencia global y la supervivencia sin progresión como variable coprimaria. Los pacientes habían recibido anteriormente hasta 3 regímenes previos de quimioterapia que incluían tanto una antraciclina como un taxano y un máximo de dos para la enfermedad avanzada, siendo el porcentaje que había recibido 0, 1 o 2 tratamientos de quimioterapia previos para el cáncer de mama metastásico del 20,0 %, 52,0 % o 27,2 %, respectivamente. El estado de HER2 de los pacientes era: positivo en el 15,3 %, negativo en el 68,5 % y desconocido en el 16,2 %, mientras que era triple negativo en el 25,8 % de los pacientes.
Estudio 301: Supervivencia global (Población ITT)
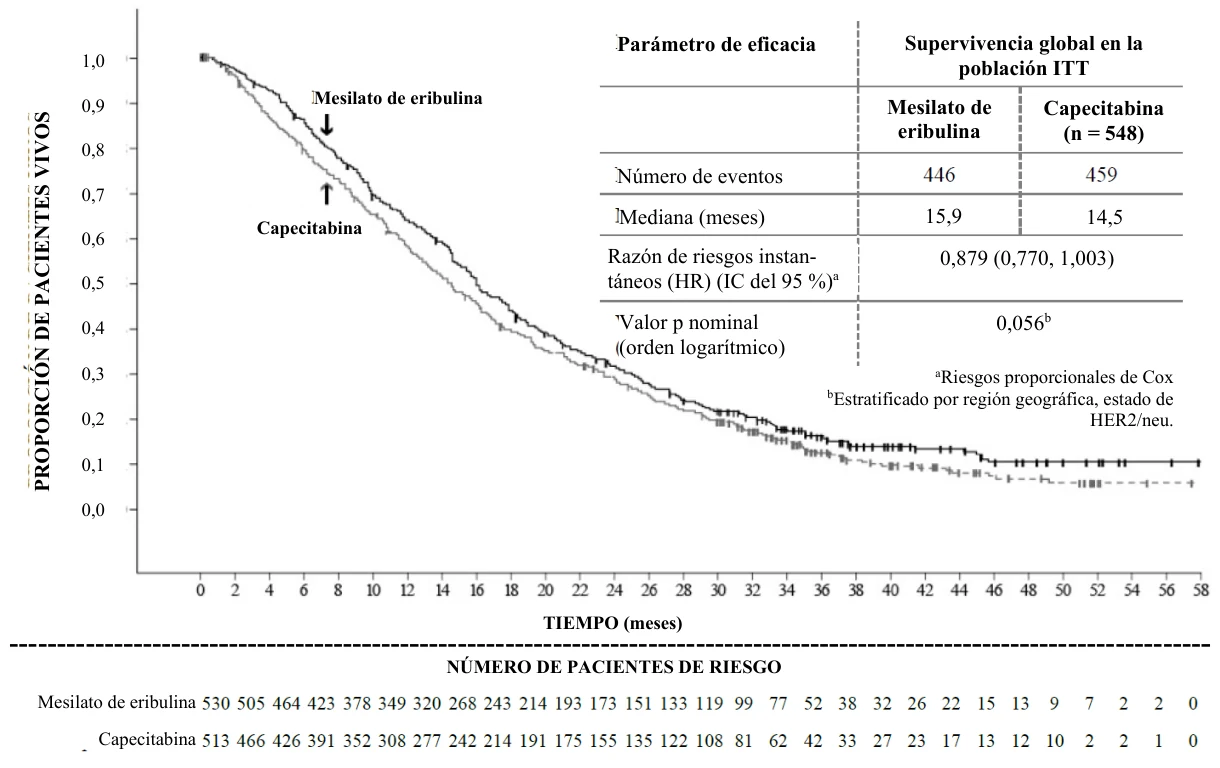
La supervivencia sin progresión evaluada por la revisión independiente fue similar entre eribulina y capecitabina con medianas de 4,1 meses frente a 4,2 meses (HR 1,08; [IC del 95 %: 0,932, 1,250]) respectivamente. La tasa de respuesta objetiva según la evaluación de revisión independiente también fue similar entre eribulina y capecitabina; 11,0 % (IC del 95 %: 8,5, 13,9) en el grupo de eribulina y 11,5 % (IC del 95 %: 8,9, 14,5) en el grupo de capecitabina.
La supervivencia global en los pacientes con HER2 negativo y HER2 positivo en el grupo de eribulina y en el grupo de control en el estudio 305 y el estudio 301 se muestra a continuación:
| Parámetro de eficacia | Estudio 305: Supervivencia global actualizada en la población ITT | |||
| HER2 negativo | HER2 positivo | |||
| Mesilato de eribulina (n = 373) | TEM (n = 192) | Mesilato de eribulina (n = 83) | TEM (n = 40) | |
| Número de eventos | 285 | 151 | 66 | 37 |
| Mediana (meses) | 13,4 | 10,5 | 11,8 | 8,9 |
| Razón de riesgos instantáneos (IC del 95 %) | 0,849 (0,695, 1,036) | 0,594 (0,389, 0,907) | ||
| Valor p (prueba del orden logarítmico) | 0,106 | 0,015 | ||
| Parámetro de eficacia | Estudio 301: Supervivencia global en la población ITT | |||
| HER2 negativo | HER2 positivo | |||
| Mesilato de eribulina (n = 375) | Capecitabina (n = 380) | Mesilato de eribulina (n = 86) | Capecitabina (n = 83) | |
| Número de eventos | 296 | 316 | 73 | 73 |
| Mediana (meses) | 15,9 | 13,5 | 14,3 | 17,1 |
| Razón de riesgos instantáneos (IC del 95 %) | 0,838 (0,715, 0,983) | 0,965 (0,688, 1,355) | ||
| Valor p (prueba del orden logarítmico) | 0,030 | 0,837 | ||
Nota: No se incluyó tratamiento concomitante anti-HER2 en el estudio 305 ni en el estudio 301.
Liposarcoma
La eficacia de eribulina en el liposarcoma está respaldada por el estudio fundamental de fase III sobre sarcoma (estudio 309). Los pacientes de este estudio (n = 452) tenían sarcoma de partes blandas localmente recurrente, irresecable y/o metastásico de uno de dos subtipos: liomiosarcoma o liposarcoma. Los pacientes habían recibido previamente al menos dos regímenes de quimioterapia, uno de los cuales debía haber sido una antraciclina (a menos que estuviera contraindicada).
Los pacientes tenían que haber presentado progresión de la enfermedad en los 6 meses siguientes al último régimen de quimioterapia. Fueron aleatorizados 1:1 para recibir 1,23 mg/m2 de eribulina en los días 1 y 8 de un ciclo de 21 días u 850 mg/m2, 1 000 mg/m2 o 1 200 mg/m2 de dacarbazina (dosis determinada por el investigador antes de la aleatorización) cada 21 días.
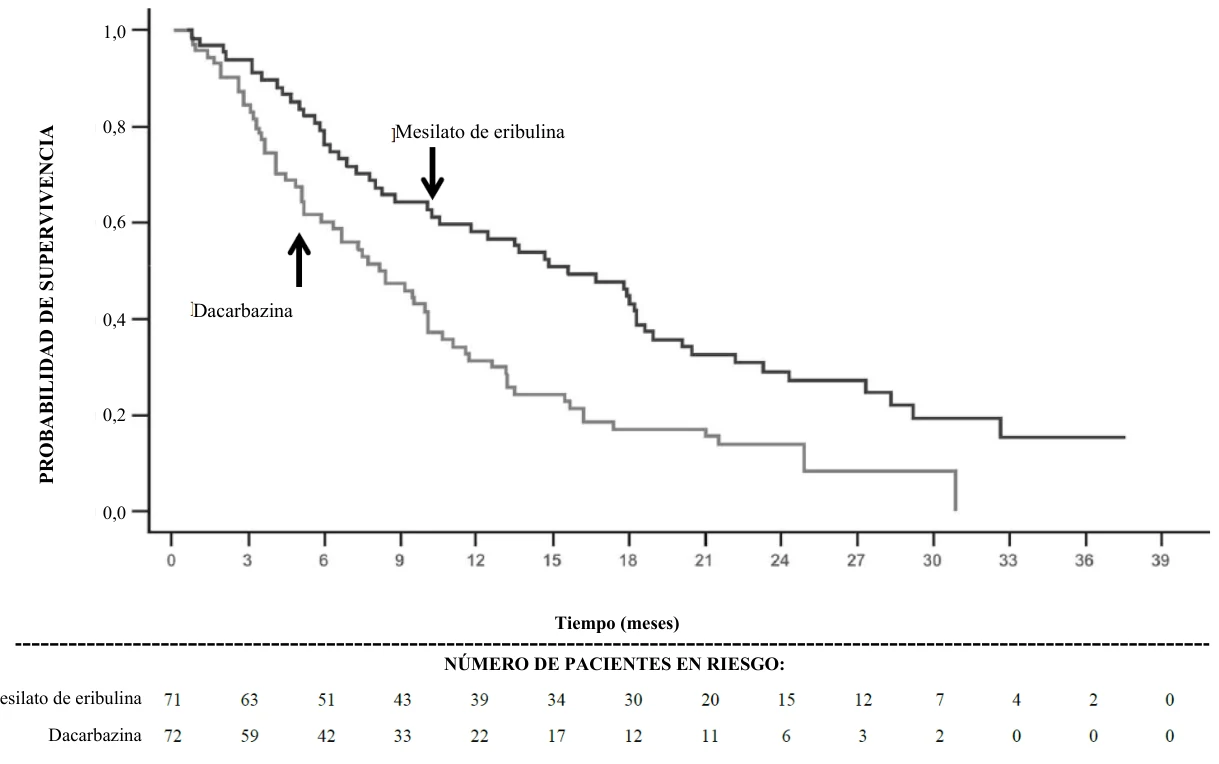
En el estudio 309, se observó una mejoría estadísticamente significativa en la supervivencia global (SG) en el grupo de pacientes aleatorizados al grupo de eribulina en comparación con el grupo de control. Esto se tradujo en una mejoría de dos meses en la mediana de SG (13,5 meses para los pacientes tratados con eribulina frente a los 11,5 meses para los pacientes tratados con dacarbazina). No se observó ninguna diferencia significativa ni en la supervivencia sin progresión ni en la tasa de respuesta global entre los grupos de tratamiento de la población global.
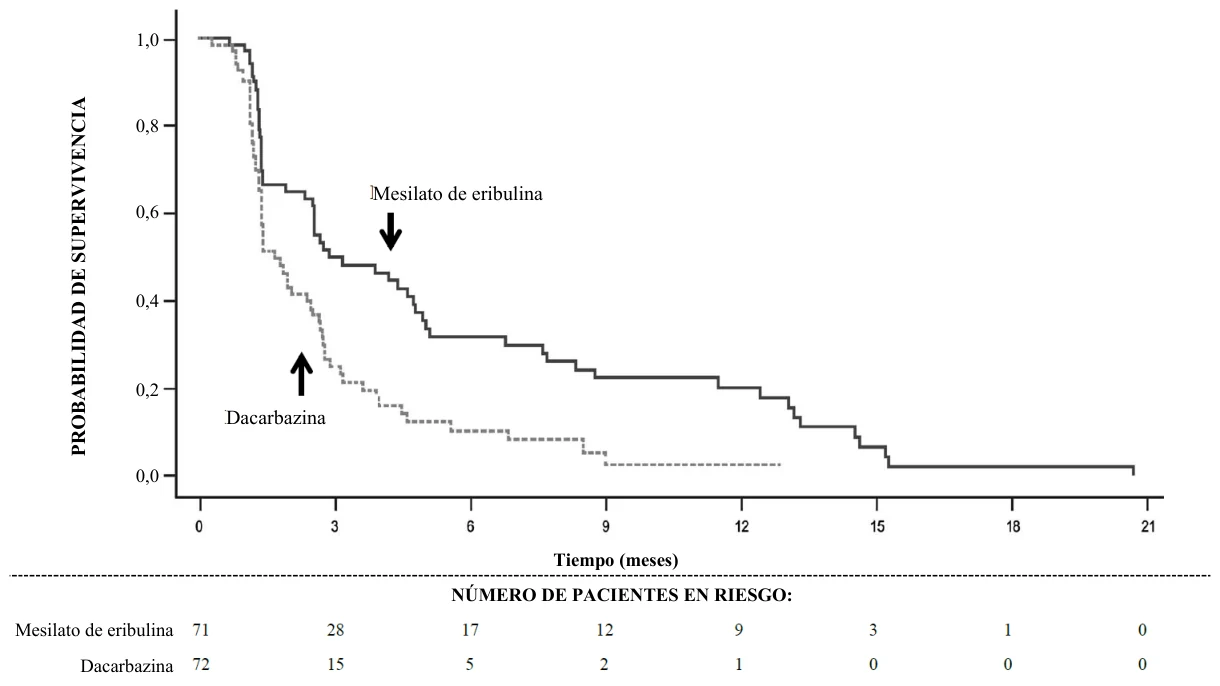
Según los análisis de subgrupos de la SG y SSP previamente planificados, los efectos del tratamiento con eribulina se limitaron a los pacientes con liposarcoma (45 % desdiferenciado, 37 % mixoide/células redondas y 18 % polimorfo en el estudio 309). No se observó ninguna diferencia de eficacia entre eribulina y dacarbazina en los pacientes con liomiosarcoma avanzado o metastásico.
Estudio 309 Subgrupo de liposarcoma | Estudio 309 Subgrupo de liomiosarcoma | Estudio 309 Población ITT | |||||
| Mesilato de eribulina (n = 71) | Dacarbazina (n = 72) | Mesilato de eribulina (n = 157) | Dacarbazina (n = 152) | Mesilato de eribulina (n = 228) | Dacarbazina (n = 224) | ||
| Supervivencia global | |||||||
| Número de eventos | 52 | 63 | 124 | 118 | 176 | 181 | |
| Mediana (meses) | 15,6 | 8,4 | 12,7 | 13,0 | 13,5 | 11,5 | |
Razón de riesgos instantáneos (IC del 95 %) | 0,511 (0,346, 0,753) | 0,927 (0,714, 1,203) | 0,768 (0,618, 0,954) | ||||
| Valor p nominal | 0,0006 | 0,5730 | 0,0169 | ||||
| Supervivencia sin progresión | ||||||
| Número de eventos | 57 | 59 | 140 | 129 | 197 | 188 |
| Mediana (meses) | 2,9 | 1,7 | 2,2 | 2,6 | 2,6 | 2,6 |
Razón de riesgos instantáneos (IC del 95 %) | 0,521 (0,346, 0,784) | 1,072 (0,835, 1.375) | 0,877 (0,710, 1,085) | |||
| Valor p nominal | 0,0015 | 0,5848 | 0,2287 | |||
Estudio 309: Supervivencia global en el subgrupo de liposarcoma
Mesilato de eribulina
Estudio 309: Supervivencia sin progresión en el subgrupo de liposarcoma
Población pediátrica
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con el medicamento de referencia que contiene eribulina en todos los grupos de la población pediátrica en la indicación de cáncer de mama (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con el medicamento de referencia que contiene eribulina en uno o más grupos de la población pediátrica para el tratamiento del rabdomiosarcoma (RMS) y el sarcoma de tejidos blandos no rabdomiosarcoma (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Distribución
La farmacocinética de eribulina se caracteriza por una fase de distribución rápida seguida de una fase de eliminación prolongada, con una semivida terminal media de aproximadamente 40 horas. Tiene un gran volumen de distribución (intervalo de medias: de 43 a 114 l/m2).
Eribulina se une débilmente a las proteínas plasmáticas. La unión de eribulina a las proteínas plasmáticas (100-1 000 ng/ml) osciló entre el 49 % y el 65 % en el plasma humano.
Biotransformación
Eribulina sin alterar fue la especie circulante principal en plasma tras la administración de 14C-eribulina a los pacientes. Las concentraciones de metabolitos representaron < 0,6 % del compuesto original, lo que confirma que no hay metabolitos importantes de eribulina en seres humanos.
Eliminación
Eribulina tiene un aclaramiento bajo (intervalo de medias: de 1,16 a 2,42 l/h/m2). No se observa ninguna acumulación significativa de eribulina con la administración semanal. Las propiedades farmacocinéticas no dependen ni de la dosis ni del tiempo en el intervalo de dosis de eribulina de 0,22 a 3,53 mg/m2.
Eribulina se elimina principalmente mediante excreción biliar. Actualmente se desconoce la proteína de transporte que interviene en la excreción. Los estudios preclínicos in vitro indican que eribulina es transportada por la Pgp. Sin embargo, se ha demostrado que a concentraciones clínicamente relevantes eribulina no es un inhibidor de la Pgp in vitro. Además, in vivo, la administración concomitante de ketoconazol, un inhibidor de la Pgp, no tiene ningún efecto en la exposición a eribulina (AUC y Cmax). Los estudios in vitro también han indicado que eribulina no es un sustrato de OCT1.
Tras la administración de 14C-eribulina a los pacientes, aproximadamente el 82 % de la dosis se eliminó en las heces y el 9 % en la orina, lo que indica que el aclaramiento renal no representa una vía de eliminación significativa de eribulina.
Eribulina no alterada representó la mayor parte de la radiactividad total en heces y orina.
Insuficiencia hepática
Un ensayo evaluó la farmacocinética de eribulina en pacientes con insuficiencia hepática leve (Child-Pugh A; n = 7) y moderada (Child-Pugh B; n = 4) debida a metástasis hepáticas. En comparación con los pacientes con una función hepática normal (n = 6), la exposición a eribulina aumentó 1,8 veces y 3 veces en pacientes con insuficiencia hepática leve y moderada, respectivamente. La administración de eribulina a una dosis de 0,97 mg/m2 a pacientes con insuficiencia hepática leve y de 0,62 mg/m2 a pacientes con insuficiencia hepática moderada dio lugar a una exposición algo superior a la obtenida tras una dosis de 1,23 mg/m2 a pacientes con una función hepática normal. No se ha estudiado eribulina en pacientes con insuficiencia hepática grave (Child-Pugh C). No se ha llevado a cabo ningún estudio en pacientes con insuficiencia hepática por cirrosis (ver sección 4.2).
Insuficiencia renal
Se ha observado una mayor exposición a eribulina en algunos pacientes con disfunción renal moderada o grave, con una gran variabilidad entre pacientes. Se ha evaluado la farmacocinética de eribulina en un estudio de fase I en pacientes con una función renal normal (aclaramiento de la creatinina: > 80 ml/min; n = 6) o con insuficiencia renal moderada (aclaramiento de la creatinina: 30-50 ml/min; n = 7) o grave (aclaramiento de la creatinina: 15-< 30 ml/min; n = 6). El aclaramiento de la creatinina se calculó con la fórmula de Cockcroft-Gault. Se observó un AUC(0-inf) normalizada con la dosis más alta de 1,5 veces (IC del 90 %: 0,9-2,5) en pacientes con insuficiencia renal moderada y grave (ver sección 4.2).
5.3 Datos preclínicos sobre seguridad
Eribulina no fue mutagénica in vitro en el ensayo de mutación inversa bacteriana (prueba de Ames). Eribulina dio positivo en el ensayo de mutagénesis de linfoma de ratón y fue clastogénica en el ensayo de micronúcleos de rata in vivo.
No se han realizado estudios de carcinogenicidad con eribulina.
No se han realizado estudios de fertilidad con eribulina, aunque en función de los hallazgos preclínicos de los estudios con dosis repetidas, en los que se observó toxicidad testicular en ratas (hipocelularidad del epitelio seminífero con hipospermia/aspermia) y perros, la fertilidad masculina puede verse afectada por el tratamiento con eribulina. Un estudio de desarrollo embriofetal en ratas confirmó toxicidad para el desarrollo y potencial teratogénico de eribulina. Ratas preñadas recibieron tratamiento con mesilato de eribulina equivalente a 0,009, 0,027, 0,088 y 0,133 mg/kg de eribulina en los días 8, 10 y 12 de gestación. Se observó un aumento del número de resorciones y una reducción del peso fetal relacionados con la dosis, con dosis ≥ 0,088 mg/kg, y se registró un aumento de la incidencia de malformaciones (ausencia de maxilar inferior, lengua, estómago y bazo) con dosis de 0,133 mg/kg.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Etanol anhidro
Agua para preparaciones inyectables
Ácido clorhídrico (para ajustar el pH)
Hidróxido de sodio (para ajustar el pH)
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros, excepto con los mencionados en la sección 6.6.
6.3 Periodo de validez
Viales sin abrir
2 años.
Periodo de validez durante el uso
Se ha demostrado la estabilidad química y física durante el uso de la solución sin diluir en una jeringa durante 4 horas a 25 °C y durante 24 horas entre 2 °C y 8 °C.
Se ha demostrado la estabilidad química y física durante el uso de la solución diluida durante 72 horas entre 2 °C y 8 °C.
Desde el punto de vista microbiológico, el producto debe utilizarse inmediatamente. Si no se utiliza inmediatamente, los tiempos y las condiciones de conservación durante el uso antes del uso son responsabilidad del usuario y normalmente no debería conservarse durante más de 24 horas entre 2 °C y 8 °C, a menos que la dilución haya tenido lugar en condiciones asépticas controladas y validadas.
6.4 Precauciones especiales de conservación
No requiere condiciones especiales de conservación.
Para las condiciones de conservación tras la primera apertura o dilución del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Vial de vidrio incoloro de tipo I de 4 ml, con un tapón de goma de butilo recubierto de teflón y una cápsula de aluminio superpuesta, que contiene 2 ml de solución.
El tamaño del envase es de 1 vial.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Mevlyq es un medicamento antineoplásico citotóxico y, al igual que con otros compuestos tóxicos, deben tomarse precauciones cuando se manipula. Se recomienda el uso de guantes, gafas y ropa protectora. Si la piel entra en contacto con la solución, se debe lavar bien e inmediatamente con agua y jabón. Si entra en contacto con las mucosas, estas deben aclararse bien con agua. Únicamente debe preparar y administrar Mevlyq el personal adecuadamente formado en la manipulación de citotóxicos. Las mujeres embarazadas no deben manipular Mevlyq.
Utilizando una técnica aséptica, se puede diluir Mevlyq hasta 100 ml con solución inyectable de 9 mg/ml (0,9 %) de cloruro de sodio. Tras la administración, se recomienda irrigar la vía intravenosa con solución inyectable de 9 mg/ml (0,9 %) de cloruro de sodio a fin de asegurar que se administra la dosis completa. No debe mezclarse con otros medicamentos y no debe diluirse en solución para perfusión de glucosa al 5 %.
Si se utiliza un punzón para administrar el producto, consulte las instrucciones proporcionadas por el fabricante del dispositivo. Los viales de Mevlyq tienen un tapón de 13 mm. El dispositivo seleccionado debe ser compatible con los tapones de vial pequeños.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
YES Pharmaceutical Development Services GmbH
Basler Strasse 7
61352 Bad Homburg
Alemania
8. NÚMERO DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/23/1789/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 9 de febrero de 2024
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos http://www.ema.europa.eu.