


Ficha técnica - Sephience
1. NOMBRE DEL MEDICAMENTO
Sephience 250 mg polvo oral en sobre
Sephience 1000 mg polvo oral en sobre
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Sephience 250 mg polvo oral en sobre
Cada sobre contiene 250 mg de sepiapterina.
Sephience 1000 mg polvo oral en sobre
Cada sobre contiene 1000 mg de sepiapterina.
Excipiente(s) con efecto conocido
Sephience 250 mg polvo oral en sobre
Cada sobre contiene 400 mg de isomaltosa.
Sephience 1000 mg polvo oral en sobre
Cada sobre contiene 1600 mg de isomaltosa.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Polvo oral.
Polvo de color amarillo a naranja.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Sephience está indicado para el tratamiento de la hiperfenilalaninemia (HPA, por sus siglas en inglés) en pacientes adultos y pediátricos con fenilcetonuria (PKU, por sus siglas en inglés).
4.2 Posología y forma de administración
El tratamiento con Sephience debe ser iniciado y supervisado por un médico con experiencia en el tratamiento de la PKU.
Posología
La dosis recomendada (mg/kg/día) de Sephience que se administrará por vía oral una vez al día se basa en la edad y el peso corporal (ver Tabla 1). La dosis máxima recomendada es de 60 mg/kg/día. La dosis recomendada de Sephience en pacientes de ≥2 años es de 60 mg/kg/día. Sin embargo, la dosis puede ajustarse a una dosis más baja si el médico que trata al paciente lo considera necesario o adecuado.
Tabla 1: Dosis recomendada según la edad y el peso corporal del paciente
| Edad | Dosis recomendada (mg/kg) de Sephience al día |
| De 0 a <6 meses | 7,5 mg/kg/día |
| De 6 a <12 meses | 15 mg/kg/día |
| De 12 meses a <2 años | 30 mg/kg/día |
| ≥2 años | 60 mg/kg/día |
Las Tablas 2 a 5 siguientes proporcionan información sobre la posología por grupo de edad para pacientes que pesen, como máximo, 16 kg a diferentes dosis (7,5, 15, 30 y 60 mg/kg/día).
Tabla 2: Dosis recomendada de Sephience polvo oral en sobre por peso corporal en pacientes pediátricos menores de 6 meses
| Dosis | 7,5 mg/kg/día | ||
| Edad | De 0 a <6 meses | ||
| Peso (kg) | Dosis total (mg) | Número de sobres (250 mg) | Volumen que se debe administrar (ml) (25 mg/ml) |
| 2 | 15 | 1 | 0,6 |
| 3 | 22,5 | 1 | 0,9 |
| 4 | 30 | 1 | 1,2 |
| 5 | 37,5 | 1 | 1,5 |
| 6 | 45 | 1 | 1,8 |
| 7 | 52,5 | 1 | 2,1 |
| 8 | 60 | 1 | 2,4 |
| 9 | 67,5 | 1 | 2,7 |
| 10 | 75 | 1 | 3 |
| 11 | 82,5 | 1 | 3,3 |
| 12 | 90 | 1 | 3,6 |
| 13 | 97,5 | 1 | 3,9 |
| 14 | 105 | 1 | 4,2 |
| 15 | 112,5 | 1 | 4,5 |
| 16 | 120 | 1 | 4,8 |
Tabla 3: Dosis recomendada de Sephience polvo oral en sobre por peso corporal en pacientes pediátricos de 6 meses a menos de 12 meses
| Dosis | 15 mg/kg/día | ||
| Edad | De 6 meses a <12 meses | ||
| Peso (kg) | Dosis total (mg) | Número de sobres (250 mg) | Volumen que se debe administrar (ml) (25 mg/ml) |
| 2 | 30 | 1 | 1,2 |
| 3 | 45 | 1 | 1,8 |
| 4 | 60 | 1 | 2,4 |
| 5 | 75 | 1 | 3 |
| 6 | 90 | 1 | 3,6 |
| 7 | 105 | 1 | 4,2 |
| 8 | 120 | 1 | 4,8 |
| 9 | 135 | 1 | 5,4 |
| 10 | 150 | 1 | 6 |
| 11 | 165 | 1 | 6,6 |
| 12 | 180 | 1 | 7,2 |
| 13 | 195 | 1 | 7,8 |
| Dosis | 15 mg/kg/día | ||
| Edad | De 6 meses a <12 meses | ||
| Peso (kg) | Dosis total (mg) | Número de sobres (250 mg) | Volumen que se debe administrar (ml) (25 mg/ml) |
| 14 | 210 | 1 | 8,4 |
| 15 | 225 | 1 | 9 |
| 16 | 240 | 1 | 9,6 |
Tabla 4: Dosis recomendada de Sephience polvo oral en sobre por peso corporal en pacientes pediátricos de 12 meses a menos de 2 años
| Dosis | 30 mg/kg/día | ||
| Edad | De 12 meses a <2 años | ||
| Peso (kg) | Dosis total (mg) | Número de sobres (250 mg) | Volumen que se debe administrar (ml) (25 mg/ml) |
| 2 | 60 | 1 | 2,4 |
| 3 | 90 | 1 | 3,6 |
| 4 | 120 | 1 | 4,8 |
| 5 | 150 | 1 | 6 |
| 6 | 180 | 1 | 7,2 |
| 7 | 210 | 1 | 8,4 |
| 8 | 240 | 1 | 9,6 |
| 9 | 270 | 2 | 10,8 |
| 10 | 300 | 2 | 12 |
| 11 | 330 | 2 | 13,2 |
| 12 | 360 | 2 | 14,4 |
| 13 | 390 | 2 | 15,6 |
| 14 | 420 | 2 | 16,8 |
| 15 | 450 | 2 | 18 |
| 16 | 480 | 2 | 19,2 |
Tabla 5: Dosis recomendada de Sephience polvo oral en sobre por peso corporal en pacientes pediátricos de 2 años o más
| Dosis | 60 mg/kg/día | ||
| Edad | ≥2 años | ||
| Peso (kg) | Dosis total (mg) | Número de sobres disueltos (250 mg) | Volumen que se debe administrar (ml) (25 mg/ml) |
| 5 | 300 | 2 | 12 |
| 6 | 360 | 2 | 14,4 |
| 7 | 420 | 2 | 16,8 |
| 8 | 480 | 2 | 19,2 |
| 9 | 540 | 3 | 21,6 |
| 10 | 600 | 3 | 24 |
| 11 | 660 | 3 | 26,4 |
| 12 | 720 | 3 | 28,8 |
| 13 | 780 | 4* | 31,2 |
| 14 | 840 | 4* | 33,6 |
| 15 | 900 | 4* | 36 |
| 16 | 960 | 4* | 38,4 |
* En lugar de cuatro sobres de 250 mg, se puede mezclar 1 sobre completo de 1000 mg con 36 ml de agua o zumo de manzana. Esta mezcla se debe administrar con una jeringa, en función del volumen que se debe administrar que se detalla en la Tabla 5.
Dosis recomendada de Sephience polvo oral en sobre por peso corporal para pacientes de 2 años o más y con un peso de más de 16 kg
La dosis recomendada es 60 mg/kg/día.
La dosis diaria calculada se debe redondear al múltiplo más cercano de 250 mg o 1000 mg, según corresponda. Por ejemplo, una dosis calculada de 1251 a 1374 mg se debe redondear a 1250 mg, que corresponden a 1 sobre de 250 mg y 1 sobre de 1000 mg. Una dosis calculada de 1375 a 1499 mg se debe redondear por exceso a 1500 mg, que corresponde a 2 sobres de 250 mg y 1 sobre de 1000 mg.
Dosis omitida
La dosis olvidada se debe tomar lo antes posible. La pauta posológica normal se debe reanudar al día siguiente.
Interrupción del tratamiento
En el estudio clínico fundamental de fase III, para determinar la respuesta se utilizó un umbral de reducción del 15 % o superior en los niveles de fenilalanina (Phe, por su abreviatura en inglés) en sangre
No se dispone de datos controlados de seguridad y eficacia en pacientes que no tuvieron una reducción del 15 % o superior en los niveles de Phe en sangre después de recibir sepiapterina durante 14 días.
La determinación de la capacidad de respuesta de un paciente con PKU y la interrupción del uso del medicamento quedan a criterio del médico responsable del tratamiento.
Poblaciones especiales
Pacientes de edad avanzada
No se ha establecido la seguridad y eficacia de Sephience en pacientes de 65 años o más. Se debe tener precaución al recetarlo en pacientes de 65 años o más.
Insuficiencia renal
No se ha establecido todavía la seguridad y eficacia de Sephience en pacientes con insuficiencia renal. No se dispone de datos (ver sección 5.2).
Insuficiencia hepática
No se ha establecido todavía la seguridad y eficacia de Sephience en pacientes con insuficiencia hepática. No se dispone de datos (ver sección 5.2).
Población pediátrica
En los estudios de fase III de Sephience, algunos pacientes pediátricos experimentaron hipofenilalaninemia, incluidos algunos pacientes con múltiples niveles bajos de Phe en sangre (ver sección 4.8).
Forma de administración
Vía oral.
Sephience se debe administrar una vez al día con una comida, utilizando la posología de mg/kg.
Sephience polvo oral se presenta en sobres individuales de 250 mg o 1000 mg y se debe mezclar con agua, zumo de manzana o una pequeña cantidad de alimentos blandos, como compota de manzana y mermelada.
Sephience está previsto para un uso prolongado
Para pacientes que pesen 16 kg o menos
Sephience se debe mezclar con agua o zumo de manzana (9 ml por sobre de 250 mg; 36 ml por sobre de 1000 mg), y una parte de esta mezcla correspondiente a la dosis requerida se debe administrar por vía oral mediante una jeringa de dosificación oral. El preparado se debe mezclar bien durante al menos 30 segundos hasta que quede uniforme y sin grumos antes de introducirlo en la jeringa de dosificación. Una vez mezclado, la dosis se debe administrar inmediatamente. Si no se administra inmediatamente, la mezcla líquida puede administrarse en un plazo de 6 horas o 24 horas, cuando se conserva a temperatura ambiente (por debajo de 25 °C) o en el frigorífico (2 °C - 8 °C), respectivamente. El preparado se debe mezclar de nuevo durante al menos 30 segundos antes de la administración. La jeringa se debe enjuagar con más agua o zumo (al menos 15 ml) para retirar cualquier residuo y el contenido se debe tragar inmediatamente.
Para pacientes que pesen más de 16 kg
Sephience se debe mezclar con agua o zumo de manzana (9 ml por cada sobre de 250 mg; 20 ml por cada sobre de 1000 mg) o alimentos blandos (2 cucharadas en total). El preparado se debe mezclar bien durante al menos 30 segundos con agua o zumo de manzana y durante al menos 60 segundos con alimentos blandos hasta que esté uniforme y no tenga grumos. Una vez mezclado, la dosis se debe administrar inmediatamente. Si no se administran inmediatamente, las mezclas de líquidos y alimentos blandos se pueden administrar en un plazo de 6 horas o 24 horas, cuando se conservan a temperatura ambiente (menos de 25 °C) o en el frigorífico (2 °C – 8 °C), respectivamente. La mezcla líquida y las mezclas de alimentos blandos se deben mezclar de nuevo durante al menos 30 segundos y 60 segundos, respectivamente, antes de su administración. El recipiente se debe enjuagar con más agua o zumo (al menos 15 ml) para retirar cualquier residuo y el contenido se debe tragar inmediatamente.
Administración mediante sonda de administración enteral
Sephience polvo oral puede administrarse mediante sonda de administración enteral de 6 Fr u 8 Fr después de mezclarse con agua. Las instrucciones del fabricante se deben seguir antes de la administración de medicamentos a través de la sonda de alimentación. Para consultar las instrucciones de preparación de Sephience antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Ingesta alimenticia
Los pacientes tratados con Sephience se deben someter a evaluaciones clínicas periódicas para coordinar con su profesional sanitario la ingesta adecuada de Phe en la dieta (como la monitorización de los niveles sanguíneos de Phe y tirosina, y la ingesta nutricional).
Uso concomitante con inhibidores de la dihidrofolato reductasa (DHFR)
La administración conjunta de sepiapterina con inhibidores de la DHFR (p. ej., trimetoprima, metotrexato, pemetrexed, pralatrexato y trimetrexato) puede requerir una monitorización más frecuente de los niveles de Phe en sangre (ver sección 4.5).
Datos de seguridad a largo plazo
Los datos de seguridad a largo plazo de los pacientes con PKU son limitados (ver sección 4.8 para consultar las reacciones adversas evaluadas hasta la fecha para sepiapterina).
Excipientes con efecto conocido
Contenido de sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por sobre; esto es, esencialmente, “exento de sodio”.
Contenido de isomaltosa
Los pacientes con intolerancia hereditaria a la fructosa no deben tomar este medicamento.
4.5 Interacción con otros medicamentos y otras formas de interacción
Inhibidores de la sepiapterina reductasa (SR)
La sepiapterina de administración oral se absorbe rápidamente y se convierte de forma rápida y extensa por la SR y la carbonil reductasa en 7,8-dihidrobiopterina (BH2), lo que se convierte unidireccionalmente en BH4 a través de la DHFR. Se espera que la administración conjunta de un inhibidor de la SR tenga un efecto mínimo en la biotransformación de la sepiapterina debido al efecto compensatorio de la carbonil reductasa. Se describieron valores normales de Phe en sangre en pacientes con deficiencia de SR. Sin embargo, se recomienda una vigilancia más estrecha y frecuente de la Phe sanguínea cuando se administra Sephience junto con inhibidores de la SR, como la sulfasalazina o el sulfametoxazol.
Inhibidores de la DHFR
La DHFR media en la conversión de BH2 en BH4 y la inhibición de la DHFR podría dar lugar a una menor concentración de BH4. Sin embargo, se espera que el impacto en la concentración de sepiapterina sea mínimo debido a la existencia de varias vías para la eliminación. Se requiere precaución y una vigilancia más frecuente de la Phe en sangre en los pacientes cuando la sepiapterina se administra conjuntamente con un inhibidor de la DHFR, como trimetoprima, metotrexato, pemetrexed, pralatrexato y trimetrexato) (ver sección 4.4).
Medicamentos vasodilatadores
Se recomienda extremar la precaución durante el uso concomitante de Sephience con medicamentos que causan vasodilatación con afectación del metabolismo o la acción del óxido nítrico (NO), incluidos donantes clásicos de NO (p. ej., nitroglicerina [GTN], dinitrato de isosorbida [ISDN], nitroprusiato de sodio [SNP] y molsidomina), inhibidores de la fosfodiesterasa tipo 5 (PDE-5) (p. ej., sildenafilo, vardenafilo o tadalafilo), y minoxidil. En estudios con animales, BH4 administrado por vía oral en combinación con la inhibición de PDE-5 no tuvo ningún efecto sobre la presión arterial.
Levodopa
Se debe extremar la precaución al recetar Sephience a pacientes que reciben tratamiento con levodopa para supervisar trastornos neurológicos como exacerbación de las convulsiones, aumento de la excitabilidad y la irritabilidad, crisis convulsivas y exacerbación de las crisis convulsivas.
4.6 Fertilidad, embarazo y lactancia
Embarazo
Hay datos limitados relativos al uso de sepiapterina en mujeres embarazadas. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción (ver sección 5.3). No hay estudios adecuados y bien controlados con sepiapterina en mujeres embarazadas.
Como medida de precaución, es preferible evitar el uso de Sephience durante el embarazo.
Lactancia
Se desconoce si la sepiapterina/metabolitos se excreta en la leche materna. No se puede excluir el riesgo en recién nacidos/niños. Se debe decidir si es necesario interrumpir la lactancia o interrumpir el tratamiento con Sephience tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento para la madre.
Fertilidad
No se han realizado estudios clínicos sobre el efecto de la sepiapterina sobre la fertilidad humana. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de fertilidad (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de Sephience sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Como se presenta en la tabla siguiente, las reacciones adversas más frecuentes fueron infección de las vías respiratorias superiores (19,8 %), dolor de cabeza (15,3 %) y diarrea (14,9 %), seguidas de dolor abdominal (12,2 %), heces con cambio de color (4,5 %) y hipofenilalaninemia (2,7 %).
Tabla de reacciones adversas
La selección de las reacciones adversas a sepiapterina se basó en la evidencia de ensayos clínicos. La frecuencia de las reacciones adversas, tal como se presenta en la siguiente lista tabulada, se calculó basándose en los datos agrupados de 2 estudios clínicos fundamentales en pacientes con PKU (estudios PTC923-MD-003-PKU y PTC923-MD-004-PKU). Estos datos incluyeron a 222 pacientes expuestos a sepiapterina con hasta 60 mg/kg/día, de los cuales 15 (6,8 %) tenían <2 años, 25 (11,3 %) tenían entre 2 y <6 años, 46 (20,7 %) tenían entre 6 y <12 años, 55 (24,8 %) tenían entre 12 y <18 años y 81 (36,5 %) tenían ≥18 años, y la mediana de la duración del tratamiento (en semanas) fue de 34,286.
A continuación, se enumeran las reacciones adversas (Tabla 6) según la clasificación por órganos y sistemas (SOC) del MedDRA. Dentro de cada SOC, las reacciones adversas se presentan en orden de frecuencia decreciente. Las frecuencias se definen de la siguiente manera: muy frecuentes (≥ 1/10); frecuentes (≥ 1/100 a < 1/10); poco frecuentes (≥ 1/1000 a < 1/100); raras (≥ 1/10000 a < 1/1000); muy raras (< 1/10000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles).
Tabla 6: Reacciones adversas
MedDRA Clasificación por órganos y sistemas | Frecuencia | Reacciones adversas |
| Infecciones e infestaciones | Muy frecuentes | Infección de las vías respiratorias superiores |
| Trastornos del sistema nervioso | Muy frecuentes | Dolor de cabeza |
Trastornos gastrointestinales | Muy frecuentes | Diarrea Dolor abdominal * |
| Frecuentes | Heces con cambio de color |
MedDRA Clasificación por órganos y sistemas | Frecuencia | Reacciones adversas |
Trastornos del metabolismo y de la nutrición | Frecuentes | Hipofenilalaninemia |
* Agrupación de 3 términos preferidos del MedDRA: dolor abdominal, dolor en la zona superior del abdomen y molestia abdominal.
Población pediátrica
En general, en los estudios clínicos de PKU, sepiapterina fue bien tolerada en pacientes pediátricos. La frecuencia, el tipo y la intensidad de las reacciones adversas en todos los grupos de edad de pacientes pediátricos fueron coherentes con los de los adultos. Los datos de seguridad a largo plazo son limitados.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
No hay ningún antídoto específico disponible para la sobredosis con Sephience. El tratamiento de la sobredosis con Sephience debe consistir en atención médica de apoyo que incluye la monitorización de las constantes vitales y la observación del estado clínico del paciente.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Otros productos para el tracto alimentario y metabolismo, Productos varios para el tracto alimentario y el metabolismo, código ATC: A16AX28
Mecanismo de acción
La sepiapterina es un precursor natural del cofactor enzimático BH4, un cofactor crítico de la fenilalanina hidroxilasa (PAH). La sepiapterina actúa como una doble chaperona farmacológica (sepiapterina y BH4, cada una con su propia afinidad de unión a la variante de PAH), incluyendo variantes de PAH que se encuentran comúnmente en la PKU y que se sabe que son insensibles a BH4, para mejorar la actividad de la enzima PAH defectuosa, logrando una alta concentración intracelular de BH4. Al mejorar la estabilidad conformacional de la enzima de PAH mal plegada y aumentar las concentraciones intracelulares de BH4, la sepiapterina es capaz de reducir eficazmente los niveles de Phe en sangre.
Eficacia clínica y seguridad
La eficacia de sepiapterina se evaluó en cuatro estudios clínicos en pacientes con PKU.
El estudio 1 (PTC923-MD-003-PKU) fue un estudio clínico de 2 partes, a nivel mundial, doble ciego, aleatorizado y controlado con placebo de 157 pacientes de todas las edades con PKU.
En la parte 1 del estudio se evaluó la respuesta a sepiapterina, con 14 días de tratamiento sin enmascaramiento con sepiapterina seguidos de un mínimo de 14 días de reposo farmacológico de sepiapterina. Además, el 73,1 % (114/156) de los participantes del estudio demostró una reducción ≥15 % en los niveles de Phe en sangre en respuesta a la sepiapterina. La dosis de sepiapterina en pacientes de ≥2 años de edad fue de 60 mg/kg/día.
Se indicó a los sujetos que continuaran con su dieta habitual sin modificaciones. Los pacientes ≥2 años que experimentaron una reducción ≥15 % en los niveles de Phe en sangre se clasificaron como sensibles y continuaron en la parte 2 (n = 110). Después del periodo de reposo farmacológico de la parte 1, los pacientes se aleatorizaron por igual para recibir 20 mg/kg/día de sepiapterina durante las semanas 1 y 2, 40 mg/kg/día durante las semanas 3 y 4, 60 mg/kg/día durante las semanas 5 y 6 (n = 56) o placebo (n = 54) durante 6 semanas. La eficacia primaria se evaluó mediante el cambio medio en los niveles de Phe en sangre desde el inicio hasta las semanas 5 y 6 en el grupo tratado con sepiapterina en comparación con el cambio medio en el grupo de placebo en pacientes que mostraron una reducción ≥30 % en los niveles de Phe en sangre durante la parte 1. En la parte 2, los datos demográficos estaban bien equilibrados entre los 2 grupos de tratamiento (Tabla 7). La mediana de edad en el momento del consentimiento informado era de 14 años (intervalo: 2‐54) y los participantes, en relación con la raza, eran predominantemente blancos (91,8 %). Más de la mitad (65,5 %) de los 110 participantes tenían PKU diagnosticada en el momento del nacimiento, y la mayoría (82,7 %) tenían PKU no clásica “definida bioquímicamente”.
Tabla 7: Datos demográficos y características basales
| Participantes en la parte 1 solamente (N = 47) | Participantes aleatorizados y tratados en la parte 2 | Participantes tratados en total (N = 157) | |||
Sepiapterina (N = 56) | Placebo (N = 54) | Total (N = 110) | |||
| Edad (años) | |||||
| N | 47 | 56 | 54 | 110 | 157 |
| Media (DE) | 18,4 (15,07) | 16,5 (11,12) | 18,4 (10,65) | 17,4 (10,88) | 17,7 (12,24) |
| Mediana (mín., máx.) | 15,0 (1, 61) | 13,0 (2, 47) | 15,0 (4, 54) | 14,0 (2, 54) | 14,0 (1, 61) |
| Categoría de edad, n (%) | |||||
| ≥1 - <2 años | 3 (6,4) | 0 | 0 | 0 | 3 (1,9) |
| ≥2 - <6 años | 5 (10,6) | 7 (12,5) | 3 (5,6) | 10 (9,1) | 15 (9,6) |
| ≥6 - <12 años | 11 (23,4) | 17 (30,4) | 12 (22,2) | 29 (26,4) | 40 (25,5) |
| ≥12 - <18 años | 10 (21,3) | 14 (25,0) | 19 (35,2) | 33 (30,0) | 43 (27,4) |
| ≥18 años | 18 (38,3) | 18 (32,1) | 20 (37,0) | 38 (34,5) | 56 (35,7) |
DE, desviación estándar.
La diferencia entre los 2 grupos de tratamiento fue estadísticamente significativa (p <0,0001) (Tabla 8).
Tabla 8: Cambio medio en los niveles de Phe en sangre desde el inicio hasta la semana 5 y la semana 6 en la parte 2 (grupo de análisis principal con reducción de Phe con respecto al inicio ≥30 % durante la parte 1)
Sepiapterina (N = 49) | Placebo (N = 49) | Diferencia entre sepiapterina y placebo | Valor de p | |
| Valor inicial* | ||||
| Media (DE) | 646,11 (253,007) | 654,04 (261,542) | ||
| Semanas 5 y 6** | ||||
| Media (DE) | 236,04 (174,942) | 637,85 (259,886) | ||
Sepiapterina (N = 49) | Placebo (N = 49) | Diferencia entre sepiapterina y placebo | Valor de p | |
| Cambio medio con respecto al inicio (μmol/l) | -410,07 (204,442) | -16,19 (198,642) | ||
| Cambio porcentual medio con respecto al inicio (%) | -62,8 % | 1,4 % | ||
| Estimación de la media de MC para el cambio medio con respecto al inicio | ||||
| Media de MC (EE) | -415,75 (24,066) | -19,88 (24,223) | ‐395,87 (33,848) | <0,0001 |
| IC del 95 % | (-463,52, -367,97) | (-67,97, 28,21) | (-463,07, -328,66) | |
IC, intervalo de confianza; MC, mínimos cuadrados; MMRM, modelo mixto para medidas repetidas; Phe, fenilalanina; DE, desviación estándar; EE, error estándar
* El valor inicial es el promedio de los niveles de Phe en sangre del día -1 y del día 1 en la parte 2. ** Las concentraciones de Phe en sangre se basaron en valores promedio durante las semanas 5 y 6. Las medias de MC, los errores estándar, los intervalos de confianza y los valores de p procedían de un MMRM con el cambio en la Phe en sangre desde el inicio hasta las evaluaciones posteriores al inicio como variable de respuesta y efectos fijos para el tratamiento, Phe en sangre al inicio, estrato de Phe al inicio, visita e interacción de tratamiento por visita.
Se observaron respuestas similares en la población de pacientes con PKU clásica (cPKU), con una reducción del 69 % en la Phe en sangre en la semana 6 en los sujetos que recibieron sepiapterina (n = 6) frente a un aumento del 3 % después del placebo (n = 9).
El estudio 2 (PKU-002) fue un estudio clínico de prueba de concepto de fase II, aleatorizado, con doble cruce, abierto y controlado con principio activo de sepiapterina en pacientes con PKU. El estudio consistió en 6 grupos secuenciales de 4 pacientes por grupo, con un total de 24 pacientes. Cada grupo secuencial se aleatorizó para recibir tratamientos de 7 días con 60 mg/kg/día de sepiapterina, 20 mg/kg/día de sepiapterina y 20 mg/kg/día de dihidrocloruro de sapropterina, en orden aleatorio, seguido de un reposo farmacológico de 7 días después de cada tratamiento. La eficacia preliminar se evaluó mediante la reducción de las concentraciones de Phe en sangre. Los resultados del análisis de la media semanal de eficacia primaria demostraron que el tratamiento con sepiapterina produjo una disminución de las concentraciones de Phe en sangre con respecto al valor inicial que fue estadísticamente significativo para todos los tratamientos (N = 24). Una mayor proporción de pacientes que recibieron tratamiento con sepiapterina, independientemente de la dosis, experimentó reducciones de Phe en plasma de al menos el 10 %, 20 % y 30 % en comparación con los pacientes que recibieron 20 mg/kg/día de sapropterina. Hubo más pacientes que recibieron 60 mg/kg/día de sepiapterina que alcanzaron concentraciones plasmáticas normales de Phe (<120 μmol/l) y dentro del rango deseado (≤360 μmol/l) en comparación con los que recibieron 20 mg/kg/día de sapropterina. En sujetos con cPKU, el tratamiento con sepiapterina (60 mg/kg/día) produjo una disminución significativa de la concentración de Phe en sangre con respecto al inicio.
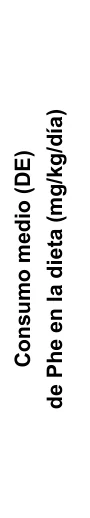
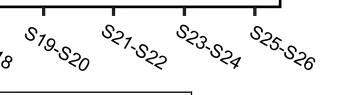
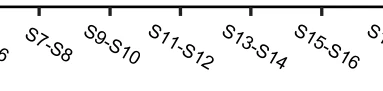
El estudio 3 (PTC923-MD-004-PKU) es un estudio clínico de fase III, multicéntrico y abierto en curso para evaluar la seguridad y la tolerancia a la Phe en la dieta durante el tratamiento a largo plazo con sepiapterina en pacientes con PKU. Ciento sesenta y nueve (169) pacientes recibieron tratamiento con dosis diarias de sepiapterina 7,5 mg/kg/día en participantes de 0 a <6 meses, 15 mg/kg/día en participantes de 6 a <12 meses, 30 mg/kg/día en participantes de 12 meses a <2 años o 60 mg/kg/día en participantes de ≥2 años. Los datos provisionales indican que la administración diaria de sepiapterina se asocia a un aumento aproximado de 2,3 veces en el consumo medio diario de Phe (27,6 mg/kg/día al inicio frente a 62,5 mg/kg/día en la semana 26) al tiempo que se mantienen niveles de Phe <360 μmol/l. La mayoría de los sujetos alcanzaron al menos una reducción del 15 % (76,7 % de los participantes) o del 30 % (67,4 % de los participantes) en los niveles de Phe en sangre (Figura 1).
Figura 1: Consumo medio (DE) de Phe en la dieta a lo largo del tiempo durante la evaluación de la tolerancia a la Phe en la dieta (grupo de análisis de tolerancia a la Phe en la dieta)


Parámetros: Consumo de Phe en la dieta (mg/kg/día) CDR
Phe, fenilalanina; PK, fenilcetonuria; CDR, cantidad diaria recomendada; DE, desviación estándar; S, semana Nota: El valor inicial se define como el promedio del consumo diario de Phe en la dieta (mg/kg/día) en el mes 1. La CDR es 0,8 g de proteína/kg, que es equivalente a aproximadamente 40 mg/kg/día de Phe. El nivel sanguíneo de Phe al inicio es la media del periodo previo a la evaluación de la semana 1-2. 1 g de proteína es equivalente a aproximadamente 50 mg de Phe.
Estos datos indican que el tratamiento con sepiapterina puede permitir flexibilidad en la dieta altamente restrictiva que deben seguir los pacientes con PKU.
El estudio 4 (PTC923-PKU-301) fue un estudio cruzado de fase III, de 2 partes, abierto, aleatorizado y controlado con principio activo de sepiapterina frente a sapropterina en participantes con PKU de ≥2 años de edad.
En la parte 1 del estudio, los participantes recibieron tratamiento abierto durante 14 días con 60 mg/kg/día de sepiapterina para evaluar su capacidad de respuesta, definida como una reducción ≥20 % en los niveles de Phe en sangre con respecto al valor inicial. De los 82 participantes, 67 (81,7 %) presentaron respuesta, alcanzando una reducción media de los niveles de Phe en sangre de 415,5 μmol/l (reducción del 59,1 % con respecto al inicio). De ellos, 62 participantes cumplieron los requisitos para la parte 2, en la que fueron aleatorizados a un de las dos secuencias: sapropterina-sepiapterina (n = 30) o sepiapterina-sapropterina (n = 32), cada tratamiento separado por un reposo farmacológico de 14 días. El criterio de valoración principal de la eficacia para la parte 2 fue el cambio medio en los niveles de Phe en sangre desde el inicio hasta las semanas 3 y 4. El análisis principal reveló una diferencia entre tratamientos estadísticamente significativa a favor de 60 mg/kg/día de sepiapterina frente a 20 mg/kg/día de sapropterina (p <0,0001) en participantes que demostraron una reducción ≥30 % en los niveles de Phe en la parte 1. El tratamiento con sepiapterina provocó una reducción rápida y sostenida en los niveles de Phe. El día 28 de tratamiento, el cambio en la media de MC de los niveles de Phe en sangre desde el inicio hasta las semanas 3 y 4 fue de ‑437,0 μmol/l con sepiapterina y de ‑256,6 μmol/l con sapropterina, dando lugar a una diferencia media de MC entre tratamientos de ‑180,4 μmol/l (p <0,0001). En participantes con respuesta a BH4, la concentración media absoluta de Phe disminuyó de 775,9 a 323,7 μmol/l con sepiapterina en comparación con 854,1 a 552 μmol/l con dihidrocloruro de sapropterina (diferencia de la media de MC: ‑214 µmol/l [IC del 95 %: ‑274,1, ‑153,9]; p <0,0001). En los pacientes que estaban recibiendo BH4 al incorporarse al estudio, la concentración media absoluta de Phe disminuyó de 842,6 a 370,9 μmol/l con sepiapterina  Recuento del consumo de Phe en la dieta 102 96 97 98 91 92 91 91 94 92 90 87 86 81
0
20
80
100
60
40
en comparación con una reducción de 910,8 a 629,0 μmol/l con dihidrocloruro de sapropterina (diferencia de la media de MC: ‑248,5 µmol/l [IC del 95 %: ‑320,5, ‑176,5]; p <0,0001). La sepiapterina demostró una reducción significativamente mayor desde el punto de vista estadístico en el criterio de valoración principal en comparación con la sapropterina en la población total, lo que permitió que una mayor proporción de pacientes alcanzara los niveles de Phe en sangre deseados.
Los sujetos con antecedentes de alergias o reacciones adversas al BH4 sintético fueron excluidos de los estudios clínicos.
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Sephience en uno o más subgrupos de la población pediátrica en la HPA (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
Tras la administración oral, la sepiapterina se absorbe rápidamente, y las concentraciones plasmáticas máximas se alcanzan en aproximadamente 1 a 3 horas y disminuyen hasta por debajo del límite de cuantificación (0,75 ng/ml) rápidamente (generalmente en 12 horas). La concentración plasmática máxima de sepiapterina (Cmáx.) fue de aproximadamente 2,80 ng/ml tras la dosis de 60 mg/kg/día durante 7 días con una dieta rica en grasas y rica en calorías. No se observó acumulación de sepiapterina después de la administración repetida.
La sepiapterina plasmática se metaboliza ampliamente para formar el metabolito farmacológicamente activo BH4. La semivida terminal aparente de BH4 es de aproximadamente 5 horas. Tanto la Cmáx. de BH4 como el área bajo la curva de concentración-tiempo desde el momento cero hasta 24 horas después de la dosis (ABC0-24h) aumentaron con la dosis, mientras que el aumento fue menor que proporcional a la dosis cuando la dosis de sepiapterina fue superior a 20 mg/kg. No hay acumulación de BH4 tras dosis repetidas de sepiapterina hasta 60 mg/kg durante 7 días.
Efecto de los alimentos
Cuando se administró la sepiapterina con una comida con bajo contenido en grasas e hipocalórica en el intervalo de dosis de 20 a 60 mg/kg, las exposiciones a BH4 fueron entre 1,69 y 1,72 veces superiores para la Cmáx. y entre 1,62 y 1,73 veces superiores para el ABC0‐24h en comparación con la administración en ayunas. Cuando se administró la sepiapterina con una comida rica en grasas y en calorías, las exposiciones a BH4 fueron entre 2,21 y 2,26 veces superiores para la Cmáx. y entre 2,51 y 2,84 veces superiores para el ABC0‐24 h en comparación con la administración en ayunas.
Se puede tomar sepiapterina con cualquier comida en cualquier momento del día a la misma hora todos los días.
Distribución
La unión de la sepiapterina o BH4 a la proteína plasmática es baja, y la mayor parte de la sepiapterina y BH4 en plasma están libres para ejercer efectos farmacológicos. Los estudios in vitro muestran que la sepiapterina se une (media del 15,4 %) a la proteína plasmática en presencia de ditiotreitol al 0,1 % en el intervalo de concentración de 0,1 a 10 μM. BH4 se unió en un 41,3 % (a 2 μM), 33,0 % (a 5 μM) y 24,1 % (a 15 μM) a la proteína en plasma humano en presencia de β‐mercaptoetanol al 0,5 %.
En sujetos sanos, se observó una concentración elevada de BH4 en el líquido cefalorraquídeo tras la administración oral repetida de sepiapterina.
Biotransformación
La sepiapterina se metaboliza por SR/carbonil reductasa y DHFR en un proceso unidireccional de 2 pasos para formar BH4. Se cree que el metabolismo de BH4 sigue la misma vía que la BH4 endógena, se oxida al tiempo que actúa como coenzimas para las hidroxilasas de aminoácidos aromáticos, como la PAH, la tirosina hidroxilasa, la triptófano hidroxilasa y la alquilglicerol monooxigenasa, y óxido nítrico sintasa, y algunos metabolitos, como la 4α-hidroxi-tetrahidrobiopterina y la dihidrobiopterina quinonoide, podrían reciclarse para regenerar BH4 mediada por la pterina-4α-carbinolamina deshidratasa y la dihidropteridina reductasa.
Se observó un amplio metabolismo de la sepiapterina en humanos tras una única dosis oral de 14C-sepiapterina. La principal vía metabólica consistió en oxidación/deshidrogenación, reducción/oxidación, desaminación oxidativa, deshidratación, escisión de la cadena lateral y metilación, etc., sola o combinada.
Eliminación
Tras la administración oral en participantes humanos sanos, la sepiapterina se metabolizó ampliamente con los metabolitos excretados principalmente en las heces. La sepiapterina plasmática disminuyó rápidamente tras la Cmáx. hasta por debajo del límite de cuantificación, por lo general 12 horas después de la dosis. La BH4 en plasma disminuyó de forma monoexponencial tras la Cmáx.. La semivida terminal fue de aproximadamente 5 horas.
Después de una única dosis oral de 14C-sepiapterina a sujetos adultos sanos, se recuperó una media de la radiactividad administrada del 6,71 % en la orina y del 26,18 % en las heces con una recuperación total combinada del 32,9 % en 240 horas. La mayoría de esa radiactividad se recuperó en las primeras 48 horas después de la dosis (28,2 %). El aclaramiento renal total de la radiactividad derivada de la 14C-sepiapterina fue de 1,54 l/h (25,6 ml/min). La formación de metabolitos volátiles de la sepiapterina en el tubo digestivo se confirmó en un estudio in vitro que usó microbiota intestinal humana.
Poblaciones especiales
Edad
En los estudios clínicos de fase III se incluyó a pacientes con PKU de todas las edades. A excepción del efecto alométrico sobre el aclaramiento y el volumen de distribución, no se identificó ningún efecto adicional de la edad en el estudio de FC poblacional.
Origen étnico y raza
Se observaron exposiciones más altas a BH4 en los sujetos asiáticos. En el estudio japonés de extrapolación étnica, se observaron entre un 10 % y un 24 % más de ABC0-último y entre un 14 % y un 29 % de la Cmáx. de BH4 en sujetos japoneses en comparación con sujetos no japoneses con un intervalo de dosis de sepiapterina de 20 a 60 mg/kg.
Insuficiencia renal
La FC y la seguridad de la sepiapterina no se han estudiado en pacientes con insuficiencia renal.
Insuficiencia hepática
La FC y la seguridad de la sepiapterina no se han estudiado en pacientes con insuficiencia hepática.
Interacciones farmacológicas
Estudios in vitro
Los estudios in vitro indican que es poco probable que la sepiapterina y la BH4 sean perpetradores del metabolismo mediado por CYP450.
In vitro, la sepiapterina no inhibió CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6 o CYP3A4 ni indujo CYP1A2, CYP2B6 o CYP3A4.
Estudios in vivo
En sujetos sanos, la administración concomitante de sepiapterina (20 mg/kg) con una dosis única del inhibidor de la proteína de resistencia al cáncer de mama (BCRP, por sus siglas en inglés) curcumina (2 g) aumentó ligeramente las exposiciones de BH4. Los cocientes de medias geométricas (CMG) estimados globalmente (IC del 90 %) para la Cmáx. de BH4 y el área bajo la curva de concentración-tiempo desde el momento cero hasta el momento de la última medición cuantificable (AUC0-último) cuando se administraron de forma concomitante sepiapterina y curcumina en comparación con sepiapterina sola fueron de 1,24 (1,15-1,33) y 1,20 (1,13 1,28), respectivamente. Este modesto aumento no se considera clínicamente relevante.
La administración concomitante de una dosis única de sepiapterina a la dosis terapéutica máxima de 60 mg/kg con el sustrato de BCRP rosuvastatina (10 mg) no tuvo ningún efecto sobre la FC de la rosuvastatina. Los CMG estimados globalmente (IC del 90 %) para la Cmáx. y el ABC0-último de la rosuvastatina cuando la rosuvastatina se administró junto con sepiapterina en comparación con la rosuvastatina sola fueron de 1,13 (1,00‐1,28) y 1,02 (0,93‐1,13), respectivamente.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, genotoxicidad, potencial carcinogénico, toxicidad para la reproducción y el desarrollo.
En ratas, tras la administración oral repetida, se observó degeneración/regeneración de los túbulos renales, inflamación intersticial y fibrosis relacionadas con la sepiapterina como resultado del depósito de cristales en los túbulos colectores papilares. Estos hallazgos fueron parcialmente reversibles tras un periodo de recuperación de 4 semanas y no se produjo toxicidad renal a los niveles de exposición a BH4 2 veces los niveles clínicos de exposición a BH4 a la dosis máxima recomendada en humanos (DMRH).
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Celulosa microcristalina (E460)
Isomaltosa (E953)
Manitol (E421)
Croscarmelosa sódica (E468)
Goma xantana (E415)
Sílice coloidal anhidra o dióxido de silicio coloidal (E551)
Sucralosa (E955)
Estearato de magnesio (E470)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
3 años.
Tras la reconstitución
Cada dosis se debe administrar inmediatamente después de su reconstitución. La solución reconstituida se debe desechar si no se usa en las 24 horas siguientes cuando se conserva en la nevera (entre 2 °C y 8 °C), o en las 6 horas siguientes cuando se mantiene por debajo de 25 °C.
6.4 Precauciones especiales de conservación
Este medicamento no requiere ninguna temperatura especial de conservación.
Conservar en el embalaje original para protegerlo de la luz.
Para las condiciones de conservación tras la reconstitución del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
Sobre de aluminio laminado termosellado:
Tereftalato de polietileno, polietileno extruido blanco (precinto de poliéster/aluminio), lámina de aluminio (barrera de humedad) y resina ionomérica termosellada (adhesivo).
Cada caja contiene 30 sobres de dosis unitarias.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Ninguna especial para su eliminación.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
Instrucciones para la administración mediante sonda de alimentación enteral
- 1) Asegúrese de que la sonda de alimentación enteral (tamaño 6 Fr u 8 Fr) no está obstruida antes de la administración.
- 2) Enjuague la sonda de alimentación enteral con 10 ml de agua.
- 3) Administre la dosis requerida de Sephience polvo oral en los 30 minutos siguientes a la mezcla (ver sección 4.2).
- 4) Enjuague la sonda de alimentación enteral con 5 ml (sonda de 6 Fr) o 15 ml (sonda de 8 Fr) de agua y administre el enjuague.
Este medicamento es compatible con el uso de sondas de alimentación enterales de silicona y poliuretano.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
PTC Therapeutics International Limited
Unit 1, 52-55 Sir John Rogerson’s Quay
Dublin 2, D02 NA07
Irlanda
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/25/1939/001
EU/1/25/1939/002
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 19/junio/2025
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu.