


Ficha técnica - Tafamidis Accord
1. NOMBRE DEL MEDICAMENTO
Tafamidis Accord 61 mg cápsulas blandas
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada cápsula blanda contiene 61 mg de tafamidis.
Excipiente con efecto conocido
Cada cápsula blanda contiene una cantidad de sorbitol no superior a 25 mg (E 420).
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Cápsula blanda.
Cápsulas de gelatina blanda de color marrón rojizo, opacas y de forma oblonga, de aproximadamente 19,5 mm de longitud, con la inscripción “61” en uno de los lados, que contienen una suspensión de color blanco a rosado.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Tafamidis Accord está indicado en el tratamiento de la amiloidosis por transtiretina hereditaria en pacientes adultos con miocardiopatía (ATTRh-CM).
4.2 Posología y forma de administración
El tratamiento debe iniciarse bajo la supervisión de un médico con experiencia en el manejo de pacientes con amiloidosis o miocardiopatía.
Cuando exista sospecha en pacientes que presenten antecedentes médicos específicos o signos de insuficiencia cardíaca o miocardiopatía, un médico con experiencia en el tratamiento de la amiloidosis
o la miocardiopatía debe realizar el diagnóstico etiológico para confirmar la ATTRh-CM y descartar la amiloidosis AL antes de iniciar el tratamiento con tafamidis, mediante herramientas de evaluación adecuadas, tales como: gammagrafía ósea y análisis de sangre u orina, o evaluación histológica mediante biopsia, así como genotipado de la transtiretina (TTR) para caracterizarla como hereditaria.
Posología
La dosis recomendada es una cápsula de Tafamidis Accord 61 mg (tafamidis) por vía oral una vez al día (ver sección 5.1).
Tafamidis Accord 61 mg (tafamidis) corresponde a 80 mg de tafamidis meglumina. Tafamidis y tafamidis meglumina no son intercambiables por mg (ver sección 5.2).
Tafamidis Accord debe iniciarse lo antes posible en el curso de la enfermedad, cuando el beneficio clínico sobre la progresión de la enfermedad pueda ser más evidente. Por el contrario, cuando el daño cardíaco relacionado con el amiloide se encuentre en una fase más avanzada, como en la clase III de la NYHA, la decisión de iniciar o mantener el tratamiento debe quedar a criterio de un médico con experiencia en el tratamiento de pacientes con amiloidosis o miocardiopatía (ver sección 5.1). Los datos clínicos en pacientes con clase IV de la NYHA son limitados.
Si el paciente vomita poco después de la administración y se identifica la cápsula de Tafamidis Accord intacta, se debe administrar una dosis adicional de Tafamidis Accord siempre que sea posible. Si no se identifica la cápsula, no es necesaria una dosis adicional, sino que se reanudará la administración al día siguiente de forma habitual.
Poblaciones especiales
Pacientes de edad avanzada
No es necesario ajustar la dosis en pacientes de edad avanzada (≥65 años) (ver sección 5.2).
Insuficiencia hepática y renal
No es necesario ajustar la dosis en pacientes con insuficiencia renal o insuficiencia hepática leve o moderada. Se dispone de datos limitados en pacientes con insuficiencia renal grave (aclaramiento de creatinina menor o igual a 30 ml/min). No se ha estudiado tafamidis en pacientes con insuficiencia hepática grave y se recomienda precaución (ver sección 5.2).
Población pediátrica
El uso de tafamidis en la población pediátrica no es relevante.
Forma de administración
Vía oral.
Las cápsulas blandas deben tragarse enteras y sin aplastar ni cortar (ya que contienen la suspensión, ver sección 3). Tafamidis Accord se puede tomar con o sin alimentos.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
4.4 Advertencias y precauciones especiales de empleo
Las mujeres en edad fértil deben utilizar métodos anticonceptivos adecuados durante la administración de tafamidis y continuar utilizándolos durante un mes tras la suspensión del tratamiento con tafamidis (ver sección 4.6).
Tafamidis se debe añadir al tratamiento estándar de los pacientes con amiloidosis por transtiretina. Como parte de este tratamiento estándar, los médicos deben hacer un seguimiento de los pacientes y continuar evaluando la necesidad de otro tratamiento, incluido el trasplante de órganos. No hay datos disponibles sobre el uso de tafamidis en el trasplante de órganos; por lo tanto, el tratamiento con tafamidis debe suspenderse en pacientes receptores de trasplante de órganos.
Pueden producirse un aumento de los valores de las pruebas de función hepática y una disminución de la tiroxina (ver secciones 4.5 y 4.8).
La administración concomitante de tafamidis con sustratos de la proteína de resistencia al cáncer de mama (BCRP) puede aumentar la exposición al sustrato de BCRP. En caso de administración concomitante, se debe monitorizar a los pacientes para detectar si aparecen reacciones adversas relacionadas con el sustrato de BCRP, y se puede considerar una reducción de la dosis del sustrato de BCRP (ver sección 4.5).
Este medicamento contiene una cantidad de sorbitol no superior a 25 mg en cada cápsula. El sorbitol es una fuente de fructosa.
Se debe tener en cuenta el efecto aditivo de los medicamentos administrados de forma concomitante que contienen sorbitol (o fructosa) y la ingesta alimentaria de sorbitol (o fructosa).
El contenido en sorbitol en medicamentos por vía oral puede afectar a la biodisponibilidad de otros medicamentos administrados de forma concomitante por vía oral.
4.5 Interacción con otros medicamentos y otras formas de interacción
En un estudio en voluntarios sanos, 20 mg de tafamidis meglumina no indujo ni inhibió la enzima del citocromo P450 CYP3A4.
Tafamidis inhibe in vitro el transportador de salida BCRP con la dosis de 61 mg/día de tafamidis con CI50 = 1,16 µM y puede provocar interacciones entre medicamentos en concentraciones clínicamente relevantes con los sustratos de dicho transportador (por ejemplo, metotrexato, rosuvastatina, atorvastatina, apixabán, rivaroxabán e imatinib). En un estudio clínico en voluntarios sanos, la exposición al sustrato de BCRP, rosuvastatina, aumentó aproximadamente el doble tras la administración de múltiples dosis diarias de 61 mg de tafamidis. Por lo tanto, se debe monitorizar a los pacientes para detectar reacciones adversas relacionadas con sustratos de BCRP cuando se utilicen de forma concomitante con tafamidis. Se puede considerar una reducción de la dosis del sustrato de BCRP (ver sección 4.4).
De igual modo, tafamidis inhibe los transportadores de captación OAT1 y OAT3 (transportadores de aniones orgánicos) con CI50 = 2,9 µM y CI50 = 2,36 µM, respectivamente, y puede provocar interacciones entre medicamentos en concentraciones clínicamente relevantes con los sustratos de dichos transportadores (por ejemplo, antiinflamatorios no esteroideos, bumetanida, furosemida, lamivudina, metotrexato, oseltamivir, tenofovir, ganciclovir, adefovir, cidofovir, zidovudina, zalcitabina). Según los datos in vitro, se determinó que los cambios máximos previstos en el AUC de los sustratos de OAT1 y OAT3 eran inferiores a 1,25 para la dosis de 61 mg de tafamidis; por lo tanto, no se espera que la inhibición de los transportadores OAT1 u OAT3 por tafamidis dé lugar a interacciones clínicamente significativas.
No se han realizado estudios de interacciones que evalúen el efecto de otros medicamentos sobre tafamidis.
Anomalías en las pruebas de laboratorio
Tafamidis puede disminuir las concentraciones séricas de tiroxina total, sin un cambio concomitante en la tiroxina libre (T4) u hormona estimulante del tiroides (TSH). Esta observación en los valores de tiroxina total probablemente sea el resultado de la reducción de la unión de la tiroxina a la TTR o al desplazamiento debido a la alta afinidad de unión que tafamidis tiene con el receptor de la tiroxina TTR. No se han observado hallazgos clínicos correspondientes con disfunción tiroidea.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Las mujeres en edad fértil deben utilizar métodos anticonceptivos durante el tratamiento con tafamidis, y hasta un mes tras finalizar el tratamiento, debido a su prolongada semivida.
Embarazo
No hay datos relativos al uso de tafamidis en mujeres embarazadas. Los estudios realizados en animales han mostrado toxicidad para el desarrollo (ver sección 5.3). No se recomienda utilizar tafamidis durante el embarazo, ni en mujeres en edad fértil que no estén utilizando métodos anticonceptivos.
Lactancia
Los datos disponibles en animales muestran que tafamidis se excreta en la leche materna. No se puede excluir el riesgo en recién nacidos/niños. Tafamidis no debe utilizarse durante la lactancia.
Fertilidad
No se ha observado alteración de la fertilidad en los estudios preclínicos (ver sección 5.3).
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
Sobre la base del perfil farmacodinámico y farmacocinético, se cree que la influencia de tafamidis sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Los datos de seguridad reflejan la exposición de 176 pacientes con ATTR-CM a 80 mg (administrados en 4 dosis de 20 mg) de tafamidis meglumina administrados diariamente en un ensayo controlado con placebo de 30 meses de duración en pacientes diagnosticados de ATTR-CM (ver sección 5.1).
La frecuencia de los acontecimientos adversos en pacientes tratados con 80 mg de tafamidis meglumina fue en general similar y comparable a la del placebo.
Se notificaron los siguientes acontecimientos adversos con más frecuencia en los pacientes tratados con 80 mg de tafamidis meglumina que en los tratados con placebo: flatulencia (8 pacientes [4,5 %] frente a 3 pacientes [1,7 %]) y prueba de función hepática aumentada (6 pacientes [3,4 %] frente a 2 pacientes [1,1 %]). No se ha establecido ninguna relación causal.
Los datos de seguridad de tafamidis 61 mg proceden de su estudio abierto de extensión a largo plazo.
Tabla de reacciones adversas
Se enumeran a continuación las reacciones adversas según la clasificación de órganos del sistema MedDRA y las categorías de frecuencia utilizando la convención estándar: muy frecuentes (≥1/10), frecuentes (≥1/100 a <1/10) y poco frecuentes (≥1/1 000 a <1/100). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad. Las reacciones adversas indicadas en la siguiente tabla proceden de los datos clínicos acumulados de los participantes con ATTR-CM.
| Clasificación por órganos y sistemas | Frecuentes |
| Trastornos gastrointestinales | Diarrea |
| Trastornos de la piel y del tejido subcutáneo | Erupción Prurito |
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
Síntomas
Existe una experiencia clínica mínima con la sobredosis. Durante los ensayos clínicos, dos pacientes diagnosticados de ATTR-CM ingirieron accidentalmente una dosis única de tafamidis meglumina de 160 mg sin que apareciera ningún acontecimiento adverso relacionado. La máxima dosis de tafamidis meglumina administrada a voluntarios sanos en un ensayo clínico fue de 480 mg como una dosis única. Hubo una reacción adversa relacionada con el tratamiento de orzuelo leve a esta dosis.
Tratamiento
En caso de sobredosis, se deben establecer medidas de apoyo estándar según sea necesario.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Otros fármacos que actúan sobre el sistema nervioso, código ATC: N07XX08
Mecanismo de acción
Tafamidis es un estabilizador selectivo de la TTR. Tafamidis se une a la TTR en los sitios de unión de la tiroxina, estabiliza el tetrámero y ralentiza la disociación en monómeros, el paso limitante en el proceso amiloidogénico.
Efectos farmacodinámicos
La amiloidosis por transtiretina es una enfermedad muy debilitante inducida por la acumulación de varias proteínas fibrilares insolubles, o amiloide, dentro de los tejidos en cantidades suficientes como para afectar a la función normal. La disociación del tetrámero de transtiretina en monómeros es el paso limitante en la patogenia de la amiloidosis por transtiretina. Los monómeros plegados sufren una desnaturalización parcial para producir unos intermediarios monoméricos amiloidógenos con un plegamiento diferente. El ensamblaje posterior incorrecto de estos productos intermedios da lugar a oligómeros solubles, profilamentos, filamentos y fibrillas de amiloide. Tafamidis se une con cooperatividad negativa a los dos sitios de unión de la tiroxina en la forma tetramérica nativa de la transtiretina y evita su disociación en monómeros. La inhibición de la disociación del tetrámero de TTR es el fundamento del uso de tafamidis en pacientes con ATTRh-CM.
Se utilizó un ensayo de estabilización de la TTR como marcador farmacodinámico y se evaluó la estabilidad del tetrámero de TTR.
Tafamidis estabilizó los tetrámeros de 14 variantes de TTR probados clínicamente después de una dosis diaria de tafamidis. Tafamidis también estabilizó el tetrámero de TTR de 25 variantes probadas ex vivo, demostrando así la estabilización de la TTR de 40 genotipos de la TTR amiloidogénicos.
En un estudio multicéntrico, internacional, doble ciego, controlado con placebo y aleatorizado (ver sección “Eficacia clínica y seguridad”), se observó una estabilización de la TTR en el mes 1, que se mantuvo hasta el mes 30.
Los biomarcadores asociados con la insuficiencia cardíaca (NT-proBNP y troponina I) favorecieron al tafamidis sobre el placebo.
Eficacia clínica y seguridad
Se demostró la eficacia en un estudio multicéntrico, internacional, doble ciego, controlado con placebo y aleatorizado de 3 grupos, en 441 pacientes, de los cuales 106 pacientes tenían ATTRh-CM.
Los pacientes se aleatorizaron a recibir tafamidis meglumina 20 mg (n = 88) u 80 mg (administrados en cuatro cápsulas de 20 mg de tafamidis meglumina) (n = 176) o un placebo equivalente (n = 177) una vez al día, además del tratamiento de referencia (p. ej., diuréticos) durante 30 meses. La asignación del tratamiento se estratificó por la presentica o ausencia del genotipo TTR variante, así como por la gravedad de la enfermedad basal (clase de la NYHA). En la tabla 1 se indican las características demográficas de los pacientes y las características basales.
Tabla 1: Características demográficas de los pacientes y características basales
| Característica | Tafamidis agrupado N = 264 | Placebo N = 177 |
| Edad — año | ||
| Media (desviación estándar) | 74,5 (7,2) | 74,1 (6,7) |
| Mediana (mínima, máxima) | 75 (46, 88) | 74 (51, 89) |
| Sexo — número (%) | ||
| Hombre | 241 (91,3) | 157 (88,7) |
| Mujer | 23 (8,7) | 20 (11,3) |
| Genotipo TTR— número (%) | ||
| ATTRv | 63 (23,9) | 43 (24,3) |
| Otro | 201 (76,1) | 134 (75,7) |
| Clase de la NYHA — número (%) | ||
| Clase I de la NYHA | 24 (9,1) | 13 (7,3) |
| Clase II de la NYHA | 162 (61,4) | 101 (57,1) |
| Clase III de la NYHA | 78 (29,5) | 63 (35,6) |
Abreviaturas: ATTRv = amiloidosis por transtiretina variante, NYHA = Asociación del Corazón de Nueva York.
El análisis principal utilizó una combinación jerárquica aplicando el método de Finkelstein-Schoenfeld (F-S) a la mortalidad por cualquier causa y la frecuencia de hospitalizaciones por causas cardiovasculares, que se define como el número de veces que un sujeto es hospitalizado (es decir, ingresado en un hospital) por enfermedades cardiovasculares. El método comparó a cada paciente con cualquier otro paciente dentro de cada estrato, por pares que proceden de forma jerárquica, utilizando la mortalidad por cualquier causa seguida de la frecuencia de hospitalizaciones por causas cardiovasculares cuando los pacientes no pueden diferenciarse en función de la mortalidad.
Este análisis demostró una reducción significativa (p = 0,0006) en la mortalidad por cualquier causa y la frecuencia de hospitalizaciones por causas cardiovasculares en el grupo de dosis de 20 mg y 80 mg de tafamidis agrupado frente a placebo (tabla 2).
Tabla 2: Análisis principal con el método de Finkelstein-Schoenfeld (F-S) para la mortalidad por cualquier causa y la frecuencia de hospitalizaciones por causas cardiovasculares
| Análisis principal | Tafamidis agrupado | Placebo N = 177 |
| Número (%) de sujetos vivos* en el mes 30 | 186 (70,5) | 101 (57,1) |
| Promedio de hospitalizaciones por causas cardiovasculares durante 30 meses (por paciente por año) entre las personas vivas en el mes 30† | 0,297 | 0,455 |
| Valor de p del método F-S | 0,0006 | |
* El trasplante de corazón y la implantación de dispositivos de asistencia mecánica cardíaca se consideran indicadores de cercanía a estadios finales. Por ello, estos sujetos se tratan en el análisis como equivalentes a fallecimiento. Por tanto, dichos sujetos no están incluidos en el recuento de “Número de sujetos vivos en el mes 30”, incluso si se comprueba que siguen vivos tras la evaluación de seguimiento del estado vital a los 30 meses.
† Media descriptiva entre los que sobrevivieron a los 30 meses.
El análisis de los componentes individuales del análisis principal (mortalidad por cualquier causa y hospitalización por causas cardiovasculares) también demostró reducciones significativas para tafamidis frente a placebo.
El cociente de riesgo del modelo de riesgo proporcional de Cox de la mortalidad por cualquier causa para tafamidis agrupado fue de 0,698 (IC del 95% 0,508; 0,958), lo que indica una reducción del 30,2% en el riesgo de muerte en relación con el grupo placebo (p = 0,0259). En la figura 1 se presenta un gráfico de Kaplan-Meier de tiempo transcurrido hasta el evento para la mortalidad por cualquier causa.
Figura 1: Mortalidad por cualquier causa*
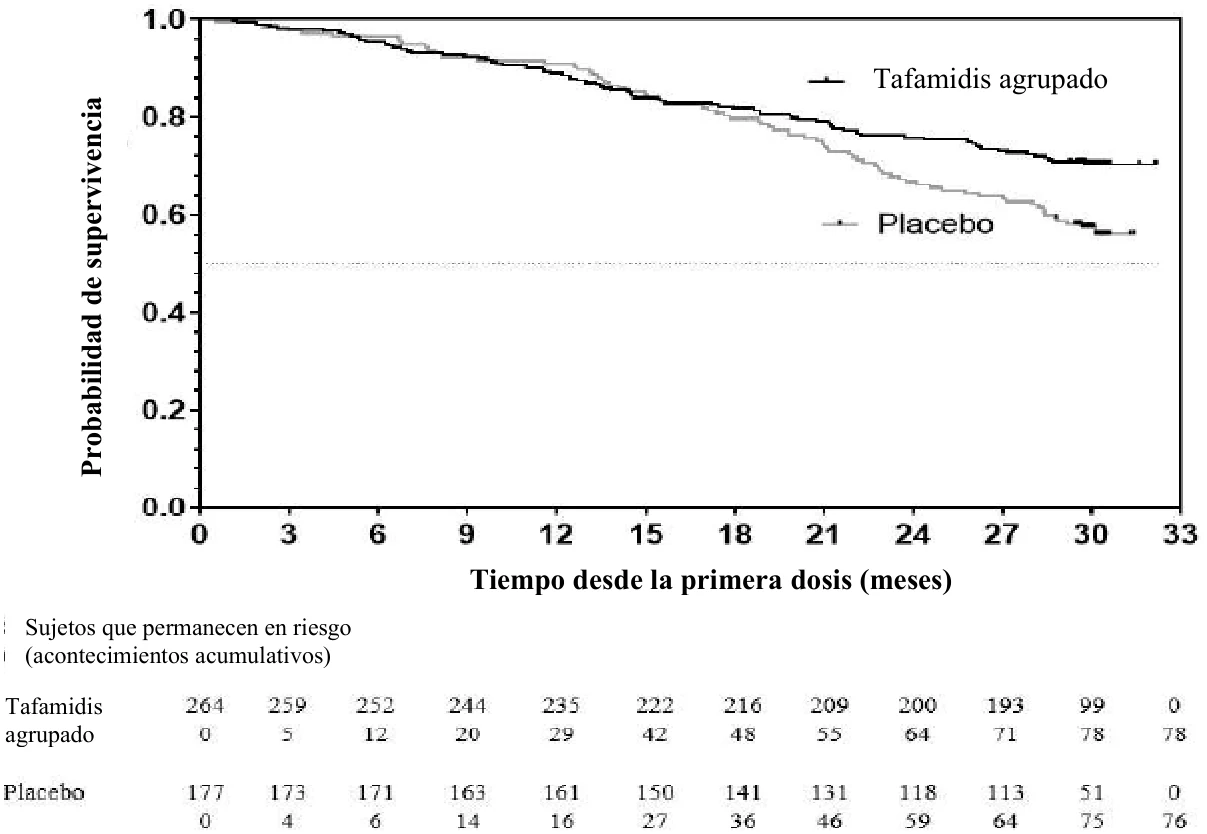
* Los trasplantes de corazón y los dispositivos de asistencia mecánica cardíaca se tratan como fallecimiento. Cociente de riesgo del modelo de riesgo proporcional de Cox con el tratamiento, genotipo de la TTR (variante y otra), y la clasificación inicial de la Asociación del Corazón de Nueva York (NYHA) (clases I y II de la NYHA combinadas y clase III de la NYHA) como factores.
Hubo significativamente menos hospitalizaciones por causas cardiovasculares con tafamidis en comparación con placebo con una reducción en el riesgo del 32,4% (tabla 3).
Tabla 3: Frecuencia de hospitalización por causas cardiovasculares
Tafamidis agrupado N = 264 | Placebo N = 177 | |
| Número total (%) de sujetos con hospitalizaciones por causas cardiovasculares | 138 (52,3) | 107 (60,5) |
| Hospitalizaciones por causas cardiovasculares por año* | 0,4750 | 0,7025 |
| Diferencia de tratamiento de tafamidis agrupado frente a placebo (cociente de riesgo relativo)* | 0,6761 | |
| Valor de p* | < 0,0001 | |
Abreviatura: NYHA = Asociación del Corazón de Nueva York.
* Este análisis se basó en un modelo de regresión de Poisson con tratamiento, genotipo TTR (variante y otro), clasificación inicial de la Asociación del Corazón de Nueva York (NYHA) (clases I y II de la NYHA combinadas y clase III de la NYHA), tratamiento según interacción del genotipo de la TTR y tratamiento según la clasificación inicial de la NYHA como factores.
El efecto del tratamiento de tafamidis sobre la capacidad funcional y el estado de la salud se evaluó mediante el test de la marcha de 6 minutos (6MWT) y la puntuación del Cuestionario de miocardiopatía de Kansas City-resumen general (KCCQ-OS) (compuesto por los dominios síntoma total, limitación física, calidad de vida y limitación social), respectivamente. Se observó un efecto significativo del tratamiento que favorece a tafamidis por primera vez en el mes 6 y se mantuvo constante hasta el mes 30 tanto en la distancia del 6MWT como en la puntuación del KCCQ-OS (tabla 4).
Tabla 4: 6MWT y KCCQ-QS y puntuaciones de los dominios que lo componen
| Variables | Media basal (DE) | Cambio desde el inicio hasta el mes 30, media de los mínimos cuadrados (EE) | Media de los mínimos cuadrados de la diferencia de tratamiento respecto al placebo (IC del 95%) | Valor de p | ||
| Tafamidis agrupado N = 264 | Placebo N = 177 | Tafamidis agrupado | Placebo | |||
| 6MWT* (metros) | 350,55 (121,30) | 353,26 (125,98) | -54,87 (5,07) | -130,55 (9,80) | 75,68 (57,56, 93,80) | p <0,0001 |
| KCCQ-OS* | 67,27 (21,36) | 65,90 (21,74) | -7,16 (1,42) | -20,81 (1,97) | 13,65 (9,48, 17,83) | p <0,0001 |
* Los valores más altos indican un mejor estado de salud.
Abreviaturas: 6MWT = test de la marcha de 6 minutos; KCCQ-OS = Cuestionario de miocardiopatía de Kansas City-resumen general; IC = intervalo de confianza.
Los resultados del método F-S representados por el cociente de victorias para la variable combinada y sus componentes (mortalidad por cualquier causa y frecuencia de hospitalización por causas cardiovasculares) favorecieron sistemáticamente a tafamidis frente a placebo por dosis y en todos los subgrupos (variante, otra y clases I y II, y III de la NYHA), excepto por la frecuencia de hospitalización relacionada con enfermedades cardiovasculares en la clase III de la NYHA (figura 2) que es mayor en el grupo tratado con tafamidis en comparación con placebo (ver sección 4.2). Los análisis del 6MWT y KCCQ-OS también favorecieron a tafamidis frente a placebo en cada subgrupo.
Figura 2: Resultados del método F-S y componentes por subgrupo y dosis
Abreviaturas: ATTRv = amiloidosis por transtiretina variante, F-S = Finkelstein-Schoenfeld, IC = intervalo de confianza. * Los resultados del método de F-S se presentaron utilizando el cociente de victorias (basado en la mortalidad por cualquier causa y la frecuencia de hospitalizaciones por causas cardiovasculares). El cociente de victorias es el número de “victorias” de pares de pacientes tratados dividido entre el número de “victorias” de pares de pacientes con placebo.
Los trasplantes de corazón y los dispositivos de asistencia mecánica cardíaca se tratan como fallecimientos.
Tras la aplicación del método de F-S para cada grupo de dosis individualmente, tafamidis redujo la combinación de la mortalidad por cualquier causa y la frecuencia de hospitalizaciones por causas cardiovasculares para ambas dosis de 80 mg y 20 mg en comparación a placebo (p = 0,0030 y p = 0,0048, respectivamente). Los resultados del análisis principal, 6MWT en el mes 30 y KCCQ-OS en el mes 30 fueron estadísticamente significativos para ambas dosis de tafamidis meglumina 80 mg y 20 mg en comparación con el placebo, con resultados similares para ambas dosis.
Los datos de la eficacia de tafamidis 61 mg no se encuentran disponibles ya que esta dosis no se ha evaluado en el estudio de fase III doble ciego, controlado con placebo y aleatorizado. La biodisponibilidad relativa de tafamidis 61 mg es similar a la de tafamidis meglumina 80 mg en el estado de equilibrio (ver sección 5.2).
La administración a voluntarios sanos de una dosis oral única supraterapéutica de 400 mg de solución de tafamidis meglumina no mostró prolongación del intervalo QTc.
La Agencia Europea de Medicamentos ha eximido al titular de la obligación de presentar los resultados de los ensayos realizados con tafamidis en todos los grupos de la población pediátrica en amiloidosis por transtiretina (ver sección 4.2 para consultar la información sobre el uso en población pediátrica).
5.2 Propiedades farmacocinéticas
Absorción
Tras la administración oral de la cápsula blanda una vez al día, se alcanza la concentración pico máxima (Cmax) en una mediana de tiempo (tmax) de 4 horas para tafamidis 61 mg y de 2 horas para tafamidis meglumina 80 mg (4 dosis de 20 mg) en su administración en ayunas. La toma concomitante de una comida con alto contenido en grasas y en calorías, alteró la velocidad de la absorción, pero no su magnitud. Estos resultados respaldan la administración de tafamidis con o sin alimentos. 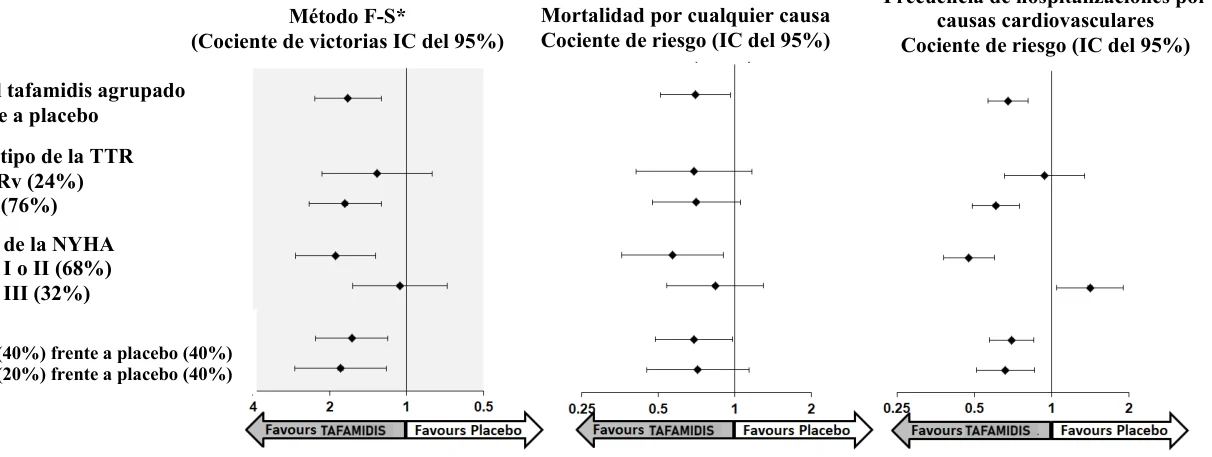
Total tafamidis agrupado
frente a placebo
Genotipo de la TTR
ATTRv (24%)
Otro (76%)
Basal de la NYHA
Clase I o II (68%)
Clase III (32%)
Dosis
Frecuencia de hospitalizaciones por
TAFAMIDIS A favor de Distribución
Tafamidis se une en gran medida a las proteínas plasmáticas (>99%). El volumen de distribución aparente en estado de equilibrio es de 18,5 litros.
La extensión de la unión de tafamidis a las proteínas plasmáticas se ha evaluado utilizando plasma animal y humano. La afinidad de tafamidis por la TTR es mayor que por la albúmina. Por lo tanto, en plasma, es probable que tafamidis se una preferentemente a la TTR a pesar de la concentración significativamente más alta de albúmina (600 μM) en relación con la TTR (3,6 μM).
Biotransformación y eliminación
No hay pruebas explícitas de una eliminación biliar de tafamidis en las personas. Los datos preclínicos sugieren que tafamidis se metaboliza por glucuronidación y se elimina por vía biliar. Esta vía de biotransformación es verosímil en el ser humano, ya que aproximadamente el 59% de la dosis administrada total se recupera en las heces, y aproximadamente el 22%, en la orina. Según los resultados farmacocinéticos poblacionales, el aclaramiento oral aparente de tafamidis es de 0,263 l/h y la semivida media de la población es de aproximadamente 49 horas.
Linealidad con la dosis y el tiempo
La exposición a una dosis diaria de tafamidis meglumina aumentó al aumentar la dosis hasta 480 mg en dosis única y en dosis múltiples hasta 80 mg/día. En general, los aumentos fueron proporcionales o casi proporcionales a la dosis y el aclaramiento de tafamidis fue estacionario con el tiempo.
La biodisponibilidad relativa de tafamidis 61 mg es similar a tafamidis meglumina 80 mg en estado de equilibrio. Tafamidis y tafamidis meglumina no son intercambiables por mg.
Los parámetros farmacocinéticos fueron similares tras la administración única y repetida de dosis de 20 mg de tafamidis meglumina, indicando que no se produce inducción ni inhibición del metabolismo de tafamidis.
Los resultados de la administración de 15 mg a 60 mg de solución oral de tafamidis meglumina una vez al día durante 14 días demostraron que en el día 14 se había alcanzado el estado de equilibrio.
Poblaciones especiales
Insuficiencia hepática
Los datos farmacocinéticos indicaron una disminución de la exposición sistémica (aproximadamente el 40%) y un aumento del aclaramiento total (0,52 l/h frente a 0,31 l/h) de tafamidis meglumina en los pacientes con insuficiencia hepática moderada (puntuación de Child-Pugh de 7-9, ambos extremos incluidos) en comparación con los voluntarios sanos, debido a una mayor fracción no unida de tafamidis. Puesto que los pacientes con insuficiencia hepática moderada presentan unas concentraciones menores de TTR que los voluntarios sanos, no es necesario ajustar la dosis porque la estequiometría de tafamidis con su proteína objetivo TTR sería suficiente para estabilizar el tetrámero de TTR. Se desconoce la exposición a tafamidis en los pacientes con insuficiencia hepática grave.
Insuficiencia renal
Tafamidis no se ha evaluado específicamente en un estudio especializado de pacientes con insuficiencia renal. La influencia del aclaramiento de creatinina en la farmacocinética de tafamidis se evaluó en un análisis farmacocinético poblacional en pacientes con un aclaramiento de creatinina superior a 18 ml/min. Las estimaciones farmacocinéticas no indicaron diferencias en el aclaramiento oral aparente de tafamidis en pacientes con un aclaramiento de creatinina inferior a 80 ml/min en comparación con aquellos con un aclaramiento de creatinina mayor o igual a 80 ml/min. No se considera necesario ajustar la dosis en estos pacientes.
Personas de edad avanzada
En base a los resultados de farmacocinética poblacional, el aclaramiento oral aparente en estado de equilibrio estimado en los sujetos ≥65 años fue un promedio del 15% más bajo que el de los sujetos menores de 65 años. Sin embargo, la diferencia en el aclaramiento da lugar a <20% de aumento en la Cmax y el AUC medios en comparación con los sujetos más jóvenes y no es clínicamente significativa.
Relaciones farmacocinéticas/farmacodinámicas
Los datos in vitro indicaron que tafamidis no inhibe significativamente las enzimas del citocromo P450 CYP1A2, CYP3A4, CYP3A5, CYP2B6, CYP2C8, CYP2C9, CYP2C19 y CYP2D6. No se prevé que tafamidis provoque una interacción farmacológica clínicamente relevante debido a la inducción de CYP1A2, CYP2B6 o CYP3A4.
Los estudios in vitro indican que es poco probable que tafamidis provoque interacciones farmacológicas a concentraciones clínicamente relevantes con sustratos de la UDP glucuroniltransferasa (UGT) sistémicamente. Tafamidis puede inhibir las actividades intestinales de la UGT1A1.
Tafamidis mostró una baja capacidad para inhibir a la proteína relacionada con resistencia a múltiples fármacos (MDR1) (también conocida como glucoproteína P; P-gp) sistémicamente y en el tracto gastrointestinal (GI), al transportador de cationes orgánicos 2 (OCT2), al transportador de extrusión de multifármacos y toxinas 1 (MATE1) y MATE2K, al polipéptido transportador de aniones orgánicos 1B1 (OATP1B1) y al OATP1B3 a concentraciones clínicamente relevantes.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios convencionales de farmacología de seguridad, fertilidad, desarrollo embrionario temprano, genotoxicidad y potencial carcinogénico. En los estudios de toxicidad a dosis repetidas y de carcinogenicidad, el hígado apareció como órgano diana para la toxicidad en las diferentes especies analizadas. Los efectos sobre el hígado se observaron a exposiciones aproximadamente iguales al AUC humano en estado de equilibrio a la dosis clínica de 61 mg de tafamidis.
En un estudio de toxicidad sobre el desarrollo en el conejo, se observaron un ligero aumento de malformaciones y variaciones esqueléticas, una disminución de la supervivencia embriofetal y una reducción del peso fetal a exposiciones aproximadamente ≥2,1 veces el AUC humano en estado de equilibrio a la dosis clínica de 61 mg de tafamidis.
En el estudio de desarrollo prenatal y posnatal en la rata con tafamidis, se observó una disminución de la supervivencia y del peso de las crías tras la administración de la dosis materna durante la gestación y la lactancia en dosis de 15 y 30 mg/kg/día. El descenso del peso de las crías macho se asoció a un retraso de la maduración sexual (separación del prepucio) a 15 mg/kg/día. Se observó una afectación del rendimiento en la prueba de aprendizaje y memoria con el laberinto de agua a 15 mg/kg/día. El NOAEL de viabilidad y crecimiento de la descendencia de la generación F1 tras la administración de la dosis materna con tafamidis durante la gestación y la lactancia fue de 5 mg/kg/día (dosis humana equivalente de tafamidis = 0,8 mg/kg/día), en una dosis aproximadamente igual a la dosis clínica de 61 mg de tafamidis.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Cubierta de la cápsula
Gelatina (E 441)
Glicerina (E 422)
Sorbitol, líquido parcialmente deshidratado (E 420) Óxido de hierro rojo (E 172)
Agua purificada
Contenido de la cápsula
Macrogol 400 (E 1521)
Polisorbato 20 (E 432)
Povidona
Butilhidroxitolueno (E 321)
6.2 Incompatibilidades
No procede.
6.3 Periodo de validez
24 meses
6.4 Precauciones especiales de conservación
No conservar a temperatura superior a 30 °C.
6.5 Naturaleza y contenido del envase
Tamaños de envase:
Un envase de 30 x 1 cápsulas blandas
Un envase múltiple que contiene 90 x 1 (3 envases de 30 x 1) cápsulas blandas.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
Accord Healthcare S.L.U.
World Trade Center, Moll de Barcelona, s/n Edifici Est, 6a Planta
08039 Barcelona
España
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/26/2065/001
EU/1/26/2065/002
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 18 septiembre 2026
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu/.