


Ficha técnica - SKYRIZI 150 mg SOLUCION INYECTABLE EN JERINGA PRECARGADA
Skyrizi 150 mg solución inyectable en pluma precargadaSkyrizi 150 mg solución inyectable en jeringa precargadaSkyrizi 75 mg solución inyectable en jeringa precargada
1. NOMBRE DEL MEDICAMENTO
Skyrizi 150 mg solución inyectable en pluma precargada
Skyrizi 150 mg solución inyectable en jeringa precargada
Skyrizi 75 mg solución inyectable en jeringa precargada
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Skyrizi 150 mg solución inyectable en pluma precargada
Cada pluma precargada contiene 150 mg de risankizumab en 1 ml de solución.
Skyrizi 150 mg solución inyectable en jeringa precargada
Cada jeringa precargada contiene 150 mg de risankizumab en 1 ml de solución.
Skyrizi 75 mg solución inyectable en jeringa precargada
Cada jeringa precargada contiene 75 mg de risankizumab en 0,83 ml de solución.
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) producido en células de Ovario de Hámster Chino por tecnología de ADN recombinante.
Excipientes con efecto conocido
Este medicamento contiene 0,2 mg de polisorbato 20 en cada dosis de 150 mg.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable (inyectable)
La solución es de incolora a color amarillo y de transparente a ligeramente opalescente.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Psoriasis en placas en adultos
Skyrizi está indicado para el tratamiento de la psoriasis en placas de moderada a grave en adultos que sean candidatos a tratamiento sistémico.
Psoriasis en placas en la población pediátrica
Skyrizi está indicado para el tratamiento de la psoriasis en placas de moderada a grave en niños y adolescentes a partir de 6 años de edad que son candidatos a tratamiento sistémico.
Artritis psoriásica
Skyrizi, solo o en combinación con metotrexato (MTX), está indicado para el tratamiento de la artritis psoriásica activa en adultos que han tenido una respuesta inadecuada o que han sido intolerantes a uno
o más fármacos antirreumáticos modificadores de la enfermedad (FAMEs).
4.2. Posología y forma de administración
Este medicamento ha de utilizarse bajo la dirección y la supervisión de un médico que tenga experiencia en el diagnóstico y el tratamiento de las enfermedades para las que Skyrizi está indicado.
Posología
Psoriasis en placas en adultos
La dosis recomendada para pacientes adultos es de 150 mg administrados mediante una inyección subcutánea en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas (como dos inyecciones en jeringa precargada de 75 mg o una inyección en jeringa precargada o pluma precargada de 150 mg).
Psoriasis en placas en la población pediátrica (de 6 a menos de 18 años de edad)
La dosis recomendada para pacientes pediátricos se basa en el peso corporal (Tabla 1) y se administra mediante una inyección subcutánea en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas.
Tabla 1. Dosis recomendada para la psoriasis en placas en la población pediátrica
| Peso corporal en el momento de la administración | Dosis recomendada |
| <40 kg | 55 mg (administrados mediante una inyección en jeringa precargada de 55 mg)* |
| ≥40 kg | 150 mg (administrados mediante dos inyecciones en jeringa precargada de 75 mg o una inyección en jeringa precargada o pluma precargada de 150 mg) |
*Para niños y adolescentes con un peso inferior a 40 kg, consulte la Ficha Técnica de Skyrizi 55 mg solución inyectable en jeringa precargada.
Artritis psoriásica
La dosis recomendada es de 150 mg administrados mediante una inyección subcutánea en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas (como dos inyecciones en jeringa precargada de 75 mg o una inyección en jeringa precargada o pluma precargada de 150 mg).
Para las indicaciones anteriores, se debe considerar la suspensión del tratamiento en los pacientes que no hayan respondido al cabo de 16 semanas de tratamiento. Algunos pacientes con psoriasis en placas con una respuesta parcial al inicio podrían mejorar posteriormente con la continuación del tratamiento más allá de las 16 semanas.
Dosis omitida
Si se omite una dosis, esta se debe administrar lo antes posible. Posteriormente, se reanudará la administración según la pauta posológica habitual.
Poblaciones especiales
Pacientes de edad avanzada
No se requiere un ajuste de dosis (ver sección 5.2).
Insuficiencia renal o hepática
No se han realizado estudios específicos para evaluar el efecto de la insuficiencia renal o hepática sobre la farmacocinética de risankizumab. En general, no se espera que estas afecciones tengan un impacto significativo sobre la farmacocinética de los anticuerpos monoclonales y no se considera necesario un ajuste de dosis (ver sección 5.2).
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de risankizumab en niños y adolescentes con artritis psoriásica menores de 18 años de edad. No se dispone de datos.
El uso de risankizumab en niños menores de 6 años para la indicación de psoriasis en placas de moderada a grave o en niños menores de 5 años para la indicación de artritis psoriásica no es apropiado.
Pacientes con sobrepeso
No se requiere un ajuste de dosis (ver sección 5.2).
Forma de administración
Skyrizi se administra mediante inyección subcutánea.
La inyección se debe administrar en el muslo o el abdomen. Los pacientes no se deben inyectar en zonas de la piel que presenten sensibilidad, hematomas, eritema, induración o que estén afectadas por la psoriasis.
Los pacientes se podrán autoinyectar Skyrizi tras haber recibido formación sobre la técnica de inyección subcutánea. En niños y adolescentes de 10 a menos de 18 años de edad, se recomienda que Skyrizi sea administrado por un adulto o bajo la supervisión de un adulto. En niños de 6 a menos de 10 años de edad, Skyrizi lo debe administrar un adulto. Se indicará a los pacientes que lean las “Instrucciones de uso” que se facilitan en el prospecto antes de la administración.
La administración de Skyrizi en la parte superior externa del brazo solo debe realizarla un profesional sanitario o un cuidador.
Skyrizi 75 mg solución inyectable en jeringa precargada
Se deben inyectar dos jeringas precargadas para administrar la dosis completa de 150 mg. Las dos inyecciones se deben administrar en localizaciones anatómicas diferentes.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Infecciones activas clínicamente importantes (p. ej., tuberculosis activa, ver sección 4.4).
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Infecciones
Risankizumab puede aumentar el riesgo de infección.
En los pacientes con una infección crónica, antecedentes de infección recurrente o factores de riesgo de infección conocidos, risankizumab se debe usar con precaución. El tratamiento con risankizumab no se debe iniciar en pacientes con cualquier infección activa clínicamente importante hasta que la infección se resuelva o se trate adecuadamente.
Se deben dar instrucciones a los pacientes en tratamiento con risankizumab para que consulten con su médico si apareciesen signos o síntomas indicativos de una infección crónica o aguda clínicamente importante. Si un paciente desarrolla una infección de este tipo o no responde al tratamiento habitual para la infección, se le debe vigilar estrechamente y no se le debe administrar risankizumab hasta que la infección se haya resuelto.
Tuberculosis
Antes de iniciar el tratamiento con risankizumab, se debe comprobar si el paciente padece tuberculosis (TB). En los pacientes tratados con risankizumab se debe monitorizar la presencia de signos y síntomas de TB activa. Antes de iniciar el tratamiento con risankizumab, se debe considerar instaurar un tratamiento antituberculoso en pacientes con antecedentes previos de TB latente o activa en los que no se haya podido confirmar la administración de un ciclo de tratamiento adecuado.
Vacunas
Antes de iniciar el tratamiento con risankizumab, se debe considerar la administración de todas las vacunas adecuadas de acuerdo con las guías de vacunación vigentes. Si un paciente ha recibido una vacuna de organismos vivos (vírica o bacteriana), se recomienda esperar al menos 4 semanas antes de iniciar el tratamiento con risankizumab. Los pacientes en tratamiento con risankizumab no deben recibir vacunas de organismos vivos durante el tratamiento y hasta al menos 21 semanas después (ver sección 5.2).
Hipersensibilidad
Se han notificado reacciones de hipersensibilidad graves, incluida la anafilaxia, con el uso de risankizumab (ver sección 4.8). Si aparece una reacción de hipersensibilidad grave, se debe interrumpir inmediatamente la administración de risankizumab e iniciar el tratamiento apropiado.
Excipientes con efecto conocido
Polisorbato
Este medicamento contiene 0,2 mg de polisorbato 20 en cada dosis de 150 mg. Los polisorbatos pueden causar reacciones alérgicas.
Sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) en cada dosis de 150 mg; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se prevé que risankizumab presente metabolismo hepático ni eliminación renal. No se espera que se produzcan interacciones entre risankizumab e inhibidores, inductores o sustratos de enzimas metabolizadoras de medicamentos, y no es necesario un ajuste de dosis (ver sección 5.2).
Terapia inmunosupresora concomitante o fototerapia
No se ha evaluado la seguridad y eficacia de risankizumab en combinación con fármacos inmunosupresores, incluidos los medicamentos biológicos, o fototerapia.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Las mujeres en edad fértil deben utilizar métodos anticonceptivos efectivos durante el tratamiento y hasta al menos 21 semanas después del tratamiento.
Embarazo
No hay datos o estos son limitados (datos en menos de 300 embarazos) relativos al uso de risankizumab en mujeres embarazadas. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción. Como medida de precaución, es preferible evitar el uso de risankizumab durante el embarazo.
Lactancia
Se desconoce si risankizumab se excreta en la leche materna. Se sabe que las IgG humanas se excretan en la leche materna durante los primeros días después del nacimiento y, poco después, se produce un descenso hasta concentraciones bajas; en consecuencia, no se puede descartar el riesgo para el lactante durante este breve periodo. Se debe decidir si es necesario interrumpir el tratamiento con risankizumab tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento con risankizumab para la madre.
Fertilidad
No se ha evaluado el efecto de risankizumab sobre la fertilidad en humanos. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de fertilidad.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de risankizumab sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas más frecuentemente fueron infecciones de las vías respiratorias altas (13,0% en la psoriasis).
Tabla de reacciones adversas
Las reacciones adversas con risankizumab en los estudios clínicos (Tabla 2) se presentan según la clasificación por órganos y sistemas de MedDRA empleando la siguiente convención: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); muy raras (<1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 2: Tabla de reacciones adversas
| Clasificación por órganos y sistemas | Frecuencia | Reacciones adversas |
| Infecciones e infestaciones | Muy frecuentes | Infecciones de las vías respiratorias altasa |
| Frecuentes | Infecciones por tiñab | |
| Poco frecuentes | Foliculitis | |
| Trastornos del sistema inmunológico | Raras | Reacciones anafilácticas |
| Trastornos del sistema nervioso | Frecuentes | Cefaleac |
| Trastornos de la piel y del tejido subcutáneo | Frecuentes | Prurito Erupción Eczema |
| Poco frecuentes | Urticaria | |
| Trastornos generales y alteraciones en el lugar de administración | Frecuentes | Fatigad Reacciones en el lugar de inyeccióne |
a Incluye: infección de las vías respiratorias (víricas, bacterianas o no especificadas), sinusitis (incluida la aguda), rinitis, nasofaringitis, faringitis (incluida la vírica), amigdalitis, laringitis, traqueítis. b Incluye: tiña del pie, tiña crural, tiña corporal, tiña versicolor, tiña de la mano, onicomicosis, dermatomicosis. c Incluye: cefalea, cefalea tensional, cefalea sinusal. d Incluye: fatiga, astenia. e Incluye: equimosis, eritema, hematoma, hemorragia, irritación, dolor, prurito, reacción, inflamación, induración y erupción en el lugar de inyección. | ||
Descripción de reacciones adversas seleccionadas
Infecciones
La tasa de infecciones fue de 75,5 eventos por cada 100 pacientes-año en los estudios clínicos de psoriasis y de 43,0 eventos por cada 100 pacientes-año en los estudios clínicos de artritis psoriásica, incluida la exposición a largo plazo a risankizumab. La mayoría de los casos eran no graves y de intensidad leve a moderada y no dieron lugar a la interrupción del tratamiento con risankizumab. La tasa de infecciones graves fue de 1,7 eventos por cada 100 pacientes-año en los estudios de psoriasis y de 2,6 eventos por cada 100 pacientes-año en los estudios de artritis psoriásica (ver sección 4.4).
Inmunogenicidad
Durante los ensayos clínicos de psoriasis, en los pacientes adultos tratados con risankizumab a la dosis clínica recomendada durante un máximo de 52 semanas, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes relacionados con el tratamiento en el 24% (263/1 079) y el 14% (150/1 079) de los pacientes evaluados, respectivamente. Para los pacientes expuestos al tratamiento a largo plazo con risankizumab en el estudio de extensión, el perfil de inmunogenicidad observado hasta 204 semanas de tratamiento fue consistente en comparación con las primeras 52 semanas de tratamiento.
Para la mayoría de los pacientes adultos con psoriasis, los anticuerpos anti-risankizumab, incluidos los anticuerpos neutralizantes, no se asociaron con cambios en la respuesta clínica ni en la seguridad. En unos pocos pacientes (aproximadamente 1%; 7/1000 en la semana 16 y 6/598 en la semana 52) con altos títulos de anticuerpos (>128), la respuesta clínica pareció reducirse. La incidencia de reacciones en el lugar de inyección es numéricamente superior en los grupos anticuerpo anti-fármaco positivo en comparación con los grupos anticuerpo anti-fármaco negativos a corto plazo (16 semanas: 2,7% frente a 1,3%) y a largo plazo (52 semanas: 5,0% frente a 3,3%). Las reacciones en el lugar de inyección
fueron de intensidad leve a moderada, ninguna fue grave y ninguna condujo a la interrupción de risankizumab.
Durante los ensayos clínicos de psoriasis, en los pacientes pediátricos de 6 a menos de 18 años de edad tratados con risankizumab a la dosis clínica recomendada durante un máximo de 52 semanas, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes relacionados con el tratamiento en el 14,8 % (13/88) y el 2,3 % (2/88) de los pacientes evaluados, respectivamente. Los anticuerpos anti-risankizumab no se asociaron con cambios en la respuesta clínica ni en la seguridad; sin embargo, el número de pacientes con resultado positivo para anticuerpos anti-risankizumab es demasiado pequeño para extraer conclusiones definitivas sobre el impacto en la eficacia y la seguridad de risankizumab.
En los pacientes adultos tratados con risankizumab a la dosis clínica recomendada durante un máximo de 28 semanas en ensayos clínicos de artritis psoriásica, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes durante el tratamiento en el 12,1% (79/652) y el 0% (0/652) de los pacientes evaluados, respectivamente. En los pacientes con artritis psoriásica, los anticuerpos anti-risankizumab no se asociaron a cambios en la respuesta clínica ni a la seguridad.
Artritis psoriásica
En general, el perfil de seguridad observado en los pacientes con artritis psoriásica tratados con risankizumab fue consistente con el perfil de seguridad observado en los pacientes con psoriasis en placas.
Población pediátrica
Se evaluó la seguridad de risankizumab en un ensayo de cuatro partes con pacientes pediátricos con psoriasis en placas de moderada a grave durante un máximo de 52 semanas en 137 pacientes pediátricos de 6 a menos de 18 años de edad. En general, el perfil de seguridad observado en los pacientes pediátricos con psoriasis en placas tratados con risankizumab fue coherente con el perfil de seguridad observado en los pacientes adultos con psoriasis en placas.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En caso de sobredosis, se recomienda vigilar al paciente para detectar signos o síntomas de reacciones adversas e instaurar el tratamiento sintomático apropiado inmediatamente.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Inmunosupresores, inhibidores de la interleuquina, código ATC: L04AC18
Mecanismo de acción
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) que se une selectivamente y con alta afinidad a la subunidad p19 de la citocina interleuquina 23 (IL-23) humana, sin unirse a la IL-12, e inhibe su interacción con el complejo receptor IL-23. La IL-23 es una citocina que participa en las respuestas inflamatorias e inmunitarias. Al impedir la unión de la IL-23 a
su receptor, risankizumab inhibe la señalización celular dependiente de IL-23 y la liberación de citocinas proinflamatorias.
Efectos farmacodinámicos
En un estudio realizado en pacientes con psoriasis, la expresión de genes asociados al eje IL-23/IL-17 disminuyó en la piel después de dosis únicas de risankizumab. Asimismo, en las lesiones psoriásicas se observaron reducciones del grosor epidérmico, de la infiltración de células inflamatorias y de la expresión de marcadores de enfermedad psoriásica.
En un estudio en pacientes con artritis psoriásica, se observó una reducción estadísticamente significativa y clínicamente relevante desde el inicio hasta la semana 24 en los biomarcadores asociados a la IL-23 y a la IL-17, incluidos IL-17A e IL-17F en suero, y a la IL-22, tras el tratamiento con risankizumab 150 mg por vía subcutánea en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas.
Eficacia clínica y seguridad
Psoriasis en placas en adultos
Se ha evaluado la eficacia y seguridad de risankizumab en 2 109 pacientes con psoriasis en placas de moderada a grave, en cuatro estudios multicéntricos, aleatorizados, doble ciego (ULTIMMA-1, ULTIMMA-2, IMMHANCE e IMMVENT). Los pacientes incluidos tenían 18 años de edad o más, con psoriasis en placas con un área de superficie corporal afectada (Body Surface Area, BSA) de ≥10%, una valoración global del médico (static Physician’s Global Assessment, sPGA) ≥3 en la evaluación general de la psoriasis (espesor/induración de las placas, eritema y descamación) en una escala de gravedad de 0 a 4, y una puntuación ≥12 en el índice de gravedad y área de psoriasis (Psoriasis Area and Severity Index, PASI), y eran candidatos a tratamiento sistémico o fototerapia.
En el total de los pacientes, la mediana de la puntuación PASI al inicio fue de 17,8, la mediana del BSA fue del 20,0% y la mediana del índice de calidad de vida en Dermatología DLQI (Dermatology Life Quality Index) fue de 13,0. La puntuación sPGA al inicio era grave en el 19,3% de los pacientes, y moderada en el 80,7% de los pacientes. El 9,8% de los pacientes del estudio presentaban antecedentes de artritis psoriásica diagnosticada.
Considerando todos los estudios, el 30,9% de los pacientes no había recibido previamente ningún tratamiento sistémico (incluyendo tratamiento no biológico y biológico), el 38,1% había recibido previamente fototerapia o fotoquimioterapia, el 48,3% un tratamiento sistémico no biológico, el 42,1% un tratamiento biológico y el 23,7% al menos un fármaco anti-TNFα para el tratamiento de la psoriasis. Los pacientes que completaron esos estudios y otros estudios fase II/III tuvieron la oportunidad de participar en un estudio de extensión abierto, LIMMITLESS.
ULTIMMA-1 y ULTIMMA-2
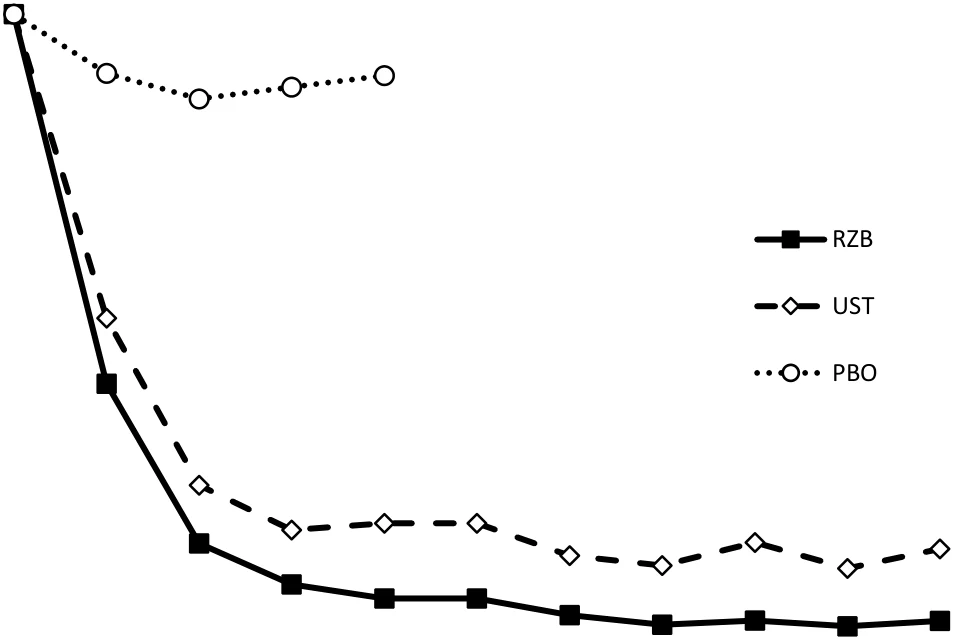
En los estudios ULTIMMA-1 y ULTIMMA-2 se incluyeron 997 pacientes (598 aleatorizados a risankizumab 150 mg, 199 a ustekinumab 45 mg o 90 mg [según el peso corporal al inicio], y 200 a placebo). Los pacientes recibieron tratamiento en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas. Las dos variables coprimarias en ULTIMMA-1 y ULTIMMA-2 fueron la proporción de pacientes que lograron 1) respuesta PASI 90 y 2) puntuación sPGA correspondiente a “ausencia de lesiones” o “lesiones mínimas” (sPGA 0 o 1, respectivamente) en la semana 16 en comparación con placebo. Los resultados de las variables coprimarias y otras variables se presentan en la Tabla 3 y la Figura 1.
Tabla 3: Resultados de eficacia y calidad de vida en adultos con psoriasis en placas de los estudios ULTIMMA-1 y ULTIMMA-2
| ULTIMMA-1 | ULTIMMA-2 | ||||||
Risankizumab (N=304) n (%) | Ustekinumab (N=100) n (%) | Placebo (N=102) n (%) | Risankizumab (N=294) n (%) | Ustekinumab (N=99) n (%) | Placebo (N=98) n (%) | ||
| sPGA “ausencia de lesiones” o “lesiones mínimas” (0 o 1) | |||||||
| Semana 16a | 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) | |
| Semana 52 | 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- | |
| sPGA “ausencia de lesiones” (0) | |||||||
| Semana 16 | 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) | |
| Semana 52 | 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| PASI 75 | |||||||
| Semana 12 | 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) | |
| Semana 52 | 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- | |
| PASI 90 | |||||||
| Semana 16a | 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) | |
| Semana 52 | 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- | |
| PASI 100 | |||||||
| Semana 16 | 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) | |
| Semana 52 | 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| DLQI 0 o 1b | |||||||
| Semana 16 | 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4.1) | |
| Semana 52 | 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- | |
| PSS 0 (ausencia de síntomas)c | |||||||
| Semana 16 | 89 (29,3) | 15 (15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) | |
| Semana 52 | 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- | |
En todas las comparaciones de risankizumab frente a ustekinumab y placebo se alcanzó un valor de p<0,001, salvo PASI 75 en la semana 52 en el estudio ULTIMMA-2, donde p=0,001. a Variables coprimarias en comparación con placebo. b Sin impacto en la calidad de vida relacionada con la salud c Escala de síntomas de la psoriasis (PSS) de 0 significa ausencia de síntomas de dolor, prurito, eritema y quemazón durante las últimas 24 horas | |||||||
Figura 1: Evolución temporal del cambio porcentual medio de PASI con respecto al inicio en ULTIMMA-1 y ULTIMMA-2
Cam
bio porc
entual
de PASI con res
pect
o al
i
nici
o
Semanas
RZB = risankizumab
UST = ustekinumab
PBO = placebo
p<0,001 en cada punto temporal
No se identificaron diferencias en la respuesta a risankizumab entre los subgrupos clasificados por edad, sexo, raza, peso corporal ≤130 kg, puntuación PASI al inicio, artritis psoriásica concurrente, tratamiento sistémico no biológico previo, tratamiento biológico previo y fracaso anterior a un tratamiento biológico.
En los pacientes tratados con risankizumab, se observaron mejorías en la psoriasis con afectación del cuero cabelludo, las uñas, las palmas de las manos y las plantas de los pies, en las semanas 16 y 52.
-100
-90
-80
-70
-60
-50
-40
-30
-20
-10
0 4 8 12 16 22 28 34 40 46 52
Tabla 4: Principales cambios con respecto al inicio en NAPSI, PPASI y PSSI
| ULTIMMA-1 | ULTIMMA-2 | IMMHANCE | ||||
| Risankizumab | Placebo | Risankizumab | Placebo | Risankizumab | Placebo | |
NAPSI: Cambio en la semana 16 (DE) | N=178; -9,0 (1,17) | N=56; 2,1 (1,86) *** | N=177; -7,5 (1,03) | N=49; 3,0 (1,76) *** | N=235; -7,5 (0,89) | N=58; 2,5 (1,70) *** |
PPASI: Cambio en la semana 16 (DE) | N=95; -5,93 (0,324) | N=34; -3,17 (0,445) *** | N=86; -7,24 (0,558) | N=23; -3,74 (1,025) ** | N=113; -7,39 (0,654) | N=26; -0,27 (1,339) *** |
PSSI: Cambio en la semana 16 (DE) | N=267; -17,6 (0,47) | N=92; -2,9 (0,69) *** | N=252; -18,4 (0,52) | N=83; -4,6 (0,82) *** | N=357; -20,1 (0,40) | N=88; -5,5 (0,77) *** |
NAPSI: Cambio en la semana 52 (DE) | N=178; -15,7 (0,94) | - | N=183; -16,7 (0,85) | - | - | - |
PPASI: Cambio en la semana 52 (DE) | N=95; -6,16 (0,296) | - | N=89; -8,35 (0,274) | - | - | - |
PSSI: Cambio en la semana 52 (DE) | N = 269; –17,9 (0,34) | - | N=259; -18,8 (0,24) | - | - | - |
Índice de intensidad de la psoriasis ungueal (NAPSI), índice de intensidad de la psoriasis palmoplantar (PPASI), índice de intensidad de la psoriasis del cuero cabelludo (PSSI) y desviación estándar (DE) ** P <0,01 en comparación con risankizumab *** P <0,001 en comparación con risankizumab | ||||||
La ansiedad y la depresión, medidas a través de la escala de ansiedad y depresión hospitalaria (Hospital Anxiety and Depression Scale, HADS), mejoraron en el grupo de risankizumab en la semana 16 en comparación con el grupo de placebo.
Mantenimiento de la respuesta
En un análisis integrado de los pacientes que recibieron risankizumab en los estudios ULTIMMA-1 y ULTIMMA-2 y alcanzaron la respuesta PASI 100 en la semana 16, el 79,8% (206/258) de los pacientes que continuaron con risankizumab mantuvieron la respuesta en la semana 52. De los pacientes con respuesta PASI 90 en semana 16, el 88,4% (398/450) mantuvo la respuesta en la semana 52.
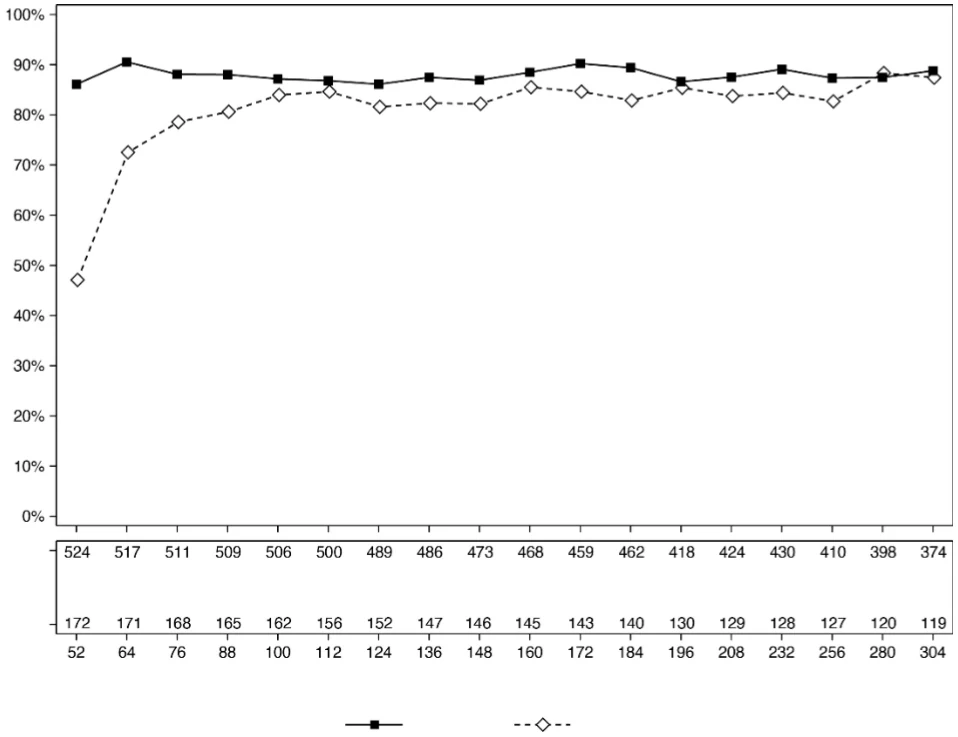
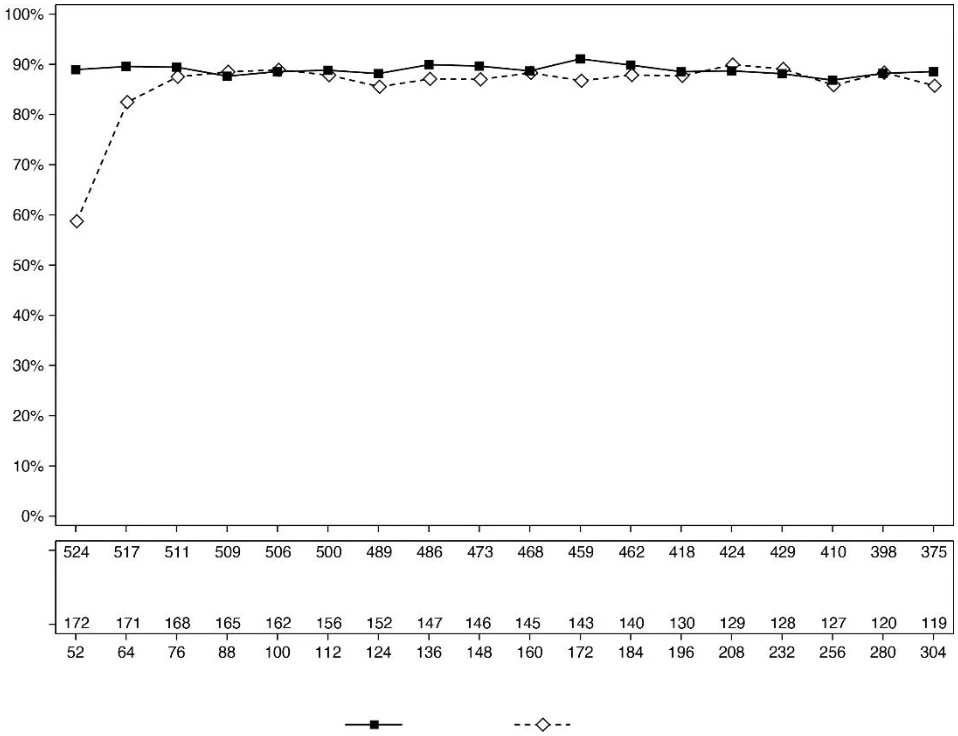
De los pacientes que recibieron risankizumab en los estudios ULTIMMA-1 y ULTIMMA-2, 525 continuaron recibiendo risankizumab cada 12 semanas en el estudio LIMMITLESS. De ellos, 376 (71,6 %) completaron 252 semanas adicionales de tratamiento abierto. Entre los pacientes que permanecieron en el estudio, las mejorías obtenidas con risankizumab en las tasas de PASI 90 y sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 52 se mantuvieron hasta la semana 304.
De los pacientes que recibieron ustekinumab en los estudios ULTIMMA-1 y ULTIMMA-2, 172 recibieron risankizumab cada 12 semanas en el estudio LIMMITLESS. De ellos, 116 (67,4 %) completaron el estudio, incluidas las 252 semanas de tratamiento abierto con risankizumab y el seguimiento del final del estudio. Entre los pacientes que permanecieron en el estudio, las tasas de respuesta PASI 90 y sPGA de “ausencia de lesiones” o “lesiones mínimas” aumentaron desde la semana 52 hasta la semana 76 y se mantuvieron hasta la semana 304.
Las Figuras 2 y 3 muestran las tasas de respuesta PASI 90 y sPGA de “ausencia de lesiones” o “lesiones mínimas”, respectivamente, en pacientes que completaron 252 semanas de tratamiento abierto en el estudio LIMMITLESS.
Figura 2: Porcentaje de pacientes que alcanzaron una respuesta PASI 90 (casos observados) en el estudio LIMMITLESS
Tasa de respuesta (%)
Risankizumab (N)
Ustekinumab a risankizumab (N)
Semana
Tratamiento Risankizumab Ustekinumab a
risankizumab
Figura 3: Porcentaje de pacientes que alcanzaron una respuesta sPGA de “ausencia de lesiones”
o “lesiones mínimas” por visita (casos observados) en el estudio LIMMITLESS
Ta
s
a
de
re
s
pue
s
ta
(%)
Risankizumab (N)
Ustekinumab a risankizumab (N)
Semana
Tratamiento Risankizumab Ustekinumab a
risankizumab
Las mejorías en el índice de calidad de vida en dermatología (DLQI 0 o 1) se mantuvieron en los pacientes que recibieron tratamiento continuo con risankizumab hasta la semana 304 en el estudio de extensión abierta LIMMITLESS.
El perfil de seguridad de risankizumab con más de 5 años de exposición fue consistente con el observado hasta las 16 semanas de exposición.
IMMHANCE
En el estudio IMMHANCE se incluyeron 507 pacientes (407 aleatorizados al grupo de risankizumab 150 mg y 100 al grupo de placebo). Los pacientes recibieron tratamiento en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas. Los pacientes asignados inicialmente al grupo de risankizumab que alcanzaron una sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 28 fueron realeatorizados para seguir recibiendo risankizumab cada 12 semanas hasta la semana 88 (con 16 semanas de seguimiento tras la última dosis de risankizumab) o dejar de recibir el tratamiento.
En la semana 16, risankizumab fue superior a placebo en las variables coprimarias de sPGA “ausencia de lesiones” o “lesiones mínimas” (83,5% con risankizumab frente a 7,0% con placebo) y PASI 90 (73,2% con risankizumab frente a 2,0% con placebo).
De los 31 pacientes del estudio IMMHANCE con tuberculosis (TB) latente que no recibieron profilaxis durante el estudio, ninguno desarrolló TB activa durante el seguimiento medio de 55 semanas de tratamiento con risankizumab.
Entre los pacientes con sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 28 del estudio IMMHANCE, el 81,1% (90/111) de los que fueron aleatorizados para continuar el tratamiento con risankizumab mantuvieron esta respuesta en la semana 104, en comparación con el 7,1% (16/225) de los que fueron realeatorizados para dejar de recibir el tratamiento. De estos pacientes, el 63,1% (70/111) de los pacientes realeatorizados para continuar el tratamiento con risankizumab alcanzó una
respuesta sPGA “ausencia de lesiones” en la semana 104 en comparación con el 2,2% (5/225) de los pacientes que fueron realeatorizados para dejar de recibir el tratamiento.
Entre los pacientes que alcanzaron sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 28 y que recayeron a una respuesta sPGA moderada o grave tras dejar de recibir risankizumab, el 83,7% (128/153) recuperó la respuesta sPGA de “ausencia de lesiones” o “lesiones mínimas” tras 16 semanas de retratamiento. Se observó que la pérdida de respuesta sPGA de “ausencia de lesiones”
o “lesiones mínimas” se produjo desde las 12 semanas tras haber omitido una dosis. Entre los pacientes que fueron realeatorizados para dejar de recibir el tratamiento, el 80,9% (182/225) recayó, y la mediana de tiempo hasta la recaída fue de 295 días. No se identificó ninguna característica que pudiera predecir el tiempo de pérdida de respuesta ni la probabilidad de recuperar la respuesta a nivel de cada paciente.
IMMVENT
En el estudio IMMVENT se incluyeron 605 pacientes (301 aleatorizados a risankizumab y 304 a adalimumab). Los pacientes aleatorizados a risankizumab recibieron 150 mg del tratamiento en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas. Los pacientes aleatorizados a adalimumab recibieron 80 mg en la semana 0, 40 mg en la semana 1 y 40 mg en semanas alternas hasta la semana 15. A partir de la semana 16, los pacientes del grupo con adalimumab continuaron o cambiaron de tratamiento según la respuesta:
- <PASI 50 cambiaron a risankizumab
- PASI 50 a <PASI 90 fueron realeatorizados para continuar con adalimumab o cambiar a risankizumab
- PASI 90 continuaron recibiendo adalimumab
Los resultados se presentan en la Tabla 5.
Tabla 5: Resultados de eficacia y calidad de vida en la semana 16 en adultos con psoriasis en placas en el estudio IMMVENT
Risankizumab (N=301) n (%) | Adalimumab (N=304) n (%) | |
| sPGA “ausencia de lesiones” o “lesiones mínimas”a | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 o 1b | 198 (65,8) | 148 (48,7) |
En todas las comparaciones se alcanzó p<0,001. a Variables coprimarias. b Sin impacto en la calidad de vida relacionada con la salud | ||
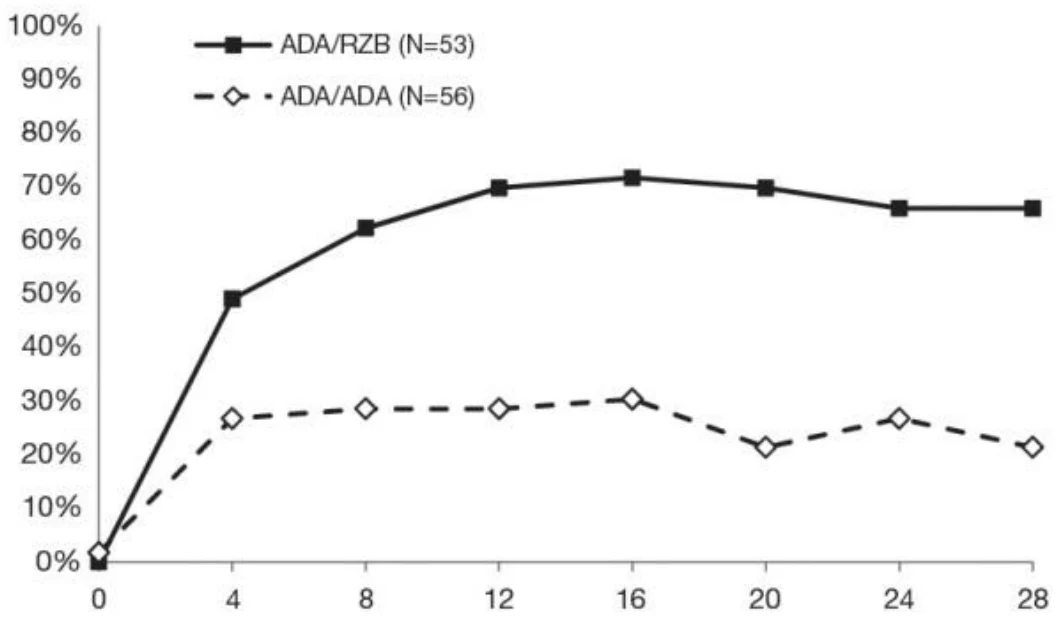
En los pacientes que alcanzaron una respuesta PASI 50 a <PASI 90 con adalimumab en la semana 16 y fueron realeatorizados, se observaron diferencias en las tasas de respuesta PASI 90 entre el cambio a risankizumab y la continuación con adalimumab a las 4 semanas después de la realeatorización (49,1% frente a 26,8%, respectivamente).
Los resultados tras 28 semanas desde la realeatorización se muestran en la Tabla 6 y Figura 4.
Tabla 6: Resultados de eficacia 28 semanas tras la realeatorización en el estudio IMMVENT
Cambio a risankizumab (N=53) n (%) | Continuación con adalimumab (N=56) n (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| En todas las comparaciones se alcanzó p<0,001. | ||
Figura 4: Evolución temporal de PASI 90 tras la realeatorización en el estudio IMMVENT
Porcent
aje de paci
ent
es
Semanas tras la realeatorización
ADA/ADA: pacientes aleatorizados a adalimumab que continuaron con adalimumab ADA/RZB: pacientes aleatorizados a adalimumab que cambiaron a risankizumab p<0,05 en la semana 4 y p <0,001 en cada punto temporal a partir de la semana 8
En los 270 pacientes que cambiaron de adalimumab a risankizumab sin un periodo de lavado, el perfil de seguridad de risankizumab fue similar al de los pacientes que iniciaron el tratamiento con risankizumab después del lavado del tratamiento sistémico previo.
Psoriasis en placas que afecta al cuero cabelludo o a la zona genital
Se evaluó la eficacia y seguridad de risankizumab en un estudio multicéntrico, aleatorizado, doble ciego y controlado con placebo (UNLIMMITED) en el que participaron sujetos a partir de 18 años de edad con psoriasis del cuero cabelludo de moderada a grave (UNLIMMITED-S), definida como un índice de intensidad de la psoriasis del cuero cabelludo (PSSI) ≥12, una valoración global por parte del investigador del cuero cabelludo (IGA del cuero cabelludo) ≥3 y ≥30 % del cuero cabelludo afectado,
o con psoriasis genital de moderada a grave (UNLIMMITED-G), definida como una valoración global por parte del médico de los genitales (sPGA-G) basal ≥3. Todos los sujetos tenían una BSA basal ≥1 % y una sPGA basal ≥3.
En UNLIMMITED, los sujetos fueron aleatorizados para recibir risankizumab 150 mg o placebo por vía subcutánea en las semanas 0 y 4. A partir de la semana 16, todos los sujetos recibieron risankizumab 150 mg cada 12 semanas hasta la última dosis en la semana 40.
Área del cuero cabelludo (UNLIMMITED-S)
En el estudio UNLIMMITED-S participaron 105 sujetos. La afectación en la BSA basal era ≥10 % en el 61,9 % de los sujetos y <10 % en el 38,1 % de los sujetos. La afectación media basal en la BSA era del 16,8 %. En el momento basal, el 76,2 % de los sujetos tenían sPGA = 3 y el 23,8 % tenían sPGA =
4.
En el momento basal, el 54,3 % de los sujetos no había recibido ningún tratamiento sistémico (ni biológico ni no biológico), el 0 % de los sujetos había recibido fototerapia previa, el 15,2 % había recibido tratamiento sistémico no biológico previo y el 37,1 % había recibido tratamiento biológico previo.
Los resultados de las variables primaria y secundarias clave se presentan en la Tabla 7.
Tabla 7. Resultados de eficacia en adultos con psoriasis del cuero cabelludo en el estudio UNLIMMITED-S en la semana 16
| Variable | Risankizumab (N = 51) n (%) | Placebo (N = 54) n (%) | Diferencia entre tratamientos (IC del 95 %) |
| IGA del cuero cabelludo aclarada o mínima (0 o 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Cambio medio con respecto al valor basal en la PSS | N = 44 –6,0 | N = 49 –1,0 | –5,0 [–6,6; –3,3] |
Todas las comparaciones alcanzaron un valor p <0,001, diferencia entre tratamientos ajustada (IC del 95 %). a Variable primaria. b Mejoría ≥75 % con respecto al valor basal en el PSSI. c Mejoría ≥90 % con respecto al valor basal en el PSSI. d Mejoría del 100 % con respecto al valor basal en el PSSI. | |||
Una mayor proporción de sujetos tratados con risankizumab alcanzaron una puntuación en la IGA del cuero cabelludo de 0 en la semana 16 en comparación con placebo (41,2 % frente a 11,1 %, respectivamente).
Se alcanzó una respuesta en la escala numérica de valoración (NRS) del prurito del cuero cabelludo, definida como una mejoría (reducción) ≥4 puntos con respecto al valor basal en la NRS del prurito del cuero cabelludo entre los sujetos con puntuaciones basales ≥4, en una mayor proporción de los sujetos tratados con risankizumab en la semana 16 en comparación con placebo (50,0 % frente a 11,1 %, respectivamente).
Una mayor proporción de sujetos tratados con risankizumab alcanzaron una puntuación en el DLQI de 0 o 1 (sin impacto en la calidad de vida relacionada con la salud) en la semana 16 en comparación con placebo (47,1 % frente a 11,1 %, respectivamente).
Zona genital (UNLIMMITED-G)
En el estudio UNLIMMITED-G participaron 109 sujetos. La afectación basal en la BSA fue ≥10 % en el 63,3 % de los sujetos y <10 % en el 36,7 % de los sujetos. La afectación basal media en la BSA fue del 17,2 %. En el momento basal, el 80,7 % de los sujetos tenían sPGA = 3 y 19,3 % tenían sPGA = 4.
En el momento basal, el 61,5 % de los sujetos no había recibido ningún tratamiento sistémico (ni biológico ni no biológico), el 2,8 % de los sujetos había recibido fototerapia previa, el 16,5 % había recibido tratamiento sistémico no biológico previo y el 25,7 % había recibido tratamiento biológico previo.
Los resultados de la variable primaria y de todas las variables secundarias se presentan en la Tabla 8.
Tabla 8. Resultados de eficacia en adultos con psoriasis genital en el estudio UNLIMMITED-G en la semana 16
| Variable | Risankizumab (N = 55) n (%) | Placebo (N = 54) n (%) | Diferencia entre tratamientos (IC del 95 %) |
| sPGA-G aclarada o mínima (0 o 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA-G aclarada (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI de 0 o 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| Reducción en GPI-NRS ≥4 puntos con respecto al valor basalc | N = 41 20 (48,8) | N=45 3 (6,7) | 43,0 [26,6; 59,3] |
| Puntuación en el ítem 2 de GenPs-SFQ de 0 (nunca) o 1 (rara vez)d,e | N = 31 22 (71,0) | N = 32 7 (21,9) | 46,1 [26,7; 65,6] |
Todas las comparaciones alcanzaron un valor p <0,001, diferencia entre tratamientos ajustada (IC del 95 %). a Variable primaria. b Una puntuación total en el DLQI de 0 o 1 indica que la afección cutánea no tiene ningún impacto en la calidad de vida relacionada con la salud del paciente. c Mejoría de la intensidad del prurito genital, determinada por una reducción de al menos 4 puntos en la escala numérica de valoración (NRS) del prurito de la psoriasis genital (GPI) de 11 puntos de la escala de síntomas de la psoriasis genital (GPSS) entre los sujetos con una puntuación basal ≥4. d El ítem 2 del cuestionario sobre la frecuencia sexual en la psoriasis genital (GenPs-SFQ, Genital Psoriasis Sexual Frequency Questionnaire) mide el impacto percibido por los pacientes en su salud sexual debido a la psoriasis en la zona genital con respecto a la frecuencia de la actividad sexual (coito u otras actividades) en la última semana (utiliza una escala de 0 a 4, en la que las puntuaciones más altas indican mayores limitaciones). e Entre los sujetos con puntuaciones basales ≥2. | |||
Los sujetos tratados con risankizumab lograron una mayor reducción en la intensidad de los síntomas de la psoriasis en la zona genital (picor, dolor, molestias, escozor, quemazón, enrojecimiento, descamación y agrietamiento) con respecto al valor basal, según la puntuación en la escala GPSS en la semana 16, en comparación con placebo. Los cambios con respecto al valor basal en las puntuaciones totales de la escala GPSS en la semana 16 fueron de –26,5 para risankizumab y –1,0 para placebo.
Una mayor proporción de sujetos tratados con risankizumab en comparación con placebo lograron una reducción de al menos 2 puntos en la evaluación global por parte del paciente de la psoriasis genital (PatGA-Genital), entre los sujetos con una puntuación basal ≥2 (71,7 % frente a 22,9 %, respectivamente).
El perfil de seguridad de risankizumab en los estudios UNLIMMITED-S y UNLIMMITED-G fue consistente con el perfil de seguridad observado en los estudios previos en pacientes con psoriasis en placas.
Artritis psoriásica
Se ha demostrado que risankizumab mejora los signos y síntomas, la función física, la calidad de vida relacionada con la salud y la proporción de pacientes sin progresión radiográfica en adultos con artritis psoriásica activa (APs).
La seguridad y eficacia de risankizumab se evaluó en 1 407 pacientes con APs activa en 2 estudios aleatorizados, doble ciego y controlados con placebo (964 en el estudio KEEPSAKE1 y 443 en el estudio KEEPSAKE2).
Los pacientes de estos estudios tenían un diagnóstico de APs desde hacía al menos 6 meses, conforme a los criterios de clasificación de la artritis psoriásica (Classification Criteria for Psoriatic Arthritis, CASPAR), una mediana de duración de la APs de 4,9 años al inicio, ≥5 articulaciones dolorosas y ≥5 articulaciones inflamadas, y psoriasis en placas activa o psoriasis ungueal al inicio. El 55,9% de los pacientes tenía un BSA con psoriasis en placas activa ≥3%. El 63,4% y el 27,9% de los pacientes presentaban entesitis y dactilitis, respectivamente. En KEEPSAKE1, donde se evaluó más a fondo la psoriasis ungueal, el 67,3% tenía psoriasis ungueal.
En ambos estudios, los pacientes fueron aleatorizados para recibir risankizumab 150 mg o placebo en las semanas 0, 4 y 16. A partir de la semana 28, todos los pacientes recibieron risankizumab cada 12 semanas.
En el estudio KEEPSAKE1, todos los pacientes habían tenido previamente una respuesta inadecuada o intolerancia al tratamiento con FAME no biológicos y no habían recibido fármacos biológicos con anterioridad. En el estudio KEEPSAKE2, el 53,5% de los pacientes había tenido previamente una respuesta inadecuada o intolerancia al tratamiento con FAMEs no biológicos y el 46,5% de los pacientes había tenido previamente una respuesta inadecuada o intolerancia al tratamiento biológico.
En ambos estudios, el 59,6% de los pacientes recibía metotrexato (MTX) concomitante, el 11,6% recibía FAMEs no biológicos concomitantes distintos de MTX y el 28,9% recibía risankizumab en monoterapia.
Respuesta clínica
El tratamiento con risankizumab dio como resultado una mejoría significativa en las medidas de actividad de la enfermedad en comparación con placebo en la semana 24. En ambos estudios, la variable primaria fue la proporción de pacientes que alcanzó una respuesta ACR (American College of Rheumatology, por sus siglas en inglés) 20 en la semana 24. Los resultados principales de la eficacia se muestran en la Tabla 9.
Tabla 9. Resultados de eficacia en los estudios KEEPSAKE1 y KEEPSAKE2
| KEEPSAKE1 | KEEPSAKE2 | |||||||||
| Variable | Placebo N=481 n (%) | Risankizumab N=483 n (%) | Placebo N=219 n (%) | Risankizumab N=224 n (%) | ||||||
| Respuesta ACR20 | ||||||||||
| Semana 16 | 161 (33,4) | 272 (56,3)a | 55 (25,3) | 108 (48,3)a | ||||||
| Semana 24 | 161 (33,5) | 277 (57,3)a | 58 (26,5) | 115 (51,3)a | ||||||
| Semana 52* | - | 338/433 (78,1) | - | 131/191 (68,6) | ||||||
| Respuesta ACR50 | ||||||||||
| Semana 24 | 54 (11,3) | 162 (33,4)b | 20 (9,3) | 59 (26,3)b | ||||||
| Semana 52* | - | 209/435 (48,0) | - | 72/192 (37,5) | ||||||
| Respuesta ACR70 | ||||||||||
| Semana 24 | 23 (4,7) | 74 (15,3)b | 13 (5,9) | 27 (12,0)c | ||||||
| Semana 52* | - | 125/437 (28,6) | - | 37/192 (19,3) | ||||||
| Resolución de la entesitis (LEI = 0) | ||||||||||
| Semana 24* | 156/448 (34,8)d | 215/444 (48,4)a, d | - | - | ||||||
| Semana 52* | - | 244/393 (62,1)d | - | - | ||||||
| Resolución de la dactilitis (LDI = 0) | ||||||||||
| Semana 24* | 104/204 (51,0)e | 128/188 (68,1)a, e | - | - | ||||||
| Semana 52* | - | 143/171 (83,6)e | - | - | ||||||
| Respuesta de actividad mínima de la enfermedad (MDA) | ||||||||||
| Semana 24 | 49 (10,2) | 121 (25,0)a | 25 (11,4) | 57 (25,6)a | ||||||
| Semana 52* | - | 183/444 (41,2) | - | 61/197 (31,0) | ||||||
*se muestran los datos de los pacientes disponibles en formato n/N observados (%).
| ||||||||||
Respuesta a lo largo del tiempo
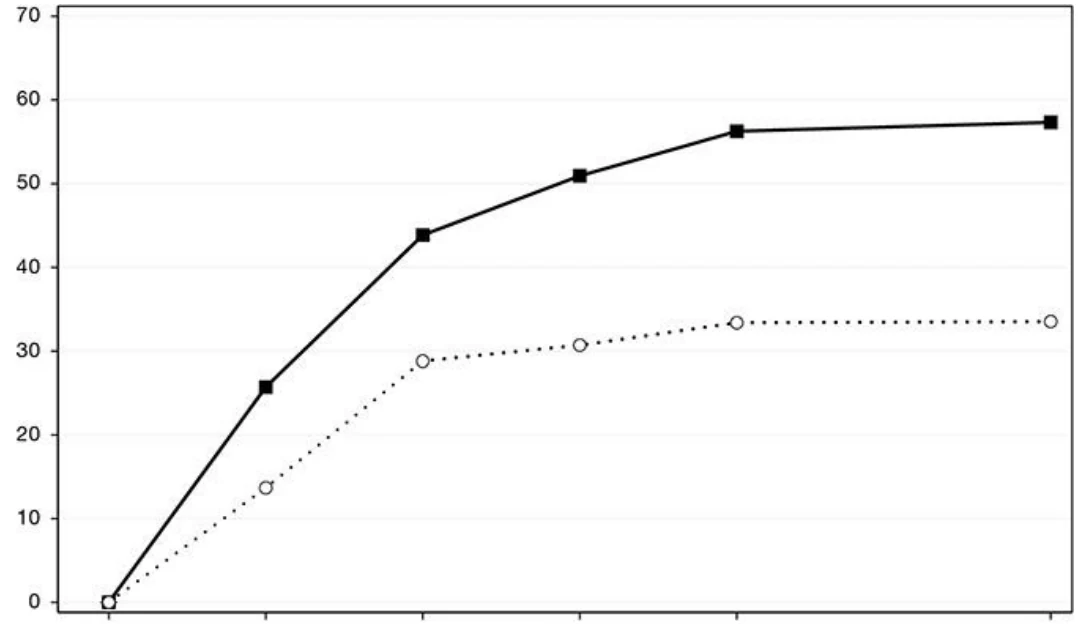
En KEEPSAKE1, se observó una mayor respuesta ACR20 en el grupo de risankizumab en comparación con placebo ya en la semana 4 (25,7%) y la diferencia entre tratamientos continuó a lo largo del tiempo hasta la semana 24 (Figura 5).
Figura 5. Porcentaje de pacientes que lograron respuestas ACR20 en el estudio KEEPSAKE1 hasta la semana 24
Tasa de res
puest
as ACR20 (
%)
Inicio Semana 4 Semana 8 Semana 12 Semana 16 Semana 24 Visita
○○○○○○○ Placebo (N=481) ──■── Risankizumab
(N=483)
Ya en la semana 4, se observó una mayor respuesta ACR20 con risankizumab en comparación con placebo en el 19,6% de los pacientes del estudio KEEPSAKE2.
Las respuestas observadas en los grupos de risankizumab fueron similares, independientemente del uso concomitante de FAME no biológico, el número de FAMEs no biológicos previos, la edad, el sexo, la raza y el IMC. En el estudio KEEPSAKE2, las respuestas se observaron independientemente del tratamiento previo con fármacos biológicos.
El perfil de seguridad de risankizumab con un máximo de 52 semanas de exposición fue acorde con el perfil observado hasta la semana 24.
En ambos estudios, la proporción de pacientes que alcanzó los criterios de respuesta de la artritis psoriásica (PsA Response Criteria, PsARC) modificados en la semana 24 fue mayor con risankizumab que con placebo. Además, en la semana 24, los pacientes que recibieron risankizumab lograron una mejoría superior en la puntuación de actividad de la enfermedad en 28 articulaciones (Disease Activity Score [28 joints], DAS28) usando la proteína C reactiva (PCR) (DAS28-PCR), en comparación con los que recibieron placebo. Las mejorías en PsARC y DAS28-PRC se mantuvieron hasta la semana 52.
El tratamiento con risankizumab dio como resultado una mejoría de los componentes individuales de la respuesta ACR, el índice de discapacidad del cuestionario de evaluación de la salud (Health Assessment Questionnaire-Disability Index, HAQ-DI), la evaluación del dolor y la proteína C reactiva ultrasensible (PCR-US), en comparación con placebo.
El tratamiento con risankizumab mejoró de forma estadísticamente significativa las manifestaciones cutáneas de la psoriasis en pacientes con APs.
El tratamiento con risankizumab dio como resultado una mejoría estadísticamente significativa en las puntuaciones del índice de intensidad de la psoriasis ungueal modificado (modified Nail Psoriasis Severity Index, mNAPSI) y de la evaluación global del médico de la psoriasis ungueal (Physician’s
Global Assessment of Fingernail Psoriasis, PGA-F) de 5 puntos, en pacientes con psoriasis ungueal al inicio del estudio KEEPSAKE1 (67,3%). Esta mejoría se mantuvo hasta la semana 52 (ver Tabla 10).
Tabla 10. Resultados de eficacia en la psoriasis ungueal en el estudio KEEPSAKE1
| Placebo N=338 | Risankizumab N=309 | ||||
| Cambio con respecto al inicio en mNAPSIa | |||||
| Semana 24 | −5,57 | −9,76b | |||
| Semana 52 | - | −13,64 | |||
| Cambio con respecto al inicio en PGA-Fa | |||||
| Semana 24 | −0,4 | −0,8b | |||
| Semana 52 | - | −1,2 | |||
| Ausencia de lesiones/lesiones mínimas y mejoría de grado ≥2 en PGA-Fc | |||||
| Semana 24, n (%) | 30 (15,9) | 71 | |||
| (37,8)d | |||||
| Semana 52, n (%) | - | 105 (58,0) | |||
| |||||
Respuesta radiográfica
En el estudio KEEPSAKE1, la inhibición de la progresión del daño estructural se evaluó mediante radiografías y se expresó como el cambio en la puntuación total de Sharp modificada (modified Total Sharp Score, mTSS) en la semana 24, en comparación con el valor inicial. La puntuación mTSS se modificó para la APs mediante la adición de las articulaciones interfalángicas distales (IFD) de la mano. En la semana 24, la progresión media del daño estructural con risankizumab (mTSS media de 0,23), en comparación con placebo (mTSS media de 0,32) no fue estadísticamente significativa. En la semana 24, la proporción de pacientes sin progresión radiográfica (definida como un cambio con respecto al valor inicial en mTSS ≤0) fue mayor con risankizumab (92,4%) que con placebo (87,7%). Esta respuesta se mantuvo hasta la semana 52.
Función física y calidad de vida relacionada con la salud
En ambos estudios, los pacientes tratados con risankizumab presentaron una mejoría estadísticamente significativa con respecto al inicio en la función física evaluada mediante el HAQ-DI en la semana 24 (KEEPSAKE1 [−0,31] en comparación con placebo [−0,11] [p ≤0,001]), (KEEPSAKE2 [−0,22] en comparación con placebo [−0,05] [p ≤0,001]). En la semana 24, una mayor proporción de pacientes había logrado una reducción clínicamente significativa de al menos 0,35 puntos en el HAQ-DI con respecto al inicio en el grupo de risankizumab en comparación con el de placebo. Las mejorías en la función física se mantuvieron hasta la semana 52.
En ambos estudios, los pacientes tratados con risankizumab mostraron mejorías significativas en las puntuaciones del resumen del componente físico del SF-36 V2 y en las puntuaciones en FACIT-Fatiga en la semana 24, en comparación con placebo, y las mejorías se mantuvieron hasta la semana 52.
Al inicio del estudio, se notificó la presencia de espondilitis psoriásica en el 19,6% de los pacientes (7,9% diagnosticados por radiografía o resonancia magnética) del estudio KEEPSAKE1 y en el 19,6% (5% diagnosticados por radiografía o resonancia magnética) de los pacientes del estudio KEEPSAKE2. Los pacientes con espondilitis psoriásica evaluada clínicamente que recibieron tratamiento con risankizumab presentaron mejorías con respecto al inicio en las puntuaciones del índice de actividad de la espondilitis anquilosante de Bath (Bath Ankylosing Spondylitis Disease Activity Index, BASDAI), en comparación con placebo en la semana 24. Las mejorías se mantuvieron hasta la semana 52. No hay datos suficientes que sean indicativos de la eficacia de risankizumab en pacientes con artropatía psoriásica similar a la espondilitis anquilosante confirmada por radiografía o resonancia magnética, debido al reducido número de pacientes estudiados.
Población pediátrica
Psoriasis en placas en la población pediátrica
Se evaluaron la eficacia, la seguridad y la farmacocinética de risankizumab en un total de 137 pacientes pediátricos de 6 a menos de 18 años de edad en un estudio de cuatro partes (OptIMMize-1) en el que se incluyeron 12, 82, 13 y 30 pacientes en las partes 1, 2, 3 y 4, respectivamente. Los pacientes que completaron este estudio tuvieron la oportunidad de participar en el estudio de extensión abierta, OptIMMize-2.
OptIMMize-1
La parte 2 incluyó una cohorte aleatorizada, enmascarada para el evaluador de la eficacia y controlada con tratamiento activo, en la que participaron pacientes pediátricos de 12 a menos de 18 años de edad. La parte 4 incluyó una cohorte abierta y de un solo grupo en la que participaron pacientes pediátricos de 6 a menos de 12 años de edad . Los pacientes incluidos presentaban psoriasis en placas de moderada a grave, definida como una afectación de la BSA ≥10 % con una puntuación sPGA ≥3 o una puntuación PASI ≥12.
En la parte 2 y parte 4, los pacientes con un peso ≥40 kg recibieron 150 mg de risankizumab y los pacientes con un peso <40 kg recibieron 55 mg de risankizumab en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas. Las variables coprimarias fueron una puntuación sPGA de “ausencia de lesiones” o “lesiones mínimas” (0 o 1) y una puntuación PASI 75 en la semana 16.
En la parte 2, los pacientes tenían una puntuación PASI media basal de 15,7 y una BSA media del 18,0 %. Un total del 3,7 % había recibido tratamiento biológico previo. Los pacientes fueron aleatorizados en una proporción 2:1 para recibir risankizumab (N = 54) o ustekinumab (N = 28). Los pacientes aleatorizados a ustekinumab recibieron 0,75 mg/kg si pesaban <60 kg, 45 mg si pesaban entre 60 y <100 kg y 90 mg si pesaban ≥100 kg, en la semana 0 y la semana 4. En la semana 16, los pacientes que recibieron ustekinumab pasaron a recibir risankizumab cada 12 semanas a partir de entonces. La duración del tratamiento fue de hasta 68 semanas.
En la parte 4, los pacientes tenían una puntuación PASI media basal de 14,7 y una BSA media del 14,5 %. Un total del 3,3 % había recibido tratamiento biológico previo. La duración del tratamiento fue de 52 semanas.
A continuación, se presentan los resultados de eficacia utilizando estadísticas descriptivas en OptIMMize-1 en la semana 16 del tratamiento inicial (ver Tabla 11).
Tabla 11. Resultados de eficacia en OptIMMize-1 en la semana 16
| Parte 2 | Parte 4 | ||
Risankizumab (N = 54) n (%) | Ustekinumab (N = 28) n (%) | Risankizumab (N = 30) n (%) | |
| sPGA “ausencia de lesiones” o “lesiones mínimas” (0 o 1)a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75 a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| sPGA “ausencia de lesiones” (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Variables coprimarias | |||
La eficacia se mantuvo hasta la semana 52, según la evaluación de las variables presentadas en la Tabla 11.
En la parte 2, los pacientes que inicialmente recibieron risankizumab y que alcanzaron una sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 16 fueron aleatorizados nuevamente para continuar con risankizumab cada 12 semanas hasta la semana 52 (N = 22) o fueron retirados del tratamiento (N = 21). En la semana 52, el 95,5 % (21/22) de los pacientes que continuaron con risankizumab mantuvieron una sPGA de “ausencia de lesiones” o “lesiones mínimas” en comparación con el 42,9 % (9/21) de los que fueron retirados del tratamiento con risankizumab.
En la parte 2, se observaron mejorías con respecto al valor basal en la calidad de vida relacionada con la salud de los pacientes tratados con risankizumab y ustekinumab, según la puntuación del índice de calidad de vida en dermatología en pacientes pediátricos (CDLQI: –7,4 y –6,8, respectivamente) en la semana 16 del tratamiento inicial.
En la parte 2, entre los sujetos con una puntuación basal de picor de al menos 4 puntos, el 64,9 % (24/37) de los sujetos tratados con risankizumab y el 57,1 % (8/14) de los tratados con ustekinumab presentaron una mejoría del picor en la semana 16 del tratamiento inicial, determinada mediante una reducción de al menos 4 puntos con respecto al valor basal en una escala numérica de valoración del picor de 11 puntos.
OptIMMize-2
En OptIMMize-2, se evaluaron la eficacia, la seguridad y la tolerabilidad a largo plazo de 150 mg o 55 mg (en función del peso) de risankizumab cada 12 semanas en 129 pacientes pediátricos de 6 a menos de 18 años de edad con psoriasis en placas de moderada a grave que habían completado su participación en OptIMMize-1. En OptiIMMize-2, las tasas de respuesta para PASI 75/90/100 y sPGA de “ausencia de lesiones” o “lesiones mínimas” se mantuvieron en los 36 pacientes que continuaron el tratamiento con risankizumab hasta la semana 108.
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Skyrizi en uno o más grupos de la población pediátrica en el tratamiento de la artritis psoriásica (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
La farmacocinética de risankizumab fue similar entre los pacientes con psoriasis en placas y los pacientes con artritis psoriásica.
Absorción
Risankizumab mostró una farmacocinética lineal con incrementos de la exposición proporcionales a la dosis en intervalos de dosis de 18 a 300 mg y de 0,25 a 1 mg/kg con la administración por vía subcutánea, y de 200 a 1200 mg y de 0,01 a 5 mg/kg con la administración por vía intravenosa.
Después de la administración subcutánea de risankizumab, las concentraciones plasmáticas máximas se alcanzaron entre 3 y 14 días después de la administración, con una biodisponibilidad absoluta estimada del 89%. Con la administración de dosis de 150 mg en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas, se estima que las concentraciones plasmáticas máximas y mínimas en estado estacionario son de 12 y 2 µg/ml, respectivamente.
Se ha demostrado la bioequivalencia entre una inyección única de risankizumab 150 mg y dos inyecciones de risankizumab 75 mg en jeringa precargada. También se ha demostrado la bioequivalencia entre la jeringa precargada y la pluma precargada de risankizumab 150 mg.
Distribución
La media (± desviación estándar) del volumen de distribución en estado estacionario (Vss) de risankizumab fue de 11,4 (±2,7) l en los estudios en fase III en pacientes con psoriasis, lo cual indica que la distribución de risankizumab se limita principalmente a los espacios vascular e intersticial.
Biotransformación
Los anticuerpos monoclonales IgG terapéuticos son típicamente degradados a pequeños péptidos y aminoácidos a través de las vías catabólicas, del mismo modo que las IgG endógenas. No se espera que risankizumab sea metabolizado por las enzimas del citocromo P450.
Eliminación
En los estudios en fase III, la media (± desviación estándar) del aclaramiento sistémico (CL) de risankizumab fue de 0,3 (±0,1) l/día en pacientes con psoriasis. La semivida media de eliminación terminal de risankizumab osciló entre los 28 y 29 días en los estudios en fase III en pacientes con psoriasis.
Como anticuerpo monoclonal IgG1, no cabe esperar que risankizumab se filtre en los riñones mediante filtración glomerular o se excrete como molécula intacta a través de la orina.
Linealidad/No linealidad
Risankizumab mostró una farmacocinética lineal con incrementos en la exposición sistémica (Cmáx y AUC) aproximadamente proporcionales a la dosis, en los intervalos de dosis evaluados de 18 a 300 mg
o de 0,25 a 1 mg/kg por vía subcutánea en sujetos sanos o con psoriasis.
Interacciones
Se realizó un estudio de interacciones en pacientes con psoriasis en placas para evaluar el efecto de la administración repetida de risankizumab sobre la farmacocinética de sustratos sensibles del citocromo P450 (CYP) utilizados como sondas. La exposición a cafeína (sustrato del CYP1A2), warfarina (sustrato del CYP2C9), omeprazol (sustrato del CYP2C19), metoprolol (sustrato del CYP2D6) y midazolam (sustrato del CYP3A) después del tratamiento con risankizumab fue similar a la exposición antes del tratamiento con risankizumab, lo cual es indicativo de que no existen interacciones de relevancia clínica a través de estas enzimas.
Los análisis de farmacocinética poblacional indicaron que la exposición a risankizumab no se vio afectada por el tratamiento concomitante utilizado por algunos pacientes con psoriasis en placas o artritis psoriásica durante los estudios clínicos.
Poblaciones especiales
Población pediátrica
Las exposiciones a risankizumab en pacientes de 6 a menos de 18 años de edad con psoriasis en placas fueron similares a las observadas en adultos. A las pautas posológicas recomendadas evaluadas en estos pacientes, las medianas estimadas de las concentraciones plasmáticas máximas y mínimas en estado estacionario fueron de 15,7 y 2,3 µg/ml, respectivamente, en pacientes con un peso ≥40 kg, y de 11,1 y 1,6 µg/ml, respectivamente, en pacientes con un peso <40 kg.
Pacientes de edad avanzada
De los 2 234 pacientes con psoriasis en placas expuestos a risankizumab, 243 tenían 65 años o más y 24 pacientes, 75 años o más. De los 1 542 pacientes con artritis psoriásica expuestos a risankizumab, 246 tenían 65 años o más y 34 pacientes, 75 años o más. No se observaron diferencias globales en la exposición a risankizumab entre los pacientes de edad avanzada y los de menor edad que recibieron risankizumab.
Pacientes con insuficiencia renal o hepática
No se han realizado estudios específicos para determinar el efecto de la insuficiencia renal o hepática en la farmacocinética de risankizumab. Sobre la base de los análisis de farmacocinética poblacional, la concentración sérica de creatinina, el aclaramiento de creatinina y los marcadores de la función hepática (ALT/AST/bilirrubina) no tuvieron un efecto significativo sobre el aclaramiento de risankizumab en pacientes con psoriasis en placas o artritis psoriásica.
Como anticuerpo monoclonal IgG1, risankizumab se elimina principalmente a través del catabolismo intracelular y no cabe esperar que se metabolice a nivel hepático por las enzimas del citocromo P450 ni que se elimine por vía renal.
Peso corporal
El aclaramiento y el volumen de distribución de risankizumab aumentan con el peso corporal, lo que puede resultar en una reducción de la eficacia en pacientes con elevado peso corporal (>130 kg). No obstante, esta observación se basa en un número limitado de pacientes. Actualmente no se recomienda un ajuste de dosis en función del peso corporal en pacientes adultos.
Sexo o raza
El sexo y la raza no ejercieron una influencia significativa sobre el aclaramiento de risankizumab en pacientes adultos con psoriasis en placas o artritis psoriásica. En un estudio de farmacocinética clínica en voluntarios sanos, no se detectaron diferencias clínicamente relevantes en la exposición a risankizumab en pacientes chinos o japoneses en comparación con pacientes caucásicos.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios de toxicidad a dosis repetidas, incluidas las evaluaciones de farmacología de seguridad, y según un estudio reforzado de toxicidad para el desarrollo pre y posnatal en monos cynomolgus a dosis de hasta 50 mg/kg por semana (que producen exposiciones de aproximadamente 70 veces la exposición clínica a la dosis humana máxima recomendada [MRHD]).
No se han realizado estudios de mutagenicidad y carcinogenicidad con risankizumab. En un estudio de toxicología a dosis repetidas de 26 semanas en monos cynomolgus con dosis de hasta 50 mg/kg por semana (aproximadamente 70 veces la exposición clínica con la DMRH), no se observaron lesiones
preneoplásicas ni neoplásicas, así como tampoco se detectaron efectos adversos inmunotóxicos ni cardiovasculares.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Acetato de sodio trihidrato
Ácido acético
Trehalosa dihidrato
Polisorbato 20
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
2 años
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 ºC y 8 ºC). No congelar.
Conservar la pluma precargada o la(s) jeringa(s) precargada(s) en el embalaje exterior para protegerlas de la luz.
Skyrizi en pluma precargada o en jeringa precargada se puede conservar fuera de la nevera (a una temperatura máxima de 25 ºC) durante un máximo de 24 horas en el embalaje original para protegerlo de la luz.
6.5 Naturaleza y contenido del envase
Skyrizi 150 mg solución inyectable en pluma precargada
Jeringa precargada de vidrio en una pluma precargada con una funda de aguja automática.
Skyrizi 150 mg solución inyectable en jeringa precargada
Jeringa precargada de vidrio con una aguja fija y capuchón, que dispone de un protector de aguja automático.
Skyrizi 150 mg se presenta en envases que contienen 1 pluma precargada o 1 jeringa precargada.
Skyrizi 75 mg solución inyectable en jeringa precargada
Jeringa precargada de vidrio con una aguja fija y capuchón, que dispone de un protector de aguja automático.
Skyrizi 75 mg se presenta en envases que contienen 2 jeringas precargadas.
Puede que solamente estén comercializados algunos tamaños de envases.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Skyrizi 150 mg solución inyectable en pluma precargada
Antes de la inyección, los pacientes deben sacar el envase de la nevera y dejar que alcance la temperatura ambiente sin exponerlo a la luz solar directa (de 30 a 90 minutos) y sin retirar la pluma precargada de su envase.
La solución debe ser de incolora a color amarillo y de transparente a ligeramente opalescente.
Skyrizi 150 mg y 75 mg solución inyectable en jeringa precargada
Antes de la inyección, los pacientes deben sacar el envase de la nevera y dejar que alcance la temperatura ambiente sin exponerlo a la luz solar directa (de 15 a 30 minutos) y sin retirar la jeringa precargada de su envase.
La solución debe ser de incolora a color amarillo y de transparente a ligeramente opalescente.
Se deben inyectar las dos jeringas precargadas de 75mg para administrar la dosis completa de 150 mg
Precauciones especiales generales
Antes del uso, se recomienda realizar una inspección visual de cada pluma precargada o jeringa precargada. La solución puede contener algunas partículas de translúcidas a blancas procedentes del propio producto. Skyrizi no se debe utilizar si la solución está turbia, tiene un color distinto o contiene partículas grandes. No agite la pluma precargada ni la jeringa precargada.
Las instrucciones de uso detalladas se describen en el prospecto.
Cada pluma precargada o jeringa precargada es de un solo uso.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
Skyrizi 150 mg solución inyectable en pluma precargada
EU/1/19/1361/002
Skyrizi 150 mg solución inyectable en jeringa precargada
EU/1/19/1361/003
Skyrizi 75 mg solución inyectable en jeringa precargada
EU/1/19/1361/001
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 26/abril/2019
Fecha de la última renovación: 05/enero/2024
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu y en la página web de la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) (http://www.aemps.gob.es/).
Skyrizi 55 mg solución inyectable en jeringa precargada
1. NOMBRE DEL MEDICAMENTO
Skyrizi 55 mg solución inyectable en jeringa precargada
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada jeringa precargada contiene 55 mg de risankizumab en 0,37 ml de solución.
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) producido en células de Ovario de Hámster Chino por tecnología de ADN recombinante.
Excipientes con efecto conocido
Este medicamento contiene 0,07 mg de polisorbato 20 en cada dosis de 55 mg.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable (inyectable)
La solución es de incolora a color amarillo y de transparente a ligeramente opalescente.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Psoriasis en placas en la población pediátrica
Skyrizi está indicado para el tratamiento de la psoriasis en placas de moderada a grave en niños y adolescentes a partir de 6 años de edad que son candidatos a tratamiento sistémico.
4.2. Posología y forma de administración
Este medicamento ha de utilizarse bajo la dirección y la supervisión de un médico que tenga experiencia en el diagnóstico y el tratamiento de las enfermedades para las que Skyrizi está indicado.
Posología
Psoriasis en placas en la población pediátrica (de 6 a menos de 18 años de edad)
La dosis recomendada para pacientes pediátricos se basa en el peso corporal (Tabla 1) y se administra mediante una inyección subcutánea en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas.
Tabla 1. Dosis recomendada para la psoriasis en placas en la población pediátrica
| Peso corporal en el momento de la administración | Dosis recomendada |
| <40 kg | 55 mg (administrados mediante una inyección en jeringa precargada de 55 mg) |
| ≥40 kg | 150 mg (administrados mediante dos inyecciones en jeringa precargada de 75 mg o una inyección en jeringa precargada o pluma precargada de 150 mg)* |
*Para niños y adolescentes con un peso igual o superior a 40 kg, consulte las Fichas Técnicas de Skyrizi 150 mg en pluma precargada, 150 mg en jeringa precargada y 75 mg en jeringa precargada.
Para la indicación anterior, se debe considerar la suspensión del tratamiento en los pacientes que no hayan respondido al cabo de 16 semanas de tratamiento. Algunos pacientes con psoriasis en placas con una respuesta parcial al inicio podrían mejorar posteriormente con la continuación del tratamiento más allá de las 16 semanas.
Dosis omitida
Si se omite una dosis, esta se debe administrar lo antes posible. Posteriormente, se reanudará la administración según la pauta posológica habitual.
Poblaciones especiales
Insuficiencia renal o hepática
No se han realizado estudios específicos para evaluar el efecto de la insuficiencia renal o hepática sobre la farmacocinética de risankizumab. En general, no se espera que estas afecciones tengan un impacto significativo sobre la farmacocinética de los anticuerpos monoclonales y no se considera necesario un ajuste de dosis (ver sección 5.2).
Población pediátrica
El uso de risankizumab en niños menores de 6 años para la indicación de psoriasis en placas de moderada a grave no es apropiado.
Pacientes con sobrepeso
No se requiere un ajuste de dosis (ver sección 5.2).
Forma de administración
Skyrizi se administra mediante inyección subcutánea.
La inyección se debe administrar en el muslo o el abdomen. Los pacientes no se deben inyectar en zonas de la piel que presenten sensibilidad, hematomas, eritema, induración o que estén afectadas por la psoriasis.
Los pacientes se podrán autoinyectar Skyrizi tras haber recibido formación sobre la técnica de inyección subcutánea. En niños y adolescentes de 10 a menos de 18 años de edad, se recomienda que Skyrizi sea administrado por un adulto o bajo la supervisión de un adulto. En niños de 6 a menos de 10 años de edad, Skyrizi lo debe administrar un adulto. Se indicará a los pacientes que lean las “Instrucciones de uso” que se facilitan en el prospecto antes de la administración.
La administración de Skyrizi en la parte superior externa del brazo solo debe realizarla un profesional sanitario o un cuidador.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Infecciones activas clínicamente importantes (p. ej., tuberculosis activa, ver sección 4.4).
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Infecciones
Risankizumab puede aumentar el riesgo de infección.
En los pacientes con una infección crónica, antecedentes de infección recurrente o factores de riesgo de infección conocidos, risankizumab se debe usar con precaución. El tratamiento con risankizumab no se debe iniciar en pacientes con cualquier infección activa clínicamente importante hasta que la infección se resuelva o se trate adecuadamente.
Se deben dar instrucciones a los pacientes en tratamiento con risankizumab para que consulten con su médico si apareciesen signos o síntomas indicativos de una infección crónica o aguda clínicamente importante. Si un paciente desarrolla una infección de este tipo o no responde al tratamiento habitual para la infección, se le debe vigilar estrechamente y no se le debe administrar risankizumab hasta que la infección se haya resuelto.
Tuberculosis
Antes de iniciar el tratamiento con risankizumab, se debe comprobar si el paciente padece tuberculosis (TB). En los pacientes tratados con risankizumab se debe monitorizar la presencia de signos y síntomas de TB activa. Antes de iniciar el tratamiento con risankizumab, se debe considerar instaurar un tratamiento antituberculoso en pacientes con antecedentes previos de TB latente o activa en los que no se haya podido confirmar la administración de un ciclo de tratamiento adecuado.
Vacunas
Antes de iniciar el tratamiento con risankizumab, se debe considerar la administración de todas las vacunas adecuadas de acuerdo con las guías de vacunación vigentes. Si un paciente ha recibido una vacuna de organismos vivos (vírica o bacteriana), se recomienda esperar al menos 4 semanas antes de iniciar el tratamiento con risankizumab. Los pacientes en tratamiento con risankizumab no deben recibir vacunas de organismos vivos durante el tratamiento y hasta al menos 21 semanas después (ver sección 5.2).
Hipersensibilidad
Se han notificado reacciones de hipersensibilidad graves, incluida la anafilaxia, con el uso de risankizumab (ver sección 4.8). Si aparece una reacción de hipersensibilidad grave, se debe interrumpir inmediatamente la administración de risankizumab e iniciar el tratamiento apropiado.
Excipientes con efecto conocido
Polisorbato
Este medicamento contiene 0,07 mg de polisorbato 20 en cada dosis de 55 mg. Los polisorbatos pueden causar reacciones alérgicas.
Sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por jeringa precargada; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se prevé que risankizumab presente metabolismo hepático ni eliminación renal. No se espera que se produzcan interacciones entre risankizumab e inhibidores, inductores o sustratos de enzimas metabolizadoras de medicamentos, y no es necesario un ajuste de dosis (ver sección 5.2).
Terapia inmunosupresora concomitante o fototerapia
No se ha evaluado la seguridad y eficacia de risankizumab en combinación con fármacos inmunosupresores, incluidos los medicamentos biológicos, o fototerapia.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Las mujeres en edad fértil deben utilizar métodos anticonceptivos efectivos durante el tratamiento y hasta al menos 21 semanas después del tratamiento.
Embarazo
No hay datos o estos son limitados (datos en menos de 300 embarazos) relativos al uso de risankizumab en mujeres embarazadas. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción. Como medida de precaución, es preferible evitar el uso de risankizumab durante el embarazo.
Lactancia
Se desconoce si risankizumab se excreta en la leche materna. Se sabe que las IgG humanas se excretan en la leche materna durante los primeros días después del nacimiento y, poco después, se produce un descenso hasta concentraciones bajas; en consecuencia, no se puede descartar el riesgo para el lactante durante este breve periodo. Se debe decidir si es necesario interrumpir el tratamiento con risankizumab tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento con risankizumab para la madre.
Fertilidad
No se ha evaluado el efecto de risankizumab sobre la fertilidad en humanos. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de fertilidad.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de risankizumab sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas más frecuentemente fueron infecciones de las vías respiratorias altas (13,0% en la psoriasis).
Tabla de reacciones adversas
Las reacciones adversas con risankizumab en los estudios clínicos (Tabla 2) se presentan según la clasificación por órganos y sistemas de MedDRA empleando la siguiente convención: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); muy raras (<1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos
disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 2: Tabla de reacciones adversas
| Clasificación por órganos y sistemas | Frecuencia | Reacciones adversas |
| Infecciones e infestaciones | Muy frecuentes | Infecciones de las vías respiratorias altasa |
| Frecuentes | Infecciones por tiñab | |
| Poco frecuentes | Foliculitis | |
| Trastornos del sistema inmunológico | Raras | Reacciones anafilácticas |
| Trastornos del sistema nervioso | Frecuentes | Cefaleac |
| Trastornos de la piel y del tejido subcutáneo | Frecuentes | Prurito Erupción Eczema |
| Poco frecuentes | Urticaria | |
| Trastornos generales y alteraciones en el lugar de administración | Frecuentes | Fatigad Reacciones en el lugar de inyeccióne |
a Incluye: infección de las vías respiratorias (víricas, bacterianas o no especificadas), sinusitis (incluida la aguda), rinitis, nasofaringitis, faringitis (incluida la vírica), amigdalitis, laringitis, traqueítis. b Incluye: tiña del pie, tiña crural, tiña corporal, tiña versicolor, tiña de la mano, onicomicosis, dermatomicosis. c Incluye: cefalea, cefalea tensional, cefalea sinusal. d Incluye: fatiga, astenia. e Incluye: equimosis, eritema, hematoma, hemorragia, irritación, dolor, prurito, reacción, inflamación, induración y erupción en el lugar de inyección. | ||
Descripción de reacciones adversas seleccionadas
Infecciones
La tasa de infecciones fue de 75,5 eventos por cada 100 pacientes-año en los estudios clínicos de psoriasis y de 43,0 eventos por cada 100 pacientes-año en los estudios clínicos de artritis psoriásica, incluida la exposición a largo plazo a risankizumab. La mayoría de los casos eran no graves y de intensidad leve a moderada y no dieron lugar a la interrupción del tratamiento con risankizumab. La tasa de infecciones graves fue de 1,7 eventos por cada 100 pacientes-año en los estudios de psoriasis y de 2,6 eventos por cada 100 pacientes-año en los estudios de artritis psoriásica (ver sección 4.4).
Inmunogenicidad
Durante los ensayos clínicos de psoriasis, en los pacientes adultos tratados con risankizumab a la dosis clínica recomendada durante un máximo de 52 semanas, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes relacionados con el tratamiento en el 24% (263/1 079) y el 14% (150/1 079) de los pacientes evaluados, respectivamente. Para los pacientes expuestos al tratamiento a largo plazo con risankizumab en el estudio de extensión, el perfil de inmunogenicidad observado hasta 204 semanas de tratamiento fue consistente en comparación con las primeras 52 semanas de tratamiento.
Para la mayoría de los pacientes adultos con psoriasis, los anticuerpos anti-risankizumab, incluidos los anticuerpos neutralizantes, no se asociaron con cambios en la respuesta clínica ni en la seguridad. En unos pocos pacientes (aproximadamente 1%; 7/1000 en la semana 16 y 6/598 en la semana 52) con
altos títulos de anticuerpos (>128), la respuesta clínica pareció reducirse. La incidencia de reacciones en el lugar de inyección es numéricamente superior en los grupos anticuerpo anti-fármaco positivo en comparación con los grupos anticuerpo anti-fármaco negativos a corto plazo (16 semanas: 2,7% frente a 1,3%) y a largo plazo (52 semanas: 5,0% frente a 3,3%). Las reacciones en el lugar de inyección fueron de intensidad leve a moderada, ninguna fue grave y ninguna condujo a la interrupción de risankizumab.
Durante los ensayos clínicos de psoriasis, en los pacientes pediátricos de 6 a menos de 18 años de edad tratados con risankizumab a la dosis clínica recomendada durante un máximo de 52 semanas, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes relacionados con el tratamiento en el 14,8 % (13/88) y el 2,3 % (2/88) de los pacientes evaluados, respectivamente. Los anticuerpos anti-risankizumab no se asociaron con cambios en la respuesta clínica ni en la seguridad; sin embargo, el número de pacientes con resultado positivo para anticuerpos anti-risankizumab es demasiado pequeño para extraer conclusiones definitivas sobre el impacto en la eficacia y la seguridad de risankizumab.
En los pacientes adultos tratados con risankizumab a la dosis clínica recomendada durante un máximo de 28 semanas en ensayos clínicos de artritis psoriásica, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes durante el tratamiento en el 12,1% (79/652) y el 0% (0/652) de los pacientes evaluados, respectivamente. En los pacientes con artritis psoriásica, los anticuerpos anti-risankizumab no se asociaron a cambios en la respuesta clínica ni a la seguridad.
Artritis psoriásica
En general, el perfil de seguridad observado en los pacientes con artritis psoriásica tratados con risankizumab fue consistente con el perfil de seguridad observado en los pacientes con psoriasis en placas.
Pacientes de edad avanzada
La información de seguridad en pacientes con edad ≥65 años es limitada.
Población pediátrica
Se evaluó la seguridad de risankizumab en un ensayo de cuatro partes con pacientes pediátricos con psoriasis en placas de moderada a grave durante un máximo de 52 semanas en 137 pacientes pediátricos de 6 a menos de 18 años de edad. En general, el perfil de seguridad observado en los pacientes pediátricos con psoriasis en placas tratados con risankizumab fue coherente con el perfil de seguridad observado en los pacientes adultos con psoriasis en placas.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En caso de sobredosis, se recomienda vigilar al paciente para detectar signos o síntomas de reacciones adversas e instaurar el tratamiento sintomático apropiado inmediatamente.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Inmunosupresores, inhibidores de la interleuquina, código ATC: L04AC18
Mecanismo de acción
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) que se une selectivamente y con alta afinidad a la subunidad p19 de la citocina interleuquina 23 (IL-23) humana, sin unirse a la IL-12, e inhibe su interacción con el complejo receptor IL-23. La IL-23 es una citocina que participa en las respuestas inflamatorias e inmunitarias. Al impedir la unión de la IL-23 a su receptor, risankizumab inhibe la señalización celular dependiente de IL-23 y la liberación de citocinas proinflamatorias.
Efectos farmacodinámicos
En un estudio realizado en pacientes con psoriasis, la expresión de genes asociados al eje IL-23/IL-17 disminuyó en la piel después de dosis únicas de risankizumab. Asimismo, en las lesiones psoriásicas se observaron reducciones del grosor epidérmico, de la infiltración de células inflamatorias y de la expresión de marcadores de enfermedad psoriásica.
Eficacia clínica y seguridad
Psoriasis en placas en adultos
Se ha evaluado la eficacia y seguridad de risankizumab en 2 109 pacientes con psoriasis en placas de moderada a grave, en cuatro estudios multicéntricos, aleatorizados, doble ciego (ULTIMMA-1, ULTIMMA-2, IMMHANCE e IMMVENT). Los pacientes incluidos tenían 18 años de edad o más, con psoriasis en placas con un área de superficie corporal afectada (Body Surface Area, BSA) de ≥10%, una valoración global del médico (static Physician’s Global Assessment, sPGA) ≥3 en la evaluación general de la psoriasis (espesor/induración de las placas, eritema y descamación) en una escala de gravedad de 0 a 4, y una puntuación ≥12 en el índice de gravedad y área de psoriasis (Psoriasis Area and Severity Index, PASI), y eran candidatos a tratamiento sistémico o fototerapia.
En el total de los pacientes, la mediana de la puntuación PASI al inicio fue de 17,8, la mediana del BSA fue del 20,0% y la mediana del índice de calidad de vida en Dermatología DLQI (Dermatology Life Quality Index) fue de 13,0. La puntuación sPGA al inicio era grave en el 19,3% de los pacientes, y moderada en el 80,7% de los pacientes. El 9,8% de los pacientes del estudio presentaban antecedentes de artritis psoriásica diagnosticada.
Considerando todos los estudios, el 30,9% de los pacientes no había recibido previamente ningún tratamiento sistémico (incluyendo tratamiento no biológico y biológico), el 38,1% había recibido previamente fototerapia o fotoquimioterapia, el 48,3% un tratamiento sistémico no biológico, el 42,1% un tratamiento biológico y el 23,7% al menos un fármaco anti-TNFα para el tratamiento de la psoriasis. Los pacientes que completaron esos estudios y otros estudios fase II/III tuvieron la oportunidad de participar en un estudio de extensión abierto, LIMMITLESS.
ULTIMMA-1 y ULTIMMA-2
En los estudios ULTIMMA-1 y ULTIMMA-2 se incluyeron 997 pacientes (598 aleatorizados a risankizumab 150 mg, 199 a ustekinumab 45 mg o 90 mg [según el peso corporal al inicio], y 200 a placebo). Los pacientes recibieron tratamiento en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas. Las dos variables coprimarias en ULTIMMA-1 y ULTIMMA-2 fueron la proporción de pacientes que lograron 1) respuesta PASI 90 y 2) puntuación sPGA correspondiente a “ausencia de lesiones” o “lesiones mínimas” (sPGA 0 o 1, respectivamente) en la semana 16 en comparación con placebo. Los resultados de las variables coprimarias y otras variables se presentan en la Tabla 3 y la Figura 1.
Tabla 3: Resultados de eficacia y calidad de vida en adultos con psoriasis en placas de los estudios ULTIMMA-1 y ULTIMMA-2
| ULTIMMA-1 | ULTIMMA-2 | ||||||
Risankizuma b (N=304) n (%) | Ustekinuma b (N=100) n (%) | Placebo (N=102) n (%) | Risankizumab (N=294) n (%) | Ustekinuma b (N=99) n (%) | Placebo (N=98) n (%) | ||
| sPGA “ausencia de lesiones” o “lesiones mínimas” (0 o 1) | |||||||
| Semana 16a | 267 (87,8) | 63 (63,0) | 8 (7,8) | 246 (83,7) | 61 (61,6) | 5 (5,1) | |
| Semana 52 | 262 (86,2) | 54 (54,0) | -- | 245 (83,3) | 54 (54,5) | -- | |
| sPGA “ausencia de lesiones” (0) | |||||||
| Semana 16 | 112 (36,8) | 14 (14,0) | 2 (2,0) | 150 (51,0) | 25 (25,3) | 3 (3,1) | |
| Semana 52 | 175 (57,6) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| PASI 75 | |||||||
| Semana 12 | 264 (86,8) | 70 (70,0) | 10 (9,8) | 261 (88,8) | 69 (69,7) | 8 (8,2) | |
| Semana 52 | 279 (91,8) | 70 (70,0) | -- | 269 (91,5) | 76 (76,8) | -- | |
| PASI 90 | |||||||
| Semana 16a | 229 (75,3) | 42 (42,0) | 5 (4,9) | 220 (74,8) | 47 (47,5) | 2 (2,0) | |
| Semana 52 | 249 (81,9) | 44 (44,0) | -- | 237 (80,6) | 50 (50,5) | -- | |
| PASI 100 | |||||||
| Semana 16 | 109 (35,9) | 12 (12,0) | 0 (0,0) | 149 (50,7) | 24 (24,2) | 2 (2,0) | |
| Semana 52 | 171 (56,3) | 21 (21,0) | -- | 175 (59,5) | 30 (30,3) | -- | |
| DLQI 0 o 1b | |||||||
| Semana 16 | 200 (65,8) | 43 (43,0) | 8 (7,8) | 196 (66,7) | 46 (46,5) | 4 (4.1) | |
| Semana 52 | 229 (75,3) | 47 (47,0) | -- | 208 (70,7) | 44 (44,4) | -- | |
| PSS 0 (ausencia de síntomas)c | |||||||
| Semana 16 | 89 (29,3) | 15 (15,0) | 2 (2,0) | 92 (31,3) | 15 (15,2) | 0 (0,0) | |
| Semana 52 | 173 (56,9) | 30 (30,0) | -- | 160 (54,4) | 30 (30,3) | -- | |
En todas las comparaciones de risankizumab frente a ustekinumab y placebo se alcanzó un valor de p<0,001, salvo PASI 75 en la semana 52 en el estudio ULTIMMA-2, donde p=0,001. a Variables coprimarias en comparación con placebo. b Sin impacto en la calidad de vida relacionada con la salud c Escala de síntomas de la psoriasis (PSS) de 0 significa ausencia de síntomas de dolor, prurito, eritema y quemazón durante las últimas 24 horas | |||||||
Figura 1: Evolución temporal del cambio porcentual medio de PASI con respecto al inicio en ULTIMMA-1 y ULTIMMA-2
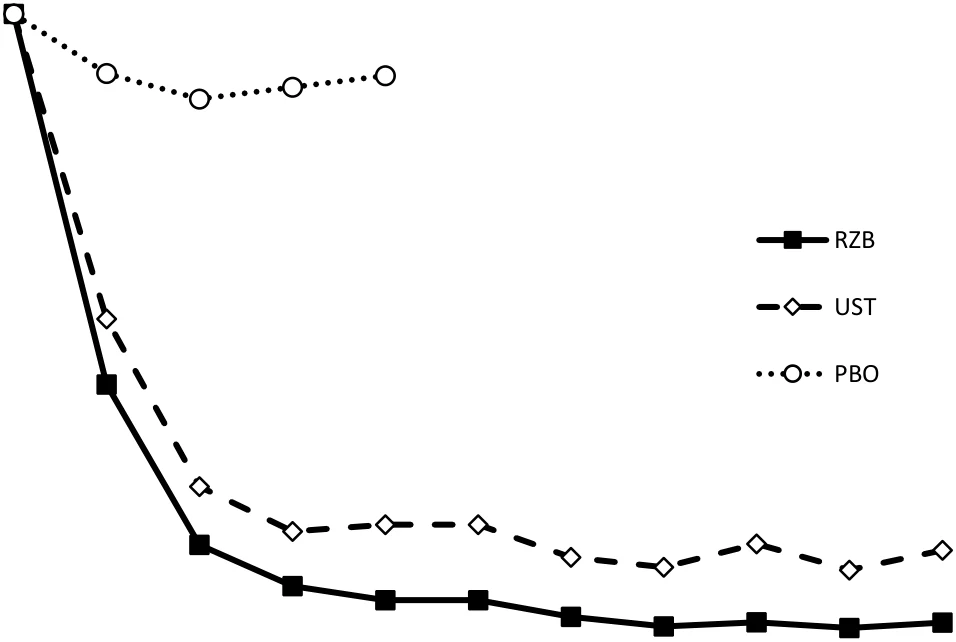
Cam
bio porc
entual
de PASI con res
pect
o al
i
nici
o
Semanas
RZB = risankizumab
UST = ustekinumab
PBO = placebo
p<0,001 en cada punto temporal
No se identificaron diferencias en la respuesta a risankizumab entre los subgrupos clasificados por edad, sexo, raza, peso corporal ≤130 kg, puntuación PASI al inicio, artritis psoriásica concurrente, tratamiento sistémico no biológico previo, tratamiento biológico previo y fracaso anterior a un tratamiento biológico.
En los pacientes tratados con risankizumab, se observaron mejorías en la psoriasis con afectación del cuero cabelludo, las uñas, las palmas de las manos y las plantas de los pies, en las semanas 16 y 52.
Tabla 4: Principales cambios con respecto al inicio en NAPSI, PPASI y PSSI
| ULTIMMA-1 | ULTIMMA-2 | IMMHANCE | ||||
| Risankizumab | Placebo | Risankizumab | Placebo | Risankizumab | Placebo | |
NAPSI: Cambio en la semana 16 (DE) | N=178; -9,0 (1,17) | N=56; 2,1 (1,86) *** | N=177; -7,5 (1,03) | N=49; 3,0 (1,76) *** | N=235; -7,5 (0,89) | N=58; 2,5 (1,70) *** |
PPASI: Cambio en la semana 16 (DE) | N=95; -5,93 (0,324) | N=34; -3,17 (0,445) *** | N=86; -7,24 (0,558) | N=23; -3,74 (1,025) ** | N=113; -7,39 (0,654) | N=26; -0,27 (1,339) *** |
PSSI: Cambio en la semana 16 (DE) | N=267; -17,6 (0,47) | N=92; -2,9 (0,69) *** | N=252; -18,4 (0,52) | N=83; -4,6 (0,82) *** | N=357; -20,1 (0,40) | N=88; -5,5 (0,77) *** |
-100 -90 -80 -70 -60 -50 -40 -30 -20 -10
0 4 8 12 16 22 28 34 40 46 52
NAPSI: Cambio en la semana 52 (DE) | N=178; -15,7 (0,94) | - | N=183; -16,7 (0,85) | - | - | - |
PPASI: Cambio en la semana 52 (DE) | N=95; -6,16 (0,296) | - | N=89; -8,35 (0,274) | - | - | - |
PSSI: Cambio en la semana 52 (DE) | N = 269; –17,9 (0,34) | - | N=259; -18,8 (0,24) | - | - | - |
Índice de intensidad de la psoriasis ungueal (NAPSI), índice de intensidad de la psoriasis palmoplantar (PPASI), índice de intensidad de la psoriasis del cuero cabelludo (PSSI) y desviación estándar (DE) ** P <0,01 en comparación con risankizumab *** P <0,001 en comparación con risankizumab | ||||||
La ansiedad y la depresión, medidas a través de la escala de ansiedad y depresión hospitalaria (Hospital Anxiety and Depression Scale, HADS), mejoraron en el grupo de risankizumab en la semana 16 en comparación con el grupo de placebo.
Mantenimiento de la respuesta
En un análisis integrado de los pacientes que recibieron risankizumab en los estudios ULTIMMA-1 y ULTIMMA-2 y alcanzaron la respuesta PASI 100 en la semana 16, el 79,8% (206/258) de los pacientes que continuaron con risankizumab mantuvieron la respuesta en la semana 52. De los pacientes con respuesta PASI 90 en semana 16, el 88,4% (398/450) mantuvo la respuesta en la semana 52.
De los pacientes que recibieron risankizumab en los estudios ULTIMMA-1 y ULTIMMA-2, 525 continuaron recibiendo risankizumab cada 12 semanas en el estudio LIMMITLESS. De ellos, 376 (71,6 %) completaron 252 semanas adicionales de tratamiento abierto. Entre los pacientes que permanecieron en el estudio, las mejorías obtenidas con risankizumab en las tasas de PASI 90 y sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 52 se mantuvieron hasta la semana 304.
De los pacientes que recibieron ustekinumab en los estudios ULTIMMA-1 y ULTIMMA-2, 172 recibieron risankizumab cada 12 semanas en el estudio LIMMITLESS. De ellos, 116 (67,4 %) completaron el estudio, incluidas las 252 semanas de tratamiento abierto con risankizumab y el seguimiento del final del estudio. Entre los pacientes que permanecieron en el estudio, las tasas de respuesta PASI 90 y sPGA de “ausencia de lesiones” o “lesiones mínimas” aumentaron desde la semana 52 hasta la semana 76 y se mantuvieron hasta la semana 304.
Las Figuras 2 y 3 muestran las tasas de respuesta PASI 90 y sPGA de “ausencia de lesiones” o “lesiones mínimas”, respectivamente, en pacientes que completaron 252 semanas de tratamiento abierto en el estudio LIMMITLESS.
Figura 2: Porcentaje de pacientes que alcanzaron una respuesta PASI 90 (casos observados) en el estudio LIMMITLESS
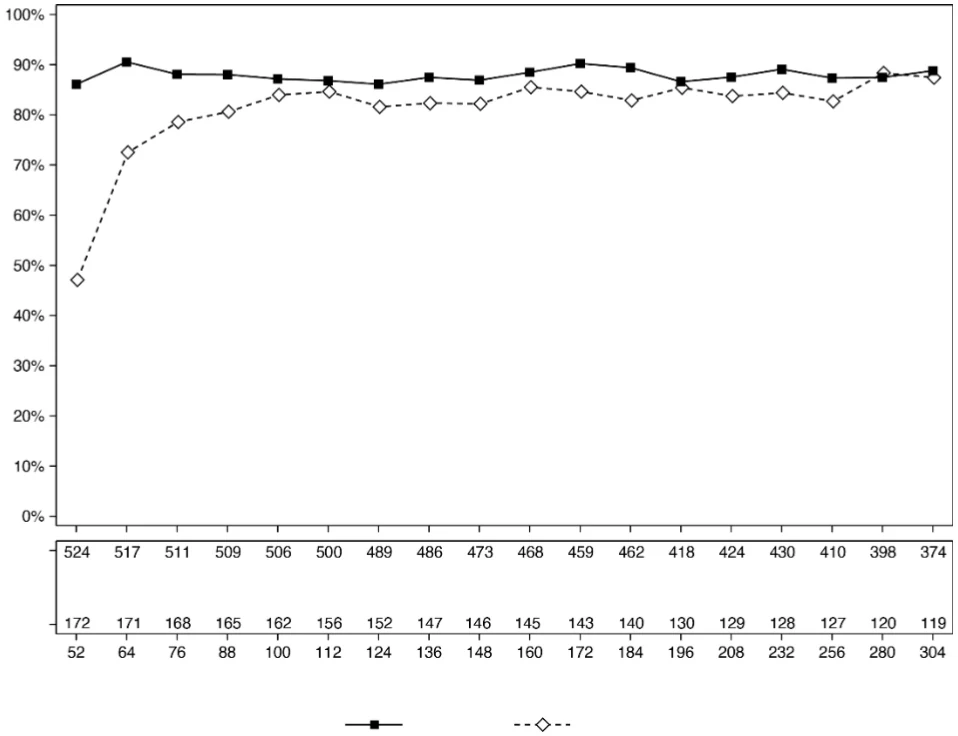
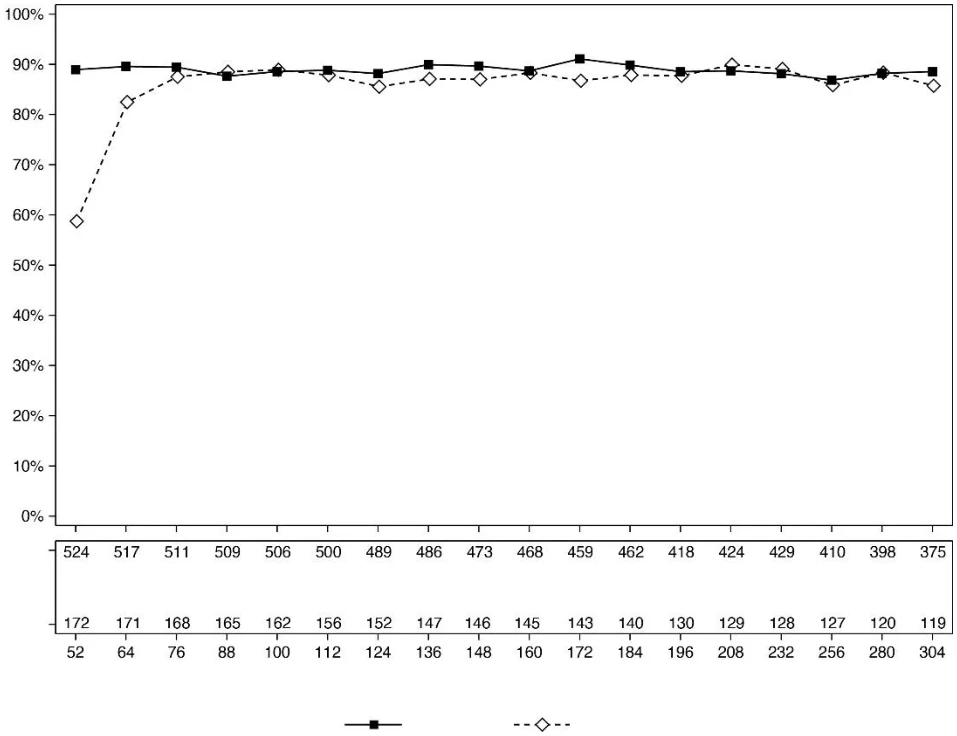
Tasa
de r
espuest
a (%
)
Risankizumab (N)
Ustekinumab a
risankizumab (N)
Semana
Tratamiento Risankizumab Ustekinumab a risankizumab
Figura 3: Porcentaje de pacientes que alcanzaron una respuesta sPGA de “ausencia de lesiones”
o “lesiones mínimas” por visita (casos observados) en el estudio LIMMITLESS
Tasa
de r
espuest
a (%
)
Risankizumab (N)
Ustekinumab a
risankizumab (N)
Semana
Tratamiento Risankizumab Ustekinumab a risankizumab
Las mejorías en el índice de calidad de vida en dermatología (DLQI 0 o 1) se mantuvieron en los pacientes que recibieron tratamiento continuo con risankizumab hasta la semana 304 en el estudio de extensión abierta LIMMITLESS.
El perfil de seguridad de risankizumab con más de 5 años de exposición fue consistente con el observado hasta las 16 semanas de exposición.
IMMHANCE
En el estudio IMMHANCE se incluyeron 507 pacientes (407 aleatorizados al grupo de risankizumab 150 mg y 100 al grupo de placebo). Los pacientes recibieron tratamiento en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas. Los pacientes asignados inicialmente al grupo de risankizumab que alcanzaron una sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 28 fueron realeatorizados para seguir recibiendo risankizumab cada 12 semanas hasta la semana 88 (con 16 semanas de seguimiento tras la última dosis de risankizumab) o dejar de recibir el tratamiento.
En la semana 16, risankizumab fue superior a placebo en las variables coprimarias de sPGA “ausencia de lesiones” o “lesiones mínimas” (83,5% con risankizumab frente a 7,0% con placebo) y PASI 90 (73,2% con risankizumab frente a 2,0% con placebo).
De los 31 pacientes del estudio IMMHANCE con tuberculosis (TB) latente que no recibieron profilaxis durante el estudio, ninguno desarrolló TB activa durante el seguimiento medio de 55 semanas de tratamiento con risankizumab.
Entre los pacientes con sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 28 del estudio IMMHANCE, el 81,1% (90/111) de los que fueron aleatorizados para continuar el tratamiento con risankizumab mantuvieron esta respuesta en la semana 104, en comparación con el 7,1% (16/225) de los que fueron realeatorizados para dejar de recibir el tratamiento. De estos pacientes, el 63,1% (70/111) de los pacientes realeatorizados para continuar el tratamiento con risankizumab alcanzó una respuesta sPGA “ausencia de lesiones” en la semana 104 en comparación con el 2,2% (5/225) de los pacientes que fueron realeatorizados para dejar de recibir el tratamiento.
Entre los pacientes que alcanzaron sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 28 y que recayeron a una respuesta sPGA moderada o grave tras dejar de recibir risankizumab, el 83,7% (128/153) recuperó la respuesta sPGA de “ausencia de lesiones” o “lesiones mínimas” tras 16 semanas de retratamiento. Se observó que la pérdida de respuesta sPGA de “ausencia de lesiones”
o “lesiones mínimas” se produjo desde las 12 semanas tras haber omitido una dosis. Entre los pacientes que fueron realeatorizados para dejar de recibir el tratamiento, el 80,9% (182/225) recayó, y la mediana de tiempo hasta la recaída fue de 295 días. No se identificó ninguna característica que pudiera predecir el tiempo de pérdida de respuesta ni la probabilidad de recuperar la respuesta a nivel de cada paciente.
IMMVENT
En el estudio IMMVENT se incluyeron 605 pacientes (301 aleatorizados a risankizumab y 304 a adalimumab). Los pacientes aleatorizados a risankizumab recibieron 150 mg del tratamiento en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas. Los pacientes aleatorizados a adalimumab recibieron 80 mg en la semana 0, 40 mg en la semana 1 y 40 mg en semanas alternas hasta la semana 15. A partir de la semana 16, los pacientes del grupo con adalimumab continuaron o cambiaron de tratamiento según la respuesta:
- <PASI 50 cambiaron a risankizumab
- PASI 50 a <PASI 90 fueron realeatorizados para continuar con adalimumab o cambiar a risankizumab
- PASI 90 continuaron recibiendo adalimumab
Los resultados se presentan en la Tabla 5.
Tabla 5: Resultados de eficacia y calidad de vida en la semana 16 en adultos con psoriasis en placas en el estudio IMMVENT
Risankizumab (N=301) n (%) | Adalimumab (N=304) n (%) | |
| sPGA “ausencia de lesiones” o “lesiones mínimas”a | 252 (83,7) | 183 (60,2) |
| PASI 75 | 273 (90,7) | 218 (71,7) |
| PASI 90a | 218 (72,4) | 144 (47,4) |
| PASI 100 | 120 (39,9) | 70 (23,0) |
| DLQI 0 o 1b | 198 (65,8) | 148 (48,7) |
En todas las comparaciones se alcanzó p<0,001. a Variables coprimarias. b Sin impacto en la calidad de vida relacionada con la salud | ||
En los pacientes que alcanzaron una respuesta PASI 50 a <PASI 90 con adalimumab en la semana 16 y fueron realeatorizados, se observaron diferencias en las tasas de respuesta PASI 90 entre el cambio a risankizumab y la continuación con adalimumab a las 4 semanas después de la realeatorización (49,1% frente a 26,8%, respectivamente).
Los resultados tras 28 semanas desde la realeatorización se muestran en la Tabla 6 y Figura 4.
Tabla 6: Resultados de eficacia 28 semanas tras la realeatorización en el estudio IMMVENT
Cambio a risankizumab (N=53) n (%) | Continuación con adalimumab (N=56) n (%) | |
| PASI 90 | 35 (66,0) | 12 (21,4) |
| PASI 100 | 21 (39,6) | 4 (7,1) |
| En todas las comparaciones se alcanzó p<0,001. | ||
Figura 4: Evolución temporal de PASI 90 tras la realeatorización en el estudio IMMVENT
Porcent
aje de paci
ent
es
Semanas tras la realeatorización
ADA/ADA: pacientes aleatorizados a adalimumab que continuaron con adalimumab ADA/RZB: pacientes aleatorizados a adalimumab que cambiaron a risankizumab
p<0,05 en la semana 4 y p <0,001 en cada punto temporal a partir de la semana 8
En los 270 pacientes que cambiaron de adalimumab a risankizumab sin un periodo de lavado, el perfil de seguridad de risankizumab fue similar al de los pacientes que iniciaron el tratamiento con risankizumab después del lavado del tratamiento sistémico previo.
Psoriasis en placas que afecta al cuero cabelludo o a la zona genital
Se evaluó la eficacia y seguridad de risankizumab en un estudio multicéntrico, aleatorizado, doble ciego y controlado con placebo (UNLIMMITED) en el que participaron sujetos a partir de 18 años de edad con psoriasis del cuero cabelludo de moderada a grave (UNLIMMITED-S), definida como un índice de intensidad de la psoriasis del cuero cabelludo (PSSI) ≥12, una valoración global por parte del investigador del cuero cabelludo (IGA del cuero cabelludo) ≥3 y ≥30 % del cuero cabelludo afectado,
o con psoriasis genital de moderada a grave (UNLIMMITED-G), definida como una valoración global por parte del médico de los genitales (sPGA-G) basal ≥3. Todos los sujetos tenían una BSA basal ≥1 % y una sPGA basal ≥3.
En UNLIMMITED, los sujetos fueron aleatorizados para recibir risankizumab 150 mg o placebo por vía subcutánea en las semanas 0 y 4. A partir de la semana 16, todos los sujetos recibieron risankizumab 150 mg cada 12 semanas hasta la última dosis en la semana 40.
Área del cuero cabelludo (UNLIMMITED-S)
En el estudio UNLIMMITED-S participaron 105 sujetos. La afectación en la BSA basal era ≥10 % en el 61,9 % de los sujetos y <10 % en el 38,1 % de los sujetos. La afectación media basal en la BSA era del 16,8 %. En el momento basal, el 76,2 % de los sujetos tenían sPGA = 3 y el 23,8 % tenían sPGA =
4.
En el momento basal, el 54,3 % de los sujetos no había recibido ningún tratamiento sistémico (ni biológico ni no biológico), el 0 % de los sujetos había recibido fototerapia previa, el 15,2 % había recibido tratamiento sistémico no biológico previo y el 37,1 % había recibido tratamiento biológico previo.
Los resultados de las variables primaria y secundarias clave se presentan en la Tabla 7.
Tabla 7. Resultados de eficacia en adultos con psoriasis del cuero cabelludo en el estudio UNLIMMITED-S en la semana 16
| Variable | Risankizumab (N = 51) n (%) | Placebo (N = 54) n (%) | Diferencia entre tratamientos (IC del 95 %) |
| IGA del cuero cabelludo aclarada o mínima (0 o 1)a | 31 (60,8) | 7 (13,0) | 47,0 [31,2; 62,8] |
| PSSI 75b | 38 (74,5) | 12 (22,2) | 52,9 [37,5; 68,3] |
| PSSI 90c | 27 (52,9) | 7 (13,0) | 39,8 [24,4; 55,2] |
| PSSI 100d | 23 (45,1) | 7 (13,0) | 31,2 [15,4; 46,9] |
| Cambio medio con respecto al valor basal en la PSS | N = 44 –6,0 | N = 49 –1,0 | –5,0 [–6,6; –3,3] |
Todas las comparaciones alcanzaron un valor p <0,001, diferencia entre tratamientos ajustada (IC del 95 %). a Variable primaria. b Mejoría ≥75 % con respecto al valor basal en el PSSI. c Mejoría ≥90 % con respecto al valor basal en el PSSI. d Mejoría del 100 % con respecto al valor basal en el PSSI. | |||
Una mayor proporción de sujetos tratados con risankizumab alcanzaron una puntuación en la IGA del cuero cabelludo de 0 en la semana 16 en comparación con placebo (41,2 % frente a 11,1 %, respectivamente).
Se alcanzó una respuesta en la escala numérica de valoración (NRS) del prurito del cuero cabelludo, definida como una mejoría (reducción) ≥4 puntos con respecto al valor basal en la NRS del prurito del cuero cabelludo entre los sujetos con puntuaciones basales ≥4, en una mayor proporción de los sujetos tratados con risankizumab en la semana 16 en comparación con placebo (50,0 % frente a 11,1 %, respectivamente).
Una mayor proporción de sujetos tratados con risankizumab alcanzaron una puntuación en el DLQI de 0 o 1 (sin impacto en la calidad de vida relacionada con la salud) en la semana 16 en comparación con placebo (47,1 % frente a 11,1 %, respectivamente).
Zona genital (UNLIMMITED-G)
En el estudio UNLIMMITED-G participaron 109 sujetos. La afectación basal en la BSA fue ≥10 % en el 63,3 % de los sujetos y <10 % en el 36,7 % de los sujetos. La afectación basal media en la BSA fue del 17,2 %. En el momento basal, el 80,7 % de los sujetos tenían sPGA = 3 y 19,3 % tenían sPGA = 4.
En el momento basal, el 61,5 % de los sujetos no había recibido ningún tratamiento sistémico (ni biológico ni no biológico), el 2,8 % de los sujetos había recibido fototerapia previa, el 16,5 % había recibido tratamiento sistémico no biológico previo y el 25,7 % había recibido tratamiento biológico previo.
Los resultados de la variable primaria y de todas las variables secundarias se presentan en la Tabla 8.
Tabla 8. Resultados de eficacia en adultos con psoriasis genital en el estudio UNLIMMITED-G en la semana 16
| Variable | Risankizumab (N = 55) n (%) | Placebo (N = 54) n (%) | Diferencia entre tratamientos (IC del 95 %) |
| sPGA-G aclarada o mínima (0 o 1)a | 38 (69,1) | 7 (13,0) | 57,0 [42,3; 71,7] |
| sPGA-G aclarada (0) | 28 (50,9) | 3 (5,6) | 46,7 [32,6; 60,8] |
| DLQI de 0 o 1b | 33 (60,0) | 2 (3,7) | 56,5 [43,0; 70,0] |
| Reducción en GPI-NRS ≥4 puntos con respecto al valor basalc | N = 41 20 (48,8) | N=45 3 (6,7) | 43,0 [26,6; 59,3] |
| Puntuación en el ítem 2 de GenPs-SFQ de 0 (nunca) o 1 (rara vez)d,e | N = 31 22 (71,0) | N = 32 7 (21,9) | 46,1 [26,7; 65,6] |
Todas las comparaciones alcanzaron un valor p <0,001, diferencia entre tratamientos ajustada (IC del 95 %).
a Variable primaria.
b Una puntuación total en el DLQI de 0 o 1 indica que la afección cutánea no tiene ningún impacto en la calidad de vida relacionada con la salud del paciente.
c Mejoría de la intensidad del prurito genital, determinada por una reducción de al menos 4 puntos en la escala numérica de valoración (NRS) del prurito de la psoriasis genital (GPI) de 11 puntos de la escala de síntomas de la psoriasis genital (GPSS) entre los sujetos con una puntuación basal ≥4. d El ítem 2 del cuestionario sobre la frecuencia sexual en la psoriasis genital (GenPs-SFQ, Genital Psoriasis Sexual Frequency Questionnaire) mide el impacto percibido por los pacientes en su salud sexual debido a la psoriasis en la zona genital con respecto a la frecuencia de la actividad sexual (coito u otras actividades) en la última semana (utiliza una escala de 0 a 4, en la que las puntuaciones más altas indican mayores limitaciones).
e Entre los sujetos con puntuaciones basales ≥2.
Los sujetos tratados con risankizumab lograron una mayor reducción en la intensidad de los síntomas de la psoriasis en la zona genital (picor, dolor, molestias, escozor, quemazón, enrojecimiento, descamación y agrietamiento) con respecto al valor basal, según la puntuación en la escala GPSS en la semana 16, en comparación con placebo. Los cambios con respecto al valor basal en las puntuaciones totales de la escala GPSS en la semana 16 fueron de –26,5 para risankizumab y –1,0 para placebo.
Una mayor proporción de sujetos tratados con risankizumab en comparación con placebo lograron una reducción de al menos 2 puntos en la evaluación global por parte del paciente de la psoriasis genital (PatGA-Genital), entre los sujetos con una puntuación basal ≥2 (71,7 % frente a 22,9 %, respectivamente).
El perfil de seguridad de risankizumab en los estudios UNLIMMITED-S y UNLIMMITED-G fue consistente con el perfil de seguridad observado en los estudios previos en pacientes con psoriasis en placas.
Población pediátrica
Psoriasis en placas en la población pediátrica
Se evaluaron la eficacia, la seguridad y la farmacocinética de risankizumab en un total de 137 pacientes pediátricos de 6 a menos de 18 años de edad en un estudio de cuatro partes (OptIMMize-1) en el que se incluyeron 12, 82, 13 y 30 pacientes en las partes 1, 2, 3 y 4, respectivamente. Los pacientes que completaron este estudio tuvieron la oportunidad de participar en el estudio de extensión abierta, OptIMMize-2.
OptIMMize-1
La parte 2 incluyó una cohorte aleatorizada, enmascarada para el evaluador de la eficacia y controlada con tratamiento activo, en la que participaron pacientes pediátricos de 12 a menos de 18 años de edad. La parte 4 incluyó una cohorte abierta y de un solo grupo en la que participaron pacientes pediátricos de 6 a menos de 12 años de edad. Los pacientes incluidos presentaban psoriasis en placas de moderada a grave, definida como una afectación de la BSA ≥10 % con una puntuación sPGA ≥3 o una puntuación PASI ≥12.
En la parte 2 y parte 4, los pacientes con un peso ≥40 kg recibieron 150 mg de risankizumab y los pacientes con un peso <40 kg recibieron 55 mg de risankizumab en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas. Las variables coprimarias fueron una puntuación sPGA de “ausencia de lesiones” o “lesiones mínimas” (0 o 1) y una puntuación PASI 75 en la semana 16.
En la parte 2, los pacientes tenían una puntuación PASI media basal de 15,7 y una BSA media del 18,0 %. Un total del 3,7 % había recibido tratamiento biológico previo. Los pacientes fueron aleatorizados en una proporción 2:1 para recibir risankizumab (N = 54) o ustekinumab (N = 28). Los
pacientes aleatorizados a ustekinumab recibieron 0,75 mg/kg si pesaban <60 kg, 45 mg si pesaban entre 60 y <100 kg y 90 mg si pesaban ≥100 kg, en la semana 0 y la semana 4. En la semana 16, los pacientes que recibieron ustekinumab pasaron a recibir risankizumab cada 12 semanas a partir de entonces. La duración del tratamiento fue de hasta 68 semanas.
En la parte 4, los pacientes tenían una puntuación PASI media basal de 14,7 y una BSA media del 14,5 %. Un total del 3,3 % había recibido tratamiento biológico previo. La duración del tratamiento fue de 52 semanas.
A continuación, se presentan los resultados de eficacia utilizando estadísticas descriptivas en OptIMMize-1 en la semana 16 del tratamiento inicial (ver Tabla 9).
Tabla 9. Resultados de eficacia en OptIMMize-1 en la semana 16
| Parte 2 | Parte 4 | ||
Risankizumab (N = 54) n (%) | Ustekinumab (N = 28) n (%) | Risankizumab (N = 30) n (%) | |
| sPGA “ausencia de lesiones” o “lesiones mínimas” (0 o 1)a | 43 (79,6) | 21 (75,0) | 27 (90,0) |
| PASI 75 a | 46 (85,2) | 24 (85,7) | 26 (86,7) |
| PASI 90 | 35 (64,8) | 17 (60,7) | 23 (76,7) |
| PASI 100 | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| sPGA “ausencia de lesiones” (0) | 22 (40,7) | 5 (17,9) | 13 (43,3) |
| a Variables coprimarias | |||
La eficacia se mantuvo hasta la semana 52, según la evaluación de las variables presentadas en la Tabla 9.
En la parte 2, los pacientes que inicialmente recibieron risankizumab y que alcanzaron una sPGA de “ausencia de lesiones” o “lesiones mínimas” en la semana 16 fueron aleatorizados nuevamente para continuar con risankizumab cada 12 semanas hasta la semana 52 (N = 22) o fueron retirados del tratamiento (N = 21). En la semana 52, el 95,5 % (21/22) de los pacientes que continuaron con risankizumab mantuvieron una sPGA de “ausencia de lesiones” o “lesiones mínimas” en comparación con el 42,9 % (9/21) de los que fueron retirados del tratamiento con risankizumab.
En la parte 2, se observaron mejorías con respecto al valor basal en la calidad de vida relacionada con la salud de los pacientes tratados con risankizumab y ustekinumab, según la puntuación del índice de calidad de vida en dermatología en pacientes pediátricos (CDLQI: –7,4 y –6,8, respectivamente) en la semana 16 del tratamiento inicial.
En la parte 2, entre los sujetos con una puntuación basal de picor de al menos 4 puntos, el 64,9 % (24/37) de los sujetos tratados con risankizumab y el 57,1 % (8/14) de los tratados con ustekinumab presentaron una mejoría del picor en la semana 16 del tratamiento inicial, determinada mediante una reducción de al menos 4 puntos con respecto al valor basal en una escala numérica de valoración del picor de 11 puntos.
OptIMMize-2
En OptIMMize-2, se evaluaron la eficacia, la seguridad y la tolerabilidad a largo plazo de 150 mg o 55 mg (en función del peso) de risankizumab cada 12 semanas en 129 pacientes pediátricos de 6 a menos de 18 años de edad con psoriasis en placas de moderada a grave que habían completado su
participación en OptIMMize-1. En OptiIMMize-2, las tasas de respuesta para PASI 75/90/100 y sPGA de “ausencia de lesiones” o “lesiones mínimas” se mantuvieron en los 36 pacientes que continuaron el tratamiento con risankizumab hasta la semana 108.
5.2 Propiedades farmacocinéticas
Absorción
Risankizumab mostró una farmacocinética lineal con incrementos de la exposición proporcionales a la dosis en intervalos de dosis de 18 a 300 mg y de 0,25 a 1 mg/kg con la administración por vía subcutánea, y de 200 a 1200 mg y de 0,01 a 5 mg/kg con la administración por vía intravenosa.
Después de la administración subcutánea de risankizumab, las concentraciones plasmáticas máximas se alcanzaron entre 3 y 14 días después de la administración, con una biodisponibilidad absoluta estimada del 89%. Con la administración de dosis de 150 mg en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas, se estima que las concentraciones plasmáticas máximas y mínimas en estado estacionario son de 12 y 2 µg/ml, respectivamente.
Se ha demostrado la bioequivalencia entre una inyección única de risankizumab 150 mg y dos inyecciones de risankizumab 75 mg en jeringa precargada. También se ha demostrado la bioequivalencia entre la jeringa precargada y la pluma precargada de risankizumab 150 mg.
Distribución
La media (± desviación estándar) del volumen de distribución en estado estacionario (Vss) de risankizumab fue de 11,4 (±2,7) l en los estudios en fase III en pacientes con psoriasis, lo cual indica que la distribución de risankizumab se limita principalmente a los espacios vascular e intersticial.
Biotransformación
Los anticuerpos monoclonales IgG terapéuticos son típicamente degradados a pequeños péptidos y aminoácidos a través de las vías catabólicas, del mismo modo que las IgG endógenas. No se espera que risankizumab sea metabolizado por las enzimas del citocromo P450.
Eliminación
En los estudios en fase III, la media (± desviación estándar) del aclaramiento sistémico (CL) de risankizumab fue de 0,3 (±0,1) l/día en pacientes con psoriasis. La semivida media de eliminación terminal de risankizumab osciló entre los 28 y 29 días en los estudios en fase III en pacientes con psoriasis.
Como anticuerpo monoclonal IgG1, no cabe esperar que risankizumab se filtre en los riñones mediante filtración glomerular o se excrete como molécula intacta a través de la orina.
Linealidad/No linealidad
Risankizumab mostró una farmacocinética lineal con incrementos en la exposición sistémica (Cmáx y AUC) aproximadamente proporcionales a la dosis, en los intervalos de dosis evaluados de 18 a 300 mg
o de 0,25 a 1 mg/kg por vía subcutánea en sujetos sanos o con psoriasis.
Interacciones
Se realizó un estudio de interacciones en pacientes con psoriasis en placas para evaluar el efecto de la administración repetida de risankizumab sobre la farmacocinética de sustratos sensibles del citocromo P450 (CYP) utilizados como sondas. La exposición a cafeína (sustrato del CYP1A2), warfarina (sustrato del CYP2C9), omeprazol (sustrato del CYP2C19), metoprolol (sustrato del CYP2D6) y midazolam (sustrato del CYP3A) después del tratamiento con risankizumab fue similar a la exposición
antes del tratamiento con risankizumab, lo cual es indicativo de que no existen interacciones de relevancia clínica a través de estas enzimas.
Los análisis de farmacocinética poblacional indicaron que la exposición a risankizumab no se vio afectada por el tratamiento concomitante utilizado por algunos pacientes con psoriasis en placas durante los estudios clínicos.
Poblaciones especiales
Población pediátrica
Las exposiciones a risankizumab en pacientes de 6 a menos de 18 años de edad con psoriasis en placas fueron similares a las observadas en adultos. A las pautas posológicas recomendadas evaluadas en estos pacientes, las medianas estimadas de las concentraciones plasmáticas máximas y mínimas en estado estacionario fueron de 15,7 y 2,3 µg/ml, respectivamente, en pacientes con un peso ≥40 kg, y de 11,1 y 1,6 µg/ml, respectivamente, en pacientes con un peso <40 kg.
Pacientes con insuficiencia renal o hepática
No se han realizado estudios específicos para determinar el efecto de la insuficiencia renal o hepática en la farmacocinética de risankizumab. Sobre la base de los análisis de farmacocinética poblacional, la concentración sérica de creatinina, el aclaramiento de creatinina y los marcadores de la función hepática (ALT/AST/bilirrubina) no tuvieron un efecto significativo sobre el aclaramiento de risankizumab en pacientes con psoriasis en placas.
Como anticuerpo monoclonal IgG1, risankizumab se elimina principalmente a través del catabolismo intracelular y no cabe esperar que se metabolice a nivel hepático por las enzimas del citocromo P450 ni que se elimine por vía renal.
Peso corporal
El aclaramiento y el volumen de distribución de risankizumab aumentan con el peso corporal, lo que puede resultar en una reducción de la eficacia en pacientes con elevado peso corporal (>130 kg). No obstante, esta observación se basa en un número limitado de pacientes. Actualmente no se recomienda un ajuste de dosis en función del peso corporal en pacientes adultos.
Sexo o raza
El sexo y la raza no ejercieron una influencia significativa sobre el aclaramiento de risankizumab en pacientes adultos con psoriasis en placas. En un estudio de farmacocinética clínica en voluntarios sanos, no se detectaron diferencias clínicamente relevantes en la exposición a risankizumab en pacientes chinos o japoneses en comparación con pacientes caucásicos.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios de toxicidad a dosis repetidas, incluidas las evaluaciones de farmacología de seguridad, y según un estudio reforzado de toxicidad para el desarrollo pre y posnatal en monos cynomolgus a dosis de hasta 50 mg/kg por semana (que producen exposiciones de aproximadamente 70 veces la exposición clínica a la dosis humana máxima recomendada [MRHD]).
No se han realizado estudios de mutagenicidad y carcinogenicidad con risankizumab. En un estudio de toxicología a dosis repetidas de 26 semanas en monos cynomolgus con dosis de hasta 50 mg/kg por semana (aproximadamente 70 veces la exposición clínica con la DMRH), no se observaron lesiones preneoplásicas ni neoplásicas, así como tampoco se detectaron efectos adversos inmunotóxicos ni cardiovasculares.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Acetato de sodio trihidrato
Ácido acético
Trehalosa dihidrato
Polisorbato 20
Agua para preparaciones inyectables
6.2 Incompatibilidades
En ausencia de estudios de compatibilidad, este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
2 años
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 ºC y 8 ºC). No congelar.
Conservar la jeringa precargada en el embalaje exterior para protegerlas de la luz.
La jeringa precargada se puede conservar fuera de la nevera (a una temperatura máxima de 25 ºC) durante un máximo de 24 horas en el embalaje original para protegerlo de la luz.
6.5 Naturaleza y contenido del envase
Jeringa precargada de vidrio con una aguja fija y capuchón, que dispone de un protector de aguja automático.
Skyrizi 55 mg se presenta en envases que contienen 1 jeringa precargada.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Antes de la inyección, los pacientes pueden sacar el envase de la nevera y dejar que alcance la temperatura ambiente sin exponerlo a la luz solar directa (de 15 a 30 minutos) y sin retirar la jeringa precargada de su envase.
La solución debe ser de incolora a color amarillo y de transparente a ligeramente opalescente.
Precauciones especiales generales
Antes del uso, se recomienda realizar una inspección visual de cada jeringa precargada. La solución puede contener algunas partículas de translúcidas a blancas procedentes del propio producto. Skyrizi no se debe utilizar si la solución está turbia, tiene un color distinto o contiene partículas grandes. No agite la jeringa precargada.
Las instrucciones de uso detalladas se describen en el prospecto.
Cada jeringa precargada es de un solo uso.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/19/1361/010
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 26/abril/2019
Fecha de la última renovación: 05/enero/2024
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu y en la página web de la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) (http://www.aemps.gob.es/).
Skyrizi 600 mg concentrado para solución para perfusión
1. NOMBRE DEL MEDICAMENTO
Skyrizi 600 mg concentrado para solución para perfusión
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada vial contiene 600 mg de risankizumab en 10,0 ml de solución.
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) producido en células de Ovario de Hámster Chino por tecnología de ADN recombinante.
Excipientes con efecto conocido
Este medicamento contiene 2 mg de polisorbato 20 en cada dosis de 600 mg y 4 mg de polisorbato 20 en cada dosis de 1200 mg.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Concentrado para solución para perfusión (concentrado estéril)
La solución es de incolora a ligeramente amarilla y de transparente a ligeramente opalescente.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Enfermedad de Crohn
Skyrizi está indicado para el tratamiento de pacientes adultos con enfermedad de Crohn activa de moderada a grave que han tenido una respuesta inadecuada, han perdido respuesta o han sido intolerantes al tratamiento convencional o a un fármaco biológico.
Colitis ulcerosa
Skyrizi está indicado para el tratamiento de pacientes adultos con colitis ulcerosa activa de moderada a grave que han tenido una respuesta inadecuada, han perdido respuesta o han sido intolerantes al tratamiento convencional o a un fármaco biológico.
4.2. Posología y forma de administración
Este medicamento ha de utilizarse bajo la dirección y la supervisión de un médico que tenga experiencia en el diagnóstico y el tratamiento de las enfermedades para las que Skyrizi está indicado.
Posología
Enfermedad de Crohn
La dosis recomendada es de 600 mg administrados mediante perfusión intravenosa en la semana 0, semana 4 y semana 8, seguida de 360 mg administrados mediante inyección subcutánea en la semana 12 y, a partir de entonces, cada 8 semanas. Se debe considerar la suspensión del tratamiento en los pacientes que no hayan mostrado un beneficio terapéutico en la semana 24.
Para la posología de la pauta posterior de administración subcutánea, ver la sección 4.2 de la ficha técnica de Skyrizi 360 mg solución inyectable en cartucho, Skyrizi 180 mg solución inyectable en jeringa precargada y Skyrizi 90 mg solución inyectable en jeringa precargada.
Colitis ulcerosa
La dosis recomendada de inducción es de 1200 mg administrados mediante perfusión intravenosa en la semana 0, semana 4 y semana 8. A partir de la semana 12 y posteriormente cada 8 semanas, la dosis de mantenimiento recomendada se basa en la situación clínica de cada paciente:
- Se recomienda una dosis de 180 mg administrada mediante inyección subcutánea para los pacientes que experimenten una mejoría adecuada en la actividad de la enfermedad tras la inducción.
- Se recomienda una dosis de 360 mg administrada mediante inyección subcutánea para los pacientes que no experimenten una mejoría adecuada en la actividad de la enfermedad tras la inducción.
Se debe considerar la suspensión del tratamiento en los pacientes que no hayan mostrado un beneficio terapéutico en la semana 24.
Para la posología de la pauta posterior de administración subcutánea, ver la sección 4.2 de la ficha técnica de Skyrizi 180 mg y 360 mg solución inyectable en cartucho y Skyrizi 180 mg solución inyectable en jeringa precargada.
Dosis omitida
Si se omite una dosis, esta se debe administrar lo antes posible. Posteriormente, se reanudará la administración según la pauta posológica habitual.
Poblaciones especiales
Pacientes de edad avanzada
No se requiere un ajuste de dosis (ver sección 5.2).
La información en pacientes con edad ≥65 años es limitada.
Insuficiencia renal o hepática
No se han realizado estudios específicos para evaluar el efecto de la insuficiencia renal o hepática sobre la farmacocinética de Skyrizi. En general, no se espera que estas afecciones tengan un impacto significativo sobre la farmacocinética de los anticuerpos monoclonales y no se considera necesario un ajuste de dosis (ver sección 5.2).
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de Skyrizi para el tratamiento de la enfermedad de Crohn y de la colitis ulcerosa en pacientes de 0 a 17 años. Los datos actualmente disponibles se describen en las secciones 5.1 y 5.2, pero no se puede hacer ninguna recomendación sobre la posología.
Pacientes con sobrepeso
No se requiere un ajuste de dosis (ver sección 5.2).
Forma de administración
Para perfusión intravenosa.
Skyrizi concentrado para solución para perfusión es únicamente para uso por vía intravenosa. La dosis de 600 mg se debe administrar durante al menos una hora y la dosis de 1200 mg se debe administrar durante al menos dos horas. Para consultar las instrucciones de dilución del medicamento antes de la administración, ver sección 6.6.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Infecciones activas clínicamente importantes (p. ej., tuberculosis activa, ver sección 4.4).
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Infecciones
Risankizumab puede aumentar el riesgo de infección.
En los pacientes con una infección crónica, antecedentes de infección recurrente o factores de riesgo de infección conocidos, risankizumab se debe usar con precaución. El tratamiento con risankizumab no se debe iniciar en pacientes con cualquier infección activa clínicamente importante hasta que la infección se resuelva o se trate adecuadamente.
Se deben dar instrucciones a los pacientes en tratamiento con risankizumab para que consulten con su médico si apareciesen signos o síntomas indicativos de una infección crónica o aguda clínicamente importante. Si un paciente desarrolla una infección de este tipo o no responde al tratamiento habitual para la infección, se le debe vigilar estrechamente y no se le debe administrar risankizumab hasta que la infección se haya resuelto.
Tuberculosis
Antes de iniciar el tratamiento con risankizumab, se debe comprobar si el paciente padece tuberculosis (TB). En los pacientes tratados con risankizumab se debe monitorizar la presencia de signos y síntomas de TB activa. Antes de iniciar el tratamiento con risankizumab, se debe considerar instaurar un tratamiento antituberculoso en pacientes con antecedentes de TB latente o activa en los que no se haya podido confirmar la administración de un ciclo de tratamiento adecuado.
Vacunas
Antes de iniciar el tratamiento con risankizumab, se debe considerar la administración de todas las vacunas adecuadas de acuerdo con las guías de vacunación vigentes. Si un paciente ha recibido una vacuna de organismos vivos (vírica o bacteriana), se recomienda esperar al menos 4 semanas antes de iniciar el tratamiento con risankizumab. Los pacientes en tratamiento con risankizumab no deben recibir vacunas de organismos vivos durante el tratamiento y hasta al menos 21 semanas después (ver sección 5.2).
Hipersensibilidad
Se han notificado reacciones de hipersensibilidad graves, incluida la anafilaxia, con el uso de risankizumab (ver sección 4.8). Si aparece una reacción de hipersensibilidad grave, se debe interrumpir inmediatamente la administración de risankizumab e iniciar el tratamiento apropiado.
Excipientes con efecto conocido
Polisorbato
Este medicamento contiene 2 mg de polisorbato 20 en cada dosis de 600 mg y 4 mg de polisorbato 20 en cada dosis de 1200 mg. Los polisorbatos pueden causar reacciones alérgicas.
Sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por vial; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se prevé que risankizumab presente metabolismo hepático ni eliminación renal. No se espera que se produzcan interacciones entre risankizumab e inhibidores, inductores o sustratos de enzimas metabolizadoras de medicamentos, y no es necesario un ajuste de dosis (ver sección 5.2).
Terapia inmunosupresora concomitante
No se ha evaluado la seguridad y eficacia de risankizumab en combinación con fármacos inmunosupresores, incluidos los medicamentos biológicos.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Las mujeres en edad fértil deben utilizar métodos anticonceptivos efectivos durante el tratamiento y hasta al menos 21 semanas después del tratamiento.
Embarazo
No hay datos o estos son limitados (datos en menos de 300 embarazos) relativos al uso de risankizumab en mujeres embarazadas. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción. Como medida de precaución, es preferible evitar el uso de risankizumab durante el embarazo.
Lactancia
Se desconoce si risankizumab se excreta en la leche materna. Se sabe que las IgG humanas se excretan en la leche materna durante los primeros días después del nacimiento y, poco después, se produce un descenso hasta concentraciones bajas; en consecuencia, no se puede descartar el riesgo para el lactante durante este breve periodo. Se debe decidir si es necesario interrumpir el tratamiento con risankizumab tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento con risankizumab para la madre.
Fertilidad
No se ha evaluado el efecto de risankizumab sobre la fertilidad en humanos. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de fertilidad.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de risankizumab sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas más frecuentemente fueron infecciones de las vías respiratorias altas (15,6% en la enfermedad de Crohn y 26,2% en la colitis ulcerosa).
Tabla de reacciones adversas
Las reacciones adversas con risankizumab en los estudios clínicos (Tabla 1) se presentan según la clasificación por órganos y sistemas de MedDRA empleando la siguiente convención: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); muy raras (<1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 1: Tabla de reacciones adversas
| Clasificación por órganos y sistemas | Frecuencia | Reacciones adversas |
| Infecciones e infestaciones | Muy frecuentes | Infecciones de las vías respiratorias altasa |
| Frecuentes | Infecciones por tiñab | |
| Poco frecuentes | Foliculitis | |
| Trastornos del sistema inmunológico | Raras | Reacciones anafilácticas |
| Trastornos del sistema nervioso | Frecuentes | Cefaleac |
| Trastornos de la piel y del tejido subcutáneo | Frecuentes | Prurito Erupción Eczema |
| Poco frecuentes | Urticaria | |
| Trastornos generales y alteraciones en el lugar de administración | Frecuentes | Fatigad Reacciones en el lugar de inyeccióne |
a Incluye: infección de las vías respiratorias (víricas, bacterianas o no especificadas), sinusitis (incluida la aguda), rinitis, nasofaringitis, faringitis (incluida la vírica), amigdalitis, laringitis, traqueítis. b Incluye: tiña del pie, tiña crural, tiña corporal, tiña versicolor, tiña de la mano, onicomicosis, dermatomicosis. c Incluye: cefalea, cefalea tensional, cefalea sinusal. d Incluye: fatiga, astenia, malestar. e Incluye: equimosis, eritema, hematoma, hemorragia, irritación, dolor, prurito, reacción, inflamación, induración, hipersensibilidad, nódulo, erupción, urticaria, vesículas y calor en el lugar de inyección; eritema, extravasación, reacción e inflamación en el lugar de perfusión. | ||
Descripción de reacciones adversas seleccionadas
Psoriasis
Infecciones
En todo el programa de psoriasis, incluida la exposición a largo plazo a risankizumab, la tasa de infecciones fue de 75,5 eventos por cada 100 pacientes-año. La mayoría de los casos eran no graves y de intensidad leve a moderada y no dieron lugar a la interrupción del tratamiento con risankizumab. La tasa de infecciones graves fue de 1,7 eventos por cada 100 pacientes-año (ver sección 4.4).
Enfermedad de Crohn
En general, el perfil de seguridad observado en los pacientes con enfermedad de Crohn tratados con risankizumab fue consistente con el perfil de seguridad observado en los pacientes en todas las indicaciones.
Infecciones
La tasa de infecciones en los datos agrupados de los estudios de inducción de 12 semanas fue de 83,3 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 600 mg por vía intravenosa en comparación con 117,7 eventos por cada 100 pacientes-año con placebo. La tasa de infecciones graves fue de 3,4 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 600 mg por vía intravenosa en comparación con 16,7 eventos por cada 100 pacientes-año con placebo (ver sección 4.4).
La tasa de infecciones en el estudio de mantenimiento de 52 semanas fue de 57,7 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 76,0 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab. La tasa de infecciones graves fue de 6,0 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 5,0 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab (ver sección 4.4).
Colitis ulcerosa
En general, el perfil de seguridad observado en los pacientes con colitis ulcerosa tratados con risankizumab fue consistente con el perfil de seguridad observado en los pacientes en todas las indicaciones.
Infecciones
La tasa de infecciones en los datos agrupados del estudio de inducción de 12 semanas fue de 78,3 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 1200 mg por vía intravenosa en comparación con 74,2 eventos por cada 100 pacientes-año con placebo. La tasa de infecciones graves fue de 3,0 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 1200 mg por vía intravenosa en comparación con 5,4 eventos por cada 100 pacientes-año con placebo (ver sección 4.4).
La tasa de infecciones en el estudio de mantenimiento de 52 semanas fue de 67,4 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 180 mg por vía subcutánea y de 56,5 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 64,6 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab. La tasa de infecciones graves fue de 1,1 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 180 mg por vía subcutánea y de 0,6 eventos por cada 100 pacientes-año en los pacientes
tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 2,3 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab (ver sección 4.4).
Inmunogenicidad
En los pacientes con enfermedad de Crohn tratados con risankizumab a las dosis de inducción intravenosas y de mantenimiento subcutáneas recomendadas durante un máximo de 64 semanas en ensayos clínicos de enfermedad de Crohn, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes durante el tratamiento en el 3,4% (2/58) y el 0% (0/58) de los pacientes evaluados, respectivamente.
En los pacientes con colitis ulcerosa tratados con risankizumab a la dosis de inducción intravenosa y de mantenimiento subcutáneas recomendadas (180 mg o 360 mg) durante un máximo de 64 semanas en ensayos clínicos de colitis ulcerosa, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes durante el tratamiento en el 8,9% (8/90) y el 6,7% (6/90) con la dosis de 180 mg subcutánea, o en el 4,4% (4/91) y el 2,2% (2/91) con la dosis de 360 mg subcutánea, de los pacientes evaluados, respectivamente.
Los anticuerpos anti-risankizumab, incluidos los anticuerpos neutralizantes, no se asociaron con cambios en la respuesta clínica ni en la seguridad.
Pacientes de edad avanzada
La información de seguridad en pacientes con edad ≥65 años es limitada.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En caso de sobredosis, se recomienda vigilar al paciente para detectar signos o síntomas de reacciones adversas e instaurar el tratamiento sintomático apropiado inmediatamente.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Inmunosupresores, inhibidores de la interleuquina, código ATC: L04AC18
Mecanismo de acción
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) que se une selectivamente y con alta afinidad a la subunidad p19 de la citocina interleuquina 23 (IL-23) humana, sin unirse a la IL-12, e inhibe su interacción con el complejo receptor IL-23. La IL-23 es una citocina que participa en las respuestas inflamatorias e inmunitarias. Al impedir la unión de la IL-23 a su receptor, risankizumab inhibe la señalización celular dependiente de IL-23 y la liberación de citocinas proinflamatorias.
Efectos farmacodinámicos
En un estudio realizado en pacientes con psoriasis, la expresión de genes asociados al eje IL-23/IL-17 disminuyó en la piel después de dosis únicas de risankizumab. Asimismo, en las lesiones psoriásicas se observaron reducciones del grosor epidérmico, de la infiltración de células inflamatorias y de la expresión de marcadores de enfermedad psoriásica.
En un estudio en fase II realizado en pacientes con enfermedad de Crohn, la expresión de genes asociados al eje IL-23/Th17 disminuyó en el tejido intestinal después de dosis múltiples de risankizumab. Asimismo, se observaron reducciones en la calprotectina fecal (CPF), la proteína C reactiva (PCR) e IL-22 séricas tras la administración de dosis múltiples en los estudios de inducción en fase III en pacientes con enfermedad de Crohn. Las reducciones de CPF, PCR e IL-22 séricas se mantuvieron hasta la semana 52 del estudio de mantenimiento.
En un estudio de fase 2b/3 realizado en pacientes con colitis ulcerosa, se observó una reducción estadísticamente significativa y clínicamente relevante con respecto al valor basal en los biomarcadores inflamatorios, CPF y PCR, y en el biomarcador asociado a la vía IL-23, IL-22 sérica, en la semana 12 del estudio de inducción. Las reducciones de CPF, PCR e IL-22 sérica se mantuvieron hasta la semana 52 del estudio de mantenimiento.
Eficacia clínica y seguridad
Enfermedad de Crohn
Se ha evaluado la eficacia y seguridad de risankizumab en 1 419 pacientes con enfermedad de Crohn activa de moderada a grave en tres estudios multicéntricos, aleatorizados, doble ciego y controlados con placebo. Los pacientes incluidos tenían 16 años o más y una puntuación en el índice de actividad de la enfermedad de Crohn (Crohn’s Disease Activity Index, CDAI) de 220 a 450, una frecuencia de deposiciones (SF) diaria media ≥4 y/o una puntuación de dolor abdominal (AP) diaria media ≥2, y una puntuación en el índice endoscópico simple para la enfermedad de Crohn (Simple endoscopic Score for CD, SES-CD) ≥6, o ≥4 en el caso de enfermedad ileal aislada, excluida la presencia de un componente de estenosis y confirmado por un revisor central.
Se realizaron dos estudios de inducción intravenosa de 12 semanas (ADVANCE y MOTIVATE), que incluyeron un periodo de extensión de 12 semanas para los pacientes que no alcanzaron una respuesta clínica de frecuencia de deposiciones (SF)/ dolor abdominal (AP) (una reducción ≥30% en la SF y/o una reducción ≥30% en el AP y ambos casos no peores que las puntuaciones basales) en la semana 12. Tras los estudios ADVANCE y MOTIVATE se realizó un estudio aleatorizado de tratamiento subcutáneo de mantenimiento que incluye un grupo de retirada (FORTIFY) en el que participaron pacientes con una respuesta clínica de SF/AP con el tratamiento de inducción por vía intravenosa, lo que representa al menos 64 semanas de tratamiento.
ADVANCE y MOTIVATE
En los estudios ADVANCE y MOTIVATE, los pacientes fueron aleatorizados para recibir 600 mg (dosis recomendada) de risankizumab, 1200 mg de risankizumab o placebo en la semana 0, la semana 4 y la semana 8.
En ADVANCE, el 58% (491/850) de los pacientes había tenido una respuesta inadecuada o tenía intolerancia al tratamiento con uno o más fármacos biológicos (fracaso a biológico previo) y el 42% (359/850) había tenido una respuesta inadecuada o tenía intolerancia a los tratamientos convencionales distintos a fármacos biológicos (sin fracaso a biológico previo). En ADVANCE, entre los pacientes sin respuesta inadecuada a biológico previo, el 87% (314/359) no había recibido un tratamiento biológico previo y el 13% restante había recibido un tratamiento biológico previamente pero nunca había tenido una respuesta inadecuada ni intolerancia. Todos los pacientes en MOTIVATE habían tenido una respuesta inadecuada a un tratamiento biológico previamente.
En ambos estudios, una proporción mayor de pacientes tratados con risankizumab alcanzó las variables coprimarias de remisión clínica en la semana 12 y respuesta endoscópica en la semana 12 en comparación con placebo. La respuesta clínica mejorada de frecuencia de deposiciones (SF)/ dolor abdominal (AP) y la remisión clínica fueron significativas ya en la semana 4 en los pacientes tratados con risankizumab y siguieron mejorando hasta la semana 12 (Tabla 2).
Tabla 2: Resultados de eficacia en ADVANCE y MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo intravenos o (N=175) % | Risankizumab 600 mg intravenoso (N=336) % | Diferencia entre tratamientos d (IC del 95%) | Placebo intravenos o (N=187) % | Risankizumab 600 mg intravenoso (N=191) % | Diferencia entre tratamientos d (IC del 95%) | |
| Variables coprimarias | ||||||
| Remisión clínica en la semana 12e | 22% | 43% | 22% [14%, 30%]a | 19% | 35% | 15% [6%, 24%]b |
Respuesta endoscópica en la semana 12f | 12% | 40% | 28% [21%, 35%]a | 11% | 29% | 18% [10%, 25%]a |
| Variables adicionales | ||||||
Respuesta clínica mejorada de SF/AP en la semana 4g | 31% | 46% | 15% [6%, 23%]b | 32% | 45% | 14% [4%, 23%]c |
Respuesta clínica mejorada de SF/AP en la semana 12g | 42% | 63% | 21% [12%, 30%]a | 39% | 62% | 23% [13%, 33%]a |
| CDAI <150 en la semana 4 | 10% | 18% | 8% [1%, 14%]c | 11% | 21% | 10% [2%, 17%]c |
| CDAI <150 en la semana 12 | 25% | 45% | 21% [12%, 29%]a | 20% | 42% | 22% [13%, 31%]a |
Curación mucosa en la semana 12h | (N=173) 8% | (N=336) 21% | 14% [8%, 19%]a | (N=186) 4% | (N=190) 14% | 9% [4%, 15%]b |
Remisión endoscópica en la semana 12i | 9% | 24% | 15% [9%, 21%]a | 4% | 19% | 15% [9%, 21%]a |
a Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p <0,001). b Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p ≤0,01). c Valor p nominal ≤0,05 en la comparación entre risankizumab y placebo. d Diferencia entre tratamientos ajustada. e Remisión clínica basada en SF/AP: SF media diaria ≤2,8 y no peor que el valor basal, y AP medio diario ≤1 y no peor que el valor basal. | ||||||
f Respuesta endoscópica: reducción superior al 50% en el índice SES-CD con respecto a la puntuación basal, o una reducción de al menos 2 puntos para los pacientes con una puntuación basal de 4 y enfermedad ileal aislada.
g Respuesta clínica mejorada de SF/AP: reducción ≥60% en la SF media diaria y/o reducción ≥35% en el AP medio diario y ambos casos no peores que el valor basal, y/o remisión clínica. h Curación mucosa: subpuntuación de superficie ulcerada de SES-CD de 0 en pacientes con una subpuntuación basal ≥1.
i Remisión endoscópica: SES-CD ≤4 y una reducción de al menos 2 puntos con respecto al valor basal y ninguna subpuntuación superior a 1 en ninguna variable individual.
En la semana 12, una proporción mayor de pacientes tratados con risankizumab alcanzó una reducción de al menos 100 puntos en el CDAI basal en comparación con placebo (ADVANCE, risankizumab=60%, placebo=37%, p<0,001; MOTIVATE, risankizumab=60%, placebo=30%, p<0,001).
En la semana 12, una proporción mayor de pacientes tratados con risankizumab alcanzó tanto la respuesta clínica mejorada de SF/AP como la respuesta endoscópica en la semana 12 en comparación con placebo (ADVANCE, risankizumab=31%, placebo=8%, p<0,001; MOTIVATE, risankizumab=21%, placebo=7%, p<0,001).
Los resultados de las variables coprimarias para los subgrupos de pacientes (sin permitir la multiplicidad) con o sin fracaso a tratamiento biológico previo se presentan en la Tabla 3.
Tabla 3. Resultados de eficacia en la semana 12 en subgrupos de pacientes con o sin fracaso a tratamiento biológico previo en ADVANCE
| ADVANCE | |||
| Placebo intravenoso | Risankizumab 600 mg | Diferencia entre tratamientos (IC del 95%) | |
| Remisión clínica según la puntuación de SF/AP | |||
| Fracaso a tratamiento biológico previo | 23% (N=97) | 41% (N=195) | 18% [7%, 29%] |
Sin fracaso a tratamiento biológico previo | 21% (N=78) | 48% (N=141) | 27% [15%, 39%] |
| Respuesta endoscópica | |||
| Fracaso a tratamiento biológico previo | 11% (N=97) | 33% (N=195) | 21% [12%, 31%] |
Sin fracaso a tratamiento biológico previo | 13% (N=78) | 50% (N=141) | 38% [27%, 49%] |
En ADVANCE, una proporción mayor de pacientes tratados con risankizumab con y sin fracaso anterior a un tratamiento biológico previo alcanzó una puntuación en CDAI <150 en comparación con placebo (con fracaso a un tratamiento biológico previo, risankizumab=42%, placebo=26%; sin fracaso a un tratamiento biológico previo, risankizumab=49%, placebo=23%).
Hospitalizaciones relacionadas con la EC
Las tasas de hospitalizaciones relacionadas con la EC hasta la semana 12 fueron menores en los pacientes tratados con risankizumab en comparación con placebo (ADVANCE, risankizumab=3%, placebo=12%, p<0,001; MOTIVATE, risankizumab=3%, placebo=11%, p≤0,01).
FORTIFY
El estudio de mantenimiento FORTIFY evaluó a 462 pacientes con respuesta clínica de SF/AP a las 12 semanas de tratamiento de inducción con risankizumab intravenoso en los estudios ADVANCE y MOTIVATE. Los pacientes fueron aleatorizados para continuar recibiendo una pauta de mantenimiento de 360 mg de risankizumab por vía subcutánea (dosis recomendada) o, 180 mg de risankizumab por vía subcutánea cada 8 semanas, o para retirarse del tratamiento con risankizumab y recibir placebo por vía subcutánea cada 8 semanas hasta 52 semanas.
Las variables coprimarias fueron la remisión clínica en la semana 52 y la respuesta endoscópica en la semana 52. Las variables coprimarias también se midieron en los pacientes con y sin fracaso a tratamiento biológico previo (ver la Tabla 4).
Tabla 4: Resultados de eficacia en FORTIFY en la semana 52 (64 semanas después de iniciar la dosis de inducción)
| FORTIFY | |||
Inducción con risankizumab intravenoso/placebo subcutáneof (N=164)% | Inducción con risankizumab intravenoso/risankizumab 360 mg subcutáneo (N= 141)% | Diferencia entre tratamientos (IC del 95%) | |
| Variables coprimarias | |||
| Remisión clínica | 40% | 52% | 15% [5%, 25%]a,g |
| Fracaso a tratamiento biológico previo | 34% (N=123) | 48% (N=102) | 14% [1%, 27%] |
| Sin fracaso a tratamiento biológico previo | 56% (N=41) | 62% (N=39) | 5% [–16%, 27%] |
| Respuesta endoscópica | 22% | 47% | 28% [19%, 37%]b,g |
| Fracaso a tratamiento biológico previo | 20% (N=123) | 44% (N=102) | 23% [11%, 35%] |
| Sin fracaso a tratamiento biológico previo | 27% (N=41) | 54% (N=39) | 27% [6%, 48%] |
| Variables adicionales | |||
| Respuesta clínica mejorada de SF/AP | 49% | 59% | 13% [2%, 23%]e,g |
| Mantenimiento de la remisión clínicah | (N=91) 51% | (N=72) 69% | 21% [6%, 35%]d,g |
| Remisión endoscópica | 13% | 39% | 28% [20%, 37%]c,g |
| Curación mucosa | (N=162) 10% | (N=141) 31% | 22% [14%, 30%]c,g |
a Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p≤0,01). b Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p<0,001). c Valor p nominal <0,001 en la comparación entre risankizumab y placebo sin control de error de tipo 1 de manera general. d Valor p nominal ≤0,01 en la comparación entre risankizumab y placebo sin control de error de tipo 1 de manera general. e Valor p nominal ≤0,05 en la comparación entre risankizumab y placebo sin control de error de tipo 1 de manera general. | |||
f El grupo de solo inducción estaba formado por los pacientes que alcanzaron una respuesta clínica al tratamiento de inducción con risankizumab y fueron aleatorizados para recibir placebo en el estudio de mantenimiento (FORTIFY).
g Diferencia entre tratamientos ajustada.
h Mantenimiento de la remisión clínica: remisión clínica en la semana 52 en pacientes con remisión clínica en la semana 0.
Las tasas de remisión profunda (remisión clínica y remisión endoscópica) en la semana 52 fueron más altas en los pacientes tratados con risankizumab IV/risankizumab SC en comparación con los pacientes que recibieron risankizumab IV/placebo SC (28% frente al 10%, respectivamente, valor p nominal <0,001).
En la semana 52, una proporción mayor de pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo alcanzó una puntuación de CDAI <150 en comparación con risankizumab intravenoso/placebo subcutáneo (52% frente al 41%, respectivamente, valor p nominal ≤0,01). Una proporción mayor de pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo alcanzó una reducción de al menos 100 puntos con respecto a la puntuación de CDAI basal en comparación con los pacientes tratados con risankizumab intravenoso/placebo subcutáneo (62% frente al 48%, respectivamente, valor p nominal ≤0,01).
91 pacientes que no tuvieron una respuesta clínica de SF/AP 12 semanas después de la inducción con risankizumab en los estudios ADVANCE y MOTIVATE recibieron una dosis subcutánea de 360 mg de risankizumab en la semana 12 y en la semana 20. De estos pacientes, el 64% (58/91) alcanzó una respuesta clínica de SF/AP en la semana 24; 33 de los pacientes que alcanzaron una respuesta clínica de SF/AP se incluyeron en FORTIFY y continuaron recibiendo 360 mg de risankizumab por vía subcutánea cada 8 semanas durante 52 semanas. De estos pacientes, el 55% (18/33) alcanzó una remisión clínica y el 45% (15/33) alcanzó una respuesta endoscópica en la semana 52.
Durante el estudio FORTIFY, 30 pacientes tuvieron pérdida de respuesta al tratamiento con 360 mg de risankizumab por vía subcutánea y recibieron tratamiento de rescate con risankizumab (1 dosis única de 1200 mg por vía intravenosa, seguida de 360 mg por vía subcutánea cada 8 semanas). De estos pacientes, el 57% (17/30) alcanzó una respuesta clínica de SF/AP en la semana 52. Además, el 20% (6/30) y el 34% (10/29) de los pacientes alcanzó una remisión clínica y una respuesta endoscópica en la semana 52, respectivamente.
Resultados relacionados con la salud y de calidad de vida
La calidad de vida relacionada con la salud se evaluó mediante el cuestionario de enfermedad inflamatoria intestinal (IBDQ) y el cuestionario abreviado de salud de 36 ítems (SF-36). La mejoría de la fatiga se evaluó mediante la escala de evaluación funcional del tratamiento de las enfermedades crónicas-fatiga (FACIT-Fatiga). La productividad laboral se evaluó mediante el cuestionario de productividad laboral y deterioro de la actividad en la enfermedad de Crohn (WPAI-CD).
En la semana 12 de ADVANCE y MOTIVATE, los pacientes tratados con risankizumab alcanzaron mejorías clínicamente significativas con respecto a la puntuación total basal de IBDQ, en todas las puntuaciones de los dominios de IBDQ (síntomas intestinales, función sistémica, función emocional y función social), en la puntuación resumida de los componentes físico y mental de SF-36, en la FACIT-Fatiga y el cuestionario WPAI-CD en comparación con placebo.
Para el WPAI-CD se obtuvo una reducción mayor en el deterioro durante el trabajo, el deterioro laboral general y el deterioro de la actividad en ADVANCE; y una mayor reducción en el deterioro de la actividad en MOTIVATE.
Estas mejorías se mantuvieron en los pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo en FORTIFY hasta la semana 52.
Colitis ulcerosa
Se ha evaluado la eficacia y seguridad de risankizumab en pacientes con colitis ulcerosa activa de moderada a grave en dos estudios multicéntricos, aleatorizados, doble ciego y controlados con placebo. Los pacientes incluidos tenían ≥18 y ≤80 años de edad y un índice de Mayo adaptado (aMS) de 5 a 9 (utilizando el sistema de puntuación de Mayo, excluida la evaluación global del médico) y una subpuntuación endoscópica (ES) de 2 o 3 en la endoscopia de selección, confirmada mediante revisión central.
El estudio de inducción intravenosa de 12 semanas (INSPIRE) incluyó un periodo de extensión de 12 semanas para los pacientes que no alcanzaron una respuesta clínica (definida como una reducción con respecto al valor basal en la aMS ≥2 puntos y ≥30% y una reducción en la subpuntuación de sangrado rectal [RBS] ≥1 o una RBS absoluta ≤1) en la semana 12. Tras el estudio INSPIRE se realizó un estudio aleatorizado de retirada del tratamiento de mantenimiento subcutáneo (COMMAND) de 52 semanas que incluyó a pacientes con respuesta clínica a las 12 semanas de tratamiento de inducción con risankizumab intravenoso, lo que representa al menos 64 semanas de tratamiento.
INSPIRE
En el estudio INSPIRE, 975 pacientes fueron aleatorizados y recibieron risankizumab 1200 mg o placebo en la semana 0, la semana 4 y la semana 8.
En INSPIRE, el 52% (503/975) de los pacientes había fracasado (respuesta inadecuada o intolerancia) a uno o más tratamientos biológicos, inhibidores de JAK y/o moduladores del receptor de S1P. De estos 503 pacientes, 488 (97%) fracasaron a los tratamientos biológicos y 90 (18%) fracasaron a los inhibidores de JAK.
Se permitió a los pacientes incluidos utilizar una dosis estable de corticoesteroides orales (hasta 20 mg/día de prednisona o equivalente), inmunomoduladores y aminosalicilatos. Al inicio del estudio INSPIRE, el 36% de los pacientes recibían corticoesteroides, el 17% inmunomoduladores y el 73% aminosalicilatos. La actividad de la enfermedad de los pacientes era moderada (aMS ≤7) en el 58% de los pacientes y grave (aMS >7) en el 42% de los pacientes.
En INSPIRE, una proporción significativamente mayor de pacientes tratados con risankizumab alcanzó la variable primaria de remisión clínica según el índice de aMS (definida como una subpuntuación de la frecuencia de las deposiciones (SFS) ≤1, y no superior a la basal, RBS = 0 y ES ≤1 sin evidencia de friabilidad) en la semana 12 en comparación con placebo (Tabla 5). Los resultados de la variable primaria y de las variables secundarias clave se muestran en la Tabla 5.
Tabla 5. Resultados de eficacia en INSPIRE en la semana 12
| Variable | Placebo intravenoso (N = 325) % | Risankizumab 1200 mg intravenoso (N = 650) % | Diferencia entre tratamientos (IC del 95%) |
| Actividad de la enfermedad y síntomas de la CU | |||
| Remisión clínicaa,b | 6% | 20% | 14%f [10%; 18%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 4% (N = 170) | 11% (N = 333) | 7% [3%; 12%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 8% (N = 155) | 30% (N = 317) | 21% [15%; 28%] |
| Respuesta clínicac | 36% | 64% | 29%f [22%; 35%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 31% (N = 170) | 55% (N = 333) | 24% [15%; 33%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 41% (N = 155) | 74% (N = 317) | 33% [24%; 42%] |
| Evaluación endoscópica e histológica | |||
| Curación mucosad | 12% | 37% | 24%f [19%; 29%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 10% (N = 170) | 26% (N = 333) | 16% [9%; 22%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 14% (N = 155) | 48% (N = 317) | 33% [26%; 41%] |
| Curación mucosa histológica-endoscópicae | 8% | 24% | 17%f [12%; 21%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 7% (N = 170) | 16% (N = 333) | 9% [3%; 14%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 8% (N = 155) | 33% (N = 317) | 25% [18%; 32%] |
a Variable primaria. b Remisión clínica según el índice de aMS: SFS ≤1, y no mayor que el valor basal, RBS = 0 y ES ≤1 sin evidencia de friabilidad. c Respuesta clínica según el índice de aMS: una disminución con respecto al valor basal ≥2 puntos y ≥30%, y una disminución en la RBS ≥1 o una RBS absoluta ≤1. d ES ≤1 sin evidencia de friabilidad. e ES ≤1 sin evidencia de friabilidad y una puntuación en la escala de Geboes ≤3,1 (lo que indica infiltración de neutrófilos <5% de las criptas, sin destrucción de las criptas, ni erosiones, ulceraciones o tejido de granulación). f p <0,00001; diferencia entre tratamientos ajustada (IC del 95%). | |||
Actividad clínica y síntomas de la enfermedad
El índice de Mayo parcial adaptado (paMS) se compone de SFS y RBS. La respuesta clínica según el índice de paMS se define como una disminución de ≥1 punto y ≥30% con respecto al valor basal y una disminución de la RBS ≥1 o una RBS absoluta ≤1. Los resultados de la respuesta clínica según el índice de paMS a lo largo del tiempo en INSPIRE se muestran en la Figura 1. El inicio de la eficacia fue rápido, y la proporción de pacientes que alcanzó la respuesta clínica ya en la semana 4 fue mayor en los pacientes tratados con risankizumab que en los tratados con placebo (52% frente a 31%, respectivamente, p <0,00001).
Figura 1. Proporción de pacientes que alcanzó una respuesta clínica según el índice de paMS a lo largo del tiempo en el estudio de inducción INSPIRE
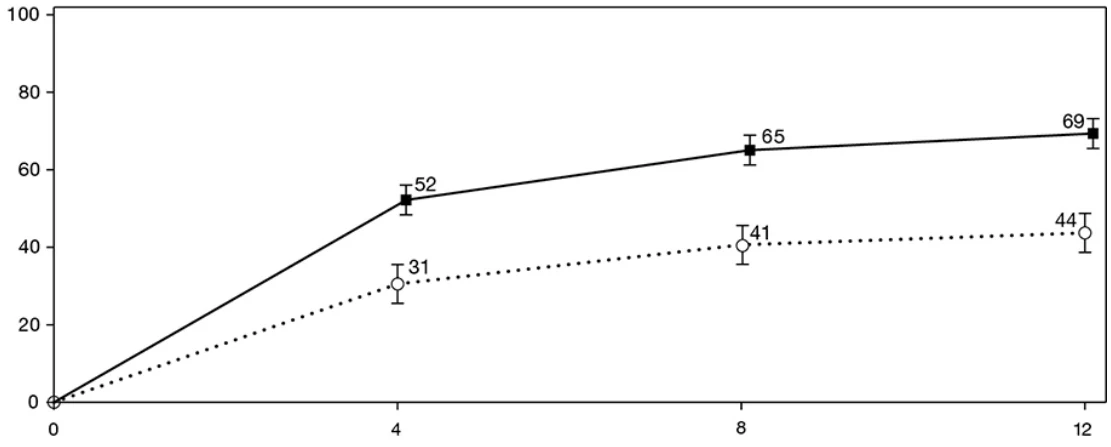
Tasa de res
puest
a (
%)
e IC del
95%
Semanas
Placebo intravenoso (N = 325) Risankizumab 1200 mg intravenoso (N = 650)
Una proporción significativamente mayor de pacientes tratados con risankizumab en comparación con placebo no presentó dolor abdominal (36% frente a 26%, respectivamente, p <0,01) ni urgencia intestinal (44% frente a 28%, respectivamente, p <0,00001) en la semana 12.
Otros síntomas de la CU
El número de episodios de incontinencia fecal por semana se redujo en una cantidad significativamente mayor en los pacientes tratados con risankizumab en comparación con placebo en la semana 12 (cambio con respecto al valor basal en risankizumab = -3,8, placebo = -2,2; p = 0,00003).
La proporción de pacientes que no presentó deposiciones nocturnas fue significativamente mayor en los pacientes tratados con risankizumab en comparación con placebo en la semana 12 (67% frente a 43%, respectivamente, p <0,00001).
La proporción de pacientes que no presentó tenesmo fue significativamente mayor en los pacientes tratados con risankizumab en comparación con placebo en la semana 12 (49% frente a 30%, respectivamente, p <0,00001).
El número de días con interrupción del sueño debido a los síntomas de la CU por semana se redujo en una cantidad significativamente mayor en los pacientes tratados con risankizumab en comparación con placebo en la semana 12 (cambio con respecto al valor basal en risankizumab = -2,5; placebo = -1,5; p <0,00001).
Hospitalizaciones relacionadas con la CU
Las tasas de hospitalizaciones relacionadas con la CU hasta la semana 12 fueron significativamente inferiores en los pacientes tratados con risankizumab en comparación con placebo (1% frente a 6%, respectivamente, p <0,00001).
Tratamiento extendido en los pacientes que no respondieron en la semana 12
Un total de 141 pacientes que no presentaron una respuesta clínica en la semana 12 de inducción con risankizumab en INSPIRE recibieron una dosis subcutánea de 180 mg o 360 mg de risankizumab en la semana 12 y en la semana 20. De los 71 pacientes que recibieron risankizumab 180 mg subcutáneo y
de los 70 pacientes que recibieron risankizumab 360 mg subcutáneo, el 56% y el 57% alcanzaron una respuesta clínica en la semana 24, respectivamente.
COMMAND
El estudio de mantenimiento COMMAND evaluó a 548 pacientes con respuesta clínica tras 12 semanas de tratamiento de inducción con risankizumab intravenoso en el estudio INSPIRE. Los pacientes fueron aleatorizados para recibir una pauta de mantenimiento de risankizumab 180 mg subcutáneo o 360 mg subcutáneo cada 8 semanas, o para retirar la inducción con risankizumab y recibir placebo subcutáneo cada 8 semanas durante un máximo de 52 semanas.
En COMMAND, el 75% (411/548) de los pacientes había fracasado (respuesta inadecuada o intolerancia) a uno o más tratamientos biológicos, inhibidores de JAK y/o moduladores del receptor de S1P antes del inicio de la inducción. De estos 411 pacientes, 407 (99%) fracasaron a los tratamientos biológicos y 78 (19%) fracasaron a los inhibidores de JAK.
En COMMAND, una proporción significativamente mayor de los 548 pacientes tratados con risankizumab 180 mg subcutáneo o risankizumab 360 mg subcutáneo alcanzó la variable primaria de remisión clínica según el índice de aMS en la semana 52 en comparación con placebo (ver Tabla 6). Los resultados de la variable primaria y de las variables secundarias clave se muestran en la Tabla 6.
Tabla 6. Resultados de eficacia en COMMAND en la semana 52 (64 semanas desde el inicio de la dosis de inducción)
| Variable | Inducción con Risankizuma b intravenoso/P lacebo subcutáneo + (N = 183)% | Inducción con Risankizumab intravenoso/Risan kizumab 180 mg subcutáneo (N = 179)% | Inducción con Risankizumab intravenoso /Risankizumab 360 mg subcutáneo (N = 186)% | Diferencia entre tratamientos (IC del 97,5%)++ | |
Inducción con Risankizumab intravenoso/Ris ankizumab 180 mg subcutáneo | Inducción con Risankizumab intravenoso/Ris ankizumab 360 mg subcutáneo | ||||
| Actividad de la enfermedad y síntomas de la CU | |||||
| Remisión clínicaa,b | 25% | 40% | 38% | 16%h [6%; 27%] | 14%h [4%; 24%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 23% (N = 138) | 37% (N = 134) | 29% (N = 139) | 13% [1%; 26%] | 6% [-6%; 18%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 31% (N = 45) | 51% (N = 45) | 62% (N = 47) | 20% [-3%; 43%] | 31% [8%; 53%] |
| Mantenimiento de la remisión clínicac | 40% (N = 53) | 70% (N = 44) | 50% (N = 40) | 29%h [7%; 51%] | 13%k [-11%; 36%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 37% (N = 35) | 65% (N = 26) | 44% (N = 25) | 28% [0%; 56%] | 7% [-22%; 36%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 44% (N = 18) | 77% (N = 18) | 60% (N = 15) | 33% [2%; 67%] | 16% [-23%; 54%] |
| Remisión clínica sin corticoesteroidesd | 25% | 40% | 37% | 16%h [6%; 26%] | 14%h [3%; 24%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 23% (N = 138) | 36% (N = 134) | 29% (N = 139) | 13% [0%; 25%] | 6% [-6%; 18%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 31% (N = 45) | 51% (N = 45) | 60% (N = 47) | 20% [-3%; 43%] | 28% [6%; 51%] |
| Respuesta clínicae | 52% | 68% | 62% | 17%i [6%; 28%] | 11%j [0%; 23%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 46% (N = 138) | 63% (N = 134) | 57% (N = 139) | 18% [4%; 31%] | 11% [-2%; 25%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 71% (N = 45) | 82% (N = 45) | 79% (N = 47) | 11% [-9%; 31%] | 8% [-13%; 28%] |
| Evaluación endoscópica e histológica | |||||
| Curación de la mucosaf | 32% | 51% | 48% | 20%h [9%; 31%] | 17%h [7%; 28%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 30% (N = 138) | 48% (N = 134) | 39% (N = 139) | 17% [4%; 30%] | 8% [-4%; 21%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 36% (N = 45) | 60% (N = 45) | 76% (N = 47) | 24% [1%; 47%] | 41% [19%; 62%] |
| Curación de la mucosa histológica-endoscópicag | 23% | 43% | 42% | 20%h [10%; 31%] | 20%h [10%; 30%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 22% (N = 138) | 39% (N = 134) | 33% (N = 139) | 17% [6%; 28%] | 11% [-1%; 23%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 29% (N = 45) | 55% (N = 45) | 69% (N = 47) | 26% [3%; 49%] | 40% [19%; 62%] |
+ El grupo de solo inducción estaba formado por los pacientes que alcanzaron una respuesta clínica con el tratamiento de inducción con risankizumab y fueron aleatorizados para recibir placebo en el estudio de mantenimiento (COMMAND). ++ Diferencia ajustada para la diferencia global entre tratamientos. a Variable primaria. b Remisión clínica según el índice de aMS: SFS ≤1, y no mayor que el valor basal, RBS = 0 y ES ≤1 sin evidencia de friabilidad. c Remisión clínica según el índice de aMS en la semana 52 entre los pacientes que alcanzaron la remisión clínica al final del tratamiento de inducción. d Remisión clínica según el índice de aMS en la semana 52 y sin corticoesteroides durante ≥90 días. | |||||
e Respuesta clínica según el índice de aMS: una disminución con respecto al valor basal ≥2 puntos y ≥30%, y una disminución en la RBS ≥1 o una RBS absoluta ≤1.
f ES ≤1 sin evidencia de friabilidad.
g ES ≤1 sin evidencia de friabilidad y una puntuación en la escala de Geboes ≤3,1 (lo que indica infiltración de neutrófilos <5% de las criptas, sin destrucción de las criptas, ni erosiones, ulceraciones o tejido de granulación).
h Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p ≤0,01).
i Valor p nominal ≤0,01 en la comparación entre risankizumab y placebo.
j Valor p nominal ≤0,05 en la comparación entre risankizumab y placebo.
k p = 0,2234.
Actividad clínica y síntomas de la enfermedad
Una proporción significativamente mayor de pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo, en comparación con risankizumab intravenoso/placebo, no presentó dolor abdominal (47% frente a 30%, respectivamente, p <0,001) ni urgencia intestinal (54% frente a 31%, respectivamente, p <0,00001) en la semana 52. Una mayor proporción de pacientes tratados con risankizumab intravenoso/risankizumab 360 mg subcutáneo, en comparación con risankizumab intravenoso/placebo, no presentó urgencia intestinal (49% frente a 31%, respectivamente, p <0,001) en la semana 52, y una proporción numéricamente superior de pacientes no presentó dolor abdominal en comparación con risankizumab intravenoso/placebo (38% frente a 30%, respectivamente, p = 0,0895) en la semana 52.
Otros síntomas de la CU
La proporción de pacientes que no presentó deposiciones nocturnas fue mayor en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo que con risankizumab intravenoso/placebo en la semana 52 (42% y 43% frente a 30%, p <0,01 y p <0,001, respectivamente).
La proporción de pacientes que no presentó tenesmo fue mayor en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo que con risankizumab intravenoso/placebo en la semana 52 (37% y 37% frente a 23%, respectivamente, p <0,01).
Hospitalizaciones relacionadas con la CU
La incidencia de hospitalizaciones relacionadas con la CU hasta la semana 52 fue numéricamente inferior en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo que con risankizumab intravenoso/placebo (0,6 por 100 pacientes-año y 1,2 por 100 pacientes-año frente a 3,1 por 100 pacientes-año, p = 0,0949 y p = 0,2531, respectivamente).
Evaluación endoscópica e histológica
La remisión endoscópica (normalización del aspecto endoscópico de la mucosa) se definió como ES de 0. En la semana 12 de INSPIRE, una proporción significativamente mayor de pacientes tratados con risankizumab en comparación con placebo alcanzó la remisión endoscópica (11% frente a 3%, respectivamente, p <0,00001). En la semana 52 de COMMAND, una proporción significativamente mayor de pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo en comparación con risankizumab intravenoso/placebo alcanzó la remisión endoscópica (23% y 24% frente a 15%, respectivamente, p <0,05).
La curación profunda de la mucosa se definió como una ES de 0 y una puntuación en la escala de Geboes <2,0 (lo que indica ausencia de neutrófilos en las criptas o en la lámina propia y ausencia de aumento de eosinófilos, sin destrucción de las criptas, ni erosiones, ulceraciones o tejido de granulación). En la semana 12 de INSPIRE, una proporción significativamente mayor de pacientes tratados con risankizumab en comparación con placebo alcanzó una curación profunda de la mucosa (6% frente a 1%, respectivamente, p <0,00001). En la semana 52 de COMMAND, una proporción numéricamente superior de pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo en comparación con risankizumab intravenoso/placebo alcanzó una curación profunda de la mucosa (13% y 16% frente a 10%, p = 0,2062 y p = 0,0618, respectivamente).
En COMMAND, se observó el mantenimiento de la curación de la mucosa en la semana 52 (ES ≤1 sin friabilidad) en una mayor proporción de pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo en comparación con risankizumab intravenoso/placebo entre los pacientes que alcanzaron la curación de la mucosa al final de la inducción (74% y 54% frente a 47%, p <0,01 y p = 0,5629, respectivamente).
Tratamiento de rescate
Durante el estudio COMMAND, los pacientes que perdieron la respuesta al tratamiento con risankizumab subcutáneo recibieron tratamiento de rescate con risankizumab (una única dosis de inducción intravenosa, seguida de 360 mg subcutáneo cada 8 semanas). Entre estos pacientes, en el grupo de tratamiento con risankizumab 180 mg subcutáneo y risankizumab 360 mg subcutáneo, el 85% (17/20) y el 74% (26/35) alcanzaron la respuesta clínica en la semana 52, respectivamente. Además, el 24% (6/25) y el 35% (13/37) de los pacientes alcanzaron la remisión clínica según el índice de aMS, y el 38% (10/26) y el 45% (17/38) de los pacientes alcanzaron una mejoría endoscópica en la semana 52 en el grupo de tratamiento de risankizumab 180 mg subcutáneo y risankizumab 360 mg subcutáneo, respectivamente.
Respondedores en la semana 24
Un total de 100 pacientes que no presentaron respuesta clínica tras 12 semanas de tratamiento de inducción, recibieron una dosis subcutánea de 180 mg (N = 56) o de 360 mg (N = 44) de risankizumab en la semana 12 y en la semana 20, presentaron respuesta clínica en la semana 24 y continuaron recibiendo risankizumab 180 mg o 360 mg por vía subcutánea cada 8 semanas durante un máximo de 52 semanas en el estudio COMMAND. Entre estos pacientes, el 46% y el 45% alcanzaron la respuesta clínica según el índice de aMS en la semana 52, y el 18% y el 23% alcanzaron la remisión clínica según el índice de aMS en la semana 52, con risankizumab 180 mg y 360 mg por vía subcutánea, respectivamente.
Resultados relacionados con la salud y la calidad de vida
Los pacientes tratados con risankizumab presentaron mejorías clínicamente significativas con respecto al valor basal en el cuestionario IBDQ (síntomas intestinales, función sistémica, función emocional y función social) en comparación con placebo. Los cambios con respecto al valor basal en la puntuación total del IBDQ en la semana 12 con risankizumab en comparación con placebo fueron de 42,6 y 24,3, respectivamente. Los cambios con respecto al valor basal en la puntuación total del IBDQ en la semana 52 fueron de 52,6, 50,3 y 35,0 en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo, risankizumab intravenoso/risankizumab 360 mg subcutáneo y risankizumab intravenoso/placebo, respectivamente.
Los pacientes que recibieron risankizumab presentaron una mejoría significativamente mayor de la fatiga con respecto al valor basal, medida con la escala FACIT-F en la semana 12, en comparación con placebo. Los cambios con respecto al valor basal en la escala FACIT-F en la semana 12 con risankizumab en comparación con placebo fueron de 7,9 y 3,3, respectivamente. Los cambios con
respecto al valor basal en la escala FACIT-F en la semana 52 fueron de 10,9, 10,3 y 7,0 en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo, risankizumab intravenoso/risankizumab 360 mg subcutáneo y risankizumab intravenoso/placebo, respectivamente.
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Skyrizi en uno o más grupos de la población pediátrica en el tratamiento de la enfermedad de Crohn y la colitis ulcerosa (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
La farmacocinética de risankizumab fue similar entre la psoriasis en placas y la artritis psoriásica, y entre la enfermedad de Crohn y la colitis ulcerosa.
Absorción
Risankizumab mostró una farmacocinética lineal con incrementos de la exposición proporcionales a la dosis en intervalos de dosis de 18 a 360 mg y de 0,25 a 1 mg/kg con la administración por vía subcutánea, y de 200 a 1 800 mg y de 0,01 a 5 mg/kg con la administración por vía intravenosa.
Después de la administración subcutánea de risankizumab, las concentraciones plasmáticas máximas se alcanzaron entre 3 y 14 días después de la administración, con una biodisponibilidad absoluta estimada entre el 74 y el 89%. Con la administración de dosis de 150 mg en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas, se estima que las concentraciones plasmáticas máximas y mínimas en estado estacionario son de 12 y 2 µg/ml, respectivamente.
En pacientes con enfermedad de Crohn tratados con una dosis de inducción de 600 mg por vía intravenosa en las semanas 0, 4 y 8, seguida de una dosis de mantenimiento de 360 mg por vía subcutánea en la semana 12 y, a partir de entonces, cada 8 semanas, se calcula que la mediana de las concentraciones máximas y mínimas es de 156 y 38,8 µg/ml, respectivamente, durante el periodo de inducción (semanas 8-12) y la mediana de las concentraciones máximas y mínimas en estado estacionario es de 28,0 y 8,13 µg/ml, respectivamente, durante el periodo de mantenimiento (semanas 40-48).
En pacientes con colitis ulcerosa tratados con una dosis de inducción de 1200 mg por vía intravenosa en las semanas 0, 4 y 8, seguida de una dosis de mantenimiento de 180 mg o 360 mg por vía subcutánea en la semana 12 y, a partir de entonces, cada 8 semanas, se calcula que la mediana de las concentraciones máximas y mínimas es de 350 y 87,7 µg/ml, respectivamente, durante el periodo de inducción (semanas 8-12) y la mediana de las concentraciones máximas y mínimas en estado estacionario es de 19,6 y 4,64 µg/ml para la dosis de 180 mg por vía subcutánea y de 39,2 y 9,29 µg/ml para la dosis de 360 mg por vía subcutánea, respectivamente, durante el periodo de mantenimiento (semanas 40-48).
Distribución
La media (± desviación estándar) del volumen de distribución en estado estacionario (Vss) de risankizumab fue de 11,4 (±2,7) l en los estudios en fase III en pacientes con psoriasis, lo cual indica que la distribución de risankizumab se limita principalmente a los espacios vascular e intersticial. En un paciente típico de 70 kg con enfermedad de Crohn, el Vss fue de 7,68 l.
Biotransformación
Los anticuerpos monoclonales IgG terapéuticos son típicamente degradados a pequeños péptidos y aminoácidos a través de las vías catabólicas, del mismo modo que las IgG endógenas. No se espera que risankizumab sea metabolizado por las enzimas del citocromo P450.
Eliminación
En los estudios en fase III, la media (± desviación estándar) del aclaramiento sistémico (CL) de risankizumab fue de 0,3 (±0,1) l/día en pacientes con psoriasis. La semivida media de eliminación terminal de risankizumab osciló entre los 28 y 29 días en los estudios en fase III en pacientes con psoriasis. En un paciente típico de 70 kg con enfermedad de Crohn, el CL fue de 0,30 l/día y la semivida de eliminación terminal fue de 21 días.
Como anticuerpo monoclonal IgG1, no cabe esperar que risankizumab se filtre en los riñones mediante filtración glomerular o se excrete como molécula intacta a través de la orina.
Linealidad/No linealidad
Risankizumab mostró una farmacocinética lineal con incrementos en la exposición sistémica (Cmáx y AUC) aproximadamente proporcionales a la dosis, en los intervalos de dosis evaluados de 18 a 360 mg
o de 0,25 a 1 mg/kg por vía subcutánea y de 200 a 1 800 mg o de 0,01 a 5 mg/kg por vía intravenosa en sujetos sanos o pacientes con psoriasis, enfermedad de Crohn o colitis ulcerosa.
Interacciones
Se realizaron estudios de interacciones en pacientes con psoriasis en placas, enfermedad de Crohn o colitis ulcerosa para evaluar el efecto de la administración repetida de risankizumab sobre la farmacocinética de sustratos sensibles del citocromo P450 (CYP). La exposición a cafeína (sustrato del CYP1A2), warfarina (sustrato del CYP2C9), omeprazol (sustrato del CYP2C19), metoprolol (sustrato del CYP2D6) y midazolam (sustrato del CYP3A) después del tratamiento con risankizumab fue similar a la exposición antes del tratamiento con risankizumab, lo cual es indicativo de que no existen interacciones de relevancia clínica a través de estas enzimas.
Los análisis de farmacocinética poblacional indicaron que la exposición a risankizumab no se vio afectada por el tratamiento concomitante utilizado por algunos pacientes con psoriasis en placas durante los estudios clínicos. Se observó una ausencia de impacto similar con los medicamentos concomitantes en función de los análisis de farmacocinética poblacional en la enfermedad de Crohn o en la colitis ulcerosa.
Poblaciones especiales
Población pediátrica
No se ha establecido la farmacocinética de risankizumab en pacientes pediátricos menores de 16 años. De los 1 574 pacientes con enfermedad de Crohn expuestos a risankizumab, 12 tenían entre 16 y 17 años. Las exposiciones a risankizumab en los pacientes de 16 a 17 años con enfermedad de Crohn fueron similares a las de los adultos. En función de los análisis de farmacocinética poblacional se observó que la edad no tiene ningún impacto significativo en las exposiciones de risankizumab.
Pacientes de edad avanzada
De los 2 234 pacientes con psoriasis en placas expuestos a risankizumab, 243 tenían 65 años o más y 24 pacientes tenían 75 años o más. De los 1 574 pacientes con enfermedad de Crohn expuestos a risankizumab, 72 tenían 65 años o más y 5 pacientes tenían 75 años o más. De los 1 512 pacientes con colitis ulcerosa expuestos a risankizumab, 103 tenían 65 años o más y 8 tenían 75 años o más. En
general, no se observaron diferencias en la exposición a risankizumab entre los pacientes de edad avanzada y los de menor edad que recibieron risankizumab.
Pacientes con insuficiencia renal o hepática
No se han realizado estudios específicos para determinar el efecto de la insuficiencia renal o hepática en la farmacocinética de risankizumab. En base a los análisis de farmacocinética poblacional, la concentración sérica de creatinina, el aclaramiento de creatinina y los marcadores de la función hepática (ALT/AST/bilirrubina) no tuvieron un impacto significativo sobre el aclaramiento de risankizumab en pacientes con psoriasis, enfermedad de Crohn o colitis ulcerosa.
Como anticuerpo monoclonal IgG1, risankizumab se elimina principalmente a través del catabolismo intracelular y no cabe esperar que se metabolice a nivel hepático por las enzimas del citocromo P450 ni que se elimine por vía renal.
Peso corporal
El aclaramiento y el volumen de distribución de risankizumab aumentan con el peso corporal, lo que puede resultar en una reducción de la eficacia en pacientes con elevado peso corporal (>130 kg). No obstante, esta observación se basa en un número limitado de pacientes con psoriasis en placas. El peso corporal no tuvo un impacto clínicamente significativo sobre la exposición o la eficacia de risankizumab en la artritis psoriásica, la enfermedad de Crohn o la colitis ulcerosa. Actualmente no se recomienda un ajuste de dosis en función del peso corporal.
Sexo o raza
El sexo y la raza no ejercieron una influencia significativa sobre el aclaramiento de risankizumab en pacientes adultos con psoriasis en placas, enfermedad de Crohn o colitis ulcerosa. En estudios de farmacocinética clínica realizados con voluntarios sanos, no se detectaron diferencias clínicamente relevantes en la exposición a risankizumab en sujetos chinos o japoneses en comparación con sujetos caucásicos.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios de toxicidad a dosis repetidas, incluidas las evaluaciones de farmacología de seguridad, y según un estudio reforzado de toxicidad para el desarrollo pre y posnatal en monos cynomolgus a dosis de hasta 50 mg/kg por semana, que produjeron exposiciones 10 veces la exposición clínica alcanzada durante la inducción a una dosis de 600 mg por vía intravenosa cada 4 semanas y exposiciones 39 veces la exposición clínica alcanzada durante el mantenimiento con 360 mg por vía subcutánea cada 8 semanas para la enfermedad de Crohn. Para la colitis ulcerosa, las exposiciones fueron 5 veces la exposición clínica alcanzada durante la inducción a una dosis de 1200 mg por vía intravenosa cada 4 semanas y 65 o 32 veces la exposición clínica alcanzada durante el mantenimiento con 180 o 360 mg por vía subcutánea cada 8 semanas.
No se han realizado estudios de mutagenicidad y carcinogenicidad con risankizumab. En un estudio de toxicología crónica de 26 semanas en monos cynomolgus con dosis de hasta 50 mg/kg por semana (7 veces la exposición clínica durante la inducción a una dosis de 600 mg por vía intravenosa cada 4 semanas y 28 veces la exposición clínica alcanzada durante el mantenimiento con 360 mg por vía subcutánea cada 8 semanas para la enfermedad de Crohn y 3 veces la exposición clínica durante la inducción a una dosis de 1200 mg por vía intravenosa cada 4 semanas y 45 o 23 veces la exposición clínica alcanzada durante el mantenimiento con 180 o 360 mg por vía subcutánea cada 8 semanas para la colitis ulcerosa), no se observaron lesiones preneoplásicas ni neoplásicas, así como tampoco se detectaron efectos adversos inmunotóxicos ni cardiovasculares.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Acetato de sodio trihidrato
Ácido acético
Trehalosa dihidrato
Polisorbato 20
Agua para preparaciones inyectables
6.2 Incompatibilidades
Este medicamento no debe mezclarse con otros, excepto con los mencionados en la sección 6.6.
6.3 Periodo de validez
2 años
Solución diluida para perfusión intravenosa
Se ha demostrado la estabilidad química y física en uso durante 20 horas entre 2 °C y 8 °C (protegida de la luz) o hasta 8 horas a temperatura ambiente (protegida de la luz solar). El tiempo de almacenamiento a temperatura ambiente comienza una vez que se ha preparado la solución diluida. La perfusión debe completarse en las 8 horas siguientes a la dilución en la bolsa de perfusión. Se permite la exposición a la luz interior durante la conservación a temperatura ambiente y la administración.
Desde el punto de vista microbiológico, la perfusión preparada se debe utilizar inmediatamente. Si no se utiliza inmediatamente, el tiempo de conservación y las condiciones previas al uso son responsabilidad del usuario y no debe excederse de 20 horas a una temperatura entre 2 °C y 8 °C.
No congelar.
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 °C y 8 °C). No congelar.
Conservar el vial en el embalaje original para protegerlo de la luz.
Para las condiciones de conservación tras la dilución del medicamento, ver sección 6.3.
6.5 Naturaleza y contenido del envase
10,0 ml de concentrado para solución para perfusión en un vial de vidrio cerrado con un tapón de caucho de bromobutilo recubierto.
Skyrizi se presenta en envases que contienen 1 envase de un vial.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Las soluciones se deben inspeccionar visualmente en busca de partículas o cambio de color antes de su administración. La solución debe ser de incolora a ligeramente amarilla y de transparente a ligeramente opalescente. El líquido puede contener partículas diminutas transparentes o blancas. Este medicamento y sus diluciones no se deben utilizar si la solución tiene un color distinto o está turbia, o si contiene partículas extrañas.
Instrucciones de dilución
Este medicamento debe prepararlo un profesional sanitario utilizando una técnica aséptica. Se debe diluir antes de su administración.
La solución para perfusión se prepara diluyendo el concentrado en una bolsa de perfusión intravenosa
o en un frasco de vidrio que contenga dextrosa al 5% en agua (D5W) o una solución para perfusión de 9 mg/ml de cloruro de sodio (0,9%) hasta alcanzar una concentración final de aproximadamente 1,2 mg/ml a 6 mg/ml. Consultar la tabla siguiente para las instrucciones de dilución en función de la indicación del paciente.
| Indicación | Dosis de inducción intravenosa | Número de viales de 600 mg/ 10 ml | Volumen total de dextrosa al 5% o solución para perfusión de 9 mg/ml de cloruro de sodio (0,9%) al 0,9% |
Enfermedad de Crohn | 600 mg | 1 | 100 ml o 250 ml o 500 ml |
| Colitis ulcerosa | 1200 mg | 2 | 250 ml o 500 ml |
Antes de iniciar la perfusión intravenosa, el contenido de la bolsa de perfusión intravenosa o del frasco de vidrio debe estar a temperatura ambiente.
Perfundir la solución diluida durante un periodo de al menos una hora para la dosis de 600 mg y al menos dos horas para la dosis de 1200 mg.
La solución en el vial y las diluciones no se deben agitar.
Cada vial es para un solo uso.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/19/1361/004
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 26/abril/2019
Fecha de la última renovación: 05/enero/2024
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu y en la página web de la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) (http://www.aemps.gob.es/).
Skyrizi 360 mg solución inyectable en cartuchoSkyrizi 180 mg solución inyectable en cartuchoSkyrizi 180 mg solución inyectable en jeringa precargada
1. NOMBRE DEL MEDICAMENTO
Skyrizi 360 mg solución inyectable en cartucho
Skyrizi 180 mg solución inyectable en cartucho
Skyrizi 180 mg solución inyectable en jeringa precargada
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Skyrizi 360 mg solución inyectable en cartucho
Cada cartucho contiene 360 mg de risankizumab en 2,4 ml de solución.
Skyrizi 180 mg solución inyectable en cartucho
Cada cartucho contiene 180 mg de risankizumab en 1,2 ml de solución.
Skyrizi 180 mg solución inyectable en jeringa precargada
Cada jeringa precargada contiene 180 mg de risankizumab en 1,2 ml de solución.
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) producido en células de Ovario de Hámster Chino por tecnología de ADN recombinante.
Excipientes con efecto conocido
Este medicamento contiene 0,24 mg de polisorbato 20 en cada dosis de 180 mg y 0,48 mg de polisorbato 20 en cada dosis de 360 mg.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable (inyectable)
La solución es de incolora a color amarillo y de transparente a ligeramente opalescente.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Enfermedad de Crohn
Skyrizi está indicado para el tratamiento de pacientes adultos con enfermedad de Crohn activa de moderada a grave que han tenido una respuesta inadecuada, han perdido respuesta o han sido intolerantes al tratamiento convencional o a un fármaco biológico.
Colitis ulcerosa
Skyrizi está indicado para el tratamiento de pacientes adultos con colitis ulcerosa activa de moderada a grave que han tenido una respuesta inadecuada, han perdido respuesta o han sido intolerantes al tratamiento convencional o a un fármaco biológico.
4.2. Posología y forma de administración
Este medicamento ha de utilizarse bajo la dirección y la supervisión de un médico que tenga experiencia en el diagnóstico y el tratamiento de las enfermedades para las que Skyrizi está indicado.
Posología
Enfermedad de Crohn
La dosis recomendada es de 600 mg administrados mediante perfusión intravenosa en la semana 0, semana 4 y semana 8, seguida de 360 mg administrados mediante inyección subcutánea en la semana 12 y, a partir de entonces, cada 8 semanas. Se debe considerar la suspensión del tratamiento en los pacientes que no hayan mostrado un beneficio terapéutico en la semana 24.
Para la posología de la pauta inicial de administración intravenosa, ver la sección 4.2 de la ficha técnica de Skyrizi 600 mg concentrado para solución para perfusión.
Colitis ulcerosa
La dosis recomendada de inducción es de 1200 mg administrados mediante perfusión intravenosa en la semana 0, semana 4 y semana 8. A partir de la semana 12 y posteriormente cada 8 semanas, la dosis de mantenimiento recomendada se basa en la situación clínica de cada paciente:
- Se recomienda una dosis de 180 mg administrada mediante inyección subcutánea para los pacientes que experimenten una mejoría adecuada en la actividad de la enfermedad tras la inducción.
- Se recomienda una dosis de 360 mg administrada mediante inyección subcutánea para los pacientes que no experimenten una mejoría adecuada en la actividad de la enfermedad tras la inducción.
Se debe considerar la suspensión del tratamiento en los pacientes que no hayan mostrado un beneficio terapéutico en la semana 24.
Para la posología de la pauta inicial de administración intravenosa, ver la sección 4.2 de la ficha técnica de Skyrizi 600 mg concentrado para solución para perfusión.
Dosis omitida
Si se omite una dosis, esta se debe administrar lo antes posible. Posteriormente, se reanudará la administración según la pauta posológica habitual.
Poblaciones especiales
Pacientes de edad avanzada
No se requiere un ajuste de dosis (ver sección 5.2).
La información en pacientes con edad ≥65 años es limitada.
Insuficiencia renal o hepática
No se han realizado estudios específicos para evaluar el efecto de la insuficiencia renal o hepática sobre la farmacocinética de Skyrizi. En general, no se espera que estas afecciones tengan un impacto
significativo sobre la farmacocinética de los anticuerpos monoclonales y no se considera necesario un ajuste de dosis (ver sección 5.2).
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de Skyrizi para el tratamiento de la enfermedad de Crohn y de la colitis ulcerosa en pacientes de 0 a 17 años. Los datos actualmente disponibles se describen en las secciones 5.1 y 5.2, pero no se puede hacer ninguna recomendación sobre la posología.
Pacientes con sobrepeso
No se requiere un ajuste de dosis (ver sección 5.2).
Forma de administración
Skyrizi se administra mediante inyección subcutánea.
La inyección se debe administrar en el muslo o el abdomen. Skyrizi no se debe inyectar en zonas de la piel que presenten sensibilidad, hematomas, eritema, induración o que estén dañadas.
Los pacientes se podrán autoinyectar Skyrizi tras haber recibido formación sobre la técnica de inyección subcutánea. Se debe indicar a los pacientes que lean la sección 7 “Instrucciones de uso” que se facilitan en el prospecto, antes de la administración.
Skyrizi 180 mg solución inyectable en jeringa precargada
Se debe inyectar una jeringa precargada para administrar la dosis de mantenimiento de 180 mg.
Se deben inyectar dos jeringas precargadas para administrar la dosis de mantenimiento de 360 mg. Las dos inyecciones se deben administrar en diferentes zonas anatómicas.
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Infecciones activas clínicamente importantes (p. ej., tuberculosis activa, ver sección 4.4).
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Infecciones
Risankizumab puede aumentar el riesgo de infección.
En los pacientes con una infección crónica, antecedentes de infección recurrente o factores de riesgo de infección conocidos, risankizumab se debe usar con precaución. El tratamiento con risankizumab no se debe iniciar en pacientes con cualquier infección activa clínicamente importante hasta que la infección se resuelva o se trate adecuadamente.
Se deben dar instrucciones a los pacientes en tratamiento con risankizumab para que consulten con su médico si apareciesen signos o síntomas indicativos de una infección crónica o aguda clínicamente
importante. Si un paciente desarrolla una infección de este tipo o no responde al tratamiento habitual para la infección, se le debe vigilar estrechamente y no se le debe administrar risankizumab hasta que la infección se haya resuelto.
Tuberculosis
Antes de iniciar el tratamiento con risankizumab, se debe comprobar si el paciente padece tuberculosis (TB). En los pacientes tratados con risankizumab se debe monitorizar la presencia de signos y síntomas de TB activa. Antes de iniciar el tratamiento con risankizumab, se debe considerar instaurar un tratamiento antituberculoso en pacientes con antecedentes de TB latente o activa en los que no se haya podido confirmar la administración de un ciclo de tratamiento adecuado.
Vacunas
Antes de iniciar el tratamiento con risankizumab, se debe considerar la administración de todas las vacunas adecuadas de acuerdo con las guías de vacunación vigentes. Si un paciente ha recibido una vacuna de organismos vivos (vírica o bacteriana), se recomienda esperar al menos 4 semanas antes de iniciar el tratamiento con risankizumab. Los pacientes en tratamiento con risankizumab no deben recibir vacunas de organismos vivos durante el tratamiento y hasta al menos 21 semanas después (ver sección 5.2).
Hipersensibilidad
Se han notificado reacciones de hipersensibilidad graves, incluida la anafilaxia, con el uso de risankizumab (ver sección 4.8). Si aparece una reacción de hipersensibilidad grave, se debe interrumpir inmediatamente la administración de risankizumab e iniciar el tratamiento apropiado.
Excipientes con efecto conocido
Polisorbato
Este medicamento contiene 0,24 mg de polisorbato 20 en cada dosis de 180 mg y 0,48 mg de polisorbato 20 en cada dosis de 360 mg. Los polisorbatos pueden causar reacciones alérgicas.
Sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) por dosis de 180 mg y de 360 mg; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se prevé que risankizumab presente metabolismo hepático ni eliminación renal. No se espera que se produzcan interacciones entre risankizumab e inhibidores, inductores o sustratos de enzimas metabolizadoras de medicamentos, y no es necesario un ajuste de dosis (ver sección 5.2).
Terapia inmunosupresora concomitante
No se ha evaluado la seguridad y eficacia de risankizumab en combinación con fármacos inmunosupresores, incluidos los medicamentos biológicos.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Las mujeres en edad fértil deben utilizar métodos anticonceptivos efectivos durante el tratamiento y hasta al menos 21 semanas después del tratamiento.
Embarazo
No hay datos o estos son limitados (datos en menos de 300 embarazos) relativos al uso de risankizumab en mujeres embarazadas. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción. Como medida de precaución, es preferible evitar el uso de risankizumab durante el embarazo.
Lactancia
Se desconoce si risankizumab se excreta en la leche materna. Se sabe que las IgG humanas se excretan en la leche materna durante los primeros días después del nacimiento y, poco después, se produce un descenso hasta concentraciones bajas; en consecuencia, no se puede descartar el riesgo para el lactante durante este breve periodo. Se debe decidir si es necesario interrumpir el tratamiento con risankizumab tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento con risankizumab para la madre.
Fertilidad
No se ha evaluado el efecto de risankizumab sobre la fertilidad en humanos. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de fertilidad.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de risankizumab sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas más frecuentemente fueron infecciones de las vías respiratorias altas (15,6% en la enfermedad de Crohn y 26,2% en la colitis ulcerosa).
Tabla de reacciones adversas
Las reacciones adversas con risankizumab en los estudios clínicos (Tabla 1) se presentan según la clasificación por órganos y sistemas de MedDRA empleando la siguiente convención: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); muy raras (<1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 1: Tabla de reacciones adversas
| Clasificación por órganos y sistemas | Frecuencia | Reacciones adversas |
| Infecciones e infestaciones | Muy frecuentes | Infecciones de las vías respiratorias altasa |
| Frecuentes | Infecciones por tiñab | |
| Poco frecuentes | Foliculitis | |
| Trastornos del sistema inmunológico | Raras | Reacciones anafilácticas |
| Trastornos del sistema nervioso | Frecuentes | Cefaleac |
| Trastornos de la piel y del tejido subcutáneo | Frecuentes | Prurito Erupción Eczema |
| Poco frecuentes | Urticaria | |
| Trastornos generales y alteraciones en el lugar de administración | Frecuentes | Fatigad Reacciones en el lugar de inyeccióne |
a Incluye: infección de las vías respiratorias (víricas, bacterianas o no especificadas), sinusitis (incluida la aguda), rinitis, nasofaringitis, faringitis (incluida la vírica), amigdalitis, laringitis, traqueítis. b Incluye: tiña del pie, tiña crural, tiña corporal, tiña versicolor, tiña de la mano, onicomicosis, dermatomicosis. c Incluye: cefalea, cefalea tensional, cefalea sinusal. d Incluye: fatiga, astenia, malestar. e Incluye: equimosis, eritema, hematoma, hemorragia, irritación, dolor, prurito, reacción, inflamación, induración, hipersensibilidad, nódulo, erupción, urticaria, vesículas y calor en el lugar de inyección; eritema, extravasación, reacción e inflamación en el lugar de perfusión. | ||
Descripción de reacciones adversas seleccionadas
Psoriasis
Infecciones
En todo el programa de psoriasis, incluida la exposición a largo plazo a risankizumab, la tasa de infecciones fue de 75,5 eventos por cada 100 pacientes-año. La mayoría de los casos eran no graves y de intensidad leve a moderada y no dieron lugar a la interrupción del tratamiento con risankizumab. La tasa de infecciones graves fue de 1,7 eventos por cada 100 pacientes-año (ver sección 4.4).
Enfermedad de Crohn
En general, el perfil de seguridad observado en los pacientes con enfermedad de Crohn tratados con risankizumab fue consistente con el perfil de seguridad observado en los pacientes en todas las indicaciones.
Infecciones
La tasa de infecciones en los datos agrupados de los estudios de inducción de 12 semanas fue de 83,3 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 600 mg por vía intravenosa en comparación con 117,7 eventos por cada 100 pacientes-año con placebo. La tasa de infecciones graves fue de 3,4 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 600 mg por vía intravenosa en comparación con 16,7 eventos por cada 100 pacientes-año con placebo (ver sección 4.4).
La tasa de infecciones en el estudio de mantenimiento de 52 semanas fue de 57,7 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 76,0 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab. La tasa de infecciones graves fue de 6,0 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 5,0 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab (ver sección 4.4).
Colitis ulcerosa
En general, el perfil de seguridad observado en los pacientes con colitis ulcerosa tratados con risankizumab fue consistente con el perfil de seguridad observado en los pacientes en todas las indicaciones.
Infecciones
La tasa de infecciones en los datos agrupados del estudio de inducción de 12 semanas fue de 78,3 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 1200 mg por vía intravenosa en comparación con 74,2 eventos por cada 100 pacientes-año con placebo. La tasa de infecciones graves fue de 3,0 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 1200 mg por vía intravenosa en comparación con 5,4 eventos por cada 100 pacientes-año con placebo (ver sección 4.4).
La tasa de infecciones en el estudio de mantenimiento de 52 semanas fue de 67,4 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 180 mg por vía subcutánea y de 56,5 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 64,6 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab. La tasa de infecciones graves fue de 1,1 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 180 mg por vía subcutánea y de 0,6 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 2,3 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab (ver sección 4.4).
Inmunogenicidad
En los pacientes con enfermedad de Crohn tratados con risankizumab a las dosis de inducción intravenosas y de mantenimiento subcutáneas recomendadas durante un máximo de 64 semanas en ensayos clínicos de enfermedad de Crohn, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes durante el tratamiento en el 3,4% (2/58) y el 0% (0/58) de los pacientes evaluados, respectivamente.
En los pacientes con colitis ulcerosa tratados con risankizumab a la dosis de inducción intravenosa y de mantenimiento subcutáneas recomendadas (180 mg o 360 mg) durante un máximo de 64 semanas en ensayos clínicos de colitis ulcerosa, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes durante el tratamiento en el 8,9% (8/90) y el 6,7% (6/90) con la dosis de 180 mg subcutánea, o en el 4,4% (4/91) y el 2,2% (2/91) con la dosis de 360 mg subcutánea de los pacientes evaluados, respectivamente.
Los anticuerpos anti-risankizumab, incluidos los anticuerpos neutralizantes, no se asociaron con cambios en la respuesta clínica ni en la seguridad.
Pacientes de edad avanzada
La información de seguridad en pacientes con edad ≥65 años es limitada.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En caso de sobredosis, se recomienda vigilar al paciente para detectar signos o síntomas de reacciones adversas e instaurar el tratamiento sintomático apropiado inmediatamente.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Inmunosupresores, inhibidores de la interleuquina, código ATC: L04AC18
Mecanismo de acción
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) que se une selectivamente y con alta afinidad a la subunidad p19 de la citocina interleuquina 23 (IL-23) humana, sin unirse a la IL-12, e inhibe su interacción con el complejo receptor IL-23. La IL-23 es una citocina que participa en las respuestas inflamatorias e inmunitarias. Al impedir la unión de la IL-23 a su receptor, risankizumab inhibe la señalización celular dependiente de IL-23 y la liberación de citocinas proinflamatorias.
Efectos farmacodinámicos
En un estudio realizado en pacientes con psoriasis, la expresión de genes asociados al eje IL-23/IL-17 disminuyó en la piel después de dosis únicas de risankizumab. Asimismo, en las lesiones psoriásicas se observaron reducciones del grosor epidérmico, de la infiltración de células inflamatorias y de la expresión de marcadores de enfermedad psoriásica.
En un estudio en fase II realizado en pacientes con enfermedad de Crohn, la expresión de genes asociados al eje IL-23/Th17 disminuyó en el tejido intestinal después de dosis múltiples de risankizumab. Asimismo, se observaron reducciones en la calprotectina fecal (CPF), la proteína C reactiva (PCR) e IL-22 séricas tras la administración de dosis múltiples en los estudios de inducción en fase III en pacientes con enfermedad de Crohn. Las reducciones de CPF, PCR e IL-22 séricas se mantuvieron hasta la semana 52 del estudio de mantenimiento.
En un estudio de fase 2b/3 realizado en pacientes con colitis ulcerosa, se observó una reducción estadísticamente significativa y clínicamente relevante con respecto al valor basal en los biomarcadores inflamatorios, CPF y PCR, y en el biomarcador asociado a la vía IL-23, IL-22 sérica, en la semana 12 del estudio de inducción. Las reducciones de CPF, PCR e IL-22 sérica se mantuvieron hasta la semana 52 del estudio de mantenimiento.
Eficacia clínica y seguridad
Enfermedad de Crohn
Se ha evaluado la eficacia y seguridad de risankizumab en 1 419 pacientes con enfermedad de Crohn activa de moderada a grave en tres estudios multicéntricos, aleatorizados, doble ciego y controlados con placebo. Los pacientes incluidos tenían 16 años o más y una puntuación en el índice de actividad de la enfermedad de Crohn (Crohn’s Disease Activity Index, CDAI) de 220 a 450, una frecuencia de
deposiciones (SF) diaria media ≥4 y/o una puntuación de dolor abdominal (AP) diaria media ≥2, y una puntuación en el índice endoscópico simple para la enfermedad de Crohn (Simple endoscopic Score for CD, SES-CD) ≥6, o ≥4 en el caso de enfermedad ileal aislada, excluida la presencia de un componente de estenosis y confirmado por un revisor central.
Se realizaron dos estudios de inducción intravenosa de 12 semanas (ADVANCE y MOTIVATE), que incluyeron un periodo de extensión de 12 semanas para los pacientes que no alcanzaron una respuesta clínica de frecuencia de deposiciones (SF)/ dolor abdominal (AP) (una reducción ≥30% en la SF y/o una reducción ≥30% en el AP y ambos casos no peores que las puntuaciones basales) en la semana 12. Tras los estudios ADVANCE y MOTIVATE se realizó un estudio aleatorizado de tratamiento subcutáneo de mantenimiento que incluye un grupo de retirada (FORTIFY) en el que participaron pacientes con una respuesta clínica de SF/AP con el tratamiento de inducción por vía intravenosa, lo que representa al menos 64 semanas de tratamiento.
ADVANCE y MOTIVATE
En los estudios ADVANCE y MOTIVATE, los pacientes fueron aleatorizados para recibir 600 mg (dosis recomendada) de risankizumab, 1200 mg de risankizumab o placebo en la semana 0, la semana 4 y la semana 8.
En ADVANCE, el 58% (491/850) de los pacientes había tenido una respuesta inadecuada o tenía intolerancia al tratamiento con uno o más fármacos biológicos (fracaso a biológico previo) y el 42% (359/850) había tenido una respuesta inadecuada o tenía intolerancia a los tratamientos convencionales distintos a fármacos biológicos (sin fracaso a biológico previo). En ADVANCE, entre los pacientes sin respuesta inadecuada a biológico previo, el 87% (314/359) no había recibido un tratamiento biológico previo y el 13% restante había recibido un tratamiento biológico previamente pero nunca había tenido una respuesta inadecuada ni intolerancia. Todos los pacientes en MOTIVATE habían tenido una respuesta inadecuada a un tratamiento biológico previamente.
En ambos estudios, una proporción mayor de pacientes tratados con risankizumab alcanzó las variables coprimarias de remisión clínica en la semana 12 y respuesta endoscópica en la semana 12 en comparación con placebo. La respuesta clínica mejorada de frecuencia de deposiciones (SF)/ dolor abdominal (AP) y la remisión clínica fueron significativas ya en la semana 4 en los pacientes tratados con risankizumab y siguieron mejorando hasta la semana 12 (Tabla 2).
Tabla 2: Resultados de eficacia en ADVANCE y MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo intravenos o (N=175) % | Risankizumab 600 mg intravenoso (N=336) % | Diferencia entre tratamientos d (IC del 95%) | Placebo intravenos o (N=187) % | Risankizumab 600 mg intravenoso (N=191) % | Diferencia entre tratamientos d (IC del 95%) | |
| Variables coprimarias | ||||||
| Remisión clínica en la semana 12e | 22% | 43% | 22% [14%, 30%]a | 19% | 35% | 15% [6%, 24%]b |
Respuesta endoscópica en la semana 12f | 12% | 40% | 28% [21%, 35%]a | 11% | 29% | 18% [10%, 25%]a |
| ADVANCE | MOTIVATE | |||||
Placebo intravenos o (N=175) % | Risankizumab 600 mg intravenoso (N=336) % | Diferencia entre tratamientos d (IC del 95%) | Placebo intravenos o (N=187) % | Risankizumab 600 mg intravenoso (N=191) % | Diferencia entre tratamientos d (IC del 95%) | |
| Variables adicionales | ||||||
Respuesta clínica mejorada de SF/AP en la semana 4g | 31% | 46% | 15% [6%, 23%]b | 32% | 45% | 14% [4%, 23%]c |
Respuesta clínica mejorada de SF/AP en la semana 12g | 42% | 63% | 21% [12%, 30%]a | 39% | 62% | 23% [13%, 33%]a |
| CDAI <150 en la semana 4 | 10% | 18% | 8% [1%, 14%]c | 11% | 21% | 10% [2%, 17%]c |
| CDAI <150 en la semana 12 | 25% | 45% | 21% [12%, 29%]a | 20% | 42% | 22% [13%, 31%]a |
Curación mucosa en la semana 12h | (N=173) 8% | (N=336) 21% | 14% [8%, 19%]a | (N=186) 4% | (N=190) 14% | 9% [4%, 15%]b |
Remisión endoscópica en la semana 12i | 9% | 24% | 15% [9%, 21%]a | 4% | 19% | 15% [9%, 21%]a |
a Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p <0,001). b Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p ≤0,01). c Valor p nominal ≤0,05 en la comparación entre risankizumab y placebo. d Diferencia entre tratamientos ajustada. e Remisión clínica basada en SF/AP: SF media diaria ≤2,8 y no peor que el valor basal, y AP medio diario ≤1 y no peor que el valor basal. f Respuesta endoscópica: reducción superior al 50% en el índice SES-CD con respecto a la puntuación basal, o una reducción de al menos 2 puntos para los pacientes con una puntuación basal de 4 y enfermedad ileal aislada. g Respuesta clínica mejorada de SF/AP: reducción ≥60% en la SF media diaria y/o reducción ≥35% en el AP medio diario y ambos casos no peores que el valor basal, y/o remisión clínica. h Curación mucosa: subpuntuación de superficie ulcerada de SES-CD de 0 en pacientes con una subpuntuación basal ≥1. i Remisión endoscópica: SES-CD ≤4 y una reducción de al menos 2 puntos con respecto al valor basal y ninguna subpuntuación superior a 1 en ninguna variable individual. | ||||||
En la semana 12, una proporción mayor de pacientes tratados con risankizumab alcanzó una reducción de al menos 100 puntos en el CDAI basal en comparación con placebo (ADVANCE, risankizumab=60%, placebo=37%, p<0,001; MOTIVATE, risankizumab=60%, placebo=30%, p<0,001).
En la semana 12, una proporción mayor de pacientes tratados con risankizumab alcanzó tanto la respuesta clínica mejorada de SF/AP como la respuesta endoscópica en la semana 12 en comparación
con placebo (ADVANCE, risankizumab=31%, placebo=8%, p<0,001; MOTIVATE, risankizumab=21%, placebo=7%, p<0,001).
Los resultados de las variables coprimarias para los subgrupos de pacientes (sin permitir la multiplicidad) con o sin fracaso a tratamiento biológico previo se presentan en la Tabla 3.
Tabla 3. Resultados de eficacia en la semana 12 en subgrupos de pacientes con o sin fracaso a tratamiento biológico previo en ADVANCE
| ADVANCE | |||
| Placebo intravenoso | Risankizumab 600 mg | Diferencia entre tratamientos (IC del 95%) | |
| Remisión clínica según la puntuación de SF/AP | |||
| Fracaso a tratamiento biológico previo | 23% (N=97) | 41% (N=195) | 18% [7%, 29%] |
Sin fracaso a tratamiento biológico previo | 21% (N=78) | 48% (N=141) | 27% [15%, 39%] |
| Respuesta endoscópica | |||
| Fracaso a tratamiento biológico previo | 11% (N=97) | 33% (N=195) | 21% [12%, 31%] |
Sin fracaso a tratamiento biológico previo | 13% (N=78) | 50% (N=141) | 38% [27%, 49%] |
En ADVANCE, una proporción mayor de pacientes tratados con risankizumab con y sin fracaso anterior a un tratamiento biológico previo alcanzó una puntuación en CDAI <150 en comparación con placebo (con fracaso a un tratamiento biológico previo, risankizumab=42%, placebo=26%; sin fracaso a un tratamiento biológico previo, risankizumab=49%, placebo=23%).
Hospitalizaciones relacionadas con la EC
Las tasas de hospitalizaciones relacionadas con la EC hasta la semana 12 fueron menores en los pacientes tratados con risankizumab en comparación con placebo (ADVANCE, risankizumab=3%, placebo=12%, p<0,001; MOTIVATE, risankizumab=3%, placebo=11%, p≤0,01).
FORTIFY
El estudio de mantenimiento FORTIFY evaluó a 462 pacientes con respuesta clínica de SF/AP a las 12 semanas de tratamiento de inducción con risankizumab intravenoso en los estudios ADVANCE y MOTIVATE. Los pacientes fueron aleatorizados para continuar recibiendo una pauta de mantenimiento de 360 mg de risankizumab por vía subcutánea (dosis recomendada) o, 180 mg de risankizumab por vía subcutánea cada 8 semanas, o para retirarse del tratamiento con risankizumab y recibir placebo por vía subcutánea cada 8 semanas hasta 52 semanas.
Las variables coprimarias fueron la remisión clínica en la semana 52 y la respuesta endoscópica en la semana 52. Las variables coprimarias también se midieron en los pacientes con y sin fracaso a tratamiento biológico previo (ver la Tabla 4).
Tabla 4: Resultados de eficacia en FORTIFY en la semana 52 (64 semanas después de iniciar la dosis de inducción)
| FORTIFY | |||
Inducción con risankizumab intravenoso/placebo subcutáneof (N=164)% | Inducción con risankizumab intravenoso /risankizumab 360 mg subcutáneo (N= 141)% | Diferencia entre tratamientos (IC del 95%) | |
| Variables coprimarias | |||
| Remisión clínica | 40% | 52% | 15% [5%, 25%]a,g |
| Fracaso a tratamiento biológico previo | 34% (N=123) | 48% (N=102) | 14% [1%, 27%] |
| Sin fracaso a tratamiento biológico previo | 56% (N=41) | 62% (N=39) | 5% [–16%, 27%] |
| Respuesta endoscópica | 22% | 47% | 28% [19%, 37%]b,g |
| Fracaso a tratamiento biológico previo | 20% (N=123) | 44% (N=102) | 23% [11%, 35%] |
| Sin fracaso a tratamiento biológico previo | 27% (N=41) | 54% (N=39) | 27% [6%, 48%] |
| Variables adicionales | |||
| Respuesta clínica mejorada de SF/AP | 49% | 59% | 13% [2%, 23%]e,g |
| Mantenimiento de la remisión clínicah | (N=91) 51% | (N=72) 69% | 21% [6%, 35%]d,g |
| Remisión endoscópica | 13% | 39% | 28% [20%, 37%]c,g |
| Curación mucosa | (N=162) 10% | (N=141) 31% | 22% [14%, 30%]c,g |
a Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p≤0,01). b Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p<0,001). c Valor p nominal <0,001 en la comparación entre risankizumab y placebo sin control de error de tipo 1 de manera general. d Valor p nominal ≤0,01 en la comparación entre risankizumab y placebo sin control de error de tipo 1 de manera general. e Valor p nominal ≤0,05 en la comparación entre risankizumab y placebo sin control de error de tipo 1 de manera general. f El grupo de solo inducción estaba formado por los pacientes que alcanzaron una respuesta clínica al tratamiento de inducción con risankizumab y fueron aleatorizados para recibir placebo en el estudio de mantenimiento (FORTIFY). g Diferencia entre tratamientos ajustada. h Mantenimiento de la remisión clínica: remisión clínica en la semana 52 en pacientes con remisión clínica en la semana 0. | |||
Las tasas de remisión profunda (remisión clínica y remisión endoscópica) en la semana 52 fueron más altas en los pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo en comparación con los pacientes que recibieron risankizumab intravenoso/placebo subcutáneo (28% frente al 10%, respectivamente, valor p nominal <0,001).
En la semana 52, una proporción mayor de pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo alcanzó una puntuación de CDAI <150 en comparación con
risankizumab intravenoso/placebo subcutáneo (52% frente al 41%, respectivamente, valor p nominal ≤0,01). Una proporción mayor de pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo alcanzó una reducción de al menos 100 puntos con respecto a la puntuación de CDAI basal en comparación con los pacientes tratados con risankizumab intravenoso/placebo subcutáneo (62% frente al 48%, respectivamente, valor p nominal ≤0,01).
91 pacientes que no tuvieron una respuesta clínica de SF/AP 12 semanas después de la inducción con risankizumab en los estudios ADVANCE y MOTIVATE recibieron una dosis subcutánea de 360 mg de risankizumab en la semana 12 y en la semana 20. De estos pacientes, el 64% (58/91) alcanzó una respuesta clínica de SF/AP en la semana 24; 33 de los pacientes que alcanzaron una respuesta clínica de SF/AP se incluyeron en FORTIFY y continuaron recibiendo 360 mg de risankizumab por vía subcutánea cada 8 semanas durante 52 semanas. De estos pacientes, el 55% (18/33) alcanzó una remisión clínica y el 45% (15/33) alcanzó una respuesta endoscópica en la semana 52.
Durante el estudio FORTIFY, 30 pacientes tuvieron pérdida de respuesta al tratamiento con 360 mg de risankizumab por vía subcutánea y recibieron tratamiento de rescate con risankizumab (1 dosis única de 1200 mg por vía intravenosa, seguida de 360 mg por vía subcutánea cada 8 semanas). De estos pacientes, el 57% (17/30) alcanzó una respuesta clínica de SF/AP en la semana 52. Además, el 20% (6/30) y el 34% (10/29) de los pacientes alcanzó una remisión clínica y una respuesta endoscópica en la semana 52, respectivamente.
Resultados relacionados con la salud y de calidad de vida
La calidad de vida relacionada con la salud se evaluó mediante el cuestionario de enfermedad inflamatoria intestinal (IBDQ) y el cuestionario abreviado de salud de 36 ítems (SF-36). La mejoría de la fatiga se evaluó mediante la escala de evaluación funcional del tratamiento de las enfermedades crónicas-fatiga (FACIT-Fatiga). La productividad laboral se evaluó mediante el cuestionario de productividad laboral y deterioro de la actividad en la enfermedad de Crohn (WPAI-CD).
En la semana 12 de ADVANCE y MOTIVATE, los pacientes tratados con risankizumab alcanzaron mejorías clínicamente significativas con respecto a la puntuación total basal de IBDQ, en todas las puntuaciones de los dominios de IBDQ (síntomas intestinales, función sistémica, función emocional y función social), en la puntuación resumida de los componentes físico y mental de SF-36, en la FACIT-Fatiga y el cuestionario WPAI-CD en comparación con placebo.
Para el WPAI-CD se obtuvo una reducción mayor en el deterioro durante el trabajo, el deterioro laboral general y el deterioro de la actividad en ADVANCE; y una mayor reducción en el deterioro de la actividad en MOTIVATE.
Estas mejorías se mantuvieron en los pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo en FORTIFY hasta la semana 52.
Colitis ulcerosa
Se ha evaluado la eficacia y seguridad de risankizumab en pacientes con colitis ulcerosa activa de moderada a grave en dos estudios multicéntricos, aleatorizados, doble ciego y controlados con placebo. Los pacientes incluidos tenían ≥18 y ≤80 años de edad y un índice de Mayo adaptado (aMS) de 5 a 9 (utilizando el sistema de puntuación de Mayo, excluida la evaluación global del médico) y una subpuntuación endoscópica (ES) de 2 o 3 en la endoscopia de selección, confirmada mediante revisión central.
El estudio de inducción intravenosa de 12 semanas (INSPIRE) incluyó un periodo de extensión de 12 semanas para los pacientes que no alcanzaron una respuesta clínica (definida como una reducción con respecto al valor basal en la aMS ≥2 puntos y ≥30% y una reducción en la subpuntuación de sangrado rectal [RBS] ≥1 o una RBS absoluta ≤1) en la semana 12. Tras el estudio INSPIRE se realizó un estudio aleatorizado de retirada del tratamiento de mantenimiento subcutáneo (COMMAND) de
52 semanas que incluyó a pacientes con respuesta clínica a las 12 semanas de tratamiento de inducción con risankizumab intravenoso, lo que representa al menos 64 semanas de tratamiento.
INSPIRE
En el estudio INSPIRE, 975 pacientes fueron aleatorizados y recibieron risankizumab 1200 mg o placebo en la semana 0, la semana 4 y la semana 8.
En INSPIRE, el 52% (503/975) de los pacientes había fracasado (respuesta inadecuada o intolerancia) a uno o más tratamientos biológicos, inhibidores de JAK y/o moduladores del receptor de S1P. De estos 503 pacientes, 488 (97%) fracasaron a los tratamientos biológicos y 90 (18%) fracasaron a los inhibidores de JAK.
Se permitió a los pacientes incluidos utilizar una dosis estable de corticoesteroides orales (hasta 20 mg/día de prednisona o equivalente), inmunomoduladores y aminosalicilatos. Al inicio del estudio INSPIRE, el 36% de los pacientes recibía corticoesteroides, el 17% inmunomoduladores y el 73% aminosalicilatos. La actividad de la enfermedad de los pacientes era moderada (aMS ≤7) en el 58% de los pacientes y grave (aMS >7) en el 42% de los pacientes.
En INSPIRE, una proporción significativamente mayor de pacientes tratados con risankizumab alcanzó la variable primaria de remisión clínica según el índice de aMS (definida como una subpuntuación de la frecuencia de las deposiciones (SFS) ≤1, y no superior a la basal, RBS = 0 y ES ≤1 sin evidencia de friabilidad) en la semana 12 en comparación con placebo (Tabla 5). Los resultados de la variable primaria y de las variables secundarias clave se muestran en la Tabla 5.
Tabla 5. Resultados de eficacia en INSPIRE en la semana 12
| Variable | Placebo intravenoso (N = 325) % | Risankizumab 1200 mg intravenoso (N = 650) % | Diferencia entre tratamientos (IC del 95%) |
| Actividad de la enfermedad y síntomas de la CU | |||
| Remisión clínicaa,b | 6% | 20% | 14%f [10%; 18%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 4% (N = 170) | 11% (N = 333) | 7% [3%; 12%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 8% (N = 155) | 30% (N = 317) | 21% [15%; 28%] |
| Respuesta clínicac | 36% | 64% | 29%f [22%; 35%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 31% (N = 170) | 55% (N = 333) | 24% [15%; 33%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 41% (N = 155) | 74% (N = 317) | 33% [24%; 42%] |
| Evaluación endoscópica e histológica | |||
| Curación de la mucosad | 12% | 37% | 24%f [19%; 29%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 10% (N = 170) | 26% (N = 333) | 16% [9%; 22%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 14% (N = 155) | 48% (N = 317) | 33% [26%; 41%] |
| Variable | Placebo intravenoso (N = 325) % | Risankizumab 1200 mg intravenoso (N = 650) % | Diferencia entre tratamientos (IC del 95%) |
| Curación de la mucosa histológica-endoscópicae | 8% | 24% | 17%f [12%; 21%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 7% (N = 170) | 16% (N = 333) | 9% [3%; 14%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 8% (N = 155) | 33% (N = 317) | 25% [18%; 32%] |
a Variable primaria. b Remisión clínica según el índice de aMS: SFS ≤1, y no mayor que el valor basal, RBS = 0 y ES ≤1 sin evidencia de friabilidad. c Respuesta clínica según el índice de aMS: una disminución con respecto al valor basal ≥2 puntos y ≥30%, y una disminución en la RBS ≥1 o una RBS absoluta ≤1. d ES ≤1 sin evidencia de friabilidad. e ES ≤1 sin evidencia de friabilidad y una puntuación en la escala de Geboes ≤3,1 (lo que indica infiltración de neutrófilos <5% de las criptas, sin destrucción de las criptas, ni erosiones, ulceraciones o tejido de granulación). f p <0,00001; diferencia entre tratamientos ajustada (IC del 95%). | |||
Actividad clínica y síntomas de la enfermedad
El índice de Mayo parcial adaptado (paMS) se compone de SFS y RBS. La respuesta clínica según el índice de paMS se define como una disminución de ≥1 punto y ≥30% con respecto al valor basal y una disminución de la RBS ≥1 o una RBS absoluta ≤1. Los resultados de la respuesta clínica según el índice de paMS a lo largo del tiempo en INSPIRE se muestran en la Figura 1. El inicio de la eficacia fue rápido, y la proporción de pacientes que alcanzó la respuesta clínica ya en la semana 4 fue mayor en los pacientes tratados con risankizumab que en los tratados con placebo (52% frente a 31%, respectivamente, p <0,00001).
Figura 1. Proporción de pacientes que alcanzó una respuesta clínica según el índice de paMS a lo largo del tiempo en el estudio de inducción INSPIRE
Tasa de res
puest
a (
%)
e IC del
95%
Semanas
Placebo intravenoso (N = 325) Risankizumab 1200 mg intravenoso (N = 650)
Una proporción significativamente mayor de pacientes tratados con risankizumab en comparación con placebo no presentó dolor abdominal (36% frente a 26%, respectivamente, p <0,01) ni urgencia intestinal (44% frente a 28%, respectivamente, p <0,00001) en la semana 12.
Otros síntomas de la CU
El número de episodios de incontinencia fecal por semana se redujo en una cantidad significativamente mayor en los pacientes tratados con risankizumab en comparación con placebo en la semana 12 (cambio con respecto al valor basal en risankizumab = -3,8, placebo = -2,2; p = 0,00003).
La proporción de pacientes que no presentó deposiciones nocturnas fue significativamente mayor en los pacientes tratados con risankizumab en comparación con placebo en la semana 12 (67% frente a 43%, respectivamente, p <0,00001).
La proporción de pacientes que no presentó tenesmo fue significativamente mayor en los pacientes tratados con risankizumab en comparación con placebo en la semana 12 (49% frente a 30%, respectivamente, p <0,00001).
El número de días con interrupción del sueño debido a los síntomas de la CU por semana se redujo en una cantidad significativamente mayor en los pacientes tratados con risankizumab en comparación con placebo en la semana 12 (cambio con respecto al valor basal en risankizumab = -2,5; placebo = -1,5; p <0,00001).
Hospitalizaciones relacionadas con la CU
Las tasas de hospitalizaciones relacionadas con la CU hasta la semana 12 fueron significativamente inferiores en los pacientes tratados con risankizumab en comparación con placebo (1% frente a 6%, respectivamente, p <0,00001).
Tratamiento extendido en los pacientes que no respondieron en la semana 12
Un total de 141 pacientes que no presentaron una respuesta clínica en la semana 12 de inducción con risankizumab en INSPIRE recibieron una dosis subcutánea de 180 mg o 360 mg de risankizumab en la semana 12 y en la semana 20. De los 71 pacientes que recibieron risankizumab 180 mg subcutáneo y de los 70 pacientes que recibieron risankizumab 360 mg subcutáneo, el 56% y el 57% alcanzaron una respuesta clínica en la semana 24, respectivamente.
COMMAND
El estudio de mantenimiento COMMAND evaluó a 548 pacientes con respuesta clínica tras 12 semanas de tratamiento de inducción con risankizumab intravenoso en el estudio INSPIRE. Los pacientes fueron aleatorizados para recibir una pauta de mantenimiento de risankizumab 180 mg subcutáneo o 360 mg subcutáneo cada 8 semanas, o para retirar la inducción con risankizumab y recibir placebo subcutáneo cada 8 semanas durante un máximo de 52 semanas.
En COMMAND, el 75% (411/548) de los pacientes había fracasado (respuesta inadecuada o intolerancia) a uno o más tratamientos biológicos, inhibidores de JAK y/o moduladores del receptor de S1P antes del inicio de la inducción. De estos 411 pacientes, 407 (99%) fracasaron a los tratamientos biológicos y 78 (19%) fracasaron a los inhibidores de JAK.
En COMMAND, una proporción significativamente mayor de los 548 pacientes tratados con risankizumab 180 mg subcutáneo o risankizumab 360 mg subcutáneo alcanzó la variable primaria de remisión clínica según el índice de aMS en la semana 52 en comparación con placebo (ver Tabla 6). Los resultados de la variable primaria y de las variables secundarias clave se muestran en la Tabla 6.
Tabla 6. Resultados de eficacia en COMMAND en la semana 52 (64 semanas desde el inicio de la dosis de inducción)
| Variable | Inducción con risankizumab intravenoso/P lacebo subcutáneo + (N = 183) % | Inducción con risankizumab IV/Risankizumab 180 mg subcutáneo (N = 179) % | Inducción con risankizumab IV/Risankizuma b 360 mg subcutáneo (N = 186) % | Diferencia entre tratamientos (IC del 97,5%)++ | |
Inducción con risankizumab intravenoso/Ris ankizumab 180 mg subcutáneo | Inducción con risankizumab intravenoso/Ris ankizumab 360 mg subcutáneo | ||||
| Actividad de la enfermedad y síntomas de la CU | |||||
| Remisión clínicaa,b | 25% | 40% | 38% | 16%h [6%; 27%] | 14%h [4%; 24%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 23% (N = 138) | 37% (N = 134) | 29% (N = 139) | 13% [1%; 26%] | 6% [-6%; 18%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 31% (N = 45) | 51% (N = 45) | 62% (N = 47) | 20% [-3%; 43%] | 31% [8%; 53%] |
| Mantenimiento de la remisión clínicac | 40% (N = 53) | 70% (N = 44) | 50% (N = 40) | 29%h [7%; 51%] | 13%k [-11%; 36%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 37% (N = 35) | 65% (N = 26) | 44% (N = 25) | 28% [0%; 56%] | 7% [-22%; 36%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 44% (N = 18) | 77% (N = 18) | 60% (N = 15) | 33% [2%; 67%] | 16% [-23%; 54%] |
| Remisión clínica sin corticoesteroidesd | 25% | 40% | 37% | 16%h [6%; 26%] | 14%h [3%; 24%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 23% (N = 138) | 36% (N = 134) | 29% (N = 139) | 13% [0%; 25%] | 6% [-6%; 18%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 31% (N = 45) | 51% (N = 45) | 60% (N = 47) | 20% [-3%; 43%] | 28% [6%; 51%] |
| Respuesta clínicae | 52% | 68% | 62% | 17%i [6%; 28%] | 11%j [0%; 23%] |
Con fracaso a un tratamiento biológico y/o a inhibidores de JAK | 46% (N = 138) | 63% (N = 134) | 57% (N = 139) | 18% [4%; 31%] | 11% [-2%; 25%] |
Sin fracaso a un tratamiento biológico y/o a inhibidores de JAK | 71% (N = 45) | 82% (N = 45) | 79% (N = 47) | 11% [-9%; 31%] | 8% [-13%; 28%] |
Variable
Inducción
con
risankizumab
intravenoso/P
lacebo
subcutáneo +
(N = 183) %
Inducción con
risankizumab
IV/Risankizumab
180 mg
subcutáneo
(N = 179) %
Inducción con risankizumab IV/Risankizuma
b 360 mg subcutáneo (N = 186) %
Diferencia entre tratamientos
(IC del 97,5%)++
Inducción con
risankizumab
intravenoso/Ris ankizumab
180 mg
subcutáneo
Inducción con risankizumab intravenoso/Ris ankizumab 360 mg subcutáneo Evaluación endoscópica e histológica
Curación de la
mucosaf 32% 51% 48% 20%h
[9%; 31%]
17%h
[7%; 28%] Con fracaso a un
tratamiento
biológico y/o a
inhibidores de JAK
30%
(N = 138) 48% (N = 134) 39% (N = 139) 17%
[4%; 30%]
8%
[-4%; 21%]
Sin fracaso a un
tratamiento biológico
y/o a inhibidores de
JAK
36% (N = 45) 60% (N = 45) 76% (N = 47) 24%
[1%; 47%]
41%
[19%; 62%]
Curación de la
mucosa histológica-
endoscópicag
23% 43% 42% 20%h
[10%; 31%]
20%h
[10%; 30%]
Con fracaso a un
tratamiento
biológico y/o a
inhibidores de JAK
22%
(N = 138) 39% (N = 134) 33% (N = 139) 17%
[6%; 28%]
11%
[-1%; 23%]
Sin fracaso a un
tratamiento biológico
y/o a inhibidores de
JAK
29% (N = 45) 55% (N = 45) 69% (N = 47) 26%
[3%; 49%]
40%
[19%; 62%]
+ El grupo de solo inducción estaba formado por los pacientes que alcanzaron una respuesta clínica con el tratamiento de inducción con risankizumab y fueron aleatorizados para recibir placebo en el estudio de mantenimiento (COMMAND).
++ Diferencia ajustada para la diferencia global entre tratamientos.
a Variable primaria.
b Remisión clínica según el índice de aMS: SFS ≤1, y no mayor que el valor basal, RBS = 0 y ES ≤1 sin evidencia de friabilidad.
c Remisión clínica según el índice de aMS en la semana 52 entre los pacientes que alcanzaron la remisión clínica al final del tratamiento de inducción.
d Remisión clínica según el índice de aMS en la semana 52 y sin corticoesteroides durante ≥90 días. e Respuesta clínica según el índice de aMS: una disminución con respecto al valor basal ≥2 puntos y ≥30%, y una disminución en la RBS ≥1 o una RBS absoluta ≤1.
f ES ≤1 sin evidencia de friabilidad.
g ES ≤1 sin evidencia de friabilidad y una puntuación en la escala de Geboes ≤3,1 (lo que indica infiltración de neutrófilos <5% de las criptas, sin destrucción de las criptas, ni erosiones, ulceraciones o tejido de granulación).
h Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p ≤0,01).
i Valor p nominal ≤0,01 en la comparación entre risankizumab y placebo.
j Valor p nominal ≤0,05 en la comparación entre risankizumab y placebo.
k p = 0,2234.
Actividad clínica y síntomas de la enfermedad
Una proporción significativamente mayor de pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo, en comparación con risankizumab intravenoso/placebo, no presentó dolor abdominal (47% frente a 30%, respectivamente, p <0,001) ni urgencia intestinal (54% frente a 31%, respectivamente, p <0,00001) en la semana 52. Una mayor proporción de pacientes tratados con risankizumab intravenoso/risankizumab 360 mg subcutáneo, en comparación con risankizumab intravenoso/placebo, no presentó urgencia intestinal (49% frente a 31%, respectivamente, p <0,001) en la semana 52, y una proporción numéricamente superior de pacientes no presentó dolor abdominal en comparación con risankizumab intravenoso/placebo (38% frente a 30%, respectivamente, p = 0,0895) en la semana 52.
Otros síntomas de la CU
La proporción de pacientes que no presentó deposiciones nocturnas fue mayor en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo en comparación con risankizumab intravenoso/placebo en la semana 52 (42% y 43% frente a 30%, p <0,01 y p <0,001, respectivamente).
La proporción de pacientes que no presentó tenesmo fue mayor en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo en comparación con risankizumab intravenoso/placebo en la semana 52 (37% y 37% frente a 23%, respectivamente, p <0,01).
Hospitalizaciones relacionadas con la CU
La incidencia de hospitalizaciones relacionadas con la CU hasta la semana 52 fue numéricamente inferior en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo en comparación con risankizumab intravenoso/placebo (0,6 por 100 pacientes-año y 1,2 por 100 pacientes-año frente a 3,1 por 100 pacientes-año, p = 0,0949 y p = 0,2531, respectivamente).
Evaluación endoscópica e histológica
La remisión endoscópica (normalización del aspecto endoscópico de la mucosa) se definió como ES de 0. En la semana 12 de INSPIRE, una proporción significativamente mayor de pacientes tratados con risankizumab en comparación con placebo alcanzó la remisión endoscópica (11% frente a 3%, respectivamente, p <0,00001). En la semana 52 de COMMAND, una proporción significativamente mayor de pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo en comparación con risankizumab intravenoso/placebo alcanzó la remisión endoscópica (23% y 24% frente a 15%, respectivamente, p <0,05).
La curación profunda de la mucosa se definió como una ES de 0 y una puntuación en la escala de Geboes <2,0 (lo que indica ausencia de neutrófilos en las criptas o en la lámina propia y ausencia de aumento de eosinófilos, sin destrucción de las criptas, ni erosiones, ulceraciones o tejido de granulación). En la semana 12 de INSPIRE, una proporción significativamente mayor de pacientes tratados con risankizumab en comparación con placebo alcanzó una curación profunda de la mucosa (6% frente a 1%, respectivamente, p <0,00001). En la semana 52 de COMMAND, una proporción numéricamente superior de pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo en comparación con risankizumab intravenoso/placebo alcanzó una curación profunda de la mucosa (13% y 16% frente a 10%, p = 0,2062 y p = 0,0618, respectivamente).
En COMMAND, se observó el mantenimiento de la curación de la mucosa en la semana 52 (ES ≤1 sin friabilidad) en una mayor proporción de pacientes tratados con risankizumab
intravenoso/risankizumab 180 mg subcutáneo y risankizumab intravenoso/risankizumab 360 mg subcutáneo en comparación con risankizumab intravenoso/placebo entre los pacientes que alcanzaron la curación de la mucosa al final de la inducción (74% y 54% frente a 47%, p <0,01 y p = 0,5629, respectivamente).
Tratamiento de rescate
Durante el estudio COMMAND, los pacientes que perdieron la respuesta al tratamiento con risankizumab subcutáneo recibieron tratamiento de rescate con risankizumab (una única dosis de inducción intravenosa, seguida de 360 mg subcutáneo cada 8 semanas). Entre estos pacientes, en el grupo de tratamiento con risankizumab 180 mg subcutáneo y risankizumab 360 mg subcutáneo, el 85% (17/20) y el 74% (26/35) alcanzaron la respuesta clínica en la semana 52, respectivamente. Además, el 24% (6/25) y el 35% (13/37) de los pacientes alcanzaron la remisión clínica según el índice de aMS, y el 38% (10/26) y el 45% (17/38) de los pacientes alcanzaron una mejoría endoscópica en la semana 52 en el grupo de tratamiento de risankizumab 180 mg subcutáneo y risankizumab 360 mg subcutáneo, respectivamente.
Respondedores en la semana 24
Un total de 100 pacientes que no presentaron respuesta clínica tras 12 semanas de tratamiento de inducción, recibieron una dosis subcutánea de 180 mg (N = 56) o de 360 mg (N = 44) de risankizumab en la semana 12 y en la semana 20, presentaron respuesta clínica en la semana 24 y continuaron recibiendo risankizumab 180 mg o 360 mg por vía subcutánea cada 8 semanas durante un máximo de 52 semanas en el estudio COMMAND. Entre estos pacientes, el 46% y el 45% alcanzaron la respuesta clínica según el índice de aMS en la semana 52, y el 18% y el 23% alcanzaron la remisión clínica según el índice de aMS en la semana 52, con risankizumab 180 mg y 360 mg por vía subcutánea, respectivamente.
Resultados relacionados con la salud y la calidad de vida
Los pacientes tratados con risankizumab presentaron mejorías clínicamente significativas con respecto al valor basal en el cuestionario IBDQ (síntomas intestinales, función sistémica, función emocional y función social) en comparación con placebo. Los cambios con respecto al valor basal en la puntuación total del IBDQ en la semana 12 con risankizumab en comparación con placebo fueron de 42,6 y 24,3, respectivamente. Los cambios con respecto al valor basal en la puntuación total del IBDQ en la semana 52 fueron de 52,6, 50,3 y 35,0 en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo, risankizumab intravenoso/risankizumab 360 mg subcutáneo y risankizumab intravenoso/placebo, respectivamente.
Los pacientes que recibieron risankizumab presentaron una mejoría significativamente mayor de la fatiga con respecto al valor basal, medida con la escala FACIT-F en la semana 12, en comparación con placebo. Los cambios con respecto al valor basal en la escala FACIT-F en la semana 12 con risankizumab en comparación con placebo fueron de 7,9 y 3,3, respectivamente. Los cambios con respecto al valor basal en la escala FACIT-F en la semana 52 fueron de 10,9, 10,3 y 7,0 en los pacientes tratados con risankizumab intravenoso/risankizumab 180 mg subcutáneo, risankizumab intravenoso/risankizumab 360 mg subcutáneo y risankizumab intravenoso/placebo, respectivamente.
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Skyrizi en uno o más grupos de la población pediátrica en el tratamiento de la enfermedad de Crohn y la colitis ulcerosa (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
La farmacocinética de risankizumab fue similar entre la psoriasis en placas y la artritis psoriásica, y entre la enfermedad de Crohn y la colitis ulcerosa.
Absorción
Risankizumab mostró una farmacocinética lineal con incrementos de la exposición proporcionales a la dosis en intervalos de dosis de 18 a 360 mg y de 0,25 a 1 mg/kg con la administración por vía subcutánea, y de 200 a 1 800 mg y de 0,01 a 5 mg/kg con la administración por vía intravenosa.
Después de la administración subcutánea de risankizumab, las concentraciones plasmáticas máximas se alcanzaron entre 3 y 14 días después de la administración, con una biodisponibilidad absoluta estimada entre el 74 y el 89%. Con la administración de dosis de 150 mg en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas, se estima que las concentraciones plasmáticas máximas y mínimas en estado estacionario son de 12 y 2 µg/ml, respectivamente.
En pacientes con enfermedad de Crohn tratados con una dosis de inducción de 600 mg por vía intravenosa en las semanas 0, 4 y 8, seguida de una dosis de mantenimiento de 360 mg por vía subcutánea en la semana 12 y, a partir de entonces, cada 8 semanas, se calcula que la mediana de las concentraciones máximas y mínimas es de 156 y 38,8 µg/ml, respectivamente, durante el periodo de inducción (semanas 8-12) y la mediana de las concentraciones máximas y mínimas en estado estacionario es de 28,0 y 8,13 µg/ml, respectivamente, durante el periodo de mantenimiento (semanas 40-48).
En pacientes con colitis ulcerosa tratados con una dosis de inducción de 1200 mg por vía intravenosa en las semanas 0, 4 y 8, seguida de una dosis de mantenimiento de 180 mg o 360 mg por vía subcutánea en la semana 12 y, a partir de entonces, cada 8 semanas, se calcula que la mediana de las concentraciones máximas y mínimas es de 350 y 87,7 µg/ml, respectivamente, durante el periodo de inducción (semanas 8-12) y la mediana de las concentraciones máximas y mínimas en estado estacionario es de 19,6 y 4,64 µg/ml para la dosis de 180 mg por vía subcutánea y de 39,2 y 9,29 µg/ml para la dosis de 360 mg por vía subcutánea, respectivamente, durante el periodo de mantenimiento (semanas 40-48).
Distribución
La media (± desviación estándar) del volumen de distribución en estado estacionario (Vss) de risankizumab fue de 11,4 (±2,7) l en los estudios en fase III en pacientes con psoriasis, lo cual indica que la distribución de risankizumab se limita principalmente a los espacios vascular e intersticial. En un paciente típico de 70 kg con enfermedad de Crohn, el Vss fue de 7,68 l.
Biotransformación
Los anticuerpos monoclonales IgG terapéuticos son típicamente degradados a pequeños péptidos y aminoácidos a través de las vías catabólicas, del mismo modo que las IgG endógenas. No se espera que risankizumab sea metabolizado por las enzimas del citocromo P450.
Eliminación
En los estudios en fase III, la media (± desviación estándar) del aclaramiento sistémico (CL) de risankizumab fue de 0,3 (±0,1) l/día en pacientes con psoriasis. La semivida media de eliminación terminal de risankizumab osciló entre los 28 y 29 días en los estudios en fase III en pacientes con psoriasis. En un paciente típico de 70 kg con enfermedad de Crohn, el CL fue de 0,30 l/día y la semivida de eliminación terminal fue de 21 días.
Como anticuerpo monoclonal IgG1, no cabe esperar que risankizumab se filtre en los riñones mediante filtración glomerular o se excrete como molécula intacta a través de la orina.
Linealidad/No linealidad
Risankizumab mostró una farmacocinética lineal con incrementos en la exposición sistémica (Cmáx y AUC) aproximadamente proporcionales a la dosis, en los intervalos de dosis evaluados de 18 a 360 mg
o de 0,25 a 1 mg/kg por vía subcutánea y de 200 a 1 800 mg o de 0,01 a 5 mg/kg por vía intravenosa en sujetos sanos o pacientes con psoriasis, enfermedad de Crohn o colitis ulcerosa.
Interacciones
Se realizaron estudios de interacciones en pacientes con psoriasis en placas, enfermedad de Crohn o colitis ulcerosa para evaluar el efecto de la administración repetida de risankizumab sobre la farmacocinética de sustratos sensibles del citocromo P450 (CYP). La exposición a cafeína (sustrato del CYP1A2), warfarina (sustrato del CYP2C9), omeprazol (sustrato del CYP2C19), metoprolol (sustrato del CYP2D6) y midazolam (sustrato del CYP3A) después del tratamiento con risankizumab fue similar a la exposición antes del tratamiento con risankizumab, lo cual es indicativo de que no existen interacciones de relevancia clínica a través de estas enzimas.
Los análisis de farmacocinética poblacional indicaron que la exposición a risankizumab no se vio afectada por el tratamiento concomitante utilizado por algunos pacientes con psoriasis en placas durante los estudios clínicos. Se observó una ausencia de impacto similar con los medicamentos concomitantes en función de los análisis de farmacocinética poblacional en la enfermedad de Crohn o en la colitis ulcerosa.
Poblaciones especiales
Población pediátrica
No se ha establecido la farmacocinética de risankizumab en pacientes pediátricos menores de 16 años. De los 1 574 pacientes con enfermedad de Crohn expuestos a risankizumab, 12 tenían entre 16 y 17 años. Las exposiciones a risankizumab en los pacientes de 16 a 17 años con enfermedad de Crohn fueron similares a las de los adultos. En función de los análisis de farmacocinética poblacional se observó que la edad no tiene ningún impacto significativo en las exposiciones de risankizumab.
Pacientes de edad avanzada
De los 2 234 pacientes con psoriasis en placas expuestos a risankizumab, 243 tenían 65 años o más y 24 pacientes tenían 75 años o más. De los 1 574 pacientes con enfermedad de Crohn expuestos a risankizumab, 72 tenían 65 años o más y 5 pacientes tenían 75 años o más. De los 1 512 pacientes con colitis ulcerosa expuestos a risankizumab, 103 tenían 65 años o más y 8 tenían 75 años o más. En general, no se observaron diferencias en la exposición a risankizumab entre los pacientes de edad avanzada y los de menor edad que recibieron risankizumab.
Pacientes con insuficiencia renal o hepática
No se han realizado estudios específicos para determinar el efecto de la insuficiencia renal o hepática en la farmacocinética de risankizumab. En base a los análisis de farmacocinética poblacional, la concentración sérica de creatinina, el aclaramiento de creatinina y los marcadores de la función hepática (ALT/AST/bilirrubina) no tuvieron un impacto significativo sobre el aclaramiento de risankizumab en pacientes con psoriasis, enfermedad de Crohn o colitis ulcerosa.
Como anticuerpo monoclonal IgG1, risankizumab se elimina principalmente a través del catabolismo intracelular y no cabe esperar que se metabolice a nivel hepático por las enzimas del citocromo P450 ni que se elimine por vía renal.
Peso corporal
El aclaramiento y el volumen de distribución de risankizumab aumentan con el peso corporal, lo que puede resultar en una reducción de la eficacia en pacientes con elevado peso corporal (>130 kg). No obstante, esta observación se basa en un número limitado de pacientes con psoriasis en placas. El peso corporal no tuvo un impacto clínicamente significativo sobre la exposición o la eficacia de risankizumab en la artritis psoriásica, la enfermedad de Crohn o la colitis ulcerosa. Actualmente no se recomienda un ajuste de dosis en función del peso corporal.
Sexo o raza
El sexo y la raza no ejercieron una influencia significativa sobre el aclaramiento de risankizumab en pacientes adultos con psoriasis en placas, enfermedad de Crohn o colitis ulcerosa. En estudios de farmacocinética clínica realizados con voluntarios sanos, no se detectaron diferencias clínicamente relevantes en la exposición a risankizumab en sujetos chinos o japoneses en comparación con sujetos caucásicos.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios de toxicidad a dosis repetidas, incluidas las evaluaciones de farmacología de seguridad, y según un estudio reforzado de toxicidad para el desarrollo pre y posnatal en monos cynomolgus a dosis de hasta 50 mg/kg por semana, que produjeron exposiciones 10 veces la exposición clínica alcanzada durante la inducción a una dosis de 600 mg por vía intravenosa cada 4 semanas y exposiciones 39 veces la exposición clínica alcanzada durante el mantenimiento con 360 mg por vía subcutánea cada 8 semanas para la enfermedad de Crohn. Para la colitis ulcerosa, las exposiciones fueron 5 veces la exposición clínica alcanzada durante la inducción a una dosis de 1200 mg por vía intravenosa cada 4 semanas y 65 o 32 veces la exposición clínica alcanzada durante el mantenimiento con 180 o 360 mg por vía subcutánea cada 8 semanas.
No se han realizado estudios de mutagenicidad y carcinogenicidad con risankizumab. En un estudio de toxicología crónica de 26 semanas en monos cynomolgus con dosis de hasta 50 mg/kg por semana (7 veces la exposición clínica durante la inducción a una dosis de 600 mg por vía intravenosa cada 4 semanas y 28 veces la exposición clínica alcanzada durante el mantenimiento con 360 mg por vía subcutánea cada 8 semanas para la enfermedad de Crohn y 3 veces la exposición clínica durante la inducción a una dosis de 1200 mg por vía intravenosa cada 4 semanas y 45 o 23 veces la exposición clínica alcanzada durante el mantenimiento con 180 o 360 mg por vía subcutánea cada 8 semanas para la colitis ulcerosa), no se observaron lesiones preneoplásicas ni neoplásicas, así como tampoco se detectaron efectos adversos inmunotóxicos ni cardiovasculares.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Acetato de sodio trihidrato
Ácido acético
Trehalosa dihidrato
Polisorbato 20
Agua para preparaciones inyectables
6.2 Incompatibilidades
Este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
2 años
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 °C y 8 °C). No congelar.
El cartucho o la(s) jeringa(s) precargada(s) se pueden conservar fuera de la nevera (a una temperatura máxima de 25 ºC) durante un máximo de 24 horas.
Conservar el cartucho o la(s) jeringa(s) precargada(s) en el embalaje original para protegerlo de la luz.
6.5 Naturaleza y contenido del envase
Skyrizi 360 mg solución inyectable en cartucho
Solución de 360 mg en un cartucho de un solo uso fabricado con resina de olefina cíclica con septo de caucho de clorobutilo recubierto y pistón de caucho de clorobutilo recubierto como materiales de contacto con el producto y una cápsula de cierre de resina. El cartucho se ensambla con un conjunto de tornillos telescópicos. El montaje del cartucho está envasado con un inyector corporal (dispositivo de administración). El conducto del fluido en el inyector corporal contiene un tubo de cloruro de polivinilo y una aguja de acero inoxidable de calibre 29. El inyector corporal contiene pilas de óxido de plata-zinc y un parche cutáneo adhesivo de poliéster con un adhesivo acrílico. El dispositivo de administración está diseñado para su uso con el cartucho de 360 mg.
Skyrizi 360 mg se presenta en envases que contienen 1 cartucho y 1 inyector corporal.
Skyrizi 180 mg solución inyectable en cartucho
Solución de 180 mg en un cartucho de un solo uso fabricado con resina de olefina cíclica con septo de caucho de clorobutilo recubierto y pistón de caucho de clorobutilo recubierto como materiales de contacto con el producto y una cápsula de cierre de resina. El cartucho se ensambla con un conjunto de tornillos telescópicos. El montaje del cartucho está envasado con un inyector corporal (dispositivo de administración). El conducto del fluido en el inyector corporal contiene un tubo de cloruro de polivinilo y una aguja de acero inoxidable de calibre 29. El inyector corporal contiene pilas de óxido de plata-zinc y un parche cutáneo adhesivo de poliéster con un adhesivo acrílico. El dispositivo de administración está diseñado para su uso con el cartucho de 180 mg.
Skyrizi 180 mg se presenta en envases que contienen 1 cartucho y 1 inyector corporal.
.
Skyrizi 180 mg solución inyectable en jeringa precargada
Jeringa precargada de vidrio con una aguja fija y capuchón, que dispone de un protector de aguja automático.
Skyrizi 180 mg se presenta en envases que contienen 1 y 2 jeringas precargadas.
Puede que solamente estén comercializadas algunas presentaciones.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Skyrizi 180 mg y 360 mg solución inyectable en cartucho
Antes de la inyección, se debe sacar la caja de la nevera y dejar que alcance la temperatura ambiente sin exponerla a la luz solar directa, durante 45 a 90 minutos, y sin sacar el cartucho de la caja.
Antes del uso, se recomienda inspeccionar visualmente el cartucho. La solución no contiene partículas extrañas y está prácticamente libre de partículas relacionadas con el producto. Skyrizi no se debe utilizar si la solución está turbia, tiene un color distinto o contiene partículas extrañas. No agitar el cartucho.
La solución debe ser de incolora a color amarillo y de transparente a ligeramente opalescente.
Skyrizi 180 mg solución inyectable en jeringa precargada
Antes de la inyección, se debe sacar la caja de la nevera y dejar que alcance la temperatura ambiente sin exponerla a la luz solar directa, durante 15 a 30 minutos, y sin sacar las jeringas precargadas de la caja.
Antes del uso, se recomienda inspeccionar visualmente cada jeringa precargada. La solución puede contener algunas partículas, relacionadas con el producto, de translúcidas a blancas. Skyrizi no se debe utilizar si la solución está turbia, tiene un color distinto o contiene partículas grandes. No agitar la jeringa precargada.
La solución debe ser de incolora a amarilla y de transparente a ligeramente opalescente.
Precauciones generales
Las instrucciones de uso detalladas se describen en el prospecto.
Cada inyector corporal con cartucho y cada jeringa precargada son para un solo uso.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
Skyrizi 360 mg solución inyectable en cartucho
EU/1/19/1361/005
Skyrizi 180 mg solución inyectable en cartucho
EU/1/19/1361/007
Skyrizi 180 mg solución inyectable en jeringa precargada
EU/1/19/1361/008
EU/1/19/1361/009
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 26/abril/2019
Fecha de la última renovación: 05/enero/2024
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu y en la página web de la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) (http://www.aemps.gob.es/).
Skyrizi 90 mg solución inyectable en jeringa precargada
1. NOMBRE DEL MEDICAMENTO
Skyrizi 90 mg solución inyectable en jeringa precargada
2. COMPOSICIÓN CUALITATIVA Y CUANTITATIVA
Cada jeringa precargada contiene 90 mg de risankizumab en 1 ml de solución.
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) producido en células de Ovario de Hámster Chino por tecnología de ADN recombinante.
Excipientes con efecto conocido
Este medicamento contiene 164 mg de sorbitol en cada dosis de 360 mg.
Este medicamento contiene 0,8 mg de polisorbato 20 en cada dosis de 360 mg.
Para consultar la lista completa de excipientes, ver sección 6.1.
3. FORMA FARMACÉUTICA
Solución inyectable (inyectable)
La solución es de incolora a ligeramente amarilla y de transparente a ligeramente opalescente.
4. DATOS CLÍNICOS
4.1 Indicaciones terapéuticas
Skyrizi está indicado para el tratamiento de pacientes adultos con enfermedad de Crohn activa de moderada a grave que han tenido una respuesta inadecuada, han perdido respuesta o han sido intolerantes al tratamiento convencional o a un fármaco biológico.
4.2. Posología y forma de administración
Este medicamento ha de utilizarse bajo la dirección y la supervisión de un médico que tenga experiencia en el diagnóstico y el tratamiento de las enfermedades para las que Skyrizi está indicado.
Posología
La dosis recomendada es de 600 mg administrados mediante perfusión intravenosa en la semana 0, semana 4 y semana 8, seguida de 360 mg administrados mediante inyección subcutánea en la semana 12 y, a partir de entonces, cada 8 semanas. Se debe considerar la suspensión del tratamiento en los pacientes que no hayan mostrado un beneficio terapéutico en la semana 24.
Para la posología de la pauta inicial de administración intravenosa, ver la sección 4.2 de la ficha técnica de Skyrizi 600 mg concentrado para solución para perfusión.
Dosis omitida
Si se omite una dosis, esta se debe administrar lo antes posible. Posteriormente, se reanudará la administración según la pauta posológica habitual.
Poblaciones especiales
Pacientes de edad avanzada
No se requiere un ajuste de dosis (ver sección 5.2).
La información en pacientes con edad ≥65 años es limitada.
Insuficiencia renal o hepática
No se han realizado estudios específicos para evaluar el efecto de la insuficiencia renal o hepática sobre la farmacocinética de Skyrizi. En general, no se espera que estas afecciones tengan un impacto significativo sobre la farmacocinética de los anticuerpos monoclonales y no se considera necesario un ajuste de dosis (ver sección 5.2).
Población pediátrica
No se ha establecido todavía la seguridad y eficacia de Skyrizi para el tratamiento de la enfermedad de Crohn y de la colitis ulcerosa en pacientes de 0 a 17 años. Los datos actualmente disponibles se describen en las secciones 5.1 y 5.2, pero no se puede hacer ninguna recomendación sobre la posología.
Pacientes con sobrepeso
No se requiere un ajuste de dosis (ver sección 5.2).
Forma de administración
Skyrizi se administra mediante inyección subcutánea.
La inyección se debe administrar en el muslo o el abdomen. Skyrizi no se debe inyectar en zonas de la piel que presenten sensibilidad, hematomas, eritema, induración o que estén dañadas.
Se deben inyectar cuatro jeringas precargadas para administrar la dosis total de 360 mg. Las cuatro inyecciones se deben administrar en diferentes zonas anatómicas (ver las instrucciones de administración que se facilitan en el prospecto).
4.3 Contraindicaciones
Hipersensibilidad al principio activo o a alguno de los excipientes incluidos en la sección 6.1.
Infecciones activas clínicamente importantes (p. ej., tuberculosis activa, ver sección 4.4).
4.4 Advertencias y precauciones especiales de empleo
Trazabilidad
Con objeto de mejorar la trazabilidad de los medicamentos biológicos, el nombre y el número de lote del medicamento administrado deben estar claramente registrados.
Infecciones
Risankizumab puede aumentar el riesgo de infección.
En los pacientes con una infección crónica, antecedentes de infección recurrente o factores de riesgo de infección conocidos, risankizumab se debe usar con precaución. El tratamiento con risankizumab no se debe iniciar en pacientes con cualquier infección activa clínicamente importante hasta que la infección se resuelva o se trate adecuadamente.
Se deben dar instrucciones a los pacientes en tratamiento con risankizumab para que consulten con su médico si apareciesen signos o síntomas indicativos de una infección crónica o aguda clínicamente importante. Si un paciente desarrolla una infección de este tipo o no responde al tratamiento habitual para la infección, se le debe vigilar estrechamente y no se le debe administrar risankizumab hasta que la infección se haya resuelto.
Tuberculosis
Antes de iniciar el tratamiento con risankizumab, se debe comprobar si el paciente padece tuberculosis (TB). En los pacientes tratados con risankizumab se debe monitorizar la presencia de signos y síntomas de TB activa. Antes de iniciar el tratamiento con risankizumab, se debe considerar instaurar un tratamiento antituberculoso en pacientes con antecedentes de TB latente o activa en los que no se haya podido confirmar la administración de un ciclo de tratamiento adecuado.
Vacunas
Antes de iniciar el tratamiento con risankizumab, se debe considerar la administración de todas las vacunas adecuadas de acuerdo con las guías de vacunación vigentes. Si un paciente ha recibido una vacuna de organismos vivos (vírica o bacteriana), se recomienda esperar al menos 4 semanas antes de iniciar el tratamiento con risankizumab. Los pacientes en tratamiento con risankizumab no deben recibir vacunas de organismos vivos durante el tratamiento y hasta al menos 21 semanas después (ver sección 5.2).
Hipersensibilidad
Se han notificado reacciones de hipersensibilidad graves, incluida la anafilaxia, con el uso de risankizumab (ver sección 4.8). Si aparece una reacción de hipersensibilidad grave, se debe interrumpir inmediatamente la administración de risankizumab e iniciar el tratamiento apropiado.
Excipientes con efecto conocido
Polisorbato
Este medicamento contiene 0,8 mg de polisorbato 20 en cada dosis de 360 mg. Los polisorbatos pueden causar reacciones alérgicas.
Sorbitol
Este medicamento contiene 164 mg de sorbitol en cada dosis de 360 mg.
Se debe tener en cuenta el efecto aditivo de los medicamentos que contienen sorbitol (o fructosa) administrados de forma concomitante y la ingesta de sorbitol (o fructosa) en la dieta.
Sodio
Este medicamento contiene menos de 1 mmol de sodio (23 mg) en cada dosis de 360 mg; esto es, esencialmente “exento de sodio”.
4.5 Interacción con otros medicamentos y otras formas de interacción
No se prevé que risankizumab presente metabolismo hepático ni eliminación renal. No se espera que se produzcan interacciones entre risankizumab e inhibidores, inductores o sustratos de enzimas metabolizadoras de medicamentos, y no es necesario un ajuste de dosis (ver sección 5.2).
Terapia inmunosupresora concomitante
No se ha evaluado la seguridad y eficacia de risankizumab en combinación con fármacos inmunosupresores, incluidos los medicamentos biológicos.
4.6 Fertilidad, embarazo y lactancia
Mujeres en edad fértil
Las mujeres en edad fértil deben utilizar métodos anticonceptivos efectivos durante el tratamiento y hasta al menos 21 semanas después del tratamiento.
Embarazo
No hay datos o estos son limitados (datos en menos de 300 embarazos) relativos al uso de risankizumab en mujeres embarazadas. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de toxicidad para la reproducción. Como medida de precaución, es preferible evitar el uso de risankizumab durante el embarazo.
Lactancia
Se desconoce si risankizumab se excreta en la leche materna. Se sabe que las IgG humanas se excretan en la leche materna durante los primeros días después del nacimiento y, poco después, se produce un descenso hasta concentraciones bajas; en consecuencia, no se puede descartar el riesgo para el lactante durante este breve periodo. Se debe decidir si es necesario interrumpir el tratamiento con risankizumab tras considerar el beneficio de la lactancia para el niño y el beneficio del tratamiento con risankizumab para la madre.
Fertilidad
No se ha evaluado el efecto de risankizumab sobre la fertilidad en humanos. Los estudios en animales no sugieren efectos perjudiciales directos ni indirectos en términos de fertilidad.
4.7 Efectos sobre la capacidad para conducir y utilizar máquinas
La influencia de risankizumab sobre la capacidad para conducir y utilizar máquinas es nula o insignificante.
4.8 Reacciones adversas
Resumen del perfil de seguridad
Las reacciones adversas notificadas más frecuentemente fueron infecciones de las vías respiratorias altas (15,6% en la enfermedad de Crohn y 26,2% en la colitis ulcerosa).
Tabla de reacciones adversas
Las reacciones adversas con risankizumab en los estudios clínicos (Tabla 1) se presentan según la clasificación por órganos y sistemas de MedDRA empleando la siguiente convención: muy frecuentes (≥1/10); frecuentes (≥1/100 a <1/10); poco frecuentes (≥1/1 000 a <1/100); raras (≥1/10 000 a <1/1 000); muy raras (<1/10 000) y frecuencia no conocida (no puede estimarse a partir de los datos
disponibles). Dentro de cada grupo de frecuencia, las reacciones adversas se presentan en orden decreciente de gravedad.
Tabla 1: Tabla de reacciones adversas
| Clasificación por órganos y sistemas | Frecuencia | Reacciones adversas |
| Infecciones e infestaciones | Muy frecuentes | Infecciones de las vías respiratorias altasa |
| Frecuentes | Infecciones por tiñab | |
| Poco frecuentes | Foliculitis | |
| Trastornos del sistema inmunológico | Raras | Reacciones anafilácticas |
| Trastornos del sistema nervioso | Frecuentes | Cefaleac |
| Trastornos de la piel y del tejido subcutáneo | Frecuentes | Prurito Erupción Eczema |
| Poco frecuentes | Urticaria | |
| Trastornos generales y alteraciones en el lugar de administración | Frecuentes | Fatigad Reacciones en el lugar de inyeccióne |
a Incluye: infección de las vías respiratorias (víricas, bacterianas o no especificadas), sinusitis (incluida la aguda), rinitis, nasofaringitis, faringitis (incluida la vírica), amigdalitis, laringitis, traqueítis. b Incluye: tiña del pie, tiña crural, tiña corporal, tiña versicolor, tiña de la mano, onicomicosis, dermatomicosis. c Incluye: cefalea, cefalea tensional, cefalea sinusal. d Incluye: fatiga, astenia, malestar. e Incluye: equimosis, eritema, hematoma, hemorragia, irritación, dolor, prurito, reacción, inflamación, induración, hipersensibilidad, nódulo, erupción, urticaria, vesículas y calor en el lugar de inyección; eritema, extravasación, reacción e inflamación en el lugar de perfusión. | ||
Descripción de reacciones adversas seleccionadas
Psoriasis
Infecciones
En todo el programa de psoriasis, incluida la exposición a largo plazo a risankizumab, la tasa de infecciones fue de 75,5 eventos por cada 100 pacientes-año. La mayoría de los casos eran no graves y de intensidad leve a moderada y no dieron lugar a la interrupción del tratamiento con risankizumab. La tasa de infecciones graves fue de 1,7 eventos por cada 100 pacientes-año (ver sección 4.4).
Enfermedad de Crohn
En general, el perfil de seguridad observado en los pacientes con enfermedad de Crohn tratados con risankizumab fue consistente con el perfil de seguridad observado en los pacientes en todas las indicaciones.
Infecciones
La tasa de infecciones en los datos agrupados de los estudios de inducción de 12 semanas fue de 83,3 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 600 mg por vía intravenosa en comparación con 117,7 eventos por cada 100 pacientes-año con placebo. La tasa de
infecciones graves fue de 3,4 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 600 mg por vía intravenosa en comparación con 16,7 eventos por cada 100 pacientes-año con placebo (ver sección 4.4).
La tasa de infecciones en el estudio de mantenimiento de 52 semanas fue de 57,7 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 76,0 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab. La tasa de infecciones graves fue de 6,0 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 5,0 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab (ver sección 4.4).
Colitis ulcerosa
En general, el perfil de seguridad observado en los pacientes con colitis ulcerosa tratados con risankizumab fue consistente con el perfil de seguridad observado en los pacientes en todas las indicaciones.
Infecciones
La tasa de infecciones en los datos agrupados del estudio de inducción de 12 semanas fue de 78,3 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 1200 mg por vía intravenosa en comparación con 74,2 eventos por cada 100 pacientes-año con placebo. La tasa de infecciones graves fue de 3,0 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 1200 mg por vía intravenosa en comparación con 5,4 eventos por cada 100 pacientes-año con placebo (ver sección 4.4).
La tasa de infecciones en el estudio de mantenimiento de 52 semanas fue de 67,4 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 180 mg por vía subcutánea y de 56,5 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 64,6 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab. La tasa de infecciones graves fue de 1,1 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 180 mg por vía subcutánea y de 0,6 eventos por cada 100 pacientes-año en los pacientes tratados con risankizumab 360 mg por vía subcutánea tras la inducción con risankizumab en comparación con 2,3 eventos por cada 100 pacientes-año en los pacientes que recibieron placebo tras la inducción con risankizumab (ver sección 4.4).
Inmunogenicidad
En los pacientes con enfermedad de Crohn tratados con risankizumab a las dosis de inducción intravenosas y de mantenimiento subcutáneas recomendadas durante un máximo de 64 semanas en ensayos clínicos de enfermedad de Crohn, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes durante el tratamiento en el 3,4% (2/58) y el 0% (0/58) de los pacientes evaluados, respectivamente.
En los pacientes con colitis ulcerosa tratados con risankizumab a la dosis de inducción intravenosa y de mantenimiento subcutáneas recomendadas (180 mg o 360 mg) durante un máximo de 64 semanas en ensayos clínicos de colitis ulcerosa, se detectaron anticuerpos anti-fármaco y anticuerpos neutralizantes durante el tratamiento en el 8,9% (8/90) y el 6,7% (6/90) con la dosis de 180 mg subcutánea, o en el 4,4% (4/91) y el 2,2% (2/91) con la dosis de 360 mg subcutánea de los pacientes evaluados, respectivamente.
Los anticuerpos anti-risankizumab, incluidos los anticuerpos neutralizantes, no se asociaron con cambios en la respuesta clínica ni en la seguridad.
Pacientes de edad avanzada
La información de seguridad en pacientes con edad ≥65 años es limitada.
Notificación de sospechas de reacciones adversas
Es importante notificar sospechas de reacciones adversas al medicamento tras su autorización. Ello permite una supervisión continuada de la relación beneficio/riesgo del medicamento. Se invita a los profesionales sanitarios a notificar las sospechas de reacciones adversas a través del sistema nacional de notificación incluido en el Apéndice V.
4.9 Sobredosis
En caso de sobredosis, se recomienda vigilar al paciente para detectar signos o síntomas de reacciones adversas e instaurar el tratamiento sintomático apropiado inmediatamente.
5. PROPIEDADES FARMACOLÓGICAS
5.1 Propiedades farmacodinámicas
Grupo farmacoterapéutico: Inmunosupresores, inhibidores de la interleuquina, código ATC: L04AC18
Mecanismo de acción
Risankizumab es un anticuerpo monoclonal humanizado de tipo inmunoglobulina G1 (IgG1) que se une selectivamente y con alta afinidad a la subunidad p19 de la citocina interleuquina 23 (IL-23) humana, sin unirse a la IL-12, e inhibe su interacción con el complejo receptor IL-23. La IL-23 es una citocina que participa en las respuestas inflamatorias e inmunitarias. Al impedir la unión de la IL-23 a su receptor, risankizumab inhibe la señalización celular dependiente de IL-23 y la liberación de citocinas proinflamatorias.
Efectos farmacodinámicos
En un estudio realizado en pacientes con psoriasis, la expresión de genes asociados al eje IL-23/IL-17 disminuyó en la piel después de dosis únicas de risankizumab. Asimismo, en las lesiones psoriásicas se observaron reducciones del grosor epidérmico, de la infiltración de células inflamatorias y de la expresión de marcadores de enfermedad psoriásica.
En un estudio en fase II realizado en pacientes con enfermedad de Crohn, la expresión de genes asociados al eje IL-23/Th17 disminuyó en el tejido intestinal después de dosis múltiples de risankizumab. Asimismo, se observaron reducciones en la calprotectina fecal (CPF), la proteína C reactiva (PCR) e IL-22 séricas tras la administración de dosis múltiples en los estudios de inducción en fase III en pacientes con enfermedad de Crohn. Las reducciones de CPF, PCR e IL-22 séricas se mantuvieron hasta la semana 52 del estudio de mantenimiento.
Eficacia clínica y seguridad
Enfermedad de Crohn
Se ha evaluado la eficacia y seguridad de risankizumab en 1 419 pacientes con enfermedad de Crohn activa de moderada a grave en tres estudios multicéntricos, aleatorizados, doble ciego y controlados con placebo. Los pacientes incluidos tenían 16 años o más y una puntuación en el índice de actividad de la enfermedad de Crohn (Crohn’s Disease Activity Index, CDAI) de 220 a 450, una frecuencia de deposiciones (SF) diaria media ≥4 y/o una puntuación de dolor abdominal (AP) diaria media ≥2, y una puntuación en el índice endoscópico simple para la enfermedad de Crohn (Simple endoscopic Score
for CD, SES-CD) ≥6, o ≥4 en el caso de enfermedad ileal aislada, excluida la presencia de un componente de estenosis y confirmado por un revisor central.
Se realizaron dos estudios de inducción intravenosa de 12 semanas (ADVANCE y MOTIVATE), que incluyeron un periodo de extensión de 12 semanas para los pacientes que no alcanzaron una respuesta clínica de frecuencia de deposiciones (SF)/ dolor abdominal (AP) (una reducción ≥30% en la SF y/o una reducción ≥30% en el AP y ambos casos no peores que las puntuaciones basales) en la semana 12. Tras los estudios ADVANCE y MOTIVATE se realizó un estudio aleatorizado de tratamiento subcutáneo de mantenimiento que incluye un grupo de retirada (FORTIFY) en el que participaron pacientes con una respuesta clínica de SF/AP con el tratamiento de inducción por vía intravenosa, lo que representa al menos 64 semanas de tratamiento.
ADVANCE y MOTIVATE
En los estudios ADVANCE y MOTIVATE, los pacientes fueron aleatorizados para recibir 600 mg (dosis recomendada) de risankizumab, 1200 mg de risankizumab o placebo en la semana 0, la semana 4 y la semana 8.
En ADVANCE, el 58% (491/850) de los pacientes había tenido una respuesta inadecuada o tenía intolerancia al tratamiento con uno o más fármacos biológicos (fracaso a biológico previo) y el 42% (359/850) había tenido una respuesta inadecuada o tenía intolerancia a los tratamientos convencionales distintos a fármacos biológicos (sin fracaso a biológico previo). En ADVANCE, entre los pacientes sin respuesta inadecuada a biológico previo, el 87% (314/359) no había recibido un tratamiento biológico previo y el 13% restante había recibido un tratamiento biológico previamente pero nunca había tenido una respuesta inadecuada ni intolerancia. Todos los pacientes en MOTIVATE habían tenido una respuesta inadecuada a un tratamiento biológico previamente.
En ambos estudios, una proporción mayor de pacientes tratados con risankizumab alcanzó las variables coprimarias de remisión clínica en la semana 12 y respuesta endoscópica en la semana 12 en comparación con placebo. La respuesta clínica mejorada de frecuencia de deposiciones (SF)/ dolor abdominal (AP) y la remisión clínica fueron significativas ya en la semana 4 en los pacientes tratados con risankizumab y siguieron mejorando hasta la semana 12 (Tabla 2).
Tabla 2: Resultados de eficacia en ADVANCE y MOTIVATE
| ADVANCE | MOTIVATE | |||||
Placebo intravenos o (N=175) % | Risankizumab 600 mg intravenoso (N=336) % | Diferencia entre tratamientos d (IC del 95%) | Placebo intravenos o (N=187) % | Risankizumab 600 mg intravenoso (N=191) % | Diferencia entre tratamientos d (IC del 95%) | |
| Variables coprimarias | ||||||
| Remisión clínica en la semana 12e | 22% | 43% | 22% [14%, 30%]a | 19% | 35% | 15% [6%, 24%]b |
Respuesta endoscópica en la semana 12f | 12% | 40% | 28% [21%, 35%]a | 11% | 29% | 18% [10%, 25%]a |
| ADVANCE | MOTIVATE | |||||
Placebo intravenos o (N=175) % | Risankizumab 600 mg intravenoso (N=336) % | Diferencia entre tratamientos d (IC del 95%) | Placebo intravenos o (N=187) % | Risankizumab 600 mg intravenoso (N=191) % | Diferencia entre tratamientos d (IC del 95%) | |
| Variables adicionales | ||||||
Respuesta clínica mejorada de SF/AP en la semana 4g | 31% | 46% | 15% [6%, 23%]b | 32% | 45% | 14% [4%, 23%]c |
Respuesta clínica mejorada de SF/AP en la semana 12g | 42% | 63% | 21% [12%, 30%]a | 39% | 62% | 23% [13%, 33%]a |
| CDAI <150 en la semana 4 | 10% | 18% | 8% [1%, 14%]c | 11% | 21% | 10% [2%, 17%]c |
| CDAI <150 en la semana 12 | 25% | 45% | 21% [12%, 29%]a | 20% | 42% | 22% [13%, 31%]a |
Curación mucosa en la semana 12h | (N=173) 8% | (N=336) 21% | 14% [8%, 19%]a | (N=186) 4% | (N=190) 14% | 9% [4%, 15%]b |
Remisión endoscópica en la semana 12i | 9% | 24% | 15% [9%, 21%]a | 4% | 19% | 15% [9%, 21%]a |
a Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p <0,001). b Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p ≤0,01). c Valor p nominal ≤0,05 en la comparación entre risankizumab y placebo. d Diferencia entre tratamientos ajustada. e Remisión clínica basada en SF/AP: SF media diaria ≤2,8 y no peor que el valor basal, y AP medio diario ≤1 y no peor que el valor basal. f Respuesta endoscópica: reducción superior al 50% en el índice SES-CD con respecto a la puntuación basal, o una reducción de al menos 2 puntos para los pacientes con una puntuación basal de 4 y enfermedad ileal aislada. g Respuesta clínica mejorada de SF/AP: reducción ≥60% en la SF media diaria y/o reducción ≥35% en el AP medio diario y ambos casos no peores que el valor basal, y/o remisión clínica. h Curación mucosa: subpuntuación de superficie ulcerada de SES-CD de 0 en pacientes con una subpuntuación basal ≥1. i Remisión endoscópica: SES-CD ≤4 y una reducción de al menos 2 puntos con respecto al valor basal y ninguna subpuntuación superior a 1 en ninguna variable individual. | ||||||
En la semana 12, una proporción mayor de pacientes tratados con risankizumab alcanzó una reducción de al menos 100 puntos en el CDAI basal en comparación con placebo (ADVANCE, risankizumab=60%, placebo=37%, p<0,001; MOTIVATE, risankizumab=60%, placebo=30%, p<0,001).
En la semana 12, una proporción mayor de pacientes tratados con risankizumab alcanzó tanto la respuesta clínica mejorada de SF/AP como la respuesta endoscópica en la semana 12 en comparación
con placebo (ADVANCE, risankizumab=31%, placebo=8%, p<0,001; MOTIVATE, risankizumab=21%, placebo=7%, p<0,001).
Los resultados de las variables coprimarias para los subgrupos de pacientes (sin permitir la multiplicidad) con o sin fracaso a tratamiento biológico previo se presentan en la Tabla 3.
Tabla 3. Resultados de eficacia en la semana 12 en subgrupos de pacientes con o sin fracaso a tratamiento biológico previo en ADVANCE
| ADVANCE | |||
| Placebo intravenoso | Risankizumab 600 mg | Diferencia entre tratamientos (IC del 95%) | |
| Remisión clínica según la puntuación de SF/AP | |||
| Fracaso a tratamiento biológico previo | 23% (N=97) | 41% (N=195) | 18% [7%, 29%] |
Sin fracaso a tratamiento biológico previo | 21% (N=78) | 48% (N=141) | 27% [15%, 39%] |
| Respuesta endoscópica | |||
| Fracaso a tratamiento biológico previo | 11% (N=97) | 33% (N=195) | 21% [12%, 31%] |
Sin fracaso a tratamiento biológico previo | 13% (N=78) | 50% (N=141) | 38% [27%, 49%] |
En ADVANCE, una proporción mayor de pacientes tratados con risankizumab con y sin fracaso anterior a un tratamiento biológico previo alcanzó una puntuación en CDAI <150 en comparación con placebo (con fracaso a un tratamiento biológico previo, risankizumab=42%, placebo=26%; sin fracaso a un tratamiento biológico previo, risankizumab=49%, placebo=23%).
Hospitalizaciones relacionadas con la EC
Las tasas de hospitalizaciones relacionadas con la EC hasta la semana 12 fueron menores en los pacientes tratados con risankizumab en comparación con placebo (ADVANCE, risankizumab=3%, placebo=12%, p<0,001; MOTIVATE, risankizumab=3%, placebo=11%, p≤0,01).
FORTIFY
El estudio de mantenimiento FORTIFY evaluó a 462 pacientes con respuesta clínica de SF/AP a las 12 semanas de tratamiento de inducción con risankizumab intravenoso en los estudios ADVANCE y MOTIVATE. Los pacientes fueron aleatorizados para continuar recibiendo una pauta de mantenimiento de 360 mg de risankizumab por vía subcutánea (dosis recomendada) o, 180 mg de risankizumab por vía subcutánea cada 8 semanas, o para retirarse del tratamiento con risankizumab y recibir placebo por vía subcutánea cada 8 semanas hasta 52 semanas.
Las variables coprimarias fueron la remisión clínica en la semana 52 y la respuesta endoscópica en la semana 52. Las variables coprimarias también se midieron en los pacientes con y sin fracaso a tratamiento biológico previo (ver la Tabla 4).
Tabla 4: Resultados de eficacia en FORTIFY en la semana 52 (64 semanas después de iniciar la dosis de inducción)
| FORTIFY | |||
Inducción con risankizumab intravenoso/placebo subcutáneof (N=164)% | Inducción con risankizumab intravenoso /risankizumab 360 mg subcutáneo (N= 141)% | Diferencia entre tratamientos (IC del 95%) | |
| Variables coprimarias | |||
| Remisión clínica | 40% | 52% | 15% [5%, 25%]a,g |
| Fracaso a tratamiento biológico previo | 34% (N=123) | 48% (N=102) | 14% [1%, 27%] |
| Sin fracaso a tratamiento biológico previo | 56% (N=41) | 62% (N=39) | 5% [–16%, 27%] |
| Respuesta endoscópica | 22% | 47% | 28% [19%, 37%]b,g |
| Fracaso a tratamiento biológico previo | 20% (N=123) | 44% (N=102) | 23% [11%, 35%] |
| Sin fracaso a tratamiento biológico previo | 27% (N=41) | 54% (N=39) | 27% [6%, 48%] |
| Variables adicionales | |||
| Respuesta clínica mejorada de SF/AP | 49% | 59% | 13% [2%, 23%]e,g |
| Mantenimiento de la remisión clínicah | (N=91) 51% | (N=72) 69% | 21% [6%, 35%]d,g |
| Remisión endoscópica | 13% | 39% | 28% [20%, 37%]c,g |
| Curación mucosa | (N=162) 10% | (N=141) 31% | 22% [14%, 30%]c,g |
a Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p≤0,01). b Estadísticamente significativa por multiplicidad controlada en la comparación entre risankizumab y placebo (p<0,001). c Valor p nominal <0,001 en la comparación entre risankizumab y placebo sin control de error de tipo 1 de manera general. d Valor p nominal ≤0,01 en la comparación entre risankizumab y placebo sin control de error de tipo 1 de manera general. e Valor p nominal ≤0,05 en la comparación entre risankizumab y placebo sin control de error de tipo 1 de manera general. f El grupo de solo inducción estaba formado por los pacientes que alcanzaron una respuesta clínica al tratamiento de inducción con risankizumab y fueron aleatorizados para recibir placebo en el estudio de mantenimiento (FORTIFY). g Diferencia entre tratamientos ajustada. h Mantenimiento de la remisión clínica: remisión clínica en la semana 52 en pacientes con remisión clínica en la semana 0. | |||
Las tasas de remisión profunda (remisión clínica y remisión endoscópica) en la semana 52 fueron más altas en los pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo en comparación con los pacientes que recibieron risankizumab intravenoso/placebo subcutáneo (28% frente al 10%, respectivamente, valor p nominal <0,001).
En la semana 52, una proporción mayor de pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo alcanzó una puntuación de CDAI <150 en comparación con
risankizumab intravenoso/placebo subcutáneo (52% frente al 41%, respectivamente, valor p nominal ≤0,01). Una proporción mayor de pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo alcanzó una reducción de al menos 100 puntos con respecto a la puntuación de CDAI basal en comparación con los pacientes tratados con risankizumab intravenoso/placebo subcutáneo (62% frente al 48%, respectivamente, valor p nominal ≤0,01).
91 pacientes que no tuvieron una respuesta clínica de SF/AP 12 semanas después de la inducción con risankizumab en los estudios ADVANCE y MOTIVATE recibieron una dosis subcutánea de 360 mg de risankizumab en la semana 12 y en la semana 20. De estos pacientes, el 64% (58/91) alcanzó una respuesta clínica de SF/AP en la semana 24; 33 de los pacientes que alcanzaron una respuesta clínica de SF/AP se incluyeron en FORTIFY y continuaron recibiendo 360 mg de risankizumab por vía subcutánea cada 8 semanas durante 52 semanas. De estos pacientes, el 55% (18/33) alcanzó una remisión clínica y el 45% (15/33) alcanzó una respuesta endoscópica en la semana 52.
Durante el estudio FORTIFY, 30 pacientes tuvieron pérdida de respuesta al tratamiento con 360 mg de risankizumab por vía subcutánea y recibieron tratamiento de rescate con risankizumab (1 dosis única de 1200 mg por vía intravenosa, seguida de 360 mg por vía subcutánea cada 8 semanas). De estos pacientes, el 57% (17/30) alcanzó una respuesta clínica de SF/AP en la semana 52. Además, el 20% (6/30) y el 34% (10/29) de los pacientes alcanzó una remisión clínica y una respuesta endoscópica en la semana 52, respectivamente.
Resultados relacionados con la salud y de calidad de vida
La calidad de vida relacionada con la salud se evaluó mediante el cuestionario de enfermedad inflamatoria intestinal (IBDQ) y el cuestionario abreviado de salud de 36 ítems (SF-36). La mejoría de la fatiga se evaluó mediante la escala de evaluación funcional del tratamiento de las enfermedades crónicas-fatiga (FACIT-Fatiga). La productividad laboral se evaluó mediante el cuestionario de productividad laboral y deterioro de la actividad en la enfermedad de Crohn (WPAI-CD).
En la semana 12 de ADVANCE y MOTIVATE, los pacientes tratados con risankizumab alcanzaron mejorías clínicamente significativas con respecto a la puntuación total basal de IBDQ, en todas las puntuaciones de los dominios de IBDQ (síntomas intestinales, función sistémica, función emocional y función social), en la puntuación resumida de los componentes físico y mental de SF-36, en la FACIT-Fatiga y el cuestionario WPAI-CD en comparación con placebo. Para el WPAI-CD se obtuvo una reducción mayor en el deterioro durante el trabajo, el deterioro laboral general y el deterioro de la actividad en ADVANCE; y una mayor reducción en el deterioro de la actividad en MOTIVATE. Estas mejorías se mantuvieron en los pacientes tratados con risankizumab intravenoso/risankizumab subcutáneo en FORTIFY hasta la semana 52.
Población pediátrica
La Agencia Europea de Medicamentos ha concedido al titular un aplazamiento para presentar los resultados de los ensayos realizados con Skyrizi en uno o más grupos de la población pediátrica en el tratamiento de la enfermedad de Crohn (ver sección 4.2 para consultar la información sobre el uso en la población pediátrica).
5.2 Propiedades farmacocinéticas
La farmacocinética de risankizumab fue similar entre la psoriasis en placas y la artritis psoriásica, y entre la enfermedad de Crohn y la colitis ulcerosa.
Absorción
Risankizumab mostró una farmacocinética lineal con incrementos de la exposición proporcionales a la dosis en intervalos de dosis de 18 a 360 mg y de 0,25 a 1 mg/kg con la administración por vía subcutánea, y de 200 a 1 800 mg y de 0,01 a 5 mg/kg con la administración por vía intravenosa.
Después de la administración subcutánea de risankizumab, las concentraciones plasmáticas máximas se alcanzaron entre 3 y 14 días después de la administración, con una biodisponibilidad absoluta estimada entre el 74 y el 89%. Con la administración de dosis de 150 mg en la semana 0, semana 4 y, a partir de entonces, cada 12 semanas, se estima que las concentraciones plasmáticas máximas y mínimas en estado estacionario son de 12 y 2 µg/ml, respectivamente.
En pacientes con enfermedad de Crohn tratados con una dosis de inducción de 600 mg por vía intravenosa en las semanas 0, 4 y 8, seguida de una dosis de mantenimiento de 360 mg por vía subcutánea en la semana 12 y, a partir de entonces, cada 8 semanas, se calcula que la mediana de las concentraciones máximas y mínimas es de 156 y 38,8 µg/ml, respectivamente, durante el periodo de inducción (semanas 8-12) y la mediana de las concentraciones máximas y mínimas en estado estacionario es de 28,0 y 8,13 µg/ml, respectivamente, durante el periodo de mantenimiento (semanas 40-48).
Distribución
La media (± desviación estándar) del volumen de distribución en estado estacionario (Vss) de risankizumab fue de 11,4 (±2,7) l en los estudios en fase III en pacientes con psoriasis, lo cual indica que la distribución de risankizumab se limita principalmente a los espacios vascular e intersticial. En un paciente típico de 70 kg con enfermedad de Crohn, el Vss fue de 7,68 l.
Biotransformación
Los anticuerpos monoclonales IgG terapéuticos son típicamente degradados a pequeños péptidos y aminoácidos a través de las vías catabólicas, del mismo modo que las IgG endógenas. No se espera que risankizumab sea metabolizado por las enzimas del citocromo P450.
Eliminación
En los estudios en fase III, la media (± desviación estándar) del aclaramiento sistémico (CL) de risankizumab fue de 0,3 (±0,1) l/día en pacientes con psoriasis. La semivida media de eliminación terminal de risankizumab osciló entre los 28 y 29 días en los estudios en fase III en pacientes con psoriasis. En un paciente típico de 70 kg con enfermedad de Crohn, el CL fue de 0,30 l/día y la semivida de eliminación terminal fue de 21 días.
Como anticuerpo monoclonal IgG1, no cabe esperar que risankizumab se filtre en los riñones mediante filtración glomerular o se excrete como molécula intacta a través de la orina.
Linealidad/No linealidad
Risankizumab mostró una farmacocinética lineal con incrementos en la exposición sistémica (Cmáx y AUC) aproximadamente proporcionales a la dosis, en los intervalos de dosis evaluados de 18 a 360 mg
o de 0,25 a 1 mg/kg por vía subcutánea y de 200 a 1 800 mg o de 0,01 a 5 mg/kg por vía intravenosa en sujetos sanos o pacientes con psoriasis o enfermedad de Crohn.
Interacciones
Se realizaron estudios de interacciones en pacientes con psoriasis en placas, enfermedad de Crohn o colitis ulcerosa para evaluar el efecto de la administración repetida de risankizumab sobre la farmacocinética de sustratos sensibles del citocromo P450 (CYP). La exposición a cafeína (sustrato del CYP1A2), warfarina (sustrato del CYP2C9), omeprazol (sustrato del CYP2C19), metoprolol (sustrato del CYP2D6) y midazolam (sustrato del CYP3A) después del tratamiento con risankizumab fue similar a la exposición antes del tratamiento con risankizumab, lo cual es indicativo de que no existen interacciones de relevancia clínica a través de estas enzimas.
Los análisis de farmacocinética poblacional indicaron que la exposición a risankizumab no se vio afectada por el tratamiento concomitante utilizado por algunos pacientes con psoriasis en placas durante los estudios clínicos. Se observó una ausencia de impacto similar con los medicamentos concomitantes en función de los análisis de farmacocinética poblacional en la enfermedad de Crohn.
Poblaciones especiales
Población pediátrica
No se ha establecido la farmacocinética de risankizumab en pacientes pediátricos menores de 16 años. De los 1 574 pacientes con enfermedad de Crohn expuestos a risankizumab, 12 tenían entre 16 y 17 años. Las exposiciones a risankizumab en los pacientes de 16 a 17 años con enfermedad de Crohn fueron similares a las de los adultos. En función de los análisis de farmacocinética poblacional se observó que la edad no tiene ningún impacto significativo en las exposiciones de risankizumab.
Pacientes de edad avanzada
De los 2 234 pacientes con psoriasis en placas expuestos a risankizumab, 243 tenían 65 años o más y 24 pacientes tenían 75 años o más. De los 1 574 pacientes con enfermedad de Crohn expuestos a risankizumab, 72 tenían 65 años o más y 5 pacientes tenían 75 años o más. De los 1 512 pacientes con colitis ulcerosa expuestos a risankizumab, 103 tenían 65 años o más y 8 tenían 75 años o más. En general, no se observaron diferencias en la exposición a risankizumab entre los pacientes de edad avanzada y los de menor edad que recibieron risankizumab.
Pacientes con insuficiencia renal o hepática
No se han realizado estudios específicos para determinar el efecto de la insuficiencia renal o hepática en la farmacocinética de risankizumab. En base a los análisis de farmacocinética poblacional, la concentración sérica de creatinina, el aclaramiento de creatinina y los marcadores de la función hepática (ALT/AST/bilirrubina) no tuvieron un impacto significativo sobre el aclaramiento de risankizumab en pacientes con psoriasis o enfermedad de Crohn.
Como anticuerpo monoclonal IgG1, risankizumab se elimina principalmente a través del catabolismo intracelular y no cabe esperar que se metabolice a nivel hepático por las enzimas del citocromo P450 ni que se elimine por vía renal.
Peso corporal
El aclaramiento y el volumen de distribución de risankizumab aumentan con el peso corporal, lo que puede resultar en una reducción de la eficacia en pacientes con elevado peso corporal (>130 kg). No obstante, esta observación se basa en un número limitado de pacientes con psoriasis en placas. El peso corporal no tuvo un impacto clínicamente significativo sobre la exposición o la eficacia de risankizumab en la artritis psoriásica o la enfermedad de Crohn. Actualmente no se recomienda un ajuste de dosis en función del peso corporal.
Sexo o raza
El sexo y la raza no ejercieron una influencia significativa sobre el aclaramiento de risankizumab en pacientes adultos con psoriasis en placas o enfermedad de Crohn. En estudios de farmacocinética clínica realizados con voluntarios sanos, no se detectaron diferencias clínicamente relevantes en la exposición a risankizumab en sujetos chinos o japoneses en comparación con sujetos caucásicos.
5.3 Datos preclínicos sobre seguridad
Los datos de los estudios preclínicos no muestran riesgos especiales para los seres humanos según los estudios de toxicidad a dosis repetidas, incluidas las evaluaciones de farmacología de seguridad, y según un estudio reforzado de toxicidad para el desarrollo pre y posnatal en monos cynomolgus a dosis de hasta 50 mg/kg por semana, que produjeron exposiciones 10 veces la exposición clínica alcanzada durante la inducción a una dosis de 600 mg por vía intravenosa cada 4 semanas y exposiciones 39 veces la exposición clínica alcanzada durante el mantenimiento con 360 mg por vía subcutánea cada 8 semanas para la enfermedad de Crohn.
No se han realizado estudios de mutagenicidad y carcinogenicidad con risankizumab. En un estudio de toxicología crónica de 26 semanas en monos cynomolgus con dosis de hasta 50 mg/kg por semana (7 veces la exposición clínica durante la inducción a una dosis de 600 mg por vía intravenosa cada 4 semanas y 28 veces la exposición clínica alcanzada durante el mantenimiento con 360 mg por vía subcutánea cada 8 semanas para la enfermedad de Crohn), no se observaron lesiones preneoplásicas ni neoplásicas, así como tampoco se detectaron efectos adversos inmunotóxicos ni cardiovasculares.
6. DATOS FARMACÉUTICOS
6.1 Lista de excipientes
Succinato disódico hexahidrato
Polisorbato 20
Sorbitol
Ácido succínico
Agua para preparaciones inyectables
6.2 Incompatibilidades
Este medicamento no debe mezclarse con otros.
6.3 Periodo de validez
2 años
6.4 Precauciones especiales de conservación
Conservar en nevera (entre 2 °C y 8 °C). No congelar.
Las jeringas precargadas se pueden conservar fuera de la nevera (a una temperatura máxima de 25 ºC) durante un máximo de 24 horas.
Conservar las jeringas precargadas en el embalaje original para protegerlo de la luz.
6.5 Naturaleza y contenido del envase
Jeringa precargada de vidrio con una aguja fija y capuchón, que dispone de un protector de aguja automático.
Skyrizi se presenta en envases que contienen 4 jeringas precargadas.
6.6 Precauciones especiales de eliminación y otras manipulaciones
Antes de la inyección, se debe sacar la caja de la nevera y dejar que alcance la temperatura ambiente sin exponerla a la luz solar directa, durante 15 a 30 minutos, y sin sacar las jeringas precargadas de la caja.
Antes del uso, se recomienda inspeccionar visualmente cada jeringa precargada. La solución puede contener algunas partículas, relacionadas con el producto, de translúcidas a blancas. Skyrizi no se debe utilizar si la solución está turbia, tiene un color distinto o contiene partículas grandes. No agitar la jeringa precargada.
La solución inyectable en jeringa precargada debe ser de incolora a ligeramente amarilla y de transparente a ligeramente opalescente.
Precauciones generales
Las instrucciones de uso detalladas se describen en el prospecto.
Cada jeringa precargada es para un solo uso.
La eliminación del medicamento no utilizado y de todos los materiales que hayan estado en contacto con él se realizará de acuerdo con la normativa local.
7. TITULAR DE LA AUTORIZACIÓN DE COMERCIALIZACIÓN
AbbVie Deutschland GmbH & Co. KG
Knollstrasse
67061 Ludwigshafen
Alemania
8. NÚMERO(S) DE AUTORIZACIÓN DE COMERCIALIZACIÓN
EU/1/19/1361/006
9. FECHA DE LA PRIMERA AUTORIZACIÓN/RENOVACIÓN DE LA AUTORIZACIÓN
Fecha de la primera autorización: 26/abril/2019
Fecha de la última renovación: 05/enero/2024
10. FECHA DE LA REVISIÓN DEL TEXTO
La información detallada de este medicamento está disponible en la página web de la Agencia Europea de Medicamentos https://www.ema.europa.eu y en la página web de la Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) (http://www.aemps.gob.es/).